В данном протоколе описаны методы оценки влияния пеонифлорина на дисфункцию макрофагов RAW264.7, индуцированную окисленными липопротеинами низкой плотности, путем анализа липидного обмена, воспалительных реакций, окислительного стресса, апоптоза и сигнализации, связанной с АМФ-активируемой протеинкиназой, для обеспечения механистических исследований дисфункции макрофагов.
Исследовательская статья
Пеонифлорин ослабляет дисфункцию клеток RAW264.7, индуцированную окисленными липопротеинами низкой плотности, при участии АМФ-активируемой протеинкиназы
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
В данной работе описывается протокол, объединяющий сетевую фармакологию и эксперименты in vitro для оценки защитного действия отвара Хуанцин (Huangqin Tang, HQT) и одного из его биоактивных компонентов, пеонифлорина (PF), против дисфункции макрофагов, индуцированной окисленными липопротеинами низкой плотности (ox-LDL), а также для исследования сигналинга, связанного с АМФ-активируемой протеинкиназой (AMPK). С помощью сетевой фармакологии были определены мишени HQT и пути, связанные с атеросклерозом (AS). Для оценки накопления липидов, эффлюкса холестерина, уровней аденозинтрифосфата (ATP), воспалительных реакций, митохондриальной функции, окислительного стресса, апоптоза и фенотипических маркеров макрофагов использовалась модель макрофагов RAW264.7, индуцированная ox-LDL. HQT и PF сравнивались в нецитотоксических концентрациях. Участие AMPK оценивали с помощью метода клеточного термического сдвига (CETSA), фармакологического ингибирования и нокдауна с помощью малых интерферирующих РНК (siRNA). Экспрессия АТФ-связывающего кассетного транспортера A1 (ABCA1), альфа-рецептора X печени (LXRα), белков, связанных с ядерным фактором kappa B (NF-κB), и белков, связанных с апоптозом, изучалась методом вестерн-блоттинга. Сетевая фармакология выявила 12 общих мишеней, включая TNF, PPARG и NOS3, обогащенных в путях, связанных с липидным обменом, воспалением, AS и сигналингом AMPK. Как PF, так и HQT увеличивали фосфорилирование AMPK, снижали индуцированное ox-LDL накопление липидов и секрецию воспалительных цитокинов, а также улучшали эффлюкс холестерина. PF восстанавливал уровни ATP и митохондриальный мембранный потенциал, снижал выработку активных форм кислорода и апоптоз, а также повышал экспрессию ABCA1. Метод CETSA продемонстрировал повышение термической стабильности AMPK после обработки PF. Фармакологическое ингибирование или siRNA-опосредованный нокдаун AMPK ослабляли связанные с PF изменения экспрессии ABCA1, эффлюкса холестерина, накопления липидов, активации LXRα и ингибирования NF-κB. PF снижал количество CD86⁺ макрофагов и увеличивал количество CD206⁺ макрофагов, тогда как сайленсинг AMPK частично обращал эти изменения. Ингибирование NF-κB оказывало аналогичное воздействие на гомеостаз холестерина и фенотипические маркеры макрофагов. Данный протокол позволяет оценить эффекты PF и HQT на индуцированную ox-LDL дисфункцию макрофагов и связанный с этим сигналинг AMPK. В протестированных условиях PF защищал клетки RAW264.7 от индуцированной ox-LDL дисфункции липидного обмена, воспаления, окислительного стресса, митохондриальной дисфункции и апоптоза, при этом PF и HQT вызывали направлениеally схожие изменения в конечных точках, связанных с макрофагами.
Введение
Сердечно-сосудистые заболевания являются основной причиной заболеваемости и смертности во всем мире, а атеросклероз (АС) служит главной патологической основой многих сердечно-сосудистых расстройств1,2,3,4. АС характеризуется накоплением липидов5, хроническим воспалением6 и прогрессирующим образованием бляшек в стенке артерий7. Его возникновение и развитие связаны с эндотелиальной дисфункцией, окислительным стрессом, нарушением липидного обмена и стойкой иммунной активацией. Окисленные липопротеины низкой плотности (ox-LDL) способствуют активации эндотелия и экспрессии молекул адгезии и хемокинов, таких как моноцитарный хемоаттрактантный белок-1 (MCP-1), что облегчает рекрутирование моноцитов в интиму артерий8. Дифференцируя в макрофаги, эти клетки поглощают ox-LDL через скэвенджер-рецепторы и постепенно превращаются в нагруженные липидами пенистые клетки9. Этот процесс сопровождается повышенной выработкой активных форм кислорода (ROS) и провоспалительных цитокинов10, что дополнительно усугубляет сосудистое воспаление и окислительное повреждение. Среди этих воспалительных медиаторов фактор некроза опухоли-альфа (TNF-α) способствует образованию пенистых клеток и передаче воспалительных сигналов11, частично через активацию пути ядерного фактора каппа B (NF-κB). В состоянии покоя NF-κB удерживается в цитоплазме за счет взаимодействия с ингибитором NF-κB альфа (IκB-α)12. При стимуляции активируется IκB-киназа (IKK), что приводит к деградации IκB-α и последующей транслокации NF-κB в ядро13, где он способствует транскрипции воспалительных генов, включая TNF-α, интерлейкин-1 бета (IL-1β) и интерлейкин-6 (IL-6)14. Несмотря на успехи в применении гиполипидемической и противовоспалительной терапии, сохраняется значительный остаточный сердечно-сосудистый риск, что подчеркивает необходимость разработки дополнительных терапевтических стратегий, одновременно воздействующих на несколько патологических процессов, вовлеченных в развитие АС.
Рецептуры традиционной китайской медицины (ТКМ) содержат множество биоактивных компонентов, которые могут оказывать терапевтический эффект посредством взаимодействия с различными молекулярными мишенями и сигнальными путями15,16. Такой многокомпонентный и многомишенный механизм действия может дать потенциальные преимущества при лечении сложных заболеваний, таких как атеросклероз (AS). Хуанцинь Тан (HQT) представляет собой классическую рецептуру ТКМ, состоящую из четырех лекарственных трав: Scutellaria baicalensis (Хуанцинь), Paeonia lactiflora (Байшао), Glycyrrhiza uralensis (Ганцао) и Ziziphus jujuba (Дадзао)17,18. Было отмечено, что биоактивные компоненты, полученные из этих трав, регулируют липидный обмен, облегчают воспалительные реакции и снижают окислительный стресс19. Однако молекулярные мишени и сигнальные пути, лежащие в основе потенциального антиатеросклеротического действия HQT, остаются изученными не полностью.
В настоящем исследовании сетевая фармакология была объединена с экспериментами in vitro для разработки метода изучения потенциальных механизмов защитного действия HQT и одного из его биоактивных компонентов, пеонифлорина (PF), против дисфункции макрофагов, индуцированной ox-LDL. Сначала был проведен анализ методом сетевой фармакологии для выявления потенциальных соединений, терапевтических мишеней и сигнальных путей, связанных с HQT и AS. На основании прогнозируемого участия сигналинга AMPK-активируемой протеинкиназы (AMPK) и ранее опубликованных данных для экспериментальной валидации был выбран PF. В клетках RAW264.7 оценивалось его влияние на накопление липидов, эффлюкс холестерина, воспалительные реакции, энергетический обмен, функцию митохондрий, окислительный стресс, апоптоз и фенотипические маркеры макрофагов. HQT и PF также сравнивались в нецитотоксических условиях. Кроме того, для изучения того, способствовала ли AMPK-зависимая регуляция ABC-транспортера A1 (ABCA1) и сигналинга LXRα/NF-κB (альфа-рецептора X печени/ядерного фактора κB) защитным эффектам PF, использовались фармакологическое ингибирование и нокдаун AMPK с помощью малых интерферирующих РНК (siRNA). Данный комплексный подход создает основу для оценки эффектов HQT и PF при дисфункции макрофагов, индуцированной ox-LDL, и определения пригодности этого метода для исследования AMPK-зависимых механизмов в аналогичных моделях in vitro.
Протокол
Данные GSE100927 были проанализированы как общедоступный обезличенный вторичный набор данных. Участники не привлекались, новые образцы человека не собирались, и прямой доступ к персональным идентификаторам не осуществлялся; следовательно, дополнительное одобрение институционального наблюдательного совета и информированное согласие не требовались. В экспериментах с клетками использовалась только установленная линия клеток макрофагов мыши, и они не включали живых животных, первичных тканей животных, участников-людей или первичных человеческих материалов; таким образом, одобрение институционального комитета по этике в отношении людей или животных не требовалось.
Идентификация биоактивных соединений и мишеней HQT
База данных и аналитическая платформа системной фармакологии традиционной китайской медицины (TCMSP), PubMed, China National Knowledge Infrastructure (CNKI) и базы данных UniProt использовались в версиях, доступных по состоянию на 16 июля 2026 года. Scutellaria baicalensis Georgi, Paeonia lactiflora Pall., Glycyrrhiza uralensis Fisch. и Ziziphus jujuba Mill. искали в базе данных TCMSP по отдельности, используя их латинские, английские и китайские лекарственные названия. Были отобраны соединения с оральной биодоступностью (OB) ≥30% и показателем лекарственного сходства (DL) ≥0.18. Дублирующиеся соединения, выявленные в нескольких растительных материалах, объединяли по названию соединения и соответствующему идентификатору TCMSP.
Поиск в PubMed проводился по следующим запросам: («Huangqin Tang» OR «Huang-Qin-Tang» OR «Huang Qin Tang») AND (constituent OR compound OR ingredient OR phytochemical OR target), а поиск в CNKI — по запросу «Huangqin Tang» AND («chemical constituents» OR «active ingredients» OR «pharmacological targets»). Были отобраны статьи, опубликованные до 16 декабря 2025 года. Соединения или мишени включались в анализ только в том случае, если их связь с HQT или одним из четырех его ботанических компонентов была четко задокументирована. Обзоры, в которых отсутствовали прослеживаемые первичные данные, неназванные соединения, а также прогнозируемые мишени без экспериментального подтверждения или поддержки баз данных, были исключены.
Картирование белковых мишеней проводили с помощью инструмента сопоставления идентификаторов в базе данных UniProt, ограничив поиск организмом Homo sapiens (идентификатор таксона 9606). Были сохранены утвержденные символы генов человека, тогда как несопоставленные и дублирующие записи были удалены. Очищенный от дубликатов список ребер «соединение–мишень» импортировали в программное обеспечение для визуализации сетей Cytoscape (версия 3.7.2), где была построена сеть «соединение–мишень» для HQT.
Идентификация и биоинформатический анализ мишеней, связанных с AS
Базы данных GeneCards, Online Mendelian Inheritance in Man (OMIM), Comparative Toxicogenomics Database (CTD) и Gene Expression Omnibus (GEO) использовались в версиях, доступных на 16 июля 2026 года. Для поиска в GeneCards, OMIM и CTD использовался термин «atherosclerosis». Из GeneCards были отобраны гены с показателем релевантности (Relevance Score) ≥1.163, что соответствует медианному значению всех полученных записей. Из OMIM и CTD были включены только гены с документально подтвержденной прямой связью с атеросклерозом.
Матрица серий GSE100927, файл аннотации образцов и файл аннотации платформы GPL17077 были загружены из GEO. Все 104 образца периферических артерий человека были классифицированы как AS (атеросклероз) или Контроль в соответствии с метаданными фенотипа из репозитория; образцы не исключались по признаку локализации артерии.
Биоинформатический анализ проводили с помощью статистического программного обеспечения R (версия 4.3.2) с использованием пакетов limma (версия 3.58.1), ggplot2 (версия 3.4.4), ComplexHeatmap (версия 2.18.0), clusterProfiler (версия 4.10.1) и org.Hs.eg.db (версия 3.18.0). Аннотирование зондов осуществляли с использованием файла аннотации платформы GPL17077; зонды, не имеющие утвержденных символов генов, были удалены. Для нескольких зондов, соответствующих одному гену, рассчитывалось среднее значение с помощью функции avereps. Преобразование log2(x + 1) применялось только в том случае, если 99-й процентиль превышал 100; в противном случае сохранялись предоставленные логарифмические значения. Нормализацию микрочипов проводили методом квантилей.
Образцы были закодированы как «Control» и «AS», и с помощью функции model.matrix(~0 + group) была создана матрица дизайна без свободного члена. Линейные модели были построены с использованием функций lmFit, makeContrasts, contrasts.fit и eBayes. Данные по всем генам были извлечены с помощью topTable(number = Inf, adjust.method = “BH”). Дифференциально экспрессируемые гены определялись как гены с абсолютным значением log2 кратности изменения (fold change) более 1 и номинальным значением p <0,05, при этом в полном выходном массиве данных были сохранены значения p, скорректированные по методу Бенджамини — Хохберга.
Графики вулканов (volcano plots) были построены с использованием значений log2 кратности изменения (fold-change) и −log₁₀ номинальных значений p. Тепловые карты были созданы после стандартизации выбранных генов по z-показателю по строкам. Ко всем образцам применялись идентичные настройки предварительной обработки и визуализации.
Гены, полученные из GeneCards, OMIM, CTD и GEO, были стандартизированы с помощью базы данных UniProt. Идентификаторы генов были преобразованы в утвержденные символы генов в верхнем регистре; пустые, не сопоставленные и дублирующиеся записи в каждом источнике данных были удалены. Консенсусные мишени, связанные с AS, определялись как гены, идентифицированные как минимум в двух из четырех источников данных. Функция intersect() в R использовалась для выявления генов, общих со стандартизированным набором мишеней HQT.
Перекрывающиеся мишени HQT-AS были загружены в базу данных STRING (версия 12.0), доступ к которой был осуществлен 16 декабря 2025 г. Анализ был ограничен видом Homo sapiens, минимальный показатель взаимодействия был установлен на уровне 0,700, все каналы доказательств были сохранены, а интеракторы первой или второй степени не добавлялись. Таблица взаимодействий была экспортирована и импортирована в Cytoscape в виде ненаправленной сети. Петли самовозврата и дублирующие ребра были удалены, а значения центральности по степени, посредничеству и близости были рассчитаны с помощью плагина CentiScaPe (версия 2.2). Хаб-гены были определены как гены, для которых все три показателя центральности превышали соответствующие средние значения по сети.
Утвержденные символы генов были преобразованы в идентификаторы Entrez с помощью функции bitr. Несопоставленные и дублирующиеся идентификаторы были удалены, а все успешно сопоставленные гены в аннотированном наборе данных были использованы в качестве фона. Анализ обогащения Gene Ontology для всех онтологий выполнялся с помощью enrichGO (ont = «ALL»), а анализ обогащения путей Kyoto Encyclopedia of Genes and Genomes выполнялся с помощью enrichKEGG (organism = «hsa»). Была применена поправка Бенджамини — Хохберга, и были сохранены обогащенные термины со скорректированным значением p <0.05.
Полные скрипты для предобработки, дифференциальной экспрессии, визуализации и анализа обогащения были предоставлены в файлах TCMSP analysis.R и Transcriptome analysis.R. На основании результатов сетевого анализа и опубликованных данных в качестве основных компонентов HQT были определены паэонифлорин (PF), ликвиритин, байкалин, вогонозид и глицирризиновая кислота20. PF был выбран в качестве репрезентативного соединения в связи с описанной ролью в регуляции липидного обмена и сигналинга АМФ-активируемой протеинкиназы.
Приготовление экстракта HQT
Аутентифицированные S. baicalensis Georgi, P. lactiflora Pall., G. uralensis Fisch. и Z. jujuba Mill. смешивали в соотношении по сухому весу 3:2:2:3. Добавляли деионизированную воду в соотношении 1:10 (w/v) и кипятили смесь с обратным холодильником в течение 1 h. Экстракт фильтровали в горячем виде, а осадок экстрагировали деионизированной водой повторно в соотношении 1:8 (w/v) в течение 1 h, как было описано ранее19. Фильтраты объединяли, концентрировали при пониженном давлении при 60°C и высушивали в вакууме до постоянного веса; выход экстракции составил 36.34%. Высушенный экстракт растворяли в стерильной воде до концентрации 1 g/mL, фильтровали через мембрану 0.22 µm, разделяли на аликвоты и хранили при −20°C до использования. Экспериментальные концентрации выражали в микрограммах высушенного экстракта на миллилитр питательной среды.
Культивирование клеток, трансфекция и обработка
Мышиные макрофаги линии RAW264.7 культивировали в модифицированной среде Игла в модификации Дульбекко с высоким содержанием глюкозы, дополненной 10% фетальной бычьей сывороткой, 100 U/mL пенициллина и 100 µg/mL стрептомицина, при 37°C в увлажненном инкубаторе с содержанием 5% CO2. Субкультивирование клеток проводили при достижении примерно 80% конфлюэнтности; использовали только клетки от 5-го по 20-й пассаж после размораживания. Идентичность клеточной линии подтверждали по сертификату из депозитария, а морфологию, адгезию и характеристики роста клеток контролировали регулярно. Использовались только культуры, отрицательные по микоплазме. Культуры с признаками контаминации, аномальным ростом, значительной вакуолизацией, большим количеством клеточного детрита, выраженным отслоением или неравномерным распределением клеток утилизировали.
Для сайленсинга AMPKα1 клетки высевали в 6-луночные планшеты с плотностью 2 × 10⁵ клеток на лунку в 2 mL культуральной среды и трансфицировали при достижении конфлюэнтности 50%–60%. В общей сложности 100 pmol si-AMPKα1 или нетаргетной siRNA разводили в 125 µL среды с пониженным содержанием сыворотки, а 5 µL липидного реагента для трансфекции разводили отдельно в 125 µL среды с пониженным содержанием сыворотки. После инкубации в течение 15 мин при комнатной температуре два раствора смешивали и по каплям добавляли к клеткам до достижения конечной концентрации siRNA 50 nM. Последовательности si-AMPKα1 были следующими: смысловая цепь 5′-CCCATCTTATAGTTCAACCAT-3′ и антисмысловая цепь 5′-ATGGTTGAACTATAAGATGGG-3′. Культуральную среду заменяли через 6 ч, и инкубацию продолжали до общего времени 48 ч перед обработкой ox-LDL и PF. Нокдаун AMPKα1 подтверждали с помощью qRT-PCR и вестерн-блоттинга; в последующий анализ включали только те эксперименты, в которых наблюдалось значимое снижение экспрессии по сравнению с группой отрицательного контроля (нетаргетная siRNA).
PF, дорсоморфин и BAY 11-7082 готовили в диметилсульфоксиде (DMSO), тогда как HQT готовили в стерильной воде. Конечная концентрация DMSO во всех опытных группах поддерживалась на уровне ≤0.1%, а в контрольные группы добавляли соответствующий растворитель.
Для подбора оптимальной концентрации клетки обрабатывали в течение 24 ч PF в концентрациях 0, 1, 5, 10, 20 или 40 µM или HQT в концентрациях 0, 12.5, 25, 50, 100 или 200 µg/mL. Затем оценивали жизнеспособность клеток и фосфорилирование AMPK. На основании этих результатов для всех последующих экспериментов были выбраны 20 µM PF и 100 µg/mL HQT.
Для сравнения PF и HQT группы лечения включали контрольную группу, группу 50 µg/mL ox-LDL, группу ox-LDL плюс 20 µM PF и группу ox-LDL плюс 100 µg/mL HQT. Все группы инкубировали в течение 24 h. Для фармакологического ингибирования AMPK группу ox-LDL плюс PF предварительно обрабатывали 10 µM дорсоморфином в течение 1 h перед совместным воздействием в течение 24 h21,22.
Для генетического ингибирования AMPK клетки трансфецировали si-NC или si-AMPKα1 на 48 ч, после чего распределяли по группам: Контроль, ox-LDL, PF или si-AMPK плюс PF. Группы PF и si-AMPK плюс PF получали 50 µg/mL ox-LDL совместно с 20 µM PF в течение 24 ч. Группа ox-LDL получала только ox-LDL, в то время как группа Контроль получала соответствующий растворитель.
Для оценки участия сигнального пути NF-κB дополнительную группу обработки предварительно инкубировали с 10 µM BAY 11-7082 в течение 1 ч перед воздействием 50 µg/mL ox-LDL в течение 24 ч23,24,25. Впоследствии определяли экспрессию ABCA1, эффлюкс холестерина, накопление липидов, а также доли CD86⁺ и CD206⁺ макрофагов.
Если не указано иное, клетки высевали за 12–16 ч до начала обработки, при этом для каждой группы обработки использовали три параллельные лунки. Каждый анализ проводили с использованием трех независимо культивируемых препаратов клеток в разные дни (n = 3), за исключением скрининга жизнеспособности клеток, который состоял из пяти независимых экспериментов с пятью техническими повторами для каждой концентрации. Технические повторы, дубликатные измерения и данные из нескольких микроскопических полей усредняли иерархически для получения одного значения для каждого независимого эксперимента.
Для обработки использовали только те культуры, которые были равномерно прикреплены и имели конфлюэнтность примерно 60%–80% (или 50%–60% для экспериментов по трансфекции). Необходимые материалы, программное обеспечение и оборудование перечислены в прилагаемой Таблице материалов.
Анализ жизнеспособности клеток и количественная ПЦР в реальном времени
Клетки RAW264.7 высевали в 96-луночные планшеты из расчета 5 × 10³ клеток на лунку и оставляли для прикрепления на ночь. Клетки обрабатывали в течение 24 ч концентрациями PF и HQT, описанными в разделе 4. Жизнеспособность клеток определяли путем замены культуральной среды на 100 µL рабочего раствора для анализа жизнеспособности клеток с последующей инкубацией в течение 2 ч при 37°C в темноте. Оптическую плотность измеряли при 450 nm.
Были использованы контрольные лунки, содержащие только реагенты, и значения их оптической плотности вычитались из всех измерений. Значения оптической плотности пяти технических повторностей для каждой концентрации усреднялись. Жизнеспособность клеток рассчитывали по формуле (оптическая плотность опытной группы/оптическая плотность контрольной группы) × 100, при этом необработанный контроль принимали за 100%. Было проведено пять независимых экспериментов.
Общую РНК экстрагировали с использованием реагента для экстракции РНК на основе фенол-гуанидиния, и использовали только те образцы, значения A260/A280 которых находились в диапазоне от 1.8 до 2.0. Один микрограмм общей РНК подвергали обратной транскрипции; каждая реакция количественной ПЦР (кПЦР) объемом 20 µL содержала 10 µL 2× SYBR Green master mix, по 0.4 µL прямого и обратного праймеров в концентрации 10 µM, 2 µL кДНК и 7.2 µL воды, свободной от нуклеаз.
Количественную ПЦР проводили при 95°C в течение 30 s, затем следовали 40 циклов: 95°C в течение 10 s и 60°C в течение 30 s. После этого проводили анализ кривых плавления в диапазоне от 65°C до 95°C. Последовательности праймеров были следующими: прямой праймер к Prkaa1, 5′-ACCAGAAGCGGTGCCGGAAAGCTGG-3′; обратный праймер к Prkaa1, 5′-TGTAGTCGGTTTATGCAGCAACGAG-3′; прямой праймер к Gapdh, 5′-CGACTTCAACAGCAACTCCCACTCTTCC-3′; и обратный праймер к Gapdh, 5′-TGGGTGGTCCAGGGTTTCTTACTCCTT-3′.
Каждый образец анализировали в трех технических повторностях, также включали контроли без матрицы. Пары праймеров принимали только в случае обнаружения одного пика плавления и отсутствия амплификации в контролях без матрицы. Относительную экспрессию Prkaa1 рассчитывали методом 2−ΔΔCt, используя Gapdh в качестве референсного гена; при этом уровень экспрессии в группе si-NC нормализовали до 1.
Измерение накопления липидов, уровней АТФ и эффлюкса холестерина
Для окрашивания Oil Red O клетки RAW264.7 высевали в 24-луночные планшеты с плотностью 5 × 10⁴ клеток на лунку в 500 µL культуральной среды. После обработки клетки дважды промывали 500 µL фосфатно-солевого буферного раствора (PBS), фиксировали 500 µL 10% нейтрально-буферизованного формалина в течение 20 мин, снова дважды промывали PBS, один раз ополаскивали 500 µL 60% изопропанола и окрашивали 500 µL свежеприготовленного рабочего раствора Oil Red O в течение 15 мин при комнатной температуре. Окрашенные клетки промывали дистиллированной водой до полного исчезновения фона. Из каждой лунки получали изображения пяти микроскопических полей, как описано в разделе 8, и рассчитывали площадь, положительную по Oil Red O, как отношение положительной площади к общей площади поля × 100 с использованием фиксированного цветового порога. Результаты окрашивания принимались только в том случае, если контрольные клетки демонстрировали минимальное окрашивание, клетки, обработанные ox-LDL, имели четкие внутриклеточные липидные капли, а внеклеточный фон оставался чистым. Образцы с диффузным осадком, неравномерным окрашиванием или значительным отслоением клеток исключались, а процедура окрашивания повторялась.
Для измерения уровня ATP клетки высевали в 6-луночные планшеты в количестве 5 × 10⁵ клеток на лунку в 2 mL культуральной среды. После обработки клетки дважды промывали 1 mL ледяного PBS, лизировали 200 µL буфера для лизиса при анализе ATP и центрифугировали при 12,000 × g в течение 5 min при 4°C. Аликоту супернатанта объемом 10 µL смешивали со 100 µL реагента для детекции ATP и измеряли хемилюминесценцию. Концентрации ATP рассчитывали по стандартной кривой. Каждый лизат измеряли в дубликате, а три повторности в каждой лунке анализировали в трех независимых экспериментах.
Для анализа оттока холестерина клетки высевали в 24-луночные планшеты в количестве 5 × 10⁴ клеток на лунку в 500 µL культуральной среды. После обработки клетки нагружали NBD-холестерином в концентрации 1 µg/mL в течение 24 ч, трижды промывали 500 µL PBS и инкубировали в течение 4 ч в 500 µL безсывороточной среды, содержащей либо 10 µg/mL аполипопротеина A-I, либо 50 µg/mL липопротеинов высокой плотности. Супернатанты культур собирали и центрифугировали при 1,000 × g в течение 5 мин. Клетки дважды промывали PBS и лизировали 200 µL лизирующего буфера. Флуоресценцию в супернатантах и лизатах измеряли в дубликате при длинах волн возбуждения и эмиссии 485 и 535 nm соответственно. Значения флуоресценции, полученные из лунок без NBD-холестерина, вычитали, а отток холестерина для каждого акцептора холестерина рассчитывали как отношение флуоресценции супернатанта к сумме флуоресценции супернатанта и лизата × 100.
Измерение уровней воспалительных цитокинов, митохондриального мембранного потенциала, активных форм кислорода и степени апоптоза
Для проведения иммуноферментного анализа (ELISA) клетки RAW264.7 высевали в 6-луночные планшеты с плотностью 5 × 10⁵ клеток на лунку в 2 mL культуральной среды. После 24 ч обработки собирали супернатанты культур, центрифугировали их при 1,000 × g в течение 10 мин при 4°C, после чего анализировали немедленно или разделяли на аликвоты и хранили при −80°C до проведения анализа. Повторных циклов замораживания-оттаивания не допускали. Концентрации мышиных TNF-α, IL-6 и IL-1β измеряли с помощью наборов для сэндвич-ELISA. Все реагенты перед использованием доводили до комнатной температуры. Стандарты, холостые пробы и образцы вносили в дубликатах по 100 µL на лунку. После каждой инкубации с антителами лунки пять раз промывали 300 µL промывочного буфера. Для проявления цвета использовали субстрат тетраметилбензидин, реакцию останавливали согласно инструкциям производителя, и измеряли оптическую плотность при 450 nm. Концентрации цитокинов рассчитывали по четырехпараметрическим логистическим стандартным кривым и выражали в pg/mL. Измерения с коэффициентом вариации дубликатов более 15% повторяли, а образцы, выходящие за пределы диапазона анализа, разбавляли перед повторным анализом.
Для анализа митохондриального мембранного потенциала клетки высевали в 24-луночные планшеты с плотностью 5 × 10⁴ клеток на лунку в 500 µL культуральной среды. После обработки клетки дважды промывали и инкубировали с 500 µL рабочего раствора JC-1 в течение 20 мин при 37°C в темноте. Затем клетки дважды промывали буфером для окрашивания, после чего регистрировали флуоресценцию красных агрегатов и зеленых мономеров в идентичных полях зрения микроскопа при длинах волн возбуждения/испускания 525/590 nm и 490/530 nm соответственно. Впоследствии рассчитывали отношение интенсивности зеленой флуоресценции к красной с вычетом фонового сигнала.
Для анализа внутриклеточных активных форм кислорода (АФК) клетки высевали в 24-луночные планшеты с плотностью 5 × 10⁴ клеток на лунку. После обработки клетки дважды промывали безсывороточной средой и инкубировали с 10 µL 2′,7′-дихлордигидрофлуоресцеиндиацетата, разведенного в 200 µL культуральной среды, в течение 2 ч при 37°C в темноте. В процессе инкубации планшеты осторожно встряхивали каждые 5 мин. Затем клетки промывали трижды и измеряли интенсивность флуоресценции при длинах волн возбуждения 488 nm и эмиссии 525 nm соответственно.
Для анализа апоптоза клетки высевали в 24-луночные планшеты из расчета 5 × 10⁴ клеток на лунку. После обработки клетки дважды промывали, фиксировали 4% параформальдегидом в течение 20 мин, промывали трижды и пермеабилизировали 0,1% раствором Triton X-100 в PBS в течение 10 мин. Добавляли 250 µL реакционной смеси для метода TUNEL (терминального дезоксинуклеотидилтрансферазного мечения разрывов), после чего клетки инкубировали в течение 60 мин при 37°C в увлажненной темной камере. После трех промывок ядра подвергали контрастированию 4′,6-диамидино-2-фенилиндолом (DAPI) в течение 5 мин. В каждом эксперименте использовали отрицательный контроль без добавления терминальной дезоксинуклеотидилтрансферазы.
Сохранение митохондриального мембранного потенциала определяли по преимущественно пунктирной красной флуоресценции JC-1, тогда как деполяризация мембраны характеризовалась усилением диффузной зеленой флуоресценции. Изображения АФК принимались только в том случае, если зеленая флуоресценция была внутриклеточной и не содержала преципитатов или насыщения сигнала. Окрашивание на апоптоз принималось только при условии, что красная флуоресценция была преимущественно ядерной, а в контроле без добавления фермента наблюдался минимальный фоновый сигнал.
Сбор изображений и количественный анализ
Изображения в светлом поле и флуоресцентные изображения были получены с помощью инвертированного флуоресцентного микроскопа, оснащенного цифровой камерой и объективом 20×. Из каждой лунки собирали пять неперекрывающихся полей, включая одно центральное и четыре периферийных. Области, содержащие царапины, края лунок, отслоившиеся пласты клеток или крупные фрагменты клеточного детрита, исключались до раскрытия информации о вариантах обработки. Автоматические настройки экспозиции и усиления были отключены. Интенсивность освещения, время экспозиции, усиление, объектив и размеры изображения определялись с использованием репрезентативных лунок групп Control и ox-LDL, чтобы обеспечить отсутствие насыщения самого сильного сигнала флуоресценции. Одинаковые настройки получения изображений поддерживались для всех групп обработки в рамках каждого независимого эксперимента. Парные каналы красной и зеленой флуоресценции регистрировались без перемещения предметного столика микроскопа. Необработанные изображения анализировались с помощью программного обеспечения для анализа изображений ImageJ, при этом исследователь не знал о распределении по группам обработки. Сигнал фона из области без клеток вычитался, а пороги яркости изображений устанавливались с использованием репрезентативных снимков групп Control и ox-LDL. Одни и те же пороги применялись на протяжении всего каждого эксперимента. Для представления рисунков применялась только равномерная корректировка всего изображения. Результаты анализа JC-1 выражали как отношение зеленой флуоресценции к красной. Сигналы активных форм кислорода и апоптоза выражали как среднюю флуоресценцию за вычетом фона, нормированную по анализируемой площади, при этом среднее значение группы Control принимали за 1 для относительного анализа. Значения пяти микроскопических полей усреднялись для получения одного значения для каждой лунки, а значения из трех лунок усреднялись для получения одного значения для каждого независимого эксперимента.
Вестерн-блот-анализ
Клетки RAW264.7 высевали в 6-луночные планшеты из расчета 5 × 10⁵ клеток на лунку в 2 mL культуральной среды; из каждой лунки готовили один белковый лизат. Для экстракции белков всего клеточного содержимого клетки дважды промывали ледяным PBS, лизировали в течение 30 мин на льду с использованием буфера для радиоиммунопреципитационного анализа (RIPA), дополненного ингибиторами протеаз и фосфатаз, и центрифугировали при 12,000 × g в течение 15 мин при 4°C. Для экстракции ядерных белков клетки суспендировали в буфере, содержащем 10 mM HEPES, 10 mM KCl, 1.5 mM MgCl2, 0.5 mM дитиотреитола, а также ингибиторы протеаз/фосфатаз, и инкубировали на льду в течение 15 мин. Добавляли неионный детергент до конечной концентрации 0.5%, после чего проводили кратковременное вортексирование и центрифугирование при 700 × g в течение 5 мин при 4°C. Ядерный осадок экстрагировали в течение 30 мин на льду с периодическим перемешиванием в буфере, содержащем 20 mM HEPES, 420 mM NaCl, 1.5 mM MgCl2, 0.2 mM EDTA, 25% глицерина, 0.5 mM дитиотреитола, а также ингибиторы протеаз/фосфатаз. Затем экстракт центрифугировали при 14,000 × g в течение 15 мин при 4°C.
Концентрации белков определяли с помощью метода бицинхониновой кислоты. В каждую лунку наносили равные количества белка (25–30 µg), которые нагревали при 95°C в течение 5 мин, разделяли на 8%–12% полиакриламидных гелях с додецилсульфатом натрия и переносили на поливинилиденфторидные мембраны 0,45 µm при 100 V в течение 90 мин в условиях охлаждения. Мембраны с общими белками блокировали 5% обезжиренным молоком, а мембраны с фосфорилированными белками — 5% бычьим сывороточным альбумином, приготовленным в трис-солевом буфере с полисорбатом 20, в течение 1 ч. Мембраны инкубировали в течение ночи при 4°C с первичными антителами к AMPK, фосфорилированному AMPK, BAX, BCL-2, каспазе-3, ABCA1, p65, фосфорилированному p65, LXRα, IκB-α, фосфорилированному IκB-α и гистону H3 в разведении 1:1,000, за исключением гистона H3, который использовали в разведении 1:2,000. Антитела к GAPDH и β-актину использовали в разведении 1:5,000. После инкубации с первичными антителами мембраны промывали трижды по 10 мин и инкубировали в течение 1 ч со вторичными антителами (козьими анти-кроличьими или козьими анти-мышиными), конъюгированными с пероксидазой хрена, в разведении 1:5,000. После дополнительной промывки полосы белков детектировали с помощью реагента для усиленной хемилюминесценции. Выбирали кратчайшее время экспозиции, при котором полосы всех целевых белков оставались ненасыщенными; для всех групп на одной мембране поддерживали идентичные настройки экспозиции и захвата изображений.
Количественное определение белковых полос проводили с помощью программного обеспечения для анализа изображений ImageJ после вычитания локального фона. Общие уровни AMPK, ABCA1, BAX, BCL-2, caspase-3, IκB-α и фосфорилированной IκB-α были нормализованы по GAPDH или β-actin. Рассчитывали соотношения фосфорилированной AMPK к общей AMPK и фосфорилированного p65 к общему p65. Уровни ядерных LXRα, p65 и фосфорилированного p65 нормализовали по гистону H3, при этом среднее значение группы Control или si-NC в каждом независимом эксперименте принимали за 1. В анализ включали только те блоты, которые демонстрировали четкие полосы при ожидаемых молекулярных массах, низкий фон, ненасыщенные сигналы и сопоставимые контроли загрузки. Мембраны с искаженными дорожками, неполным переносом белка, избыточным фоном или насыщением сигнала подвергали повторной обработке или исключали из анализа. Было проведено три независимых эксперимента с использованием раздельно приготовленных лизатов белков.
Метод анализа термического сдвига белков в клетках (CETSA)
Клетки RAW264.7 высевали в количестве 3 × 10⁶ клеток в 10 mL культуральной среды в чашки Петри диаметром 100 мм и инкубировали в течение ночи. Клетки собирали, дважды промывали ледяным PBS, лизировали в течение 30 мин на льду в PBS, содержащем 0,4% NP-40 и ингибиторы протеаз/фосфатаз, и центрифугировали при 20 000 × g в течение 20 мин при 4°C. Концентрацию белка в очищенных лизатах доводили до 2 mg/mL. Равные объемы очищенного лизата инкубировали либо с 20 µM PF, либо с 0,1% DMSO в течение 1 ч при комнатной температуре. Каждый образец разделяли на аликвоты по 50 µL и нагревали в течение 3 мин при 37°C, 41°C, 45°C, 49°C, 53°C, 57°C, 61°C, 65°C, 69°C или 73°C. Образцы немедленно охлаждали при 4°C в течение 3 мин и центрифугировали при 20 000 × g в течение 20 мин при 4°C. Равные объемы растворимых супернатантов анализировали методом вестерн-блоттинга для обнаружения AMPK и фосфорилированной AMPK. Сигнал, полученный при каждой температуре, нормировали относительно соответствующего сигнала при 37°C, который принимали за 100%. Содержание растворимого белка строили как функцию температуры; весь анализ повторяли трижды с использованием независимо культивируемых клеток. В анализ включали только те эксперименты, в которых наблюдалась детектируемая референсная полоса при 37°C, постепенное снижение количества растворимой AMPK с повышением температуры, а также отсутствие сильного искажения дорожек или аномального увеличения количества растворимого белка при самых высоких температурах.
Проточная цитометрия
Клетки RAW264.7 высевали в 6-луночные планшеты в количестве 5 × 10⁵ клеток на лунку в 2 mL культуральной среды. После обработки клетки дважды промывали ледяным PBS и осторожно отделяли с помощью скребка для клеток в PBS, содержащем 2% эмбриональной бычьей сыворотки и 2 mM EDTA. Суспензии клеток центрифугировали при 400 × g в течение 5 min при 4°C, дважды промывали PBS и доводили концентрацию примерно до 1 × 10⁶ клеток на образец. Клетки окрашивали фиксируемым аминореактивным красителем жизнеспособности в течение 20 min при комнатной температуре в темноте. После промывки Fc-рецепторы блокировали антителом anti-mouse CD16/32 в течение 15 min при 4°C. Добавляли конъюгированные с флуорохромом антитела против CD45, CD11b, F4/80, CD86 и CD206 в объеме 5 µL каждого антитела на каждые 1 × 10⁶ клеток, после чего клетки инкубировали в течение 30 min при 4°C в темноте.
После окрашивания антителами клетки дважды промывали, ресуспендировали в 300 µL окрашивающего буфера и анализировали методом проточной цитометрии. Для каждого образца регистрировали не менее 50 000 всего событий и, по возможности, не менее 20 000 жизнеспособных событий CD45⁺CD11b⁺F4/80⁺. В анализ включали неокрашенные контроли, контроли компенсации с одиночным окрашиванием и контроли «флуоресценция минус один» (FMO) для CD86 и CD206. Ко всем группам лечения в рамках каждого эксперимента применяли одну и ту же матрицу компенсации. Дебрис исключали на основании характеристик прямого и бокового светорассеяния, а дуплеты — по сравнению площади прямого светорассеяния с его высотой. Идентифицировали клетки, отрицательные по красителю жизнеспособности, выделяли гейт CD45⁺ клеток, а макрофаги определяли как клетки CD11b⁺F4/80⁺. Количество CD86⁺ и CD206⁺ клеток внутри гейта макрофагов определяли с использованием пороговых значений, установленных на основе соответствующих контролей FMO. Одна и та же иерархия гейтов применялась ко всем образцам. Из каждой из трех повторных лунок готовили одну суспензию окрашенных клеток, и полученные из трех лунок проценты усредняли для получения одного значения для каждого независимого эксперимента. Эксперимент повторяли трижды, используя независимо культивируемые клетки.
Техника безопасности и утилизация отходов
Все процедуры по культивированию клеток, работа с ox-LDL и обработка материалов клеточного происхождения проводились в шкафу биологической безопасности II класса в соответствии с правилами работы с биоматериалами 2-го уровня безопасности (BSL-2). На протяжении всех процедур использовались лабораторные халаты, перчатки и средства защиты глаз. После использования рабочие поверхности и оборудование подвергались деконтаминации. Работа с формальдегидом и параформальдегидом проводилась с соблюдением соответствующих мер предосторожности в связи с их токсичностью и потенциальной канцерогенностью. Работа с фиксаторами, растворами Oil Red O, растворами, содержащими DMSO, и растворами для флуоресцентного окрашивания осуществлялась с использованием соответствующих средств индивидуальной защиты и при надлежащей вентиляции. Фиксаторы, растворы для окрашивания, растворы, содержащие DMSO, и культуральные среды, содержащие ox-LDL, собирались раздельно и утилизировались как опасные химические отходы в соответствии с правилами учреждения. Культуральные среды, содержащие клетки, загрязненные расходные материалы и образцы для проточной цитометрии обрабатывались как биологические отходы. Жидкие биологические отходы дезинфицировали свежеприготовленным 10% раствором гипохлорита натрия в течение не менее 30 min, а твердые биологические отходы автоклавировали перед утилизацией в соответствии с установленными в учреждении процедурами по биологической безопасности.
Статистический анализ
Весь статистический анализ был выполнен с использованием программного обеспечения GraphPad Prism (версия 10.1.2). Данные представлены в виде среднего значения ± стандартное отклонение. Значение н отражали количество независимых экспериментов, а не количество технических повторностей в лунках, измерений прибора или микроскопических полей. Для всех статистических анализов использовались иерархически усредненные значения, полученные в каждом независимом эксперименте, как описано в предыдущих разделах. Сравнение двух групп проводили с помощью непарного двухстороннего t-критерия Стьюдента т-тест. Сравнения между тремя и более группами проводили с помощью однофакторного дисперсионного анализа с последующим использованием критерия множественных сравнений Тьюки. Все статистические тесты были двусторонними, а p значение <Значение 0,05 считалось статистически значимым.
Результаты
Активные соединения HQT и их мишени
Путем скрининга и интеграции данных, полученных из базы данных TCM Systems Pharmacology, в составе HQT было идентифицировано в общей сложности 137 потенциально биоактивных соединений. После удаления дубликатов было отобрано 391 уникальный предполагаемый мишень, связанных с этими соединениями. Впоследствии с помощью программы Cytoscape версии 3.7.2 была построена сеть взаимодействий HQT–соединение–мишень, представленная на Рисунке 1.
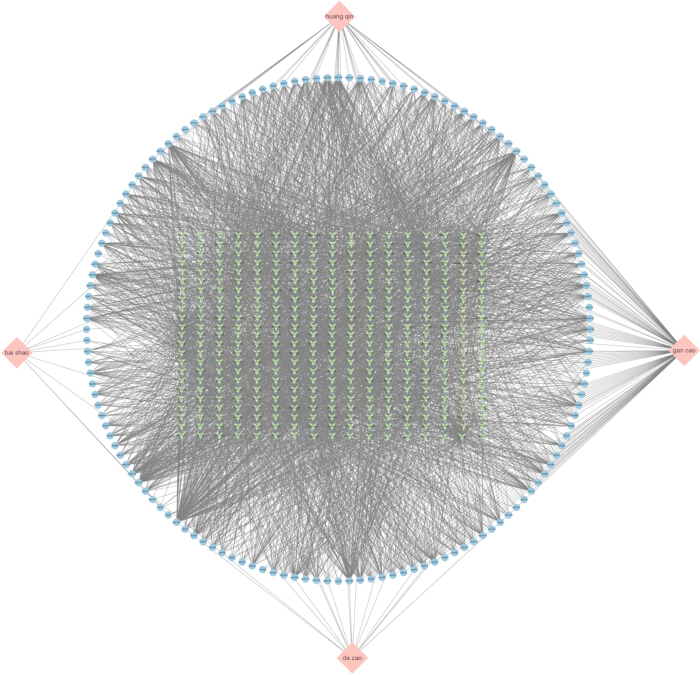
Рисунок 1. Прогнозируемая сеть взаимодействий компонентов состава Хуанцинь Тан и предполагаемых мишеней. Сеть, демонстрирующая прогнозируемые взаимодействия между четырьмя растительными компонентами состава Хуанцинь Тан (HQT), потенциальными биоактивными компонентами и предполагаемыми молекулярными мишенями. Розовые узлы в форме ромба обозначают четыре растительных компонента, синие круглые узлы — потенциальные соединения, а зеленые узлы — прогнозируемые мишени. Ребра указывают на прогнозируемые связи «растение — соединение» или «соединение — мишень». Пожалуйста, нажмите здесь, чтобы просмотреть этот рисунок в большем размере.
Идентификация мишеней, связанных с воздействием HQT при AS
Данные об экспрессии генов из набора данных GSE100927 были получены из базы данных Gene Expression Omnibus. Анализ дифференциальной экспрессии выявил 1 513 значительно активированных и 922 значительно подавленных генов в образцах артерий с атеросклерозом по сравнению с контрольными образцами артерий. Соответствующий график «вулкан» и тепловая карта представлены на рисунке 2A и рисунке 2B соответственно. Затем мишени, связанные с AS, были извлечены из баз данных GeneCards, Online Mendelian Inheritance in Man и Comparative Toxicogenomics. При пороге показателя релевантности ≥1,163 из GeneCards было получено 600 потенциальных мишеней, в то время как из баз данных Online Mendelian Inheritance in Man и Comparative Toxicogenomics было извлечено 188 и 64 мишени соответственно, что обобщено на рисунке 2C. Интеграция мишеней, полученных из баз данных, с дифференциально экспрессируемыми генами позволила выявить 29 мишеней, ассоциированных с AS, которые подтверждались как минимум двумя источниками данных. Затем эти мишени были сопоставлены с прогнозируемыми мишенями HQT, что позволило выделить 12 общих мишеней, которые были рассмотрены как потенциальные мишени, через которые HQT может оказывать свое воздействие на AS (рисунок 2D).
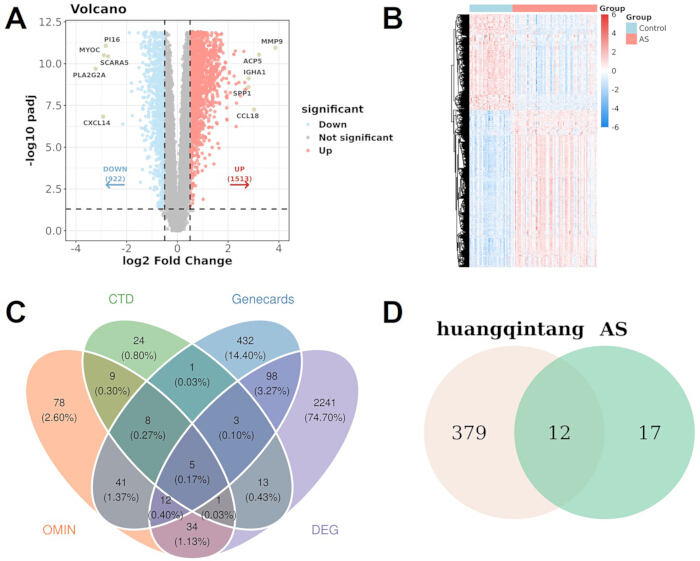
Рисунок 2. Идентификация генов, связанных с атеросклерозом, и их пересечение с прогнозируемыми мишенями Huangqin Tang. (A) График «вулкан» (volcano plot), демонстрирующий дифференциально экспрессируемые гены (ДЭГ) в образцах артерий при атеросклерозе (АС) и в контрольной группе из набора данных GSE100927. Красные и синие точки представляют гены с повышенной и пониженной экспрессией соответственно, серые точки — гены без значимых различий в экспрессии. (B) Тепловая карта, демонстрирующая паттерны экспрессии ДЭГ в контрольных образцах и образцах с АС. (C) Диаграмма Венна, показывающая пересечение генов, связанных с АС, полученных из Comparative Toxicogenomics Database, GeneCards, Online Mendelian Inheritance in Man и анализа ДЭГ GSE100927. (D) Диаграмма Венна, показывающая пересечение между прогнозируемыми мишенями HQT и мишенями, связанными с АС, которые были представлены как минимум в двух источниках на панели C. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Сеть белок-белковых взаимодействий и анализ функционального обогащения потенциальных мишеней
Для характеристики взаимодействий и биологической значимости 12 перекрывающихся мишеней была построена сеть белок-белковых взаимодействий (PPI) с использованием базы данных STRING, которая затем была визуализирована и проанализирована в Cytoscape. Сеть включала несколько мишеней, тесно связанных с липидным обменом, сосудистым воспалением и АС, в том числе NOS3, OLR1, ALOX5, SPP1, ESR1, IL10, TNF и VCAM1 (Рисунок 3A). Более крупные и темные узлы представляли мишени с большей топологической значимостью в сети, что позволяет предположить, что эти белки могут занимать относительно центральные позиции в потенциальной сети мишеней HQT против АС. Для дальнейшей характеристики биологических функций и сигнальных путей, связанных с этими мишенями, были проведены анализы обогащения по Gene Ontology (GO) и Kyoto Encyclopedia of Genes and Genomes (KEGG). Анализ биологических процессов (BP) GO показал, что мишени в основном связаны со стероидными метаболическими процессами, ответами на стероидные гормоны и уровни питательных веществ, а также с регуляцией липидного гомеостаза (Рисунок 3B). Анализ клеточных компонентов (CC) GO указал на преимущественное обогащение в мембранных рафтах и связанных с ними мембранных микродоменах (Рисунок 3C), тогда как анализ молекулярных функций (MF) GO выявил обогащение в активности рецепторов частиц липопротеинов низкой плотности, активности рецепторов частиц липопротеинов, связывании протеаз, цитокиновой активности, активности ядерных рецепторов, активности лиганд-модулируемых факторов транскрипции, активности грузовых рецепторов, связывании корегуляторов транскрипции, связывании ядерных рецепторов и связывании интегринов (Рисунок 3D). Анализ путей KEGG дополнительно продемонстрировал значительное обогащение путей, связанных с липидным обменом, АС и метаболической регуляцией, включая путь «Липиды и атеросклероз», сигнальный путь конечных продуктов гликирования — рецептора конечных продуктов гликирования (AGE–RAGE) при диабетических осложнениях и сигнальный путь AMPK (Рисунок 3E). В совокупности сеть PPI и анализы обогащения показали, что потенциальные мишени могут участвовать в регуляции липидного гомеостаза, воспалительной сигнализации и энергетического обмена. В частности, обогащение сигнального пути AMPK послужило основанием для последующего изучения эффектов PF, связанных с AMPK, in vitro.
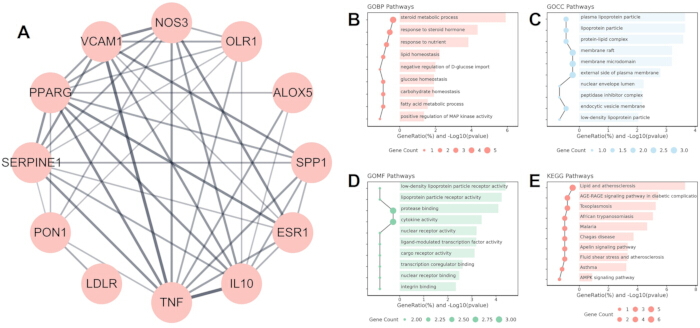
Рисунок 3. Сеть белок-белковых взаимодействий и анализ функционального обогащения перекрывающихся мишеней Хуанцинь Тан и атеросклероза. (A) Сеть белок-белковых взаимодействий общих мишеней HQT и AS. Узлы представляют белки, а ребра — прогнозируемые или задокументированные белок-белковые связи. (B) Анализ обогащения биологических процессов Gene Ontology. (C) Анализ обогащения клеточных компонентов Gene Ontology. (D) Анализ обогащения молекулярных функций Gene Ontology. (E) Анализ обогащения путей Kyoto Encyclopedia of Genes and Genomes. Размер точки соответствует количеству обогащенных генов, а горизонтальные полосы — соответствующей значимости обогащения и соотношению генов, как указано на осях. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
PF и HQT активируют AMPK и оказывают защитное действие против дисфункции макрофагов, индуцированной ox-LDL
Для определения подходящих концентраций для последующих экспериментов сначала оценивали влияние PF и HQT на жизнеспособность клеток RAW264.7. Обработка PF в диапазоне концентраций от 1 до 40 µM не оказала заметного влияния на жизнеспособность клеток по сравнению с необработанной контрольной группой (Рисунок 4A). Аналогично, HQT в диапазоне концентраций от 12,5 до 200 µg/mL не вызывала явного снижения жизнеспособности клеток (Рисунок 4B). Эти результаты показали, что протестированные концентрации PF и HQT в целом хорошо переносились макрофагами RAW264.7. Впоследствии был проведен вестерн-блот-анализ для оценки влияния PF и HQT на активацию AMPK. Экспрессия общего AMPK оставалась относительно стабильной в различных группах обработки, в то время как PF увеличивала соотношение p-AMPK/AMPK дозозависимым образом. Обработка HQT также усиливала фосфорилирование AMPK при протестированных концентрациях (Рисунок 4C). Основываясь на сохранении жизнеспособности клеток и наблюдаемой активации AMPK, для последующих сравнительных экспериментов были выбраны 20 µM PF и 100 µg/mL HQT. Окрашивание Oil Red O показало, что воздействие ox-LDL заметно увеличивало внутриклеточное накопление липидов в клетках RAW264.7. Обработка либо PF, либо HQT значительно сокращала площадь, положительную по Oil Red O, по сравнению с группой ox-LDL (Рисунок 4D). Параллельно с этим воздействие ox-LDL нарушало как ApoA-I-опосредованный, так и HDL-опосредованный отток холестерина. Обработка PF значительно восстанавливала обе формы оттока холестерина, а HQT вызывала аналогичное улучшение клеточного экспорта холестерина (Рисунок 4E,F). Воздействие ox-LDL также заметно увеличивало секрецию провоспалительных цитокинов TNF-α, IL-6 и IL-1β. Обработка PF значительно снижала концентрации всех трех цитокинов в супернатанте культуры. Обработка HQT аналогичным образом ослабляла индуцированную ox-LDL секрецию цитокинов (Рисунок 4G). В совокупности эти результаты указывают на то, что PF воспроизводит несколько защитных эффектов, наблюдаемых при использовании полного препарата HQT, включая активацию AMPK, снижение накопления липидов, усиление оттока холестерина и подавление воспалительных реакций. Эти данные обосновывают выбор PF в качестве биоактивного компонента HQT для последующего изучения механизмов действия.
Для оценки влияния PF на термическую стабильность AMPK был проведен анализ клеточного термического сдвига (CETSA). С повышением температуры инкубации детектируемые уровни AMPK и фосфорилированного AMPK постепенно снижались как в контрольных образцах (vehicle), так и в образцах, обработанных PF. Однако обработка PF приводила к повышению удерживания AMPK и p-AMPK при нескольких температурах по сравнению с соответствующими контрольными образцами (Рисунок 4H,I). Эти данные свидетельствуют о том, что PF повышает термическую стабильность AMPK, что согласуется с возможным связыванием PF с мишенью AMPK. На основании этих результатов в последующих экспериментах изучалось, ослабляет ли фармакологическое или генетическое ингибирование AMPK защитные эффекты PF в макрофагах, обработанных ox-LDL.
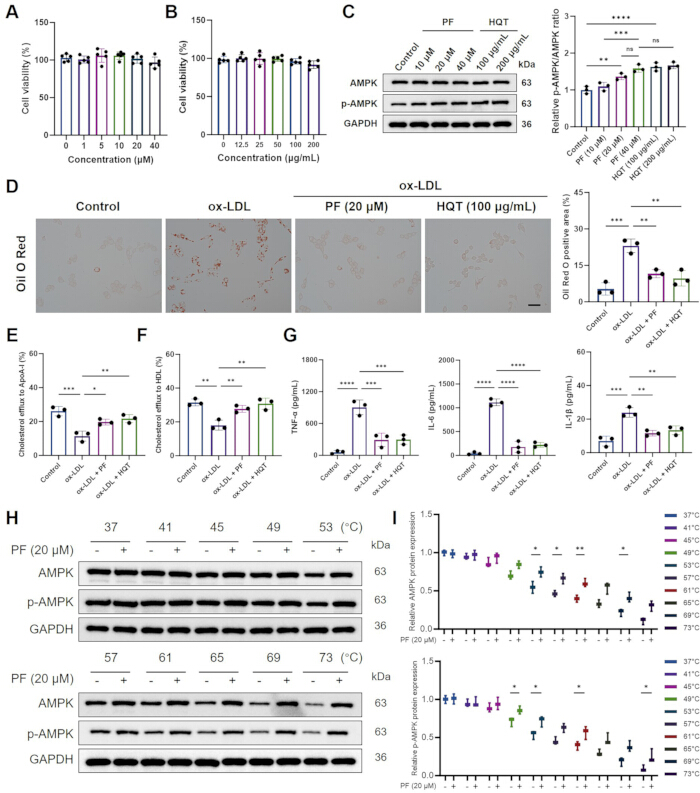
Рисунок 4. Пеонифлорин и Хуанцинь Танг активируют AMPK и уменьшают дисфункцию макрофагов, индуцированную окисленными липопротеинами низкой плотности. (A) Жизнеспособность клеток RAW264.7 после обработки указанными концентрациями пеонифлорина (PF; n = 5). (B) Жизнеспособность клеток после обработки указанными концентрациями экстракта HQT (n = 5). (C) Репрезентативные результаты вестерн-блоттинга AMPK и фосфорилированной AMPK, а также количественное определение соотношения p-AMPK/AMPK после обработки PF или HQT (n = 3). GAPDH использовался в качестве контроля нагрузки. (D) Репрезентативные изображения окрашивания Oil Red O и количественная оценка внутриклеточного накопления липидов (n = 3). Масштабная линейка = 100 µm. (E) Отток холестерина, опосредованный аполипопротеином A-I (n = 3). (F) Отток холестерина, опосредованный липопротеинами высокой плотности (n = 3). (G) Концентрации TNF-α, IL-6 и IL-1β в культуральных супернатантах, измеренные методом ELISA (n = 3). (H) Репрезентативные блоты анализа клеточного термического сдвига AMPK и p-AMPK после инкубации при указанных температурах в отсутствие или присутствии PF. GAPDH использовался в качестве контроля нагрузки. (I) Количественная оценка термической стабильности AMPK и p-AMPK (n = 3). Данные представлены как среднее ± SD. Статистическая значимость указана как *P < 0.05, **P < 0.01, ***P < 0.001 и ****P < 0.0001. Горизонтальные линии обозначают протестированные попарные сравнения. На панели C указанные сравнения проводились между Контролем и PF (20 µM), PF (10 µM) и PF (40 µM), PF (20 µM) и PF (40 µM), Контролем и HQT (100 µg/mL), а также PF (40 µM) и HQT (200 µg/mL). На панелях D–G указанные сравнения проводились между Контролем и ox-LDL, ox-LDL и ox-LDL + PF, а также ox-LDL и ox-LDL + HQT. На панели I образцы, обработанные растворителем и PF, сравнивались при каждой температуре, указанной горизонтальной линией. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
PF снижает накопление липидов и высвобождение воспалительных цитокинов, а также восстанавливает уровень внутриклеточного ATP в клетках RAW264.7, обработанных ox-LDL
Окрашивание Oil Red O показало, что воздействие ox-LDL вызывало выраженное внутриклеточное накопление липидов и образование пенистых клеток в клетках RAW264.7, о чем свидетельствуют многочисленные интенсивно окрашенные липидные капли по сравнению с контрольной группой (Рисунок 5A,B). Обработка PF значительно снизила как количество, так и площадь окрашенных липидных капель по сравнению с группой ox-LDL. Соответственно этому улучшению показателей накопления липидов, PF также ослаблял воспалительную реакцию, индуцированную ox-LDL. Уровни TNF-α, IL-6 и IL-1β в супернатантах культур значительно повышались после воздействия ox-LDL, но заметно снижались при обработке PF (Рисунок 5C–E). Кроме того, ox-LDL значительно снижал внутриклеточный уровень ATP, тогда как PF частично восстанавливал содержание ATP, что указывает на улучшение энергетического статуса клеток (Рисунок 5F). ox-LDL также нарушал ApoA-I-опосредованный и HDL-опосредованный эффлюкс холестерина, в то время как PF значительно усиливал обе формы эффлюкса холестерина по сравнению с группой ox-LDL (Рисунок 5G,H). Совместное применение ингибитора AMPK дорсморфина частично ослабляло каждое из этих эффектов PF, что приводило к увеличению накопления липидов и уровней провоспалительных цитокинов, а также к снижению содержания ATP и эффлюкса холестерина по сравнению с применением только PF (Рисунок 5B–H). В совокупности эти результаты указывают на то, что PF облегчает вызванные ox-LDL нарушения липидного обмена, воспалительные реакции и клеточный энергетический гомеостаз в клетках RAW264.7, при этом сигнальный путь AMPK потенциально способствует этим скоординированным защитным эффектам.
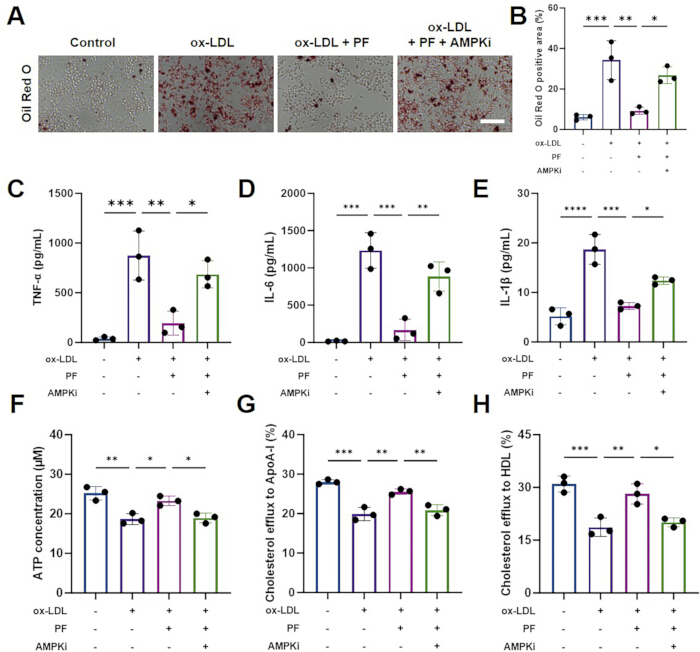
Рисунок 5. Ингибирование AMPK ослабляет вызванное пеонифлорином снижение воспаления и накопления липидов, а также улучшение содержания ATP и оттока холестерина. (A) Репрезентативные изображения окрашивания Oil Red O клеток RAW264.7. Масштабная линейка = 100 µm. (B) Количественное определение площади, положительной по окрашиванию Oil Red O (n = 3). (C–E) Концентрации TNF-α, IL-6 и IL-1β соответственно в супернатантах культур, измеренные методом ELISA (n = 3). (F) Внутриклеточная концентрация ATP (n = 3). (G) Опосредованный аполипопротеином A-I отток холестерина (n = 3). (H) Опосредованный липопротеинами высокой плотности отток холестерина (n = 3). AMPKi обозначает ингибитор AMPK дорзоморфин. Данные представлены как среднее ± SD трех независимых экспериментов. Статистическая значимость indicated как *P < 0.05, **P < 0.01, ***P < 0.001 и ****P < 0.0001. Горизонтальные линии обозначают протестированные попарные сравнения. На панелях B–H указанными сравнениями были: Control против ox-LDL, ox-LDL против ox-LDL + PF и ox-LDL + PF против ox-LDL + PF + AMPKi. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
PF ослабляет вызванную ox-LDL митохондриальную дисфункцию, окислительный стресс и апоптоз
Окрашивание TUNEL показало, что ox-LDL заметно усиливает флуоресценцию TUNEL в клетках RAW264.7, что указывает на усиление апоптоза, в то время как обработка PF значительно снижала вызванную ox-LDL флуоресценцию TUNEL. Совместное введение ингибитора AMPK дорсоморфина частично нивелировало антиапоптотический эффект PF (Рисунок 6A,B). Аналогичным образом, ox-LDL заметно повышал уровни внутриклеточных ROS, о чем свидетельствовало усиление флуоресценции DCFH-DA, тогда как PF значительно снижал накопление ROS; этот антиоксидантный эффект был частично нивелирован дорсоморфином (Рисунок 6C,D). Окрашивание JC-1 дополнительно показало, что обработка ox-LDL приводила к снижению красной флуоресценции агрегатов JC-1 и увеличению зеленой флуоресценции мономеров JC-1, что приводило к значительному увеличению соотношения зеленой флуоресценции к красной, что указывает на деполяризацию митохондриальной мембраны. Обработка PF заметно снижала соотношение зеленой флуоресценции к красной, тогда как совместное введение дорсоморфина частично нивелировало этот эффект (Рисунок 6E,F). В совокупности эти результаты указывают на то, что PF смягчает вызванную ox-LDL деполяризацию митохондриальной мембраны, избыточную продукцию ROS и апоптоз в клетках RAW264.7, при этом сигналинг AMPK может вносить вклад в данные защитные эффекты.
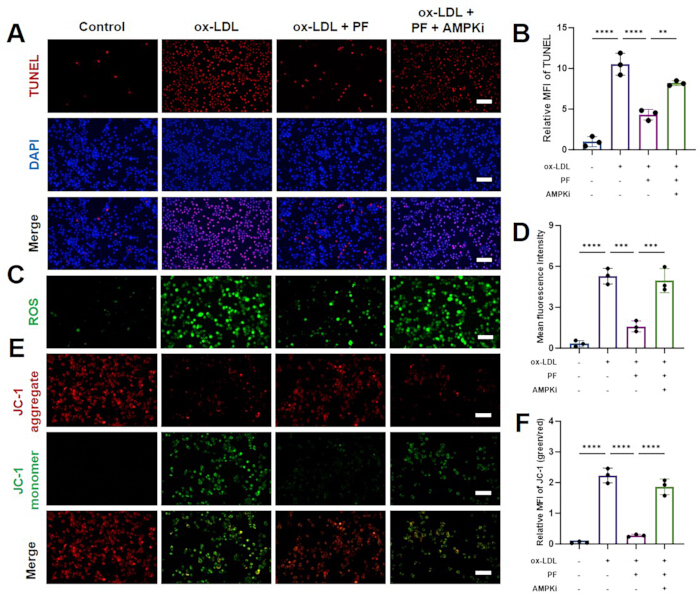
Рисунок 6. Ингибирование AMPK ослабляет эффекты пеонифлорина на апоптоз, окислительный стресс и потерю митохондриального мембранного потенциала, индуцированные окисленными липопротеинами низкой плотности. (A) TUNEL-анализ апоптоза в клетках RAW264.7 (масштабная линейка = 100 µm) и (B) Соответствующий количественный анализ (n = 3). (C) Окрашивание клеток RAW264.7 на АФК (масштабная линейка = 100 μm) и (D) Количественные результаты (n = 3). (E) Окрашивание клеток RAW264.7 с использованием JC-1 (масштабная линейка = 100 μm) и (F) Соответствующий количественный анализ (n = 3). Данные представлены как среднее значение ± SD трех независимых экспериментов. Статистическая значимость указана как *P < 0.05, **P < 0.01, ***P < 0.001 и ****P < 0.0001. Горизонтальные линии обозначают протестированные попарные сравнения. На панелях B, D и F указаны сравнения: Control против ox-LDL, ox-LDL против ox-LDL + PF и ox-LDL + PF против ox-LDL + PF + AMPKi. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Ингибирование AMPK ослабляет связанные с ПФ изменения уровней ABCA1 и белков, участвующих в апоптозе
Вестерн-блот анализ показал, что общее содержание белка AMPK оставалось относительно стабильным во всех группах лечения, в то время как ox-LDL значительно увеличивал соотношение p-AMPK/AMPK и снижал экспрессию ABCA1 по сравнению с контрольной группой. Лечение PF дополнительно увеличивало соотношение p-AMPK/AMPK и восстанавливало экспрессию ABCA1 относительно группы ox-LDL. Сопутствующее введение дорсоморфина, ингибитора AMPK, значительно ослабляло эти изменения, связанные с PF, что приводило к более низкому соотношению p-AMPK/AMPK и снижению экспрессии ABCA1 по сравнению с показателями в группе ox-LDL + PF (Рисунок 7A,B). Анализ белков, связанных с апоптозом, показал, что ox-LDL значительно повышал экспрессию общей каспазы-3 и снижал соотношение BCL-2/BAX по сравнению с контрольной группой. Лечение PF значительно снижало экспрессию общей каспазы-3 и повышало соотношение BCL-2/BAX относительно группы ox-LDL. Сопутствующее введение дорсоморфина обратило эти изменения, вызванные PF, что привело к повышению экспрессии общей каспазы-3 и снижению соотношения BCL-2/BAX по сравнению с группой ox-LDL + PF (Рисунок 7C,D). Эти результаты указывают на то, что ингибирование AMPK ослабляет влияние PF на экспрессию ABCA1 и профили белков, связанных с апоптозом, в клетках RAW264.7, обработанных ox-LDL.
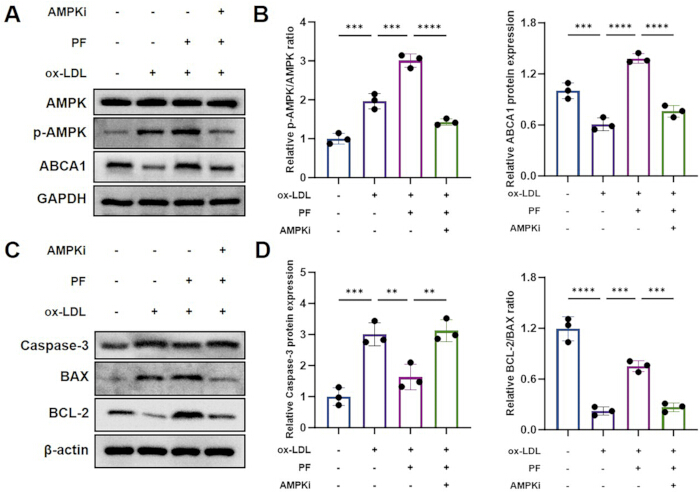
Рисунок 7. Ингибирование AMPK ослабляет вызванные пеонифлорином изменения фосфорилирования AMPK, экспрессии ABCA1 и апоптоз-ассоциированных белков. (A) Репрезентативные вестерн-блоты AMPK, p-AMPK и АТФ-связывающего кассетного транспортера A1 (ABCA1). GAPDH использовался в качестве контроля загрузки. (B) Количественная оценка соотношения p-AMPK/AMPK и относительного уровня экспрессии белка ABCA1 (n = 3). (C) Репрезентативные вестерн-блоты общей каспазы-3, BAX и BCL-2. β-Actin использовался в качестве контроля загрузки. (D) Количественная оценка относительного уровня экспрессии общей каспазы-3 и соотношения BCL-2/BAX (n = 3). AMPKi обозначает ингибитор AMPK дорсоморфин. Данные представлены как среднее значение ± SD трех независимых экспериментов. Статистическая значимость указана как *P < 0.05, **P < 0.01, ***P < 0.001 и ****P < 0.0001. Горизонтальные линии обозначают протестированные попарные сравнения. Для обоих количественных результатов на панелях B и D указанными сравнениями были Control против ox-LDL, ox-LDL против ox-LDL + PF и ox-LDL + PF против ox-LDL + PF + AMPKi. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Сайленсинг AMPK ослабляет PF-зависимое увеличение содержания ядерного LXRα и ингибирование сигналинга NF-κB в клетках RAW264.7, обработанных ox-LDL
Для дальнейшего определения роли AMPK в эффектах PF экспрессия AMPK была подавлена с помощью siRNA. Уровни мРНК и белка AMPK в клетках, трансфецированных si-AMPK, были значительно снижены по сравнению с группой si-NC, что подтверждает эффективность нокдауна (Рисунок 8A,B). PF повышал ядерную экспрессию LXRα и снижал ядерное соотношение p-p65/p65 в клетках, обработанных ox-LDL, тогда как нокдаун AMPK значительно ослаблял эти эффекты (Рисунок 8C,D). Соответственно, ox-LDL заметно увеличивал общеклеточное соотношение p-p65/p65, которое подавлялось PF, но частично восстанавливалось после нокдауна AMPK (Рисунок 8E). PF также обращал вызванное ox-LDL снижение экспрессии IκB-α и повышение экспрессии p-IκB-α, в то время как эти эффекты были ослаблены si-AMPK (Рисунок 8F). В совокупности эти результаты позволяют предположить, что AMPK способствует опосредованному PF увеличению содержания ядерного LXRα и ингибированию сигналинга NF-κB.
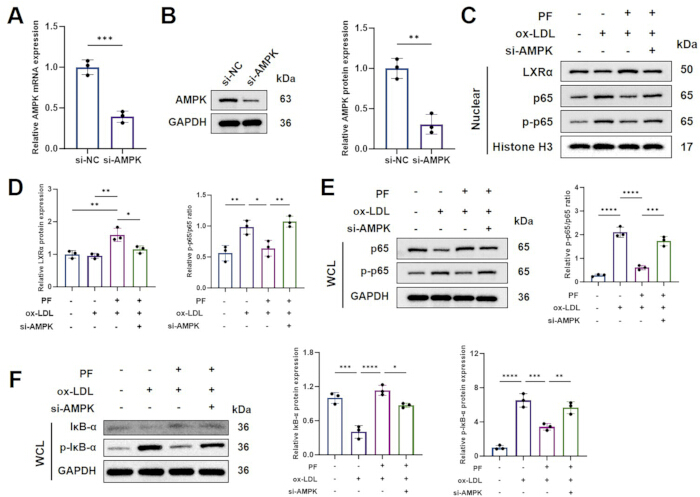
Рисунок 8. Сайленсинг AMPK ослабляет вызванное пеонифлорином повышение содержания ядерного LXRα и ингибирование сигналинга NF-κB. (A) Относительная экспрессия мРНК AMPK после трансфекции с siRNA отрицательного контроля или siRNA, таргетирующей AMPK (n = 3). (B) Репрезентативный вестерн-блот и количественное определение экспрессии белка AMPK после трансфекции siRNA (n = 3). GAPDH использовался в качестве контроля загрузки. (C) Репрезентативные вестерн-блоты ядерного LXRα, p65 и p-p65. Гистон H3 использовался в качестве контроля ядерной загрузки. (D) Количественное определение относительной экспрессии ядерного LXRα и соотношения ядерного p-p65/p65 (n = 3). (E) Репрезентативные вестерн-блоты p65 и p-p65 в целом по клетке и количественное определение соотношения p-p65/p65 (n = 3). GAPDH использовался в качестве контроля загрузки. (F) Репрезентативные вестерн-блоты IκB-α и p-IκB-α в целом по клетке и соответствующие количественные анализы (n = 3). GAPDH использовался в качестве контроля загрузки. Данные представлены как среднее ± SD трех независимых экспериментов. Статистическая значимость indicated as *P < 0.05, **P < 0.01, *** P < 0.001 и **** P < 0.0001. Горизонтальные линии обозначают протестированные попарные сравнения. На панелях A и B si-NC сравнивали с si-AMPK. Для экспрессии ядерного LXRα на панели D указанные сравнения были: Control против ox-LDL + PF, ox-LDL против ox-LDL + PF и ox-LDL + PF против ox-LDL + PF + si-AMPK. Для соотношения ядерного p-p65/p65 на панели D и количественных анализов на панелях E и F указанные сравнения были: Control против ox-LDL, ox-LDL против ox-LDL + PF и ox-LDL + PF против ox-LDL + PF + si-AMPK. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Сайленсинг AMPK ослабляет опосредованный PF эффлюкс холестерина и модуляцию фенотипа макрофагов
Чтобы определить, вызывает ли фармакологическое ингибирование NF-κB функциональные изменения, сходные с теми, что связаны с PF, были оценены экспрессия ABCA1, эффлюкс холестерина, накопление липидов и фенотипические маркеры макрофагов. PF восстанавливал экспрессию ABCA1 и усиливал ApoA-I- и HDL-опосредованный эффлюкс холестерина в клетках, обработанных ox-LDL, тогда как сайленсинг AMPK значительно ослаблял эти эффекты (Рисунок 9A–C). Соответственно, PF снижал внутриклеточное накопление липидов, в то время как si-AMPK частично обращал этот эффект (Рисунок 9D,E). Обработка BAY 11-7082 вызывала изменения, сходные с индуцированными PF, включая повышение экспрессии ABCA1 и эффлюкса холестерина, а также снижение внутриклеточного накопления липидов (Рисунок 9A–E). Проточный цитометрический анализ проводили с использованием стратегии гейтирования, показанной на Рисунке 9F. Ox-LDL заметно увеличивал долю CD86-положительных макрофагов, тогда как PF снижал эту популяцию; данный эффект ослаблялся при сайленсинге AMPK (Рисунок 9G,H). Напротив, PF увеличивал долю CD206-положительных макрофагов, что частично обращалось действием si-AMPK (Рисунок 9I,J). BAY 11-7082 аналогично снижал долю CD86-положительных макрофагов и увеличивал долю CD206-положительных макрофагов (Рисунок 9G–J). Эти результаты указывают на то, что AMPK способствует реализации эффектов PF на гомеостаз холестерина и модуляцию фенотипа макрофагов, потенциально через регуляцию сигналинга NF-κB.
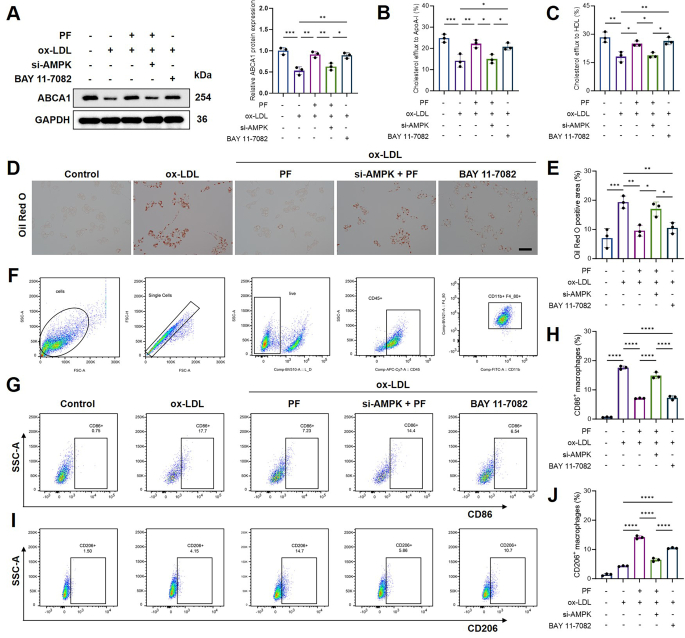
Рисунок 9. Сайленсинг AMPK и ингибирование NF-κB модулируют вызванный пеонифлорином эффлюкс холестерина, накопление липидов и фенотип макрофагов. (A) Репрезентативный вестерн-блот и количественное определение экспрессии ABCA1 (n = 3). В качестве контроля нагрузки использовался GAPDH. (B) Эффлюкс холестерина, опосредованный аполипопротеином A-I (n = 3). (C) Эффлюкс холестерина, опосредованный липопротеинами высокой плотности (n = 3). (D) Репрезентативные изображения окрашивания Oil Red O. Масштабный отрезок = 100 µm. (E) Количественное определение площади, положительной по окраске Oil Red O (n = 3). (F) Стратегия последовательного гейтирования при проточной цитометрии, использованная для идентификации клеток, синглетов, жизнеспособных CD45-положительных клеток и CD11b-положительных/F4/80-положительных макрофагов. (G) Репрезентативные диаграммы проточной цитометрии CD86-положительных макрофагов. (H) Количественное определение CD86-положительных макрофагов (n = 3). (I) Репрезентативные диаграммы проточной цитометрии CD206-положительных макрофагов. (J) Количественное определение CD206-положительных макрофагов (n = 3). В качестве ингибитора NF-κB использовался BAY 11-7082. Данные представлены как среднее ± SD трех независимых экспериментов. Статистическая значимость указана как *P < 0.05, **P < 0.01, ***P < 0.001 и ****P < 0.0001. Горизонтальные линии обозначают протестированные попарные сравнения. На панелях A–C, E и H указанные сравнения проводились между группами Control и ox-LDL, ox-LDL и ox-LDL + PF, ox-LDL + PF и ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK и ox-LDL + BAY 11-7082, а также ox-LDL и ox-LDL + BAY 11-7082. На панели J указанные сравнения проводились между группами ox-LDL и ox-LDL + PF, ox-LDL + PF и ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK и ox-LDL + BAY 11-7082, а также ox-LDL и ox-LDL + BAY 11-7082. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Доступность данных:
Общедоступный набор данных микрочипового анализа, использованный в данном исследовании, доступен в базе данных Gene Expression Omnibus (GEO) Национального центра биотехнологической информации под номером доступа GSE100927. Все необработанные и обработанные данные, полученные в ходе этого исследования, представлены в качестве дополнительных файлов к данной статье и будут общедоступны без ограничений после публикации. Supplementary Data 1 содержит исходные численные данные, на которых основаны Figures 4–9, и соответствующие результаты статистического анализа. Supplementary Data 2 содержит оригинальные неотрезанные изображения вестерн-блоттинга и анализа CETSA. Supplementary Data 3 содержит оригинальные микроскопические изображения в полном разрешении, использованные для количественного анализа. Supplementary Data 4 содержит необработанные FCS-файлы проточной цитометрии, контрольные файлы, информацию о компенсации, записи гейтирования и рабочее пространство FlowJo. Supplementary Data 5 содержит полные скрипты на языке R, использованные для сетевого фармакологического и транскриптомного анализов, включая предварительную обработку данных, анализ дифференциальной экспрессии, визуализацию, интеграцию мишеней и анализ обогащения.
Дополнительные данные 1. Исходные числовые данные и статистический анализ. Книга Excel, содержащая исходные числовые данные и соответствующий статистический анализ, лежащий в основе рисунков 4–9, распределенные по отдельным рабочим листам для каждого рисунка. Книга включает количественные данные, использованные для построения графиков и проведения статистических сравнений.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительные данные 2. Оригинальные необрезанные изображения вестерн-блоттинга и CETSA. PDF-файл, содержащий оригинальные необрезанные изображения для всех экспериментов по вестерн-блоттингу и CETSA, представленных в рукописи, распределенные по рисункам и панелям для документального подтверждения исходных данных, использованных при подготовке и количественном анализе изображений.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительные данные 3. Оригинальные микрофотографии в полном разрешении. PDF-файл, содержащий оригинальные микрофотографии в полном разрешении, использованные для качественной презентации и количественного анализа, включая репрезентативные изображения, соответствующие рисункам, представленным в рукописи.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительные данные 4. Необработанные данные проточной цитометрии. Необработанные FCS-файлы, контрольные файлы, информация о компенсации, записи гейтирования и рабочее пространство FlowJo, использованное для анализа данными проточной цитометрии. Полный набор данных доступен через Microsoft OneDrive: https://1drv.ms/f/c/8d1d81159583ae0f/IgA367Hi90R5CfjDR5uwoGARiUYsefUFv0_OKSUWT5jGY?e=caEpxo. Также в качестве резервной копии предоставляется сводка результатов анализа проточной цитометрии в формате PDF.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительные данные 5. R-скрипты для сетевой фармакологии и транскриптомного анализа. Два файла R-скриптов, содержащих полный вычислительный рабочий процесс, использованный для сетевой фармакологии и транскриптомного анализа. Скрипты включают загрузку и установку пакетов, предварительную обработку данных, анализ дифференциальной экспрессии, интеграцию мишеней, анализ функционального обогащения, визуализацию данных и формирование представленных результатов анализа.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
Образование пенистых клеток из макрофагов обусловлено не только избыточным поглощением модифицированных липопротеинов, но и нарушением экспорта холестерина, а также стойкой воспалительной активацией. Настоящее исследование связывает эти процессы, определяя AMPK-зависимую сигнализацию как потенциальный механизм, посредством которого PF ассоциировался с одновременными изменениями в метаболизме липидов, воспалительными ответами и клеточным стрессом, некоторые из которых были ослаблены при ингибировании или сайленсинге AMPK. В целом схожие эффекты PF и HQT дополнительно указывают на то, что PF является биологически значимым компонентом данной формулы. Тем не менее, поскольку HQT содержит несколько активных соединений, которые могут действовать аддитивно или синергически, полученные данные позволяют рассматривать PF как репрезентативный компонент, но не устанавливают его в качестве основного активного вещества HQT.
AMPK функционирует как метаболический контрольный пункт, который может сдерживать воспалительную активацию макрофагов. Предыдущие исследования показали, что активация AMPK ограничивает деградацию IκB, снижает выработку воспалительных медиаторов и способствует формированию менее воспалительного фенотипа макрофагов. Также сообщалось, что активация AMPK подавляет поглощение ox-LDL посредством регуляции пути PP2A/NF-κB/LOX-126,27. Настоящие фармакологические и генетические данные расширяют эти наблюдения, демонстрируя, что AMPK была необходима для нескольких эффектов, связанных с PF, в отношении экспорта холестерина и воспалительной сигнализации. Таким образом, AMPK может не просто опосредовать изолированный ответ на PF, а интегрировать его метаболические и иммуномодулирующие действия в макрофагах. Взаимосвязь между AMPK, LXRα и ABCA1 дает правдоподобное объяснение наблюдаемому улучшению эффлюкса холестерина. LXRα является центральным транскрипционным регулятором ABCA1, и активация пути LXRα–ABCA1 способствует удалению избыточного холестерина из макрофагов28. Исследования на макрофагах человека дополнительно показали, что AMPK может регулировать LXRα и ее нижестоящие транспортеры холестерина, в то время как стимулируемый LXR эффлюкс холестерина сильно зависит от ABCA129,30. В настоящем исследовании сайленсинг AMPK ослаблял эффекты PF на содержание ядерного LXRα, экспрессию ABCA1, а также на опосредованный ApoA-I и HDL эффлюкс холестерина. Эти наблюдения согласуются с моделью, в которой регуляция, связанная с LXRα/ABCA1, происходит ниже по каскаду от AMPK. Однако, поскольку ABCA1 не подвергался прямому сайленсингу, данные подтверждают, но не устанавливают полностью причинно-следственную последовательность AMPK–LXRα–ABCA1.
Полученные результаты также указывают на взаимную регуляцию между гомеостазом холестерина и воспалительной сигнализацией. Воспаление может подавлять экспрессию ABCA1 и эффлюкс холестерина, тем самым способствуя задержке липидов в макрофагах. И наоборот, было показано, что ингибирование NF-κB восстанавливает экспрессию ABCA1 и экспорт холестерина в воспаленных макрофагах31. Схожие эффекты, вызванные PF и BAY 11-7082 в данном исследовании, подтверждают наличие такого перекрестного взаимодействия: подавление сигнализации NF-κB сопровождалось увеличением экспрессии ABCA1, усилением эффлюкса холестерина и снижением накопления липидов. Сайленсинг AMPK ослаблял как метаболические, так и противовоспалительные эффекты PF, что позволяет предположить, что AMPK может координировать эти два взаимосвязанных процесса, а не регулировать их независимо друг от друга. Предыдущие работы продемонстрировали, что PF может подавлять провоспалительную активацию макрофагов путем ингибирования сигнализации NF-κB. Также сообщалось, что препараты, содержащие PF, усиливают связанный с ABCA1/ABCG1 экспорт холестерина и снижают образование пенистых клеток32,33. Настоящее исследование расширяет понимание механизмов, связывая эти ранее описанные липид-регулирующие и противовоспалительные свойства с AMPK. Кроме того, сравнение с полным препаратом HQT отличает данную работу от исследований, в которых PF изучался изолированно, и позволяет предположить, что PF и HQT оказывают частично перекрывающиеся эффекты в выбранных анализах с использованием макрофагов.
Механизмы, связанные с AMPK, могут способствовать воздействию PF на окислительный стресс и целостность митохондрий. Липидная нагрузка, индуцированная Ox-LDL, вызывает значительный энергетический и окислительный стресс в макрофагах, что может привести к деполяризации митохондрий и апоптозу. Таким образом, одновременное восстановление уровней ATP, митохондриального мембранного потенциала и антиоксидантной способности, наблюдаемое после обработки PF, свидетельствует о скоординированной метаболической защите, а не о нескольких несвязанных эффектах. В предыдущем исследовании макрофагов аналогично было обнаружено, что PF снижает накопление ROS, сохраняет митохондриальный мембранный потенциал и изменяет воспалительный фенотип за счет регуляции контроля качества митохондрий34. Эти результаты позволяют предположить, что сохранение функции митохондрий может способствовать противовоспалительному и антиапоптотическому действию PF, хотя конкретные нижележащие эффекторы AMPK еще предстоит идентифицировать. Результаты CETSA предоставляют дополнительное доказательство связи PF с AMPK. Метод CETSA был разработан для оценки внутриклеточного взаимодействия препарата с мишенью путем обнаружения изменений термической стабильности белка, связанных с лигандом35. Результаты CETSA на основе лизатов совместимы со стабилизацией AMPK или белкового комплекса, содержащего AMPK, в клеточных лизатах под действием PF. Однако одна лишь термическая стабилизация не позволяет отличить прямое связывание лиганда от непрямой стабилизации, resulting из измененного фосфорилирования, белковых взаимодействий или клеточного контекста. Прямое связывание PF–AMPK потребует подтверждения с использованием очищенного белка или других биофизических подходов.
PF также снижал долю CD86-положительных клеток и увеличивал долю CD206-положительных клеток, и эти изменения ослабевали при сайленсинге AMPK. Эти результаты согласуются с предыдущими данными о том, что PF может изменять воспалительный фенотип макрофагов32,34. Тем не менее, активация макрофагов представляет собой многомерный спектр, а не два фиксированных состояния M1 и M236. Таким образом, CD86 и CD206 следует интерпретировать как фенотипические маркеры, связанные с воспалительными и репаративными программами соответственно, а не как окончательное доказательство полного перехода из состояния M1 в M2. Для более всесторонней характеристики фенотипа макрофагов потребовались бы дополнительные транскрипционные, секреторные и функциональные маркеры. Следует признать ряд ограничений. Во-первых, эксперименты были ограничены клетками RAW264.7, и полученные результаты требуют подтверждения на первичных или человеческих макрофагах, а также на моделях системного атеросклероза (AS) in vivo. Во-вторых, хотя выбранная концентрация PF не была цитотоксичной и увеличивала фосфорилирование AMPK, полная зависимость основных функциональных результатов от концентрации не была установлена. В-третьих, эксперименты по специфической потере функции и восстановлению (rescue) ABCA1 не проводились, поэтому предложенный путь AMPK–LXRα–ABCA1 следует рассматривать как обоснованную механистическую модель, а не как полностью установленный линейный каскад. В-четвертых, PF и HQT сравнивались с использованием разных единиц концентрации, а содержание PF и фитохимический состав препарата HQT не оценивались количественно. Наконец, результаты CETSA указывают на потенциальное взаимодействие с внутриклеточной мишенью, но не демонстрируют напрямую прямое молекулярное связывание.
В заключение, полученные результаты позволяют предположить, что PF смягчает дисфункцию макрофагов, индуцированную ox-LDL, путем координации экспорта холестерина, воспалительной сигнализации, энергетического обмена и митохондриального гомеостаза. Фармакологическое ингибирование и подавление AMPK с помощью siRNA ослабляли ряд защитных эффектов, опосредованных PF, и сопровождались изменениями содержания ядерного LXRα, экспрессии ABCA1, эффлюкса холестерина и сигнализации NF-κB. PF проявлял защитные эффекты для макрофагов, которые в протестированных условиях частично совпадали с эффектами, наблюдаемыми после лечения HQT. Вклад PF в общую активность HQT остается невыясненным.
Раскрытие информации
Конфликт интересов:
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Ничего.
Авторский вклад:
Юньцзе Цзэн: концептуализация, методология, исследование, формальный анализ, обработка данных, визуализация и написание текста – первоначальный черновик
Хуайин Ван: методология, исследование, формальный анализ, валидация, обработка данных, визуализация и написание текста – первоначальный черновик
Дун Лю: методология, исследование и валидация.
Юньлу Цзян: расследование, подготовка данных, формальный анализ.
Пэнчэн Жэнь: расследование, формальный анализ и визуализация.
Вэньсинь Сун: ресурсы, валидация и написание текста – рецензия & редактирование
Гуопэн Хуан: концептуализация, методология, научное руководство, управление проектом, привлечение финансирования и написание текста – рецензия & редактирование
Сяоцзяо Хе: концептуализация, ресурсы, научное руководство, управление проектом, привлечение финансирования, написание текста – рецензия & редактирование
Юньцзе Цзэн и Хуайин Ван внесли равный вклад в эту работу и разделяют авторство на первом месте. Гопэн Хуан и Сяоцзяо Хе — со-ответственные авторы. Все авторы ознакомились с окончательным вариантом рукописи и одобрили её.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Система хемилюминесцентной визуализации | Thermo Fisher Scientific | iBright Imaging System | |
| Проточный цитометр | BD Biosciences | FACSCanto II | |
| Инвертированный флуоресцентный микроскоп | Olympus | IX73 | |
| Считыватель микропланшетов | PerkinElmer | VICTOR X3 | |
| Система ПЦР в реальном времени | Bio-Rad | CFX Opus 96 | |
| Спектрофотометр | Thermo Fisher Scientific | NanoDrop 8000 |
Ссылки
- Zysman M et al. Risk of cardiovascular events according to the severity of an exacerbation of chronic obstructive pulmonary disease. Eur J Prev Cardiol. 2025;32(15):1436-1444. doi:10.1093/eurjpc/zwaf086.
- Zvintzou E et al. Context-dependent effects of apolipoprotein A2 on lipid metabolism and atherogenesis. FASEB J. 2026;40(12):e72032. doi:10.1096/fj.202600765R.
- Zuriaga MA et al. Colchicine prevents accelerated atherosclerosis in TET2-mutant clonal haematopoiesis. Eur Heart J. 2024;45(43):4601-4615. doi:10.1093/eurheartj/ehae546.
- Zhang Y et al. Effects and mechanisms of Zhizi Chuanxiong herb pair against atherosclerosis: an integration of network pharmacology, molecular docking, and experimental validation. Chin Med. 2024;19(1):8. doi:10.1186/s13020-023-00874-x.
- Zysset D et al. TREM-1 links dyslipidemia to inflammation and lipid deposition in atherosclerosis. Nat Commun. 2016;7:13151. doi:10.1038/ncomms13151.
- Zou Z et al. Recent advances in nanozymes for the treatment of atherosclerosis. Int J Nanomedicine. 2025;20:9447-9472. doi:10.2147/IJN.S540010.
- Zoubdane N et al. High tyrosol and hydroxytyrosol intake reduces arterial inflammation and atherosclerotic lesion microcalcification in healthy older populations. Antioxidants (Basel). 2024;13(1):130. doi:10.3390/antiox13010130.
- Zhong T et al. Adaptation of endothelial cells to shear stress under atheroprone conditions by modulating internalization of vascular endothelial cadherin and vinculin. Ann Transl Med. 2020;8(21):1423. doi:10.21037/atm-20-3426.
- Zhuo S et al. Inflammatory corpuscle AIM2 facilitates macrophage foam cell formation by inhibiting cholesterol efflux protein ABCA1. Sci Rep. 2024;14(1):10782. doi:10.1038/s41598-024-61495-4.
- Zheng H et al. Lp-PLA2 silencing protects against ox-LDL-induced oxidative stress and cell apoptosis via Akt/mTOR signaling pathway in human THP-1 macrophages. Biochem Biophys Res Commun. 2016;477(4):1017-1023. doi:10.1016/j.bbrc.2016.07.022.
- Zhou Y et al. Asperlin inhibits LPS-evoked foam cell formation and prevents atherosclerosis in ApoE(-/-) mice. Mar Drugs. 2017;15(11):358. doi:10.3390/md15110358.
- Zhong Y, Liu C, Feng J, Li JF, Fan ZC. Curcumin affects ox-LDL-induced IL-6, TNF-α, MCP-1 secretion and cholesterol efflux in THP-1 cells by suppressing the TLR4/NF-κB/miR33a signaling pathway. Exp Ther Med. 2020;20(3):1856-1870. doi:10.3892/etm.2020.8915.
- Zhu C et al. TRIM64 promotes ox-LDL-induced foam cell formation, pyroptosis, and inflammation in THP-1-derived macrophages by activating a feedback loop with NF-κB via IκBα ubiquitination. Cell Biol Toxicol. 2023;39(3):607-620. doi:10.1007/s10565-022-09768-4.
- Zhang G et al. OxLDL/β2GPI/anti-β2GPI Ab complex induces inflammatory activation via the TLR4/NF-κB pathway in HUVECs. Mol Med Rep. 2021;23(2):148. doi:10.3892/mmr.2020.11787.
- Zu YX et al. Jiang Gui Fang activated interscapular brown adipose tissue and induced epididymal white adipose tissue browning through the PPARγ/SIRT1-PGC1α pathway. J Ethnopharmacol. 2020;248:112271. doi:10.1016/j.jep.2019.112271.
- Zu X et al. Antidepressant-like effect of Bacopaside I in mice exposed to chronic unpredictable mild stress by modulating the hypothalamic-pituitary-adrenal axis function and activating BDNF signaling pathway. Neurochem Res. 2017;42(11):3233-3244. doi:10.1007/s11064-017-2360-3.
- Zong K et al. Explorating the mechanism of Huangqin Tang against skin lipid accumulation through network pharmacology and experimental validation. J Ethnopharmacol. 2023;313:116581. doi:10.1016/j.jep.2023.116581.
- Zou Y et al. Huangqin Tang ameliorates dextran sodium sulphate-induced colitis by regulating intestinal epithelial cell homeostasis, inflammation and immune response. Sci Rep. 2016;6:39299. doi:10.1038/srep39299.
- Zou Y et al. Huangqin Tang ameliorates TNBS-induced colitis by regulating effector and regulatory CD4(+) T cells. Biomed Res Int. 2015;2015:102021. doi:10.1155/2015/102021.
- Wang D et al. Huangqin tang alleviates colitis-associated colorectal cancer via amino acid homeostasis and PI3K/AKT/mTOR pathway modulation. J Ethnopharmacol. 2024;334:118597. doi:10.1016/j.jep.2024.118597.
- Zhu X, Zhou Y, Cai W, Sun H, Qiu L. Salusin-β mediates high glucose-induced endothelial injury via disruption of AMPK signaling pathway. Biochem Biophys Res Commun. 2017;491(2):515-521. doi:10.1016/j.bbrc.2017.06.126.
- Zhu J, Chen H, Guo J, Zha C, Lu D. Sodium tanshinone IIA sulfonate inhibits vascular endothelial cell pyroptosis via the AMPK signaling pathway in atherosclerosis. J Inflamm Res. 2022;15:6293-6306. doi:10.2147/JIR.S386470.
- Kim J et al. Inhibition of Toll-like receptors alters macrophage cholesterol efflux and foam cell formation. Int J Mol Sci. 2024;25(12):6808. doi:10.3390/ijms25126808.
- Zuo J, Guo S, Qin X. Bisdemethoxycurcumin suppresses the progression of atherosclerosis and VSMC-derived foam cell formation by promoting lipophagy. Naunyn Schmiedebergs Arch Pharmacol. 2023;396(12):3659-3670. doi:10.1007/s00210-023-02558-7.
- Zong P et al. TRPM2 deficiency in mice protects against atherosclerosis by inhibiting TRPM2-CD36 inflammatory axis in macrophages. Nat Cardiovasc Res. 2022;1(4):344-360. doi:10.1038/s44161-022-00027-7.
- Sag D, Carling D, Stout RD, Suttles J. Adenosine 5'-monophosphate-activated protein kinase promotes macrophage polarization to an anti-inflammatory functional phenotype. J Immunol. 2008;181(12):8633-8641. doi:10.4049/jimmunol.181.12.8633.
- Chen B, Li J, Zhu H. AMP-activated protein kinase attenuates oxLDL uptake in macrophages through PP2A/NF-κB/LOX-1 pathway. Vascul Pharmacol. 2016;85:1-10. doi:10.1016/j.vph.2015.08.012.
- Chawla A et al. A PPARγ-LXR-ABCA1 pathway in macrophages is involved in cholesterol efflux and atherogenesis. Mol Cell. 2001;7(1):161-171. doi:10.1016/S1097-2765(01)00164-2.
- Saenz J et al. Grapefruit flavonoid naringenin regulates the expression of LXRα in THP-1 macrophages by modulating AMP-activated protein kinase. Mol Pharm. 2018;15(5):1735-1745. doi:10.1021/acs.molpharmaceut.7b00797.
- Larrede S et al. Stimulation of cholesterol efflux by LXR agonists in cholesterol-loaded human macrophages is ABCA1-dependent but ABCG1-independent. Arterioscler Thromb Vasc Biol. 2009;29(11):1930-1936. doi:10.1161/ATVBAHA.109.194548.
- Zhao GJ et al. Antagonism of betulinic acid on LPS-mediated inhibition of ABCA1 and cholesterol efflux through inhibiting nuclear factor-kappaB signaling pathway and miR-33 expression. PLoS One. 2013;8(9):e74782. doi:10.1371/journal.pone.0074782.
- Zhai T et al. Unique immunomodulatory effect of paeoniflorin on type I and II macrophages activities. J Pharmacol Sci. 2016;130(3):143-150. doi:10.1016/j.jphs.2015.12.007.
- Mei J et al. Tetramethylpyrazine and Paeoniflorin Synergistically Attenuate Cholesterol Efflux in Macrophage Cells via Enhancing ABCA1 and ABCG1 Expression. Evid Based Complement Alternat Med. 2022;2022:4304790. doi:10.1155/2022/4304790.
- Cao Y et al. Paeoniflorin suppresses kidney inflammation by regulating macrophage polarization via KLF4-mediated mitophagy. Phytomedicine. 2023;116:154901. doi:10.1016/j.phymed.2023.154901.
- Martinez Molina D et al. Monitoring drug target engagement in cells and tissues using the cellular thermal shift assay. Science. 2013;341(6141):84-87. doi:10.1126/science.1233606.
- Xue J et al. Transcriptome-based network analysis reveals a spectrum model of human macrophage activation. Immunity. 2014;40(2):274-288. doi:10.1016/j.immuni.2014.01.006.