В данном протоколе описывается метод целевого количественного определения рутина и кверцетина в экстракте почек Styphnolobium japonicum с помощью ВЭЖХ, а также оценивается воздействие этого экстракта на моделях микроглии, ко-культуры микроглии и нейронов, и гипертензии с дефицитом оксида азота. Рабочий процесс связывает подготовку экстракта с показателями нейровоспаления, нейронального стресса, артериального давления и состояния паравентрикулярного ядра.
Исследовательская статья
Экстракт Styphnolobium japonicum, количественно определенный методом ВЭЖХ, ослабляет воспаление микроглии и гипертензию у крыс, получавших L-NAME
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Нейровоспаление в паравентрикулярном ядре (PVN) гипоталамуса может способствовать симпатическому возбуждению и гипертензии. Мы оценили экстракт почек Styphnolobium japonicum (SJBE; исторически Sophora japonica), количественное содержание рутина и кверцетина в котором было определено методом целевой высокоэффективной жидкостной хроматографии (HPLC). Экстракт тестировали на микроглии BV-2, стимулированной ангиотензином II (Ang II), сокультурах BV-2/mHypoA-2/10 с растворимыми факторами, в условиях нейронального стресса, вызванного высоким содержанием натрия in vitro, а также на крысах с гипертензией вследствие дефицита оксида азота, индуцированной Nω-нитро-L-аргинином метиловым эфиром (L-NAME). В нецитотоксических рабочих концентрациях SJBE снижал показатели воспаления и окислительного стресса в клетках BV-2 и был связан с более высокими уровнями маркеров ангиотензинпревращающего фермента 2 (ACE2), рецептора Mas (MasR) и ангиотензина-(1-7) [Ang-(1-7)]. В сокультуре SJBE снижал передачу воспалительных сигналов и нейрональный стресс. Пероральное введение SJBE снижало показатели артериального давления, измеренные методом манжеты на хвосте, и было связано с более высокими уровнями ACE2/MasR и Ang-(1-7) в PVN, снижением интенсивности окрашивания на Iba-1 и c-Fos, а также более низкими уровнями циркулирующего норэпинефрина и цитокинов. MLN-4760 обеспечил функциональное подтверждение участия ACE2 in vitro, однако блокада путей in vivo или фармакокинетика распределения в мозге не изучались. Таким образом, результаты подтверждают связь между применением SJBE, снижением нейровоспалительной сигнализации и понижением артериального давления, не устанавливая при этом причинно-следственную связь с центральными путями.
Введение
Ботанические экстракты все чаще изучаются как многокомпонентные модуляторы при сосудистых и нейроиммунных заболеваниях. Их интерпретация зависит от четкой идентификации источника, аналитического охвата и химической однородности. Styphnolobium japonicum (L.) Schott, исторически известный как Sophora japonica L., дает высушенный материал цветочных почек — Flos Sophorae Immaturus или Хуай Ми1,2. Рутин является основным маркером качества этого материала, который также содержит другие биоактивные флавоноиды3. В исследованиях по экстракции оценивались традиционные и интенсифицированные подходы к извлечению рутина и родственных флавоноидов4,5,6. В недавнем исследовании также описывается более экологичный рабочий процесс экстракции рутина из S. japonicum7. Таргетная ВЭЖХ обеспечивает эффективное количественное определение заранее определенных маркеров, тогда как для оценки более широкого химического состава и однородности между сериями требуется хроматографическое профилирование или многокомпонентный анализ; следовательно, представленные измерения рутина и кверцетина не следует интерпретировать как полный фитохимический профиль.
Рутин и кверцетин обеспечивают правдоподобную фармакологическую основу для изучения экстрактов, полученных из S. japonicum, при нейроваскулярном воспалении. Применение рутина и препаратов из цветков S. japonicum связывают со снижением воспалительной сигнализации, включая ответы, связанные с NF-kappaB, и нейровоспаление8. Экспериментальные модели дополнительно связывают рутин с уменьшением нейровоспаления и повреждением тканей, ассоциированным с NF-kappaB9. Кверцетин также связывают с сердечно-сосудистой биоактивностью и улучшением воспалительного окислительно-восстановительного баланса10,11. В моделях микроглии кверцетин может подавлять активацию, окислительный стресс и воспалительную сигнализацию, связанную с Toll-подобным рецептором 4 (TLR4)12,13.
Гипертензия является не только сосудистым заболеванием. Центральные воспалительные цепи также могут поддерживать симпатический драйв. Паравентрикулярное ядро (PVN) интегрирует нейроэндокринные и вегетативные сигналы, регулирующие сердечно-сосудистый тонус. Цитокины микроглии головного мозга и PVN были связаны с нейрогенной гипертензией14, а микроглия PVN может воспринимать гемодинамические нарушения и стимулировать симпатическое возбуждение15. Эти наблюдения делают взаимодействие микроглии и нейронов в PVN перспективной мишенью для терапевтического воздействия, направленного на снижение нейрогенного повышения артериального давления16.
Ось ACE2/Ang-(1-7)/рецептор Mas (MasR) ренин-ангиотензиновой системы представляет собой один из защитных путей внутри этой центральной сети17,18. Оверэкспрессия ACE2 в ПВЯ attenuates ангиотензин II-индуцированную гипертензию и была связана со снижением нейровоспаления19. Эндогенная сигнализация Ang-(1-7) в ПВЯ также модулирует симпатический выход20. Ang II может задействовать редокс-пути, связанные с рецептором ангиотензина II 1-го типа (AT1)/TLR4 в микроглии ПВЯ, связывая ренин-ангиотензиновый стресс с нейровоспалением21. Условие содержания клеток в среде с высоким содержанием натрия использовалось только в качестве стрессового воздействия in vitro, а не как заменитель животной модели L-NAME. Остается невыясненным, может ли экстракт почек S. japonicum (SJBE), количественное содержание рутина и кверцетина в котором было определено методом целевой ВЭЖХ, сдерживать воспаление микроглии на этом интерфейсе «микроглия-нейрон». Данный рабочий процесс сочетает количественное определение целевых маркеров с моделями кокультивирования микроглии с растворимыми факторами и гипертензией при дефиците оксида азота, индуцированной L-NAME. Он предназначен для сравнения конкретного препарата SJBE на основе выдвинутой гипотезы, а не для комплексного фитохимического профилирования или демонстрации проникновения в мозг; эксперимент с L-NAME не моделирует специфически нейрогенную гипертензию, обусловленную ПВЯ. В данной работе мы проверили, подавляет ли SJBE индуцированное Ang II воспаление микроглии, ограничивает ли воспалительную сигнализацию в гипоталамических нейронах и снижает ли артериальное давление у крыс, получавших L-NAME, а также связаны ли эти результаты с маркерами ACE2/Ang-(1-7)/MasR.
Протокол
Все процедуры с использованием животных были одобрены Комитетом по этике биомедицинских исследований Университета Шаньси Датун (номер одобрения 2021029; период действия — с августа 2021 года по февраль 2024 года) и проводились в соответствии с внутренними правилами содержания и использования лабораторных животных. Используемые реагенты и оборудование перечислены в Таблице материалов.
Материалы и реагенты
Использовали высушенные, нераскрывшиеся цветочные почки Styphnolobium japonicum (L.) Schott (синоним Sophora japonica L.; Fabaceae; Flos Sophorae Immaturus/Huai Mi). Перед экстракцией ботанический материал был аутентифицирован путем сравнения с сертифицированным эталонным материалом Sophorae Flos из Национальных институтов по контролю за продуктами питания и лекарственными средствами (NIFDC), Пекин, Китай (Cat. No. 121270; Batch No. 121270-201403). В качестве стандартных образцов использовали рутин (98%, ВЭЖХ) и кверцетин (98%, ВЭЖХ). Ang II, MLN-4760, L-NAME и валсартан использовали согласно указаниям. Другие реагенты и оборудование перечислены в Таблице материалов.
Приготовление и контроль качества экстракта почек S. japonicum
Цветочные почки высушивали в oven-dry при 80 °C до постоянной массы, измельчали и просеивали через сито с размером ячейки 85 mesh. Порошок подвергали экстракции с обратным холодильником дважды с использованием 85% этанола при соотношении сырье:растворитель 1:20 (w/v) при 80 °C в течение 1,5 ч за одну экстракцию. Фильтраты объединяли и концентрировали при пониженном давлении при 60 °C до получения густого экстракта, который предварительно замораживали при −80 °C и лиофилизировали в течение 48–72 ч. Выход экстракции рассчитывали как отношение массы сухого экстракта к массе сухого исходного лекарственного сырья; аликвоты порошка SJBE хранили в условиях, исключающих повторные циклы замораживания-оттаивания или воздействие влаги.
Высокоэффективная жидкостная хроматография (ВЭЖХ) проводилась с использованием оборудования, оснащенного УФ-видимым фотодиодным матричным детектором. Аналиты разделяли на обращенно-фазовой колонке C18 (250 mm × 4.6 mm, 5 µm) с изократическим элюированием смесью метанол-вода (65:35, v/v) со скоростью потока 1.0 mL/min. Температуру колонки поддерживали на уровне 35 °C, детектирование осуществляли при 360 nm, объем ввода пробы составлял 20 µL, время анализа — 20 min. SJBE готовили в концентрации 1.0 mg/mL в метаноле. Было подготовлено семь калибровочных уровней рутина: 10 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL, 300 µg/mL и 400 µg/mL, и семь калибровочных уровней кверцетина: 0.5 µg/mL, 1 µg/mL, 2.5 µg/mL, 5 µg/mL, 10 µg/mL, 25 µg/mL и 50 µg/mL. Стандарты и образцы фильтровали через политетрафторэтиленовые мембранные фильтры с порами 0.22 µm; первые 0.5 mL фильтрата сливали, а остальную часть переносили в виалы для ВЭЖХ. Каждый калибровочный уровень вводили дважды, а каждый препарат SJBE — трижды. Рутин и кверцетин идентифицировали по совпадению времени удерживания с соответствующими стандартами в пределах ±2% и по идентичности спектров фотодиодной матрицы. Количественное определение каждого маркера проводили методом калибровки по внешнему стандарту; разбавленные образцы подвергали повторному анализу, если отклик детектора выходил за пределы применимого калибровочного диапазона.
Аналитические характеристики, пригодность системы и оценка серии
Линейность оценивали методом регрессии наименьших квадратов зависимости площади пика от концентрации на семи указанных уровнях. Калибровка считалась приемлемой, если коэффициент R2 составлял не менее 0,999, а график остатков не демонстрировал систематической тенденции. Предел обнаружения и предел количественного определения определяли при соотношении сигнал/шум примерно 3 и 10 соответственно. Специфичность была подтверждена с использованием холостой пробы метанола, раствора смеси стандартов и образца SJBE; было подтверждено отсутствие коэлюирующих помех и соответствие спектров аналита эталонным стандартам.
Точность ввода оценивали путем шести последовательных инъекций смеси стандартов. Внутридневную точность определяли по результатам шести измерений, выполненных в один день, а междневную точность — в течение трех последовательных дней. Сходимость оценивали с использованием шести независимо приготовленных растворов SJBE, а стабильность в автосамплере проверяли через 0 h, 4 h, 8 h, 12 h и 24 h. Степень извлечения оценивали при уровнях 80%, 100% и 120% от исходного уровня маркера, используя по три независимо приготовленных образца с добавкой для каждого уровня. Критериями приемлемости точности ввода было значение RSD площади пика ≤2.0%; для точности, сходимости и стабильности — RSD ≤3.0%; средняя степень извлечения должна была составлять 95.0%–105.0% при RSD извлечения ≤3.0%.
Перед каждой аналитической серией смешанный стандарт вводили шесть раз. Пригодность системы считалась подтвержденной, если ОСР времени удерживания составляло ≤1,0%, ОСР площади пика — ≤2,0%, разрешение было ≥1,5, фактор асимметрии составлял ≤2,0, а число теоретических тарелок для пика рутина составляло не менее 5000. В случае несоответствия любому из критериев колонку заново уравновешивали и повторяли тест на пригодность системы.
Были подготовлены и проанализированы три независимые серии экстрактов SJBE. Для каждой серии была записана полная хроматограмма при 360 нм; рутин был определен в качестве референсного пика, воспроизводимые общие пики были совмещены, а также рассчитаны относительное время удерживания, относительная площадь пика и сходство общих профилей. Согласованность «отпечатков пальцев» на уровне серий считалась приемлемой при сходстве ≥0,90, RSD относительного времени удерживания общих пиков ≤2,0% и RSD относительной площади пиков ≤5,0%. Содержание рутина и кверцетина для каждой серии было представлено вместе с общим средним значением, стандартным отклонением и коэффициентом вариации.
Культивирование и обработка клеток
Линия микроглиальных клеток мыши BV-2 и линия гипоталамических нейронов мыши mHypoA-2/10 были приобретены у коммерческих поставщиков. Клетки размораживали из сертифицированных поставщиком стоков, расширяли в течение двух пассажей, проверяли видовую принадлежность с помощью видоспецифического метода ПЦР и подтверждали отсутствие микоплазмы перед началом экспериментов и после размораживания каждого нового флакона. В работе использовали клетки от 3-го по 20-й пассаж.
Клетки BV-2 и mHypoA-2/10 культивировали в среде DMEM с высоким содержанием глюкозы, дополненной 10% фетальной бычьей сыворотки и 1% пенициллина-стрептомицина, при 37 °C в увлажненном инкубаторе с 5% CO₂. Смену среды проводили каждые 2 d, пассирование клеток осуществляли при достижении 70%–80% конфлюэнтности с использованием 0,25% трипсина-ЭДТА. Посев клеток проводили за 24 h до начала обработки; эксперименты начинали при 70%–80% конфлюэнтности.
Для скрининга жизнеспособности клетки BV-2 подвергали воздействию SJBE в концентрациях 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL или 400 µg/mL в течение 24 ч. Для экспериментов по изучению воспаления клетки предварительно инкубировали с SJBE в концентрации, указанной на рисунке, или с рутином (50 µmol/L) в течение 1 ч, после чего добавляли Ang II (100 nmol/L) без замены среды еще на 24 ч. Для экспериментов по ингибированию ACE2 за 30 мин до добавления SJBE вводили MLN-4760 (10 µmol/L), а через 1 ч после SJBE добавляли Ang II; все агенты поддерживали в течение 24-часового периода стимуляции. Для последующих экспериментов по изучению механизмов использовали SJBE в концентрации 100 µg/mL. Ang II и SJBE готовили в стерильной культуральной среде, тогда как MLN-4760 и рутин готовили в виде стоковых растворов в диметилсульфоксиде. Конечная концентрация диметилсульфоксида поддерживалась на уровне 0,1% (v/v) в каждой соответствующей группе, включая контрольную группу с растворителем. Провели три независимых эксперимента с культурами, и значения для технических лунок в каждом эксперименте усредняли.
Анализ жизнеспособности клеток
Клетки BV-2 высевали в 96-луночные планшеты в концентрации 5 × 10³ клеток/лунку и культивировали в течение 24 ч. Среду заменяли свежей средой, содержащей 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL или 400 µg/mL SJBE. Через 24 ч добавляли 10 µL реагента CCK-8, после чего клетки инкубировали при 37 °C в течение 1 ч. Оптическую плотность измеряли при 450 nm, а жизнеспособность клеток выражали относительно лунок нелеченого контроля. В качестве биологических повторов использовали независимые препараты культур, а технические лунки применяли только для усреднения данных внутри одного эксперимента.
Определение уровня АФК
После обработки клетки BV-2 инкубировали в безсывороточной среде, содержащей 10 µmol/L DCFH-DA, при 37 °C в темноте в течение 30 мин. Клетки дважды промывали PBS, отделяли от подложки, пропускали через клеточный фильтр 40 µm и ресуспендировали в ледяном PBS. С помощью проточного цитометра с возбуждением на 488 nm и каналом эмиссии FITC/530 ± 15 nm регистрировали не менее 10 000 синглетных событий на образец. Основную популяцию клеток выделяли (гейтировали) по площади прямого и бокового светорассеяния, дублеты исключали по соотношению площади и высоты прямого светорассеяния, а границу флуоресценции устанавливали с помощью неокрашенного контроля. Спектральная компенсация для данного одноцветного анализа не требовалась. Один и тот же шаблон гейта применяли ко всем кодированным образцам и рассчитывали среднюю интенсивность флуоресценции.
Окрашивание TUNEL
После совместного культивирования нейрональные клетки в нижней камере фиксировали 4% параформальдегидом в течение 30 мин, трижды промывали PBS и пермеабилизировали 0,3% Triton X-100 в PBS в течение 5 мин. В каждую лунку добавляли 50 µL реакционной смеси для TUNEL, после чего клетки инкубировали при 37 °C в темноте в течение 60 мин. Образцы промывали трижды, ядра контрастировали 1 µg/mL DAPI в течение 10 мин, затем образцы заключали в среду для микроскопии. Для каждой из пяти независимо подготовленных совместных культур в группе при одинаковых настройках экспозиции захватывали три предварительно выбранных неперекрывающихся поля зрения при 200× увеличении. Количество TUNEL-положительных ядер определяли как процент от общего числа DAPI-положительных ядер с использованием фиксированного порога в программе ImageJ. Перед статистическим анализом рассчитывали среднее значение по трем полям для получения одного значения на уровне культуры.
Эксперимент по совместному культивированию нейронов и микроглии
Для моделирования неконтактного взаимодействия, опосредованного растворимыми факторами, использовали вставки Transwell на 24 лунки с поликарбонатными мембранами 0,4 µm и площадью роста примерно 0,33 cm2. Клетки mHypoA-2/10 высевали в нижние лунки в количестве 1 × 10⁵ клеток в 600 µL среды, а клетки BV-2 — вставки в количестве 2 × 10⁵ клеток в 100 µL среды. Перед сборкой системы клетки культивировали в течение ночи. Ang II, SJBE, MLN-4760, рутин и соответствующие контрольные растворители добавляли в верхний отдел с клетками BV-2 согласно описанному выше порядку обработки. Для дополнительных групп с высоким содержанием натрия в нижний нейрональный отдел добавляли NaCl для увеличения конечной концентрации на 30 mmol/L. Собранные кокультуры инкубировали в течение 24 h.
Среду из верхней камеры и клетки BV-2 собирали для анализа цитокинов и сигналинга микроглии, в то время как среду из нижней камеры и нейрональные клетки собирали отдельно для анализа Ang-(1-7), qPCR, иммуноблоттинга и анализа TUNEL. Одна собранная пара «вставка — нижняя лунка» считалась одной экспериментальной единицей; было проведено три независимых эксперимента по совместному культивированию. Такая конфигурация позволяла оценить обмен растворимыми факторами, но не позволяла установить, что микроглия является единственной прямой мишенью SJBE. Поскольку изоосмотический контроль не использовался, в условиях с NaCl невозможно было отличить специфические эффекты натрия от осмотических эффектов.
Животная модель гипертензии
Самцов крыс линии Wistar в возрасте 6–8 недель и массой 180–220 g, не зараженных специфическими патогенами, получили из коммерческих источников. Крыс содержали по три особи в клетке при температуре 22 °C ± 2 °C и относительной влажности 50%–60% при 12-часовом цикле свет/темнота со свободным доступом к корму и воде. Подстилку меняли дважды в неделю; животные проходили акклиматизацию в течение 7 d. Наблюдение за животными проводили ежедневно, массу тела регистрировали дважды в неделю. Гипертензию, вызванную дефицитом оксида азота, индуцировали путем зондового введения L-NAME (40 mg/kg/day в 0.5% CMC-Na; 10 mL/kg) в течение 3 недель. Соответствие модели критериям отбора перед рандомизацией определяли по систолическому артериальному давлению ≥140 mmHg при двух последовательных измерениях. Данная модель воспроизводила гипертензию, вызванную дефицитом оксида азота, и не была специфичной для нейрогенной гипертензии.
Группировка, введение препаратов и сбор образцов
Крысы были распределены в группу нормального контроля и когорту моделирования L-NAME. После подтверждения соответствия критериям модели подходящие гипертензивные крысы были распределены по группам: плацебо модели, SJBE 100 mg/kg/day, 200 mg/kg/day или 400 mg/kg/day, либо валсартан 10 mg/kg/day. Все препараты вводились путем зондирования один раз в сутки в дозе 10 mL/kg; контрольные группы получали тот же объем 0,5% CMC-Na. Итоговая анализируемая выборка составила шесть крыс на группу (всего 36 крыс). Данные о первоначальном наборе, смертности и исключениях были представлены по группам с указанием причин. Ежедневное зондирование продолжалось в течение 6 недель, при этом группы моделирования оставались на протоколе L-NAME.
В конечной точке исследования крыс анестезировали пентобарбиталом натрия (50 mg/kg, внутрибрюшинно), после чего подтверждали исчезновение педального рефлекса. Кровь (4–6 mL) собирали из брюшной аорты в пробирки с EDTA. Животных усыпляли путем обескровливания под глубокой анестезией с последующей транскардиальной перфузией примерно 200 mL ледяного 0,9% физиологического раствора. Образцы крови центрифугировали при 2,000 × g в течение 15 min при 4 °C, плазму хранили при −80 °C. Мозги извлекали немедленно. Используя атлас мозга крысы, подготавливали корональный срез в диапазоне примерно от −1,3 mm до −2,1 mm от брегмы, после чего проводили микродиссекцию билатеральных паравентрикулярных ядер (PVN) на расстоянии примерно 0,3–0,6 mm латеральнее срединной линии и 7,4–8,2 mm вентральнее поверхности черепа. Ткань подвергали мгновенному замораживанию для анализа РНК и белков или заключали в блок для приготовления замороженных срезов толщиной 20 µm.
Рандомизация, маскирование распределения, ослепление и критерии исключения
Подходящих крыс с гипертензией стратифицировали по массе тела и исходному систолическому артериальному давлению, после чего распределяли по группам с помощью компьютерного списка блочной рандомизации с блоками по шесть особей. Исследователь, не принимавший участия в дозировании препаратов или оценке результатов, сформировал последовательность, подготовил последовательные коды групп и скрыл список распределения до тех пор, пока все животные не соответствовали критериям включения. Животное считалось экспериментальной единицей для оценки показателей артериального давления, а также молекулярных, биохимических и гистологических конечных точек.
Составы для зондового кормления, пробирки с образцами, аликвоты тканей, срезы, изображения и планшеты для анализа были помечены рандомизированными трехзначными кодами животных. Исследователи, проводившие измерения артериального давления, денситометрию, ELISA, получение и анализ изображений, не знали о распределении по группам лечения. Кодировка была раскрыта только после завершения заранее установленных проверок качества и основного анализа. Животные исключались из исследования только в случае смерти, не связанной с лечением, тяжелого заболевания или травмы, потери массы тела >20%, неудачного зондового кормления, неудачной индукции модели, неадекватных записей с манжеты на хвосте после повторной процедуры, потери образцов или документально подтвержденного сбоя анализа. Все исключения были представлены по группам и причинам. Поскольку предварительный расчет мощности отсутствовал, n = 6 на группу рассматривалось как исследовательская механистическая выборка.
Измерение артериального давления методом манжеты на хвосте
Артериальное давление измеряли с помощью неинвазивной системы с использованием манжеты на хвосте в тихом помещении в период с 09:00 до 12:00. Крыс приучали к процедуре в течение 5 последовательных дней, помещая их в фиксатор на 15 мин/день. В каждый день измерения животных предварительно прогревали при 33 °C ± 1 °C в течение 10 мин, после чего они оставались в фиксаторе еще на 5 мин. Первые пять циклов нагнетания и спуска воздуха не учитывались, записывали 10–15 дополнительных циклов. Сессия считалась успешной, если как минимум пять технически достоверных показателей имели коэффициент вариации ≤10%. Значение артериального давления для конкретного животного рассчитывали как среднее арифметическое достоверных показателей. Если этот критерий не был соблюден, животному давали отдохнуть в течение 10 мин, после чего серию циклов повторяли. Если критерий по-прежнему не выполнялся, сессию повторяли на следующий день, а исходная сессия фиксировалась как пропущенная; выборочное удаление отдельных показателей не допускалось. Измерения с помощью манжеты на хвосте позволяли получать периодические оценки артериального давления и не обеспечивали непрерывную телеметрию.
ИФА
Супернатанты культур клеток, супернатанты гомогенатов PVN и плазму обрабатывали с использованием наборов для анализа, соответствующих определяемому аналиту и виду: mouse TNF-α, mouse IL-1β, mouse IL-6, rat TNF-α, rat IL-1β, Ang-(1-7) и норэпинефрин. Супернатанты клеток центрифугировали при 1,000 × g в течение 10 мин при 4 °C для очистки. Ткань PVN гомогенизировали в соотношении 1:9 (масса/объем) в ледяном PBS с ингибиторами протеаз и центрифугировали при 12,000 × g в течение 15 мин при 4 °C. Плазму размораживали один раз на льду. Реагенты выдерживали при комнатной температуре в течение 30 мин. Объем 100 µL стандартов и образцов добавляли в двух технических повторах и инкубировали в течение 2 ч при 37 °C, после чего проводили пять промывок 300 µL промывочного буфера. Затем добавляли 100 µL биотинилированного детектирующего антитела и инкубировали в течение 1 ч при 37 °C. Планшеты промывали пять раз, после чего добавляли 100 µL конъюгата с пероксидазой хрена и инкубировали в течение 30 мин при 37 °C. После еще одного этапа промывки добавляли 90 µL субстрата TMB, и планшеты проявляли в течение 15 мин в темноте. Затем добавляли 50 µL стоп-раствора и измеряли абсорбцию при 450 nm в течение 5 мин с помощью микропланшетного ридера. Концентрации рассчитывали с использованием четырехпараметрической логистической стандартной кривой. Дубликатные измерения принимались, если коэффициент вариации составлял ≤15%; образцы, выходящие за пределы калибровочного диапазона, разбавляли и анализировали повторно.
Количественная ПЦР в реальном времени
Общую РНК экстрагировали из клеток или ткани PVN с использованием реагента TRIzol. Чистоту РНК оценивали по соотношению A260/A280; для синтеза кДНК с использованием premix Evo M-MLV для обратной транскрипции использовали 1 µg РНК. Каждая реакция qPCR в объеме 20 µL содержала 10 µL 2× SYBR Green master mix, по 0,4 µL прямого и обратного праймеров в концентрации 10 µmol/L, 2 µL разведенной кДНК и 7,2 µL воды, свободной от нуклеаз. Реакции проводили в трех технических повторностях на системе детекции ПЦР в реальном времени. Режим термоциклирования составлял 95 °C в течение 30 с, затем 40 циклов: 95 °C в течение 5 с и 60 °C в течение 30 с. После этого строили кривую плавления в диапазоне от 65 °C до 95 °C с шагом 0,5 °C. Включали контроли без матрицы и без обратной транскрипции. Анализ считался приемлемым только при наличии одного пика плавления и эффективности стандартной кривой в диапазоне 90%–110%. Относительную экспрессию генов рассчитывали методом 2⁻ΔΔCt, используя Gapdh в качестве референсного гена. Последовательности праймеров, использованных в исследовании, приведены в Таблице 1.
Вестерн-блоттинг
Общий белок экстрагировали из клеток или ткани PVN с использованием ледяного буфера RIPA, содержащего ингибиторы протеаз и фосфатаз. Лизаты центрифугировали при 12,000 × g в течение 15 мин при 4 °C для очистки, и определяли концентрацию белка с помощью BCA-анализа. На 8%–12% SDS-полиакриламидный гель, выбранный в соответствии с молекулярной массой целевого белка, наносили в общей сложности 30 µg белка на лунку, после чего белки переносили на PVDF-мембрану 0,45 µm при 300 mA в течение 90 мин на льду. Мембраны блокировали в течение 1 ч при комнатной температуре в 5% растворе бычьего сывороточного альбумина для фосфопротеинов или в 5% растворе обезжиренного молока для остальных мишеней. Первичные антитела, включая антитела к общему CREB, инкубировали в течение ночи при 4 °C в разведениях, указанных в Таблице материалов. Мембраны трижды промывали буфером TBST по 10 мин и инкубировали с соответствующими вторичными антителами, конъюгированными с пероксидазой хрена (1:5,000), в течение 1 ч при комнатной температуре с последующим дополнительным промыванием. Полосы детектировали методом усиленной хемолюминесценции с использованием ненасыщенной экспозиции. Плотность полос количественно оценивали с помощью ImageJ. Уровни фосфопротеинов нормировали по соответствующему общему белку, а уровни других целевых белков — по GAPDH.
Иммунофлуоресцентное окрашивание
Корональные замороженные срезы (20 µm) через PVN были подготовлены в диапазоне примерно от −1.3 до −2.1 mm относительно брегмы. Для каждой крысы были выбраны три анатомически соответствующих среза с интервалом 120 µm. Срезы выдерживали в течение 20 min при комнатной температуре, трижды промывали PBS, затем блокировали и пермеабилизировали с использованием 0.3% Triton X-100 и 5% сыворотки козы в течение 1 h. Срезы инкубировали с первичными антителами к Iba-1 или c-Fos всю ночь при 4 °C, промывали и инкубировали с соответствующими флуоресцентными вторичными антителами в течение 1 h при комнатной температуре в темноте. Ядра докрашивали DAPI в течение 10 min. Изображения двустороннего PVN были получены при 200× увеличении с использованием инвертированного флуоресцентного микроскопа, при этом для каждого маркера поддерживались идентичные настройки экспозиции и усиления. К закодированным изображениям применялся заранее определенный порог в ImageJ, после чего количественно определяли площадь Iba-1-положительных зон или количество c-Fos-положительных ядер. Результаты трех срезов усреднялись для получения одного значения на уровне животного.
Техника безопасности и утилизация отходов
Метанол, этанол, параформальдегид, DCFH-DA, реагенты для электрофореза и ткани животных использовались в соответствии с внутренними правилами учреждения по химической и биологической безопасности. Работа с летучими растворителями и параформальдегидом проводилась в сертифицированном вытяжном шкафу с использованием соответствующих средств индивидуальной защиты. Бесгалогенные органические растворители и отходы, содержащие формальдегид, собирались раздельно, биологические отходы подвергались деконтаминации, а острые предметы и трупы животных утилизировались по утвержденным правилам учреждения. Перед началом работы были подтверждены местные категории отходов и процедуры действий в чрезвычайных ситуациях.
Статистический анализ
Данные представлены как среднее значение ± стандартное отклонение и анализировались с помощью программного обеспечения для статистической обработки и построения графиков. В качестве биологической экспериментальной единицы использовалась отдельная подготовленная культура или животное; значения в технических лунках, полях или повторные измерения усреднялись внутри каждой единицы перед проведением статистического вывода. Перед проведением параметрического анализа оценивались допущения о распределении и характер дисперсии. Наборы данных конечных точек для нескольких групп анализировались с помощью однофакторного дисперсионного анализа с последующим применением критерия Тьюки для поправки на множественные сравнения. Динамика систолического артериального давления представлена в описательном виде как среднее значение ± стандартное отклонение, а результаты артериального давления в конечной точке анализировались с помощью однофакторного дисперсионного анализа с поправкой Тьюки. Были указаны скорректированные значения p , средние разности и 95% доверительные интервалы. Двустороннее значение p < 0,05 считалось статистически значимым; все исключения и пропущенные значения были задокументированы.
Результаты
Нацеленное подавление воспаления микроглии с помощью количественно определенного методом ВЭЖХ экстракта SJBE, индуцированного ангиотензином II
Экстракция с обратным холодильником с использованием этанола дала порошок SJBE с выходом 25,5 % ± 0,7% от исходного материала (Рисунок 1A). С помощью таргетного анализа методом ВЭЖХ определили содержание рутина и кверцетина в количестве 276,1 мг/г ± 9,2 мг/г и 12,5 мг/г ± 0,9 мг/г соответственно (Рисунок 1B), обеспечивая количественную характеристику маркеров препарата SJBE, использованного во всех биологических экспериментах.
SJBE не показал никакого обнаруживаемого эффекта на жизнеспособность клеток BV-2 при концентрациях до 200 µг/мл, в то время как значительное снижение жизнеспособности наблюдалось при 400 µг/мл (Рисунок 1C). На основании этих результатов, 100 µг/мл был выбран для последующих механизмистических экспериментов. Анг II значительно усиливал высвобождение ФНО-α и ИЛ-1β из клеток BV-2, в то время как SJBE снижал уровень обоих провоспалительных цитокинов в диапазоне концентраций, не обладающих цитотоксическим действиемРисунок 1D,Е), что указывает на концентрационно-зависимый противовоспалительный эффект при стимуляции ангиотензином II.
SJBE ассоциирован с более высокими маркерами ACE2/MasR и более низким NF-κСигнальный путь B и окислительный стресс
Стимуляция Ang II привела к снижению экспрессии ACE2 и MasR на уровне белка и мРНК и сопровождалась повышенным фосфорилированием NF-κВ группе p65 лечение SJBE обратило эти изменения, повышая экспрессию ACE2 и MasR и снижая фосфорилирование p65 (Рисунок 2A–E).
Соответствуя этим молекулярным изменениям, SJBE снижал уровень TNF-α концентрации от 135 пг/мл ± 12 пг/мл до 55 пг/мл ± 6 пг/мл и ИЛ-1β концентраций от 102 пг/мл ± от 10 пг/мл до 42 пг/мл ± 5 пг/мл в супернатантах культуры, стимулированной Ang II. Добавление ингибитора ACE2 MLN-4760 значительно ослабляло эти эффекты, снижая уровень TNF-α и ИЛ-1β увеличивая до 125 пг/мл ± 11 пг/мл и 95 пг/мл ± 9 пг/мл соответственно. Обработка рутином воспроизводила часть противовоспалительного ответа, наблюдавшегося при использовании полного экстракта (Рисунок 2F).
SJBE также значительно снижала внутриклеточную флуоресценцию DCFH-DA после стимуляции Ang II, что указывает на меньшее накопление внутриклеточных реактивных форм кислорода. Это снижение ослаблялось под действием MLN-4760Рисунок 2G,Н). В совокупности эти результаты указывают на то, что противовоспалительное и антиоксидантное действие SJBE в клетках BV-2, стимулированных Ang II, сопровождается восстановлением сигнального пути ACE2/MasR и подавляется при фармакологической ингибиции ACE2.
SJBE ограничивает воспалительную передачу от микроглии к гипоталамическим нейронам
Для изучения того, влияют ли противовоспалительные эффекты SJBE на коммуникацию микроглии и нейронов, клетки BV-2 и гипоталамические нейроны mHypoA-2/10 культивировали в системе Transwell без непосредственного контакта. Стимуляция Ang II повышала уровень ФНО-α и ИЛ-1β концентрации в системе совместного культивирования, тогда как SJBE снижал TNF-α от 150 ± пг/мл от 15 пг/мл до 65 пг/мл ± 8 пг/мл и ИЛ-1β от 110 пг/мл ± 12 пг/мл до 48 пг/мл ± 6 пг/мл (Рисунок 3A). Ang II также снижал экспрессию Ace2 и Mas1, что восстанавливалось до контрольных уровней после обработки SJBEРисунок 3B).
Соответствующие изменения наблюдались в гипоталамических нейронах, культивируемых в нижней камере. Воздействие среды кокультуры, стимулированной Ang II, увеличивало экспрессию c-Fos и COX-2 и изменяло экспрессию Avp и Oxtr, тогда как SJBE ослаблял эти ответы (Рисунок 3C–Г). Защитный эффект ослаблялся под действием MLN-4760, что дополнительно подтверждает связь активности АПФ2 с наблюдаемыми эффектами в системе совместного культивирования.
Эти результаты показывают, что SJBE подавляет воспалительную среду, формирующуюся при стимуляции Ang II, и сопровождается снижением активации нисходящих нейрональных ответов в гипоталамусе в модели Transwell.
SJBE ассоциируется со сигнализацией Ang-(1-7) и меньшим повреждением нейронов при комбинированном воздействии высокого содержания натрия и Ang II
Воздействие Ang II снижало концентрации Ang-(1-7) в супернатанте ко-культуры и повышало соотношение фосфо-CREB/CREB в нейронах. Обработка SJBE увеличивала уровень Ang-(1-7) и снижала фосфорилирование CREB до значений, близких к контрольным (Рисунок 4A–C), что согласуется с восстановлением профиля сигнальной активности ACE2/Ang-(1-7)/MasR, наблюдавшегося в предыдущих экспериментах.
При комбинированном воздействии 30 ммоль/л NaCl и ангиотензина II нейроны гипоталамуса демонстрировали повышенную экспрессию Avp и большую долю TUNEL-положительных клеток. SJBE достоверно ослаблял оба этих ответа (Рисунок 4D–Ф), что указывает на снижение нейронального стресса и повреждения при комбинированном воздействии. В анализе TUNEL каждое значение представляет собой независимо подготовленную ко-культуру, по которой усредняли три микроскопических поля в каждом биологическом повторе перед статистической обработкой (n = 5 в каждой группе).
SJBE снижает артериальное давление, измеренное методом хвостового манжеточного плетизмографирования, и ассоциируется с повышенным уровнем маркеров ACE2/Анг-(1-7)/MasR в ПОГ у крыс, получавших L-NAME
Ежедневное введение L-NAME вызывало постепенное повышение систолического артериального давления в ходе индукции модели. После формирования артериальной гипертензии лечение SJBE приводило к снижению артериального давления, измеренного в хвостовой артерии, на протяжении последующего 6-недельного периода вмешательства, при этом наиболее выраженный эффект наблюдался в группе с высокой дозой (Рисунок 5A).
На момент окончания исследования систолическое артериальное давление составляло 165 ± на 8 мм рт. ст. в группе с моделью L-NAME по сравнению с 115 мм рт. ст. ± на 5 мм рт. ст. у контрольных крыс. Высокая доза SJBE снижала систолическое артериальное давление до 130 мм рт. ст. ± 6 мм рт. ст. Диастолическое артериальное давление снизилось с 110 мм рт. ст. ± 6 мм рт. ст. до 85 мм рт. ст. ± 4 мм рт. ст., в то время как среднее артериальное давление снизилось с 128 мм рт. ст. ± 7 мм рт. ст. до 100 мм рт. ст. ± 5 мм рт. ст. после обработки высокой дозой SJBE (все скорректированные p < 0,0001 по сравнению с модельной группой; Рисунок 5B). Эти результаты демонстрируют устойчивый антигипертензивный ответ на SJBE в период вмешательства.
Анализ ткани ПВЯ выявил параллельные молекулярные изменения. Обработка L-NAME снижала экспрессию белков ACE2 и MasR, а также концентрации Анг-(1-7), тогда как SJBE восстанавливал все три показателя в зависимости от дозы. В группе с высокой дозой ACE2 увеличился с 0,40 ± 0,07 до 1,50 ± 0,18-кратная относительная экспрессия, MasR увеличился с 0,45 ± 0,08 до 1,35 ± 0,16-кратного уровня, а Ang-(1-7) увеличился с 9 пг/мг ± от 2 пг/мг до 32 пг/мг ± 5 пг/мг белка по сравнению с модельной группой (Рисунок 5C–EТаким образом, снижение артериального давления под действием SJBE сопровождалось восстановлением молекулярного профиля, связанного с системой ACE2/Анг-(1-7)/MasR, в паравентрикулярном ядре (PVN).
СВДЖ связана со сниженными маркерами воспалительной активации ПВЯ и системной симпатической активности
Гипертензия, индуцированная L-NAME, сопровождалась выраженной воспалительной активацией в паравентрикулярном ядре (ПВЯ). У модельных крыс наблюдалось повышение уровней мРНК Tnf и Il1b, тогда как высокая доза SJBE снижала экспрессию Tnf с 4,5 ± 0,5 до 1,8 ± 0,2-кратного и экспрессии Il1b с 3,8 ± 0,4 до 1,6 ± 0,18-кратное (Рисунок 6A).
Анализ иммунофлюоресценции показал согласованные клеточные изменения. Окраска Iba-1, свидетельствующая об активации микроглии, усиливалась в ПВЯ крыс, получавших L-NAME, и ослабевала после введения SJBE. Окраска c-Fos демонстрировала схожую картину: нейрональная активация после обработки SJBE была ниже, чем в группе модели без лечения,Рисунок 6B–D).
Эти центральные воспалительные изменения сопровождались улучшением показателей циркулирующих маркеров воспаления и симпатической активности. Уровень плазменного TNF-α и ИЛ-1β концентрации были повышены у модельных крыс и значительно снижены после лечения SJBE. В группе с высокой дозой TNF-α снизился с 45 пг/мл ± 6 пг/мл до 20 пг/мл ± 3 пг/мл и ИЛ-1β от 35 пг/мл ± 5 пг/мл до 15 пг/мл ± 3 пг/мл (Рисунок 6E). Плазменный норэпинефрин аналогично снизился с 400 пг/мл ± 45 пг/мл до 180 пг/мл ± 25 пг/мл (Рисунок 6F).
В совокупности эти in vivo полученные данные показывают, что лечение SJBE снижает артериальное давление у крыс, получавших L-NAME, параллельно с восстановлением маркеров ACE2/Анг-(1-7)/MasR в ПВЯ, ослаблением воспалительной активации в ПВЯ, а также снижением уровней циркулирующих воспалительных цитокинов и норадреналина.
НАЛИЧИЕ ДАННЫХ:
Числовые исходные данные, лежащие в основе рисунков, и соответствующие статистические результаты представлены в Дополнительный файл 1.
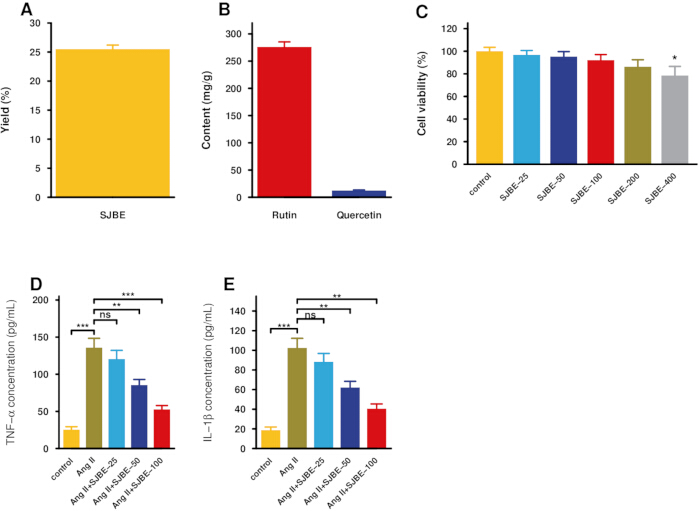
Рисунок 1: Количественное определение с помощью целевой ВЭЖХ и первоначальные эксперименты с клетками BV-2. (AВыход экстракта.BСодержание рутина и кверцетина в SJBE, определённое методом целевой ВЭЖХ.CВыживаемость клеток BV-2 после 24-часового воздействия SJBE.D,ETNF-α и ИЛ-1β в супернатантах BV-2, стимулированных Ang II. Данные представлены как среднее значение ± SD; n = 3 независимых эксперимента для доступных количественных панелей. Использовали однофакторный дисперсионный анализ с поправкой Тьюки для сравнений. Сокращение: ns, не значимо; *p < 0.05, **p < 0.01, *** p < 0.001, **** p < 0.0001. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
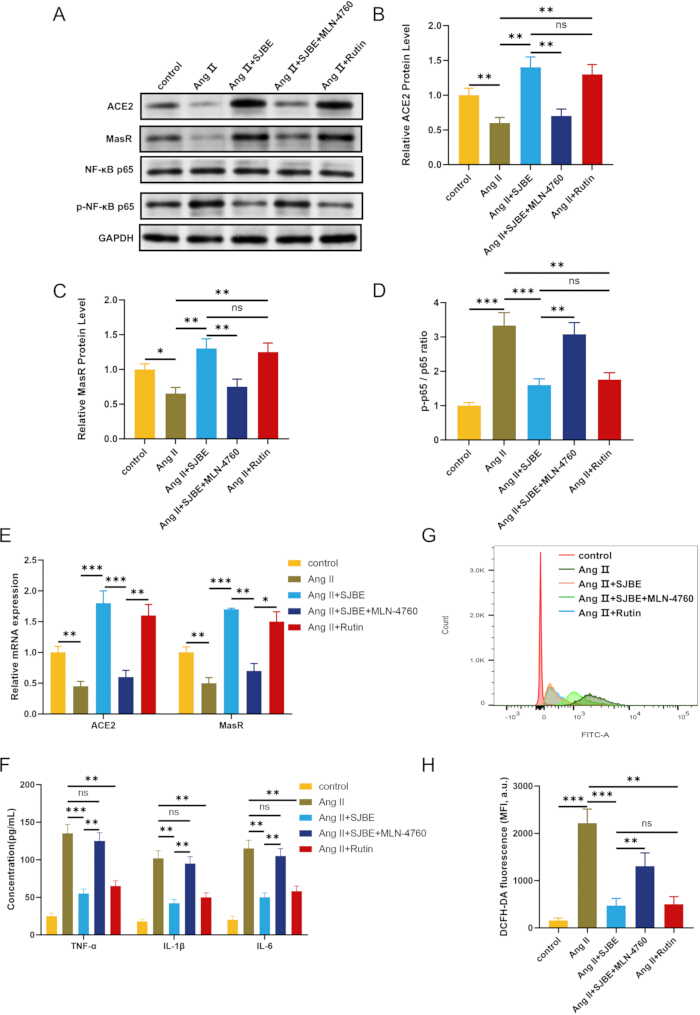
Рисунок 2: SJBE ассоциируется с более высокими маркерами ACE2/MasR и более низкими NF-κСигнализация B и окислительный стресс в клетках BV-2. (A–DИммуноблоттинг и количественная оценка ACE2, MasR, фосфо-p65 и общего p65.E) мРНК Ace2 и Mas1.Ф) ФНО-α, ИЛ-1βи ИЛ-6. (G,H) Выходные данные проточной цитометрии РОС и количественная оценка флуоресценции. Данные представлены как среднее значение ± SD; n = 3 независимых эксперимента. Статистическую значимость определяли с помощью однофакторного дисперсионного анализа с поправкой Тьюки для множественных сравнений. ns, статистически незначимо; *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
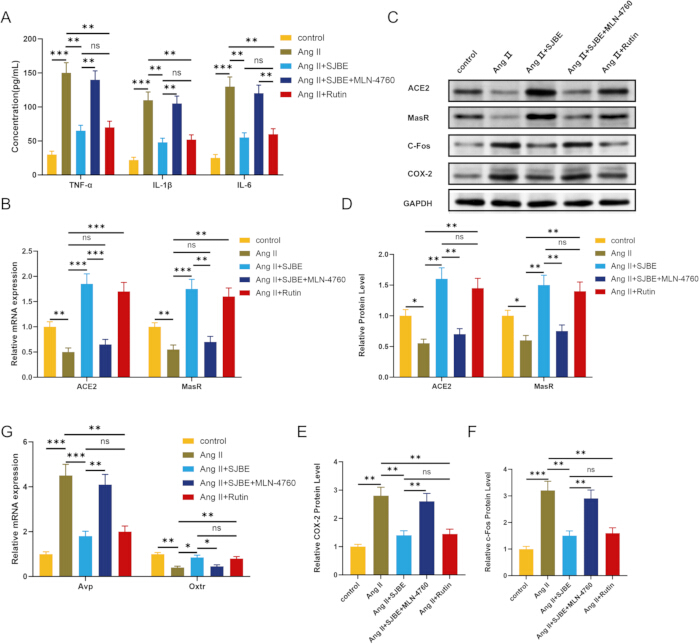
Рисунок 3: SJBE ограничивает воспалительную сигнализацию в модели ко-культуры BV-2/mHypoA-2/10 с использованием растворимых факторов. (AЦитокины в супернатанте совместной культуры.B) мРНК Ace2 и Mas1. (C–F) Иммуноблоты и количественный анализ ACE2, MasR, c-Fos и COX-2. (G) Экспрессия Avp и Oxtr в нейронах нижней камеры. Данные представлены как среднее ± SD; n = 3 независимых эксперимента. Использовали однофакторный дисперсионный анализ с поправкой Тьюки для сравнений. ns, недостоверно; *p < 0.05, **p < 0.01, ***p <0.001, ****p < 0.0001. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
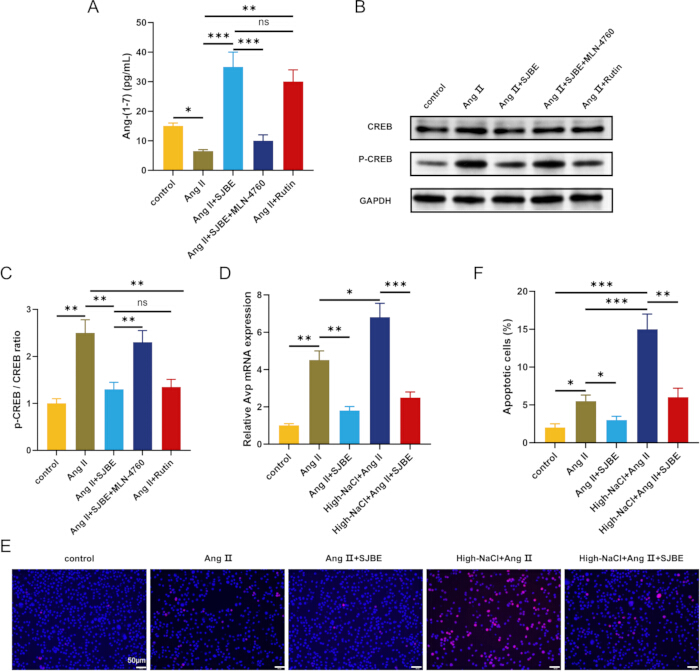
Рисунок 4: СДЖВ ассоциирована со сигнализацией Ang-(1-7) и меньшим стресс-ассоциированным нейрональным повреждением. (A) Ang-(1-7) в супернатанте совместной культуры. (Б, ВФосфо-CREB и общая CREB в нейронах нижней камеры.D) Avp при комбинированном воздействии NaCl/Анг II. (E, FПредставительные изображения методом TUNEL и количественный анализ; масштабная линейка, 50 µm. Данные представлены как среднее значение ± SD; n = 3 независимых эксперимента для панелей A, Cи D; n = 5 независимых препаратов совместной культуры для панели F, при этом усредняли три поля на каждую пробу. Использовали однофакторный дисперсионный анализ с поправкой Тьюки для сравнений. ns — не значимо; *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
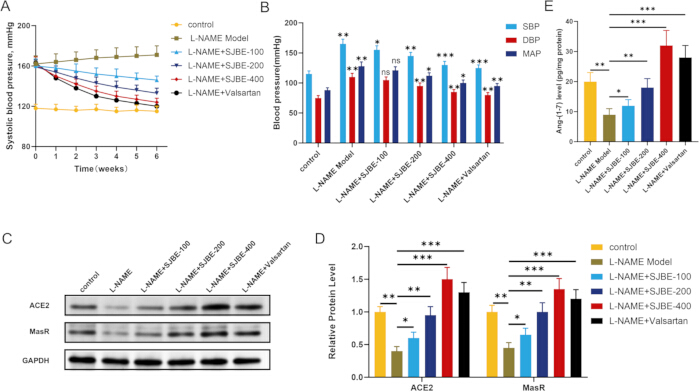
Рисунок 5: SJBE снижает артериальное давление, измеренное на хвосте, и ассоциируется с более высокими уровнями маркеров ACE2/Анг-(1-7)/MasR в ПОГ у крыс, получавших L-NAME. (A) Систолическое артериальное давление в продольном исследовании.BКонечные систолическое, диастолическое и среднее артериальное давление.C,D) Иммуноблоты ACE2 и MasR и количественное определение в ткани ПВЯE) Ang-(1-7) в гомогенатах ПВЯ. Данные представлены как среднее ± SD; n = 6 крыс в группе. Уровень систолического артериального давления (САД) в динамике представлен описательно; для анализа показателей в конечной точке использовали однофакторный дисперсионный анализ с поправкой Тьюки для множественных сравнений. ns, статистически незначимо; *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
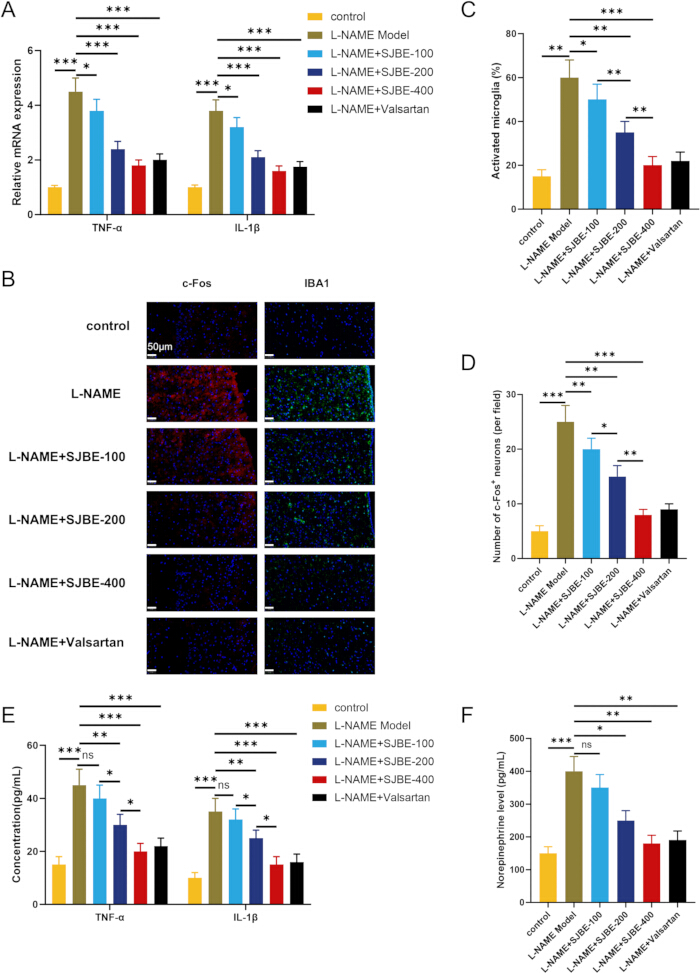
Рисунок 6: СДГЭ ассоциируется со сниженной активацией воспалительных маркеров в ПОГ и маркеров системного симпатического выхода у крыс, леченных L-NAME. (A) мРНК Tnf и Il1b в ткани ПВЯ.B–DИммунофлуоресценция и количественный анализ Iba-1 и c-Fos; масштабные линейки, 50 µм. (EПлазменный TNF-α и ИЛ-1β. (ФПлазменный уровень норэпинефрина. Данные представлены как среднее ± SD; n = 6 крыс в группе. Для анализа использовали однофакторный дисперсионный анализ с поправкой Тьюки для множественных сравнений. *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
| Ген | Праймер в прямом направлении (5′–3′)'-3') | Обратный праймер (5'-3') |
| Gapdh | CACCCACTCCTCCACCTTTGAC | GTCCACCACCCTGTTGCTGTAG |
| Tnf | CCTGCTGCACTTTGGAGTGA | GCTTGAGGGTTTGCTACAACA |
| Il1b | CAGTGAGGAGAATGACCTGTTC | CGAGATGCTGCTGTGAGATT |
| Ace2 | TCCATTGGTCTTCTGCCATCCG | AGACCATCCACCTCCACTTCTC |
| Mas1 | ТЦЦАККАТЦААТАГЦАГЦГ | AAGCCACCCACATTCAGGC |
| Avp | TCGCCATGATGCTCAACACTACGC | ACACTGTCTCAGCTCCATGTCGGATG |
| Oxtr | GTGTCGAGTTGGACCTCGGG | CCAGGAACAGAATGAGGCACAG |
Таблица 1: Последовательности праймеров, использованных в исследовании.
Дополнительный файл 1: Исходные числовые данные, лежащие в основе рисунков, и соответствующие статистические результаты. Пожалуйста, нажмите здесь, чтобы загрузить этот файл.
Обсуждение
В данном исследовании с помощью метода ВЭЖХ с количественным определением целевых компонентов устанавливается связь между S. japonicum экстракт почек с более низким уровнем воспалительной сигнализации в моделях совместного культивирования микроглии и растворимых факторов, а также с более низким систолическим кровяным давлением (по методу измерения в области хвоста) у крыс, подвергнутых воздействию L-NAME. Во всех экспериментальных системах применение SJBE сопровождалось повышением уровней маркеров ACE2/Ang-(1-7)/MasR и снижением NF-κактивации B-клеток и окислительного стресса, а также более низкие уровни маркеров воспалительной активации в ПВЯ. Эти совпадающие наблюдения подтверждают нейроиммунную гипотезу, но не доказывают, что центральный путь опосредует антигипертензивный эффект.
Результаты согласуются с сообщениями о том, что компоненты цветков S. japonicum и рутин снижают воспалительную сигнализацию и нейровоспаление8,9,22, а также с данными о том, что кверцетин модулирует сердечно-сосудистый воспалительный тонус и редокс-сигнализацию микроглии12,13. Настоящее исследование распространяет эти наблюдения на гипоталамические нейроиммунные модели с использованием цельного растительного экстракта. Поскольку MLN-4760 ослабил защитную реакцию только in vitro, ACE2 следует рассматривать скорее как функциональный компонент клеточного противовоспалительного ответа, чем как установленный медиатор эффекта на артериальное давление in vivo.
Результаты исследования ПВЯ позволяют соотнести клеточные наблюдения с областью контроля сердечно-сосудистой системы. Предыдущие исследования показывают, что микроглия и воспалительные цитокины способствуют развитию нейрогенной гипертензии и симпатического возбуждения23,24. Сигналинг Ang-(1-7) в ПВЯ может регулировать симпатический выход, в то время как Ang II может вызывать микроглиальный окислительный стресс, зависящий от AT1/TLR420,21. Соответственно, снижение уровней Iba-1, c-Fos, воспалительных цитокинов и норадреналина в плазме после лечения SJBE согласуется с более низкой воспалительной активацией ПВЯ, однако полученные данные не позволяют установить, вызвали ли эти изменения снижение артериального давления или стали следствием системного улучшения.
Модели с применением Ang II и L-NAME обеспечивают взаимодополняющие контексты стресса, а не идентичные механизмы заболевания. Стимуляция Ang II вызывает микроглиальное воспаление, обусловленное ренин-ангиотензиновой системой, тогда как L-NAME моделирует гипертензию, вызванную дефицитом оксида азота, с сосудистой дисфункцией и окислительным стрессом25,26. Другие модели также указывают на роль активации микроглии PVN в симпатической регуляции14,27, однако данное исследование с использованием L-NAME не является специфичным для нейрогенной гипертензии, вызванной PVN. Условие совместного культивирования с высоким содержанием натрия представляло собой нейрональный стресс-тест in vitro без изоосмотического контроля и не должно интерпретироваться как модель солевой гипертензии in vivo.
Для обеспечения воспроизводимости применения наиболее критическими этапами являются документация ботанического источника, единообразная экстракция и хранение, стандартизированная плотность клеток и время воздействия, правильное назначение отделений Transwell, привыкание и согревание хвоста, точный отбор проб из PVN и «слепое» количественное определение конечных точек. Вариации выхода экстракта должны побудить к проверке влажности материала, соотношения растворителей, условий рефлюкса, фильтрации и лиофилизации; смещения времени удерживания при HPLC должны побудить к проверке приготовления стандарта, подвижной фазы, скорости потока, температуры, уравновешивания колонки и пригодности системы. Противоречивые результаты кокультивирования или измерения по хвосту следует устранять путем проверки целостности вставки и расположения препарата или путем повторения стандартизированного привыкания, а не путем выборочного исключения измерений. Хроматографическое «снятие отпечатков пальцев» или LC-MS/MS, первичные или селективные по типу клеток схемы кокультивирования, телеметрия, фармакокинетика в мозге/плазме, а также эксперименты по потере функции центральных ACE2/MasR являются подходящими альтернативами для вопросов, выходящих за рамки данного протокола. Новейшие междисциплинарные работы по ремоделированию нейронов и микроокружения, а также интеграции визуализации и искусственного интеллекта иллюстрируют более широкие методологические направления исследования сложных биологических систем28,29.
Область применения данного метода ограничена рядом факторов. MLN-4760 предоставил функциональные доказательства только in vitro; блокада ACE2/MasR in vivo, а также измерение экспозиции в плазме, головном мозге или PVN не проводились. Таким образом, концентрация 100 µg/mL является нецитотоксической рабочей концентрацией in vitro, а не эквивалентом экспозиции in vivo. Использование системы Transwell не позволяет доказать специфическое действие на микроглию, а малая когорта животных без предварительного расчета статистической мощности ограничивает точность результатов. Измерения давления по методу «манжеты на хвосте» проводятся периодически и чувствительны к фиксации животного. Наконец, направленное количественное определение рутина/кверцетина не обеспечивает создание химического «отпечатка», полной аналитической валидации, определения всех компонентов или подтверждения согласованности между независимыми партиями. В этих пределах протокол служит для генерации гипотез относительно SJBE, нейровоспалительной сигнализации и регуляции артериального давления, а не для окончательных причинно-следственных или трансляционных утверждений.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Авторы выражают благодарность за институциональную и техническую поддержку, оказанную участвующими лабораториями.
Финансирование:
Данная работа была поддержана Национальным естественнонаучным фондом Китая (№ 82600861); Молодежным проектом Программы фундаментальных исследований провинции Шаньси (№ 202203021212491, 202303021222205); Общим проектом Программы фундаментальных исследований провинции Шаньси (№ 202203021221210); а также Проектом по запуску докторских исследований Университета Датун в провинции Шаньси (№ 2018-B-36).
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 0.4 µm Вставки Transwell | Corning Incorporated | 3413 | 24-луночный вкладыш с поликарбонатной мембраной для бесконтактного совместного культивирования BV-2/mHypoA-2/10 |
| антитела к ACE2 | Технологии клеточной сигнализации | 92485; RRID: AB_3741093 | кроличьи моноклональные антитела к ACE2 (E5O6J); WB 1:1000; ИГХ/ИФ 1:100–1:200 |
| Alexa Fluor 488 антитела против IgG кролика | Технологии клеточной сигнализации | 4412; RRID: AB_1904025 | Вторичные антитела для иммунофлуоресценции; 1:500 |
| Alexa Fluor 594 анти-кроличьи IgG | Технологии клеточной сигнализации | 8889; RRID: AB_2716249 | Вторичные антитела для иммунофлуоресценции; 1:500 |
| Ангиотензин II | Sigma-Aldrich | A9525 | Синтетический пептид Ang II; стимуляция микроглии |
| Набор для анализа ангиотензина-(1-7) | Cloud-Clone Corp. | CES085Mi | Количественное определение Ang-(1-7) |
| Набор для определения концентрации белка методом BCA | Beyotime Biotechnology | P0012 | Количественное определение белков |
| клетки BV-2 | Procell Life Science & ООО «Технолоджи Ко., Лтд.» | CL-0493; RRID: CVCL_0182 | Линия микроглиальных клеток мыши; пассаж 3–20 |
| Колонка для ВЭЖХ С18 | Shimadzu Corporation | Shim-pack GIST C18; P/N 227-30017-08 | 250 × 4,6 мм, 5 µmметанол–вода (65:35, об/об), 1,0 мл/мин, 35 °C |
| реагент CCK-8 | Beyotime Biotechnology | C0038 | Анализ жизнеспособности клеток |
| антитело к c-Fos | Технологии клеточной сигнализации | 2250; RRID: AB_2247211 | кроличья моноклональная антитело c-Fos (9F6); WB 1:1 000; ИФ 1:200 |
| антитело к ЦОГ-2 | Технологии клеточной сигнализации | 12282; RRID: AB_2571729 | кроличья моноклональная антитела к COX-2 (D5H5); WB 1:1 000; ИГХ/ИФ 1:200 |
| зонд DCFH-DA | Beyotime Biotechnology | S0033S | Детекция АФК методом проточной цитометрии |
| DMEM, с высоким содержанием глюкозы | Gibco/Thermo Fisher Scientific | 11965092 | Среда для культивирования клеток |
| Набор реагентов для обратной транскрипции Evo M-MLV Reverse Transcription Premix Kit | Accurate Biotechnology | AG11706 | Синтез кДНК для кПЦР |
| Фетальная бычья сыворотка | Gibco/Thermo Fisher Scientific | 10099141 | Добавка для культур клеток |
| Проточный цитометр | BD Biosciences | BD Accuri C6 Plus | Регистрация флуоресценции АФК |
| Флуоресцентный микроскоп | Olympus/Evident Scientific | IX73 | Инвертированный флуоресцентный микроскоп для визуализации TUNEL и ПВЯ |
| антитело к GAPDH | Технология клеточной сигнализации | 5174; RRID: AB_10622025 | кроличьи моноклональные антитела к GAPDH (D16H11); Вестерн-блоттинг 1:1 000–1:5,000 |
| Сыворотка козы | Beyotime Biotechnology | C0265 | Блокирующий реагент для иммунофлуоресценции |
| Система ВЭЖХ | Shimadzu Corporation, Киото, Япония | Prominence LC-20A | Метод целевого контроля качества рутина/кверцетина |
| анти-мышиные IgG, конъюгированные с HRP | Технологии клеточной сигнализации | 7076; RRID: AB_330924 | вторичное антитело для вестерн-блоттинга; 1:3 000–1:5,000 |
| антитела к IgG кролика, конъюгированные с HRP | Технологии клеточной сигнализации | 7074; RRID: AB_2099233 | Вторичные антитела для вестерн-блоттинга; 1:3 000–1:5,000 |
| антитело к Iba-1/AIF-1 | Технологии клеточной сигнализации | 17198; RRID: AB_2820254 | кроличьи моноклональные антитела Iba-1/AIF-1 (E4O4W); вестерн-блоттинг 1:1000; ИГХ/ИФ 1:200 |
| Набор для ИФА на IL-6 | Beyotime Biotechnology | PY2782 | Количественное определение ИЛ-6 у мышей |
| L-NAME | Beyotime Biotechnology | S0006 | Ингибитор NOS при гипертензии, вызванной дефицитом оксида азота |
| Крысы линии Wistar (самцы) | Beijing HFK Bioscience Co., Ltd. | Wistar; SCXK (Jing) 2019-0008 | Самцы, свободные от специфических патогенов, 6–8 недель, 180–220 г |
| антитела к MasR | Alomone Labs | AAR-013; RRID: AB_2039972 | Антитела к рецептору Mas; вестерн-блоттинг 1:200; ИГХ/ИФ 1:100 |
| клетки mHypoA-2/10 | Cedarlane Laboratories Ltd. | CLU176; RRID: CVCL_D384 | Линия гипоталамовых нейронов мыши; пассаж 3–20 |
| Считыватель микропланшетов | Thermo Scientific | Multiskan FC; кат. № 51119000 | Измерение оптической плотности при проведении CCK-8 и ИФА |
| MLN-4760 | Beyotime Biotechnology | SF1197 | ингибитор ACE2; 10 µmol/L эксперименты in vitro |
| мышиный ИЛ-1β набор для ИФА | Invitrogen/Thermo Fisher Scientific | 88-7013A-88 | Мышиный ИЛ-1β количественное определение |
| мышиный TNF-α набор для ИФА | Beyotime Biotechnology | PT512 | Мышиный TNF-α количественное определение |
| NF-κантитело к p65 | Технологии клеточной сигнализации | 8242; RRID: AB_10859369 | NF-κB p65 (D14E12) кроличья моноклональная антитело (mAb) XP; WB 1:1 000 |
| Система неинвазивного измерения артериального давления методом манжеты на хвосте | Visitech Systems | BP-2000-R-4 | Система измерения артериального давления методом манжетки на хвосте крысы и система обогрева |
| Набор для определения уровня норэпинефрина | Cloud-Clone Corp. | HEA907Ge | Количественное определение норэпинефрина |
| антитело к p-CREB | Технологии клеточной сигнализации | 9198; RRID: AB_2561044 | кроличьи моноклональные антитела к Phospho-CREB (Ser133) (87G3); Вестерн-блоттинг 1:1000 |
| Пенициллин–стрептомицин | Gibco/Thermo Fisher Scientific | 15140122 | Добавка антибиотиков для культур клеток |
| Детектор на основе фотодиодной матрицы | Shimadzu Corporation | SPD-M20A | ВЭЖХ-УФ–детектирование в видимом диапазоне/с помощью фотодиодной матрицы (PDA) при 360 нм |
| p-NF-κантитела к p65 | Технологии клеточной сигнализации | 3031; RRID: AB_330559 | Фосфо-NF-κантитела к p65 (Ser536), WB 1:1 000 |
| ПВДФ-мембрана | Beyotime Biotechnology | FFP77 | 0.45 µm Мембрана для вестерн-блоттинга |
| Стандарт кверцетина | Beyotime Biotechnology | SM2147 | Стандартный образец кверцетина; чистота 98% по данным ВЭЖХ |
| IL-1 крысыβ набор для ИФА | Elabscience Biotechnology Inc. | E-HSEL-R0002 | ИЛ-1 крысыβ количественное определение |
| ФНО крысы (TNF-α крысы)α набор для ИФА | Elabscience Biotechnology Inc. | E-HSEL-R0001 | TNF-крысα количественное определение |
| Система ПЦР в реальном времени | Bio-Rad Laboratories, Inc. | CFX96 Touch; кат. № 1855195 | Амплификация методом количественной ПЦР в реальном времени и анализ кривых плавления |
| Буфер для лизиса RIPA | Beyotime Biotechnology | P0013B | Экстракция белков |
| Стандарт рутина | Beyotime Biotechnology | SM2159 | Стандарт рутина; чистота 98% по данным ВЭЖХ |
| Стандартный образец Sophorae Flos | Национальный институт контроля пищевых продуктов и лекарственных средств (NIFDC), Пекин, Китай | 121270; Номер партии 121270-201403 | Сертифицированный ботанический стандартный образец для аутентификации цветочных почек S. japonicum |
| Цветочные почки Styphnolobium japonicum | Изучение ботанического материала | Неприменимо | Высушенные нераскрывшиеся цветочные почки, подлинность которых подтверждена с помощью эталонного материала Sophorae Flos Национального института стандартных материалов Китая (NIFDC) |
| Антитела к общему CREB | Proteintech Group, Inc. | 12208-1-AP; RRID: AB_2245417 | Кроличьи поликлональные антитела к общему CREB для нормализации уровней фосфо-CREB |
| реагент TRIzol | Invitrogen/Thermo Fisher Scientific | 15596026 | Выделение РНК |
| Набор для детекции апоптоза методом TUNEL | Beyotime Biotechnology | C1086 | Детекция апоптоза нейронов |
| Валсартан | Sigma-Aldrich | SML0142 | антагонист рецепторов AT1; положительный антигипертензивный контроль |
Ссылки
- He X, et al. Local and traditional uses, phytochemistry, and pharmacology of Sophora japonica L.: a review. J Ethnopharmacol. 2016;187:160-182.
- Madden E, McLachlan C, Oketch-Rabah H, Calderon AI. United States Pharmacopeia comprehensive safety review of Styphnolobium japonicum flower and flower bud. Phytother Res. 2022;36(5):2061-2071.
- Shi W, et al. Bioactive flavonoids from Flos Sophorae. J Nat Med. 2017;71(3):513-22.
- Paniwnyk L, Beaufoy E, Lorimer JP, Mason TJ. The extraction of rutin from flower buds of Sophora japonica. Ultrason Sonochem. 2001;8(3):299-301.
- Xie Z, et al. Extraction and isolation of flavonoid glycosides from Flos Sophorae Immaturus using ultrasonic-assisted extraction followed by high-speed countercurrent chromatography. J Sep Sci. 2014;37(8):957-965.
- Wang G, et al. Efficient extraction of flavonoids from Flos Sophorae Immaturus by tailored and sustainable deep eutectic solvent as green extraction media. J Pharm Biomed Anal. 2019;170:285-294.
- Le NT, Nguyen TPD, Ho DV, Phung HT, Nguyen HT. A green method to extract rutin from Sophora japonica L. MethodsX. 2023;11:102479.
- Liu Y, et al. Sophora japonica flowers and their main phytochemical, rutin, regulate chemically induced murine colitis in association with targeting the NF-kappaB signaling pathway and gut microbiota. Food Chem. 2022;393:133395.
- Hao G, et al. Rutin inhibits neuroinflammation and provides neuroprotection in an experimental rat model of subarachnoid hemorrhage, possibly through suppressing the RAGE-NF-kappaB inflammatory signaling pathway. Neurochem Res. 2016;41(6):1496-1504.
- Dabeek WM, Marra MV. Dietary quercetin and kaempferol: bioavailability and potential cardiovascular-related bioactivity in humans. Nutrients. 2019;11(10):2288.
- Patel RV, et al. Therapeutic potential of quercetin as a cardiovascular agent. Eur J Med Chem. 2018;155:889-904.
- Han X, et al. Quercetin hinders microglial activation to alleviate neurotoxicity via the interplay between NLRP3 inflammasome and mitophagy. Redox Biol. 2021;44:102010.
- Le K, et al. Quercetin alleviates neonatal hypoxic-ischemic brain injury by inhibiting microglia-derived oxidative stress and TLR4-mediated inflammation. Inflamm Res. 2020;69(12):1201-1213.
- Mi Y, Wu Q, Yuan W, Chen F, Du D. Role of microglia M1/M2 polarisation in the paraventricular nucleus: new insight into the development of stress-induced hypertension in rats. Auton Neurosci. 2018;213:71-80.
- Wei B, et al. Microglia in the hypothalamic paraventricular nucleus sense hemodynamic disturbance and promote sympathetic excitation in hypertension. Immunity. 2024;57(9):2030-42.e8.
- Wang M, et al. Microglia-mediated neuroinflammation: a potential target for the treatment of cardiovascular diseases. J Inflamm Res. 2022;15:3083-3094.
- Xu P, Sriramula S, Lazartigues E. ACE2/ANG-(1-7)/Mas pathway in the brain: the axis of good. Am J Physiol Regul Integr Comp Physiol. 2011;300(4):R804-817.
- Bader M. ACE2, angiotensin-(1-7), and Mas: the other side of the coin. Pflugers Arch. 2013;465(1):79-85.
- Sriramula S, Cardinale JP, Lazartigues E, Francis J. ACE2 overexpression in the paraventricular nucleus attenuates angiotensin II-induced hypertension. Cardiovasc Res. 2011;92(3):401-408.
- Silva AQ, Santos RA, Fontes MA. Blockade of endogenous angiotensin-(1-7) in the hypothalamic paraventricular nucleus reduces renal sympathetic tone. Hypertension. 2005;46(2):341-348.
- Biancardi VC, Stranahan AM, Krause EG, de Kloet AD, Stern JE. Cross talk between AT1 receptors and Toll-like receptor 4 in microglia contributes to angiotensin II-derived ROS production in the hypothalamic paraventricular nucleus. Am J Physiol Heart Circ Physiol. 2016;310(3):H404-115.
- Sun XY, et al. Rutin prevents tau pathology and neuroinflammation in a mouse model of Alzheimer’s disease. J Neuroinflammation. 2021;18(1):131.
- Shi P, et al. Brain microglial cytokines in neurogenic hypertension. Hypertension. 2010;56(2):297-303.
- Shen XZ, et al. Microglia participate in neurogenic regulation of hypertension. Hypertension. 2015;66(2):309-316.
- Simko F, et al. Effect of melatonin on the renin-angiotensin-aldosterone system in L-NAME-induced hypertension. Molecules. 2018;23(2):265.
- Selamoglu Talas Z. Propolis reduces oxidative stress in L-NAME-induced hypertension rats. Cell Biochem Funct. 2014;32(2):150-154.
- Moreira JD, et al. Inhibition of microglial activation in rats attenuates paraventricular nucleus inflammation in Gαi2 protein-dependent, salt-sensitive hypertension. Exp Physiol. 2019;104(12):1892-910.
- Wu Y, Sun R, Ren S, Zengin G, Li M. Neuronal reshaping of the tumor microenvironment in tumorigenesis and metastasis: bench to clinic. Medicine Advances. 2025;3(4):364-371.
- Xu J et al. Advancements in imaging technologies and AI integration for neurodegenerative disease management: a narrative review. Mol Imaging. 2025;24:15353508251393056.