В данном исследовании in silico изучалось, может ли восстановление связывания HNF4α с промотором F7 улучшить моделируемую транскрипцию F7 при наследственном дефиците FVII. Вычислительный анализ позволил определить ключевые регуляторные мотивы и сильные корреляции экспрессии генов. Результаты моделирования показали, что воздействие с помощью CRISPRa может восстановить транскрипцию F7 примерно до 87% от нормального уровня, что обосновывает необходимость экспериментальной проверки.
Исследовательская статья
In Silico восстановление активности промотора F7 с помощью CRISPR при наследственном дефиците фактора VII
В этой статье
Краткое содержание
Аннотация
Наследственный дефицит фактора VII (FVII) связан со снижением экспрессии гена F7 и нарушением коагуляции, при этом регуляторные механизмы, контролирующие транскрипцию F7, остаются охарактеризованными не полностью. Данное исследование было направлено на компьютерное изучение того, может ли восстановление предполагаемого связывания HNF4α с промотором F7 — посредством модуляции факторов транскрипции, коррекции мотивов промотора или эпигенетической регуляции с помощью активации CRISPR (CRISPRa) — теоретически усилить прогнозируемую транскрипцию F7 при наследственном дефиците FVII. Был разработан полностью in silico конвейер для характеристики регуляторного ландшафта промотора F7 путем идентификации консервативных мотивов связывания факторов транскрипции с использованием наборов данных JASPAR, FIMO и UCSC Genome Browser. Корреляции экспрессии в печени оценивались с помощью транскриптомных данных GTEx, в то время как доступность хроматина и регуляторный контекст анализировались с использованием аннотаций ENCODE ChIP-seq, ATAC-seq и ChromHMM/Segway. В программе CellDesigner была построена печеночная регуляторная сеть для симуляции прогнозируемого влияния потери HNF4α на транскрипцию F7 в течение 24 ч. В проксимальном промоторе F7 было выявлено шесть высокодостоверных мотивов связывания HNF4α, включая три области, перекрывающиеся с известными вариантами, связанными с заболеванием. Анализ экспрессии в печени продемонстрировал положительные корреляции между F7 и HNF4A (r = 0,68), а также HNF1A (r = 0,61). Компьютерное моделирование предсказало, что воздействие CRISPRa на регуляторные области, связанные с HNF4α, может увеличить симулируемую транскрипцию F7 примерно до 87% от уровней дикого типа при моделируемых условиях с прогнозируемой специфичностью мишени. В целом, данное чисто компьютерное исследование представляет собой интегрированную мультиомную платформу для приоритизации стратегий регуляции, направленных на промотор при наследственном дефиците FVII. Объединяя анализ мотивов факторов транскрипции, аннотацию хроматина, транскриптомную корреляцию, моделирование регуляторных сетей и приоритизацию гидов CRISPR в рамках единого конвейера, исследование генерирует экспериментально проверяемые гипотезы, предлагая систематический подход, который выходит за рамки предыдущих анализов отдельных вариантов или изолированных экспериментов.
Введение
Фактор VII (FVII) представляет собой витамин-К-зависимую сериновая протеазу, которая инициирует коагуляционный каскад по внешнему пути. После повреждения сосудов активированный FVII (FVIIa) образует комплекс с тканевым фактором, что запускает генерацию тромбина и формирование фибринового сгустка. Ген F7, расположенный в локусе 13q34 хромосомы 13, кодирует FVII и экспрессируется преимущественно в гепатоцитах1. Патогенные варианты гена F7 вызывают наследственный дефицит фактора VII — редкое аутосомно-рецессивное нарушение свертываемости крови, расчетная частота которого составляет примерно 1 на 500 000 человек во всем мире2. Клинические проявления существенно различаются и, как правило, коррелируют с остаточной активностью циркулирующего FVII3.
Хотя большинство случаев связывают с миссенс-, нонсенс- или сплайс-сайтовыми мутациями в кодирующей области F7, также сообщалось о вариантах промотора, которые снижают экспрессию гена без изменения структуры белка4. Например, вариант промотора c.-94C>G нарушает критический сайт связывания Sp1 в проксимальном промоторе F7, что препятствует связыванию фактора транскрипции и заметно снижает транскрипцию F7. Кроме того, было показано, что мутации промотора, затрагивающие сайты связывания HNF-4, также снижают активность промотора, что подчеркивает важность сохранения сайтов связывания факторов транскрипции для нормальной экспрессии F75. Было сообщено, что вариант c.-61T>G нарушает сайт связывания HNF4, что иллюстрирует, что различные варианты промотора могут нарушать транскрипцию F7 через разные механизмы, зависящие от факторов транскрипции6.
Экспрессия F7 строго контролируется обогащенными в гепатоцитах факторами транскрипции, в частности, ядерным фактором гепатоцитов 4 альфа (HNF4α) и фактором печени A1 (HNF1α)7,8,9. HNF4α представляет собой ядерный рецептор, который связывается с ДНК в виде гомодимера и регулирует работу многочисленных генов печени, участвующих в метаболизме и коагуляции10. HNF4α является ядерным фактором транскрипции, который активирует специфические для печени гены посредством взаимодействия с коактиваторами и комплексами ремоделирования хроматина11. Экспериментальные исследования, включая модели нокаута у мышей, указывают на то, что потеря HNF4α приводит к обширной дисфункции печени и снижению экспрессии нескольких факторов коагуляции, включая FVII12. Кроме того, сообщалось, что кооперативная активность HNF4α усиливает активность промотора в нескольких экспрессируемых в печени генах13. В совокупности эти наблюдения позволяют предположить, что нарушение связывания факторов транскрипции может способствовать снижению экспрессии F7 у носителей вариантов промотора.
Подходы по модуляции эпигенома, такие как активация с помощью CRISPR (CRISPRa), стали перспективными инструментами для повышения экспрессии эндогенных генов без изменения последовательности ДНК. В системе CRISPRa используются последовательность-специфичные гидовые РНК (гРНК), которые направляют каталитически неактивный белок Cas9 (dCas9) к выбранным геномным локусам. Белок dCas9 слит с доменами транскрипционной активации, такими как VP64 (тетрамерный активационный домен VP16 вируса простого герпеса) или p300 (гистонацетилтрансфераза, которая стимулирует транскрипцию посредством ремоделирования хроматина)14. Недавние работы, включая исследование Belali et al., дополнительно подтверждают центральную регуляторную роль HNF4α в генных сетях, связанных со свертыванием крови, что усиливает интерес к стратегиям модуляции под руководством факторов транскрипции15. Предыдущие исследования продемонстрировали возможность восстановления нарушенной активности промотора F7 с помощью эффекторов, подобных активаторам транскрипции (TALE), и CRISPRa-опосредованной активации16,17,18. Однако в этих работах оценивались отдельные стратегии таргетирования промоторов, тогда как настоящее исследование объединяет прогнозирование мотивов, аннотацию хроматина, транскриптомную корреляцию, анализ регуляторных сетей и приоритезацию гРНК в рамках единой вычислительной системы генерации гипотез. Тем не менее, терапевтическая значимость HNF4α в регуляции промотора F7 остается недостаточно изученной, особенно с точки зрения интегративного системного подхода.
В отличие от предыдущих исследований, сосредоточенных на отдельных вариантах промоторов или изолированных экспериментальных наблюдениях, представленный подход объединяет предсказание мотивов факторов транскрипции, транскриптомную корреляцию, доступность хроматина, анализ регуляторных сетей, дизайн направляющих РНК для CRISPR и оценку специфичности в масштабе всего генома в рамках единого вычислительного рабочего процесса. Данная интегрированная стратегия позволяет систематически определять приоритетность потенциальных регуляторных воздействий перед их экспериментальной валидацией, обеспечивая таким образом более комплекскую платформу для генерации гипотез, чем анализы, основанные только на одном типе данных.
Протокол
Используемые базы данных перечислены в таблице материалов.
Получение последовательности промотора и компьютерная аннотация
Последовательность промоторной области гена F7 человека (номер доступа GenBank: NG_009262.1) была получена из базы данных NCBI с использованием референсного генома сборки GRCh38/hg38. Все анализы проводились in silico в рамках воспроизводимой вычислительной среды. Промотор был определен как область от −1000 до +100 п.н. относительно аннотированного сайта начала транскрипции (TSS), полученного из браузера геномов UCSC (аннотация RefSeq). Извлечение последовательности выполнялось в формате FASTA с последующей перекрестной проверкой по релизу Ensembl 109 для обеспечения согласованности координат. Последовательность промотора была подвергнута вычислительной аннотации для поиска сайтов связывания факторов транскрипции (TFBS), известных вариантов, содержания CpG-островков и GC-состава с использованием специализированных скриптов на языке Python (v3.10) и библиотеки Biopython (v1.81). Все аннотации представляют собой результаты компьютерного прогнозирования и не были подтверждены экспериментально.
Анализ сайтов связывания факторов транскрипции (TFBS)
Предполагаемые мотивы связывания HNF4α и HNF1α были определены с использованием базы данных JASPAR 2022 CORE для позвоночных с позиционными весовыми матрицами MA0114.4 (HNF4A) и MA0046.2 (HNF1A). Сканирование мотивов проводилось с помощью FIMO (MEME Suite v5.5.0). Рабочий процесс включал загрузку промоторов в формате FASTA, выбор PWM, моделирование нуклеотидного фона для каждого конкретного промотора и сканирование обеих цепей ДНК. Значимость мотивов оценивалась с использованием порога p ≤ 1 × 10⁻4 с последующей коррекцией по методу Бенджамини — Хохберга. Результаты FIMO были экспортированы в виде TSV-файлов, и были сохранены предсказанные мотивы со скорректированными значениями q <0.05. Координаты предсказанных TFBS были сопоставлены с вариантами, связанными с заболеваниями, из dbSNP build 155 и HGMD Professional (2023.2) с помощью BEDTools (v2.30). Вариант промотора c.-61T>G, связанный с заболеванием, оценивался в контексте его зарегистрированной близости к сайту связывания HNF4α, что указывает на потенциальную регуляторную роль в активности промотора F7. Вычислительное перекрытие мотивов интерпретировалось как прогноз и не рассматривалось как доказательство экспериментально подтвержденного нарушения связывания TF. Идентифицированные мотивы представляют собой предсказанный потенциал связывания факторов транскрипции, а не экспериментально подтвержденную оккупацию.
Эволюционная консервативность и эпигенетическая аннотация
Эволюционная консервативность предсказанных регуляторных областей оценивали с помощью показателей PhyloP и PhastCons на основе выравнивания 100 позвоночных UCSC (hg38). Области с показателем PhastCons ≥0,7 были определены как приоритетные консервативные регуляторные элементы.
Регуляторный контекст хроматина оценивали с помощью браузера геномов UCSC и наборов данных ENCODE. Использовалась сборка hg38 с активированными соответствующими группами треков, включая ChIP-seq факторов транскрипции ENCODE, H3K27ac, H3K4me3, гиперчувствительность к DNase I, ATAC-seq, а также аннотации ChromHMM и Segway. Треки сигналов экспортировали в форматах BED и bigWig, где это было применимо. Наборы данных bigWig из ENCODE обрабатывали с помощью deepTools (v3.5.1), а сигналы повторностей усредняли перед последующим анализом. Предсказанные сайты связывания факторов транскрипции сравнивали с доступными пиками ChIP-seq для HNF4α/HNF1α, используя окно перекрытия ±50 bp. Эти анализы использовались для вывода о регуляторном потенциале и не демонстрируют функционального связывания in vivo.
Корреляционный анализ экспрессии генов
Данные экспрессии РНК печени были получены из базы GTEx v8 (226 образцов печени). Значения экспрессии для F7, HNF4A и HNF1A, нормализованные по TPM, были подвергнуты log2(TPM+1) преобразованию. Корреляционный анализ Пирсона проводился в программе R (v4.3.1) с использованием функции cor.test и двустороннего критерия. Там, где это было применимо, поправка на множественные сравнения выполнялась методом Бенджамини–Хохберга. Корреляции интерпретировались как ассоциативные связи, а не как доказательства прямой регуляторной причинно-следственной связи.
Построение регуляторной сети
Информация о белковых взаимодействиях и регуляторных сетях была получена из базы данных STRING v11.5 с минимальным показателем достоверности взаимодействия 0,7. Сгенерированные STRING файлы взаимодействий в формате TSV были импортированы в Cytoscape v3.9.1 для построения и визуализации сети. Модули сети были определены с помощью плагина MCODE со следующими параметрами: Degree cutoff = 2; Node score cutoff = 0,2; K-core = 2; Maximum depth = 100.
Значимые кластеры были экспортированы для последующей интерпретации. Функциональный анализ обогащения проводили с помощью анализа обогащения STRING при уровне ложноположительных результатов (FDR) <0.05. Анализы сетей отражают предсказанные и курируемые биологические взаимосвязи и использовались для формулирования гипотез.
Компьютерное моделирование транскрипционной активации
Для моделирования прогнозируемого влияния модуляции HNF4α на транскрипцию F7 с помощью CellDesigner v4.4 была построена динамическая регуляторная модель. Модель была представлена в формате SBML и смоделирована с использованием детерминированного решателя на основе обыкновенных дифференциальных уравнений (ОДУ). Входные данные модели включали: (1) нормализованные значения экспрессии HNF4A, HNF1A и F7, полученные из данных GTEx для печени; (2) относительную аффинность связывания факторов транскрипции, рассчитанную на основе показателей мотивов FIMO (в масштабе 0–1); (3) веса доступности хроматина, полученные из интенсивности сигналов ENCODE ATAC-seq и DNase-seq; (4) параметры активного хроматина, включающие профили H3K27ac и H3K4me3.
Моделирование проводилось в течение 24 h с использованием адаптивного численного интегрирования; результаты регистрировались через заданные интервалы. Условия нокаута моделировались путем установки активности транскрипционного фактора на 0%. Выходные переменные включали нормализованное содержание транскриптов F7, относительное состояние активации промотора и активность транскрипционного фактора. Все показатели экспрессии были нормализованы относительно базовой невозмущенной модели (100%). Параметры, отсутствующие в открытых наборах данных, были определены с помощью настройки на основе анализа чувствительности и приведены в Дополнительной таблице 1. Все выходные данные модели представляют собой расчетные прогнозы при определенных допущениях и не являются экспериментально измеренными биологическими ответами.
Разработка gRNA для CRISPRa с мишенями на мотивы HNF4α
Мишени для CRISPR-активации (CRISPRa) были разработаны полностью вычислительным методом с использованием Benchling (сборка 2024 г.) и CRISPOR. Область промотора F7 (−500... +100 п.н. относительно TSS) была просканирована на наличие сайтов PAM NGG для SpCas9 в пределах ±200 п.н. от высокодостоверных мотивов HNF4α. Кандидаты в гиды отбирались по следующим критериям: (1) показатель целевой активности (on-target score) по Doench 2016 ≥50; (2) показатель нецелевой активности (CFD off-target score) ≥70; (3) содержание GC 40%–60%; (4) отсутствие поли-T последовательностей ≥4 п.н.
Для приоритизации доступных регуляторных областей были использованы данные о предсказанной доступности хроматина, полученные с помощью ATAC-seq, и оценки заполненности нуклеосомами из NuPoP. Потенциальные ответы CRISPRa с использованием архитектур dCas9-VP64 и dCas9-p300 были смоделированы вычислительным методом и интерпретированы исключительно как предсказанный потенциал активации.
Дизайн редактирования CRISPR-Cas9 для восстановления мотива
Для оценки теоретической возможности коррекции варианта промотора, связанного с нарушением распознавания HNF4α, в качестве репрезентативного регуляторного варианта, связанного с HNF4α, был выбран вариант c.-61T>G. Были разработаны две направляющие РНК для SpCas9, обозначенные как gRNA-L и gRNA-R, которые фланкируют вариант c.-61T>G; их эффективность оценивали независимо, а также в составе комбинированной конфигурации с двумя направляющими. Одноцепочечные матрицы для HDR-репарации, содержащие референсную последовательность промотора в позиции варианта, были смоделированы с плечами гомологии длиной 100 bp. Кандидаты в направляющие анализировались вычислительными методами с использованием CRISPOR и Cas-OFFinder для прогнозирования специфичности, а CRISPRscan применялся для оценки предполагаемой активности расщепления. Впоследствии использовалось моделирование на основе ICE для оценки теоретических результатов редактирования для индивидуальных и комбинированных конфигураций направляющих. Комбинированная конфигурация gRNA-L/gRNA-R рассматривалась как стратегия с двумя направляющими, а не как третья независимая направляющая. Все прогнозируемые показатели эффективности и результаты редактирования представляют собой расчетные оценки и не устанавливают экспериментальную эффективность HDR, восстановление связывания HNF4α, коррекцию последовательности промотора в клетках или восстановление транскрипции F7.
Симуляция эпигенетического редактирования и моделирование доступности хроматина
Доступность хроматина вокруг потенциальных сайтов CRISPRa оценивали с использованием наборов данных ATAC-seq и DNase-seq из проекта ENCODE для клеток HepG2. Интенсивность сигнала количественно определяли в окнах шириной 100 bp с центром на каждой последовательности гида-кандидата. Для классификации локальных регуляторных состояний хроматина использовали аннотации ChromHMM (15-состоятельная модель) и Segway.
Для ранжирования потенциальных мишеней CRISPRa был рассчитан комбинированный показатель активации, объединяющий (1) близость мотивов, (2) доступность по данным ATAC-seq, (3) гиперчувствительность к DNase I, (4) обогащение H3K27ac и (5) обогащение H3K4me3. Прогнозируемые транскрипционные ответы моделировались при заданных условиях состояния хроматина и интерпретировались как теоретические оценки.
Оценка риска нецелевого воздействия для стратегий CRISPRa и HDR
Оценка специфичности по всему геному была проведена с использованием оценки CFD в CRISPOR, перечисления в Cas-OFFinder и прогнозов CRISPRscan. Кандидаты в гиды были отфильтрованы для минимизации прогнозируемых нецелевых взаимодействий, особенно в транскрипционно активных областях.
Дополнительные критерии исключения включали: (1) предполагаемые сайты внецелевого связывания в пределах ±1 kb от аннотированных регионов TSS, (2) перекрытие с общими промоторными областями, (3) перекрытие с энхансерными элементами, (4) регуляторные области, связанные с соседними экспрессируемыми в печени генами, согласно аннотациям ChromHMM и Segway.
Для приоритизации потенциальных вариантов дизайна были рассчитаны комплексные показатели специфичности, объединяющие эффективность гида, прогнозируемую нагрузку нецелевых эффектов и контекст хроматина. Эта многоуровневая стратегия компьютерного скрининга позволяет оценить теоретическую специфичность, но не заменяет экспериментальную валидацию нецелевых эффектов в масштабе всего генома. Краткое описание компьютерного рабочего процесса, включая входные наборы данных, аналитические инструменты, критерии фильтрации и контрольные точки вывода, приведено в Дополнительной таблице 2.
Критические вычислительные параметры
Надежная работа вычислительного конвейера зависела от нескольких предварительно заданных параметров. Поиск мотивов был оптимизирован с помощью FIMO (p < 1 × 10⁻4; q < 0.05) с использованием позиционных весовых матриц JASPAR HNF4A и HNF1A. Интеграция данных о хроматине требовала согласования координат hg38 и наличия подтверждающих данных из наборов данных ENCODE ATAC-seq, DNase-seq, H3K27ac и H3K4me3. Регуляторные сети были построены с использованием взаимодействий STRING (доверительный интервал ≥0.70) и кластеризации MCODE в Cytoscape. Динамическое моделирование проводилось в CellDesigner с помощью детерминированного решателя ОДУ с использованием значений экспрессии из GTEx, баллов мотивов FIMO и весов доступности хроматина из ENCODE. Кандидаты в гидовые РНК (gRNAs) для CRISPRa приоритизировались на основе показателя on-target по Doench 2016 (≥50), показателя специфичности CFD (≥70), содержания GC (40%–60%), минимального предсказанного количества офф-таргет эффектов и локализации в доступном хроматине. Завершение рабочего процесса подтверждалось успешной идентификацией мотивов, построением сети, аннотацией хроматина, подбором gRNA и стабильными результатами моделирования.
Результаты
Предсказание функциональных мотивов связывания HNF4α и HNF1α в промоторе F7
Компьютерный поиск мотивов с использованием FIMO и базы данных JASPAR 2022 выявил три высокодостоверных мотива связывания HNF4α и три мотива HNF1α в промоторной области длиной 1 kb выше по течению от гена F7. Предсказанные мотивы располагались в консервативных областях промотора и соответствовали последовательностям распознавания ядерных факторов гепатоцитов (p < 1 × 10⁻4). Примечательно, что два из этих предсказанных мотивов находились вблизи ранее описанных мутаций, связанных с наследственным дефицитом фактора VII. Мотив, связанный с HNF4α, располагался рядом с вариантом промотора c.-61T>G. Треки ChIP-seq из проекта ENCODE (HepG2) продемонстрировали обогащение сигналов связывания HNF4α и HNF1α в этих областях промотора, что подтверждает их предполагаемую регуляторную значимость в рамках данного компьютерного анализа (Рисунок 1).
Корреляция между F7 и экспрессией факторов транскрипции печени
Данные транскриптомики образцов тканей печени из базы GTEx (n = 226) выявили значимую положительную корреляцию между экспрессией F7 и HNF4A (r Пирсона = 0.68, p < 0.001), а также между экспрессией F7 и HNF1A (r = 0.61, p < 0.01). Эти корреляции подтверждают известные регуляторные связи между F7, HNF4α и HNF1A17,18. В рамках вычислительной схемы они служат этапом внутренней валидации, подтверждающим, что конвейер обработки данных отражает установленные биологические закономерности перед его применением к контекстам вариантов промоторов (Рисунок 2).
Анализ регуляторной сети и ландшафта хроматина
Моделирование сетей с помощью STRING и Cytoscape позволило предсказать, что HNF4α и HNF1α выступают в качестве центральных узлов в сети печеночной транскрипции, обогащенной генами коагуляции. Эпигеномные данные ENCODE подтвердили, что промотор F7 в клетках HepG2 и первичных образцах печени перекрывается с областями, отмеченными активными модификациями гистонов (H3K4me3, H3K27ac) и открытым хроматином (Дополнительная таблица 3 и Рисунок 1). Сравнительные наборы транскриптомных данных показали, что F7, HNF4A и HNF1A коэкспрессируются в HepG2, Huh7 и Hep3B, хотя уровни экспрессии варьируют между линиями. Там, где это было возможно, профили доступности промотора и гистонов в Huh7 и Hep3B в целом совпадали с HepG2, что подтверждает единообразие ландшафта активного хроматина промотора в клеточных линиях, производных от гепатоцитов (Дополнительный рисунок 1), в то время как в непеченочных клеточных линиях (например, K562, HeLa) наблюдалось существенное снижение доступности хроматина. Эти результаты подтверждают печеночно-специфическую регуляцию F7, одновременно подчеркивая вариабельность между моделями печени (Рисунок 3).
Дизайн гРНК для CRISPRa и симуляция реактивации транскрипции
Для воздействия на проксимальный промотор F7 вблизи высокооценочных мотивов HNF4α были разработаны четыре gRNA (Дополнительная таблица 4). Все они соответствовали заранее определенным критериям высокой целевой активности (>60) и минимальным прогнозируемым побочным эффектам. Согласно моделированию, dCas9-VP64 и dCas9-p300 по отдельности повышали прогнозируемую экспрессию F7 до 68% и 76% от уровня дикого типа соответственно, в то время как комбинированная активация dCas9-VP64+p300 повышала прогнозируемую экспрессию до 87% от уровня дикого типа (Рисунок 4B; Дополнительная таблица 5). При этом активность промотора дикого типа была принята за 100% (1,0), и все смоделированные значения были нормированы относительно этого эталона. Эти результаты указывают на то, что комбинированная активация с помощью CRISPRa потенциально может компенсировать транскрипционную репрессию, вызванную мутациями промотора, хотя данные значения представляют собой расчетные прогнозы, а не экспериментально измеренную экспрессию. Важно отметить, что зависимость восстановления F7 с помощью CRISPRa от активности эндогенного HNF4A была эксплицитно оценена с помощью динамического регуляторного моделирования. CRISPRa усиливала транскрипцию F7, но оставалась зависимой от функционального HNF4A; следовательно, прогнозируемое восстановление существенно снижалось в условиях нарушения доступности или функции HNF4A (Рисунок 4).
In silico-стратегия CRISPR-Cas9 HDR для восстановления мотива
Среди вариантов промотора, которые, как сообщалось, влияют на распознавание HNF4α, в качестве репрезентативного варианта, связанного с HNF4α, был выбран вариант c.-61T>G, тогда как c.-94C>G рассматривался отдельно как известный вариант сайта Sp1, а не как установленная мутация, нарушающая связывание HNF4α. Стратегии коррекции CRISPR-Cas9 HDR были смоделированы in silico для варианта, связанного с HNF4α. Для фланкирования сайта варианта были выбраны две gRNA, обозначенные как gRNA-L и gRNA-R, которые оценивались как по отдельности, так и в комбинации. Соответствующий одноцепочечный шаблон для HDR-репарации включал референсную последовательность промотора, содержащую канонический сайт связывания HNF4α, с плечами гомологии длиной 100 bp. Оценка in silico с использованием Cas-OFFinder и CRISPRscan применялась для анализа предсказанной специфичности гида и активности расщепления, а моделирование на основе ICE использовалось для оценки теоретических результатов редактирования. Предсказанная эффективность редактирования варьировалась в зависимости от конфигурации гида, при этом комбинированный дизайн gRNA-L/gRNA-R оценивался как стратегия с двойным гидом, а не как третья независимая gRNA. Хотя вариант c.-94C>G был сохранен в более широком анализе промотора из-за его установленной регуляторной значимости, в модели HDR он не интерпретировался как вариант, нарушающий мотив HNF4α. Эти результаты представляют собой компьютерные прогнозы возможной коррекции последовательности промотора и не устанавливают экспериментальную эффективность HDR, восстановление связывания HNF4α или восстановление активности промотора F7 дикого типа (Рисунок 5).
Доступность хроматина и потенциал эпигенетической активации
Анализ данных ATAC-seq и гиперчувствительности к DNase I в клетках HepG2 показал, что все сайты-мишени CRISPRa расположены в областях с высокой доступностью хроматина. Интеграция этих результатов с данными HNF4α ChIP-seq и обогащением H3K27ac дополнительно подтвердила потенциал активации этих сайтов. Моделирование эпигенетического редактирования предсказало благоприятные результаты ремоделирования хроматина и прогнозируемое усиление привлечения факторов транскрипции при активации с помощью CRISPRa (Рисунок 6).
Оценка общегеномной специфичности дизайна гРНК
In silico-скрининг gRNA для CRISPRa выявил высокую специфичность последовательностей как для подходов CRISPRa, так и для HDR (Дополнительная таблица 6). Анализ с помощью CRISPOR и Benchling позволил исключить любые gRNA с высокой вероятностью наличия нецелевых эффектов (off-target) в транскрипционно активных областях промоторов. Для дизайнов CRISPRa данные ATAC-seq и H3K27ac из базы данных ENCODE указали на то, что все выбранные сайты-мишени располагались в областях открытого хроматина, специфичных для F7. Никакие кандидатные gRNA не перекрывались с областями энхансеров или общими элементами промоторов. Аннотации состояний хроматина ChromHMM и Segway дополнительно подтвердили классификацию этих областей как активных промоторов, специфичных для гепатоцитов, без перекрытия с промоторами соседних корегулируемых генов. Комбинированная вычислительная оценка специфичности, интегрирующая сходство нецелевых последовательностей, доступность хроматина и регуляторную аннотацию, предсказала низкую вероятность непреднамеренной трансактивации (0.4%–0.6%) для выбранных направляющих CRISPRa (Рисунок 7). Распространенные проблемы вычислительного рабочего процесса, их вероятные причины и рекомендуемые корректирующие действия обобщены в Дополнительной таблице 7 для обеспечения воспроизводимости и единообразного внедрения.
ДОСТУПНОСТЬ ДАННЫХ:
Авторы подтверждают, что все данные, подтверждающие результаты этого исследования, представлены в статье и доступны в Zenodo: https://doi.org/10.5281/zenodo.21735831
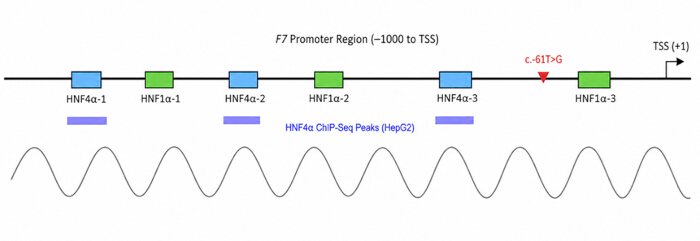
Рисунок 1: Предполагаемые мотивы связывания HNF4α и HNF1α в промоторе F7. Схематическое изображение участка промотора гена F7 длиной 1 kb выше по течению, на котором показаны шесть предполагаемых мотивов связывания для HNF4α и HNF1α (цветные прямоугольники). Они совмещены с показателями консервативности у позвоночных (PhyloP) и аннотированы известными вариантами, связанными с заболеваниями (красная метка), включая патогенную мутацию c.-61T>G. Пики HNF4α ChIP-seq в клетках HepG2 указывают на обогащение. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
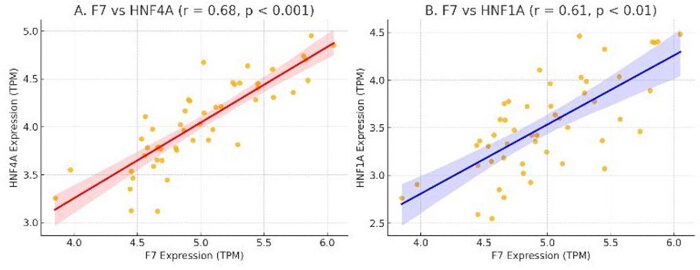
Рисунок 2: Корреляция между F7 и транскрипционными факторами печени. (A) Экспрессия F7 демонстрирует сильную положительную корреляцию с HNF4A (r = 0.68, p < 0.001). (B) Экспрессия F7 также положительно коррелирует с HNF1A (r = 0.61, p < 0.01). Каждая точка представляет собой образец печени из набора данных GTEx. Показаны линии регрессии с 95% доверительными интервалами. Данные корреляции являются ассоциативными и не устанавливают прямой регуляторной причинно-следственной связи. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
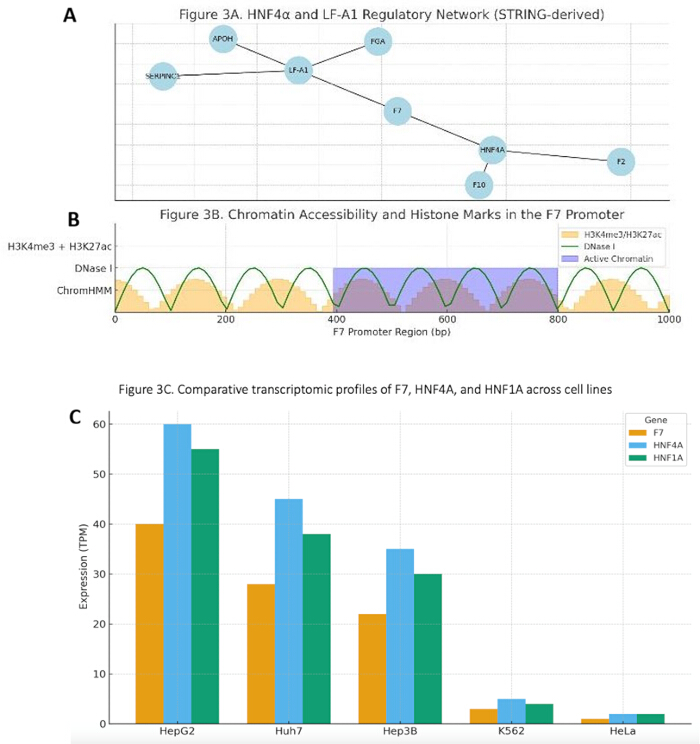
Рисунок 3: Обогащение печеночной регуляторной сети и ландшафт хроматина. (A) Транскрипционная сеть, полученная с помощью STRING и центрированная на HNF4α, демонстрирует прогнозируемые регуляторные связи с F7 и другими генами, связанными со свертыванием крови. (B) Дорожки браузера в стиле UCSC иллюстрируют открытый хроматин (DNase I), модификации гистонов (H3K4me3/H3K27ac) и сегментацию состояния хроматина (ChromHMM) вокруг промотора F7 в клетках HepG2, что соответствует транскрипционно активной области. (C) Сравнительная транскриптомика показывает коэкспрессию F7, HNF4A и HNF1A в линиях клеток печени (HepG2, Huh7, Hep3B) с различными уровнями, в то время как в непеченочных линиях (K562, HeLa) наблюдается сниженная экспрессия. Доступность промотора и профили гистонов в Huh7 и Hep3B в целом совпадали с данными для HepG2. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
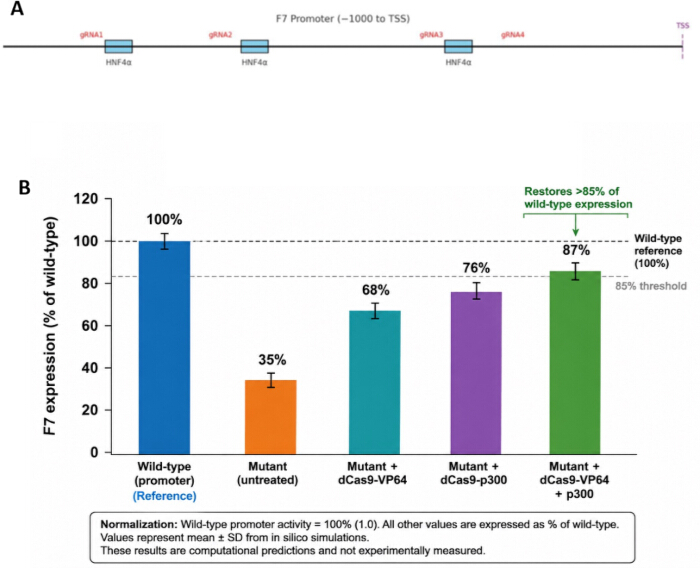
Рисунок 4: Дизайн gRNA для CRISPRa и симуляция транскрипционной активации. (A) Схема, показывающая предполагаемое расположение гидовых РНК для CRISPRa (gRNA1–gRNA4) относительно мотивов связывания HNF4α и сайта начала транскрипции (TSS) гена F7. (B) Симулированный уровень транскрипции F7 при использовании различных стратегий CRISPRa в контексте промотора дикого типа и мутантного промотора. Экспрессия F7 была нормализована относительно промотора дикого типа, принятого за 100% (1.0). В модели мутантного промотора прогнозируемая экспрессия составила 35% от дикого типа, увеличиваясь до 68% при использовании dCas9-VP64, до 76% с dCas9-p300 и до 87% при комбинированной активации dCas9-VP64+p300, тем самым превышая порог в 85%. Симуляции in silico включали эпигеномные и транскриптомные данные клеток HepG2 и представляют собой вычислительные прогнозы, а не экспериментально измеренные уровни экспрессии. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
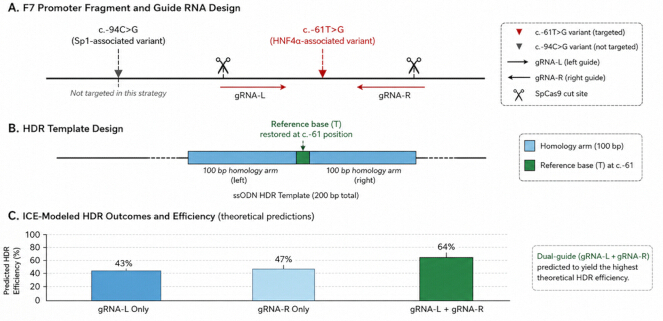
Рисунок 5: Стратегия HDR на основе CRISPR-Cas9 для коррекции мотива. (A) Схема области промотора F7, показывающая вариант c.-61T>G (связанный с HNFa), который является мишенью для коррекции. Вариант c.-94C>G (связанный со Sp1) указан для справки, так как он не был мишенью в данной стратегии. Были разработаны две направляющие РНК SpCas9 (gRNA-L и gRNA-R), фланкирующие сайт c.-61T>G. (B) Одноцепочечный шаблон для репарации HDR (sODN), содержащий референсный нуклеотид (T) в позиции c.-61, фланкированный плечами гомологии длиной 100 bp. (C) Предсказания эффективности редактирования, смоделированные с помощью ICE, для отдельных направляющих РНК и конфигурации с двумя направляющими (gRNA-L + gRNA-R). Согласно прогнозу, стратегия с двумя направляющими обеспечит самую высокую теоретическую эффективность HDR. Все результаты представляют собой компьютерные предсказания и не демонстрируют успешный HDR, восстановление связывания HNF4a или восстановление транскрипции F7. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
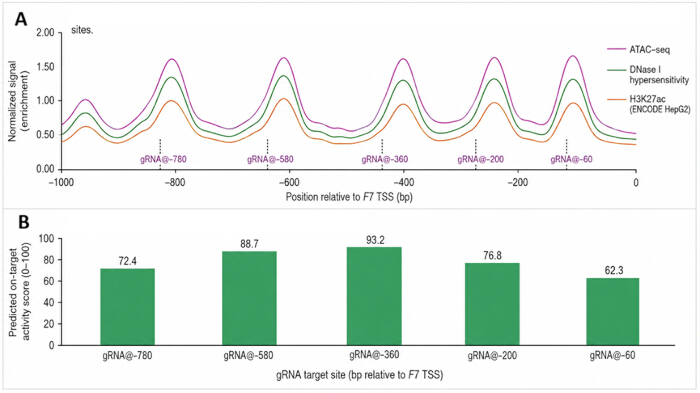
Рисунок 6: Доступность хроматина и потенциал активации сайтов-мишеней CRISPRa. (A) Треки ATAC-seq, гиперчувствительности к DNase I и обогащения H3K27ac в области 1 кб выше промотора F7 иллюстрируют регионы повышенной доступности хроматина и активного регуляторного хроматина. Вертикальные пунктирные линии указывают положения пяти сайтов-мишеней gRNA для CRISPRa (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360 и gRNA@−200). (B) Прогнозируемые показатели транскрипционной активации для каждой gRNA указывают на то, что воздействие на доступные и обогащенные H3K27ac регионы может привести к более сильной активации F7, при этом самая высокая прогнозируемая активность наблюдается у gRNA@−580. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
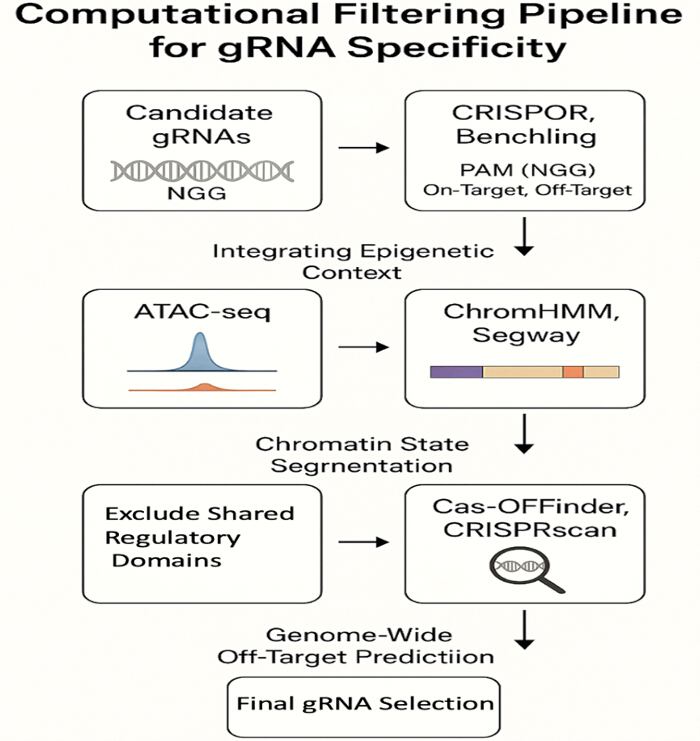
Рисунок 7: Конвейер вычислительной фильтрации для определения специфичности gRNA. Схематический обзор конвейера in silico, используемого для идентификации высокоспецифичных gRNA для CRISPRa и HDR. Процесс объединяет фильтрацию на основе последовательностей (CRISPOR, Benchling), эпигенетический контекст (ATAC-seq, H3K27ac), сегментацию состояния хроматина (ChromHMM, Segway) и инструменты общегеномного предсказания нецелевых эффектов (Cas-OFFinder, CRISPRscan) для минимизации прогнозируемых рисков трансактивации и расщепления. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Дополнительный рисунок 1: Сравнительные профили доступности хроматина и ассоциированных с промотором модификаций гистонов в области промотора F7 в клетках HepG2, Huh7 и Hep3B. Нормализованная доступность по данным ATAC-seq (A), а также обогащение H3K27ac (B) и H3K4me3 (C) демонстрируют в целом согласованный активный хроматин промотора во всех трех клеточных линиях, производных от гепатоцитов (D), что подтверждает возможность их использования в качестве вычислительных моделей для анализа регуляции F7.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 1: Параметры, использованные в вычислительной транскрипционной модели. Сводка значений параметров, использованных в симуляции транскрипционной регуляции F7 на базе CellDesigner. Параметры включают коэффициенты активности транскрипционных факторов HNF4α и HNF1α, модификаторы доступности промотора, полученные из наборов данных хроматина ENCODE, константы скорости транскрипции и параметры деградации мРНК.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 2: Контрольные точки вычислительного рабочего процесса. Обзор конвейера анализа in silico, включая вычислительные инструменты, входные наборы данных, основные критерии фильтрации и ожидаемые результаты на каждом этапе аннотации промоторов, предсказания сайтов связывания факторов транскрипции, подбора гидов CRISPRa, оценки доступности хроматина, анализа нецелевых эффектов и моделирования редактирования генома. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 3: Сравнительные профили доступности хроматина и гистоновых модификаций, ассоциированных с промотором, в области промотора F7 в клетках HepG2, Huh7 и Hep3B, полученные на основе данных ENCODE. Нормализованная доступность по данным ATAC-seq, обогащение H3K27ac и H3K4me3, а также аннотации состояний промотора ChromHMM демонстрируют в целом согласованную архитектуру активного промотора в трех клеточных линиях, производных от гепатоцитов. Значения представляют собой полученные расчетным путем сводные данные, используемые для поддержки сравнительного анализа in silico.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 4: Полный анализ специфичности и нецелевого воздействия кандидатных гидовых РНК CRISPRa, нацеленных на промотор F7. В таблице обобщены последовательности гидовых РНК, прогнозируемая эффективность воздействия на цель, показатели специфичности, прогнозы нецелевого воздействия, доступность хроматина, регуляторные аннотации и комплексный рейтинг, использованный для вычислительного отбора гидов. Все значения представляют собой прогнозы in silico.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 5: Прогнозируемые регуляторные показатели были получены с использованием вычислительной модели, объединяющей доступность промотора, занятость транскрипционных факторов и параметры активации CRISPRa. Значения представляют собой нормализованные оценки in silico относительно промотора F7 дикого типа (принят за 1,0; 100% экспрессии). Данные симуляции служат для генерации гипотез и не являются экспериментально измеренными показателями транскрипционной активности F7.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 6: Общегеномный анализ нецелевого воздействия и расчет комплексного показателя специфичности для выбранных гидовых РНК CRISPRa и HDR, нацеленных на промотор F7. В таблице обобщены данные о прогнозируемой эффективности воздействия на целевой участок, показатели специфичности, профили нецелевого воздействия, контекст хроматина и комплексные показатели риска, использованные для оценки специфичности гидовых РНК и оценки риска общегеномной трансактивации in silico.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 7: Сводка распространенных проблем вычислительного рабочего процесса, возникающих при анализе промотора F7, и рекомендуемые корректирующие действия для обеспечения воспроизводимости, согласованности данных и надежных результатов моделирования in silico.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
Настоящее исследование представляет чисто вычислительную, генерирующую гипотезы методологию для изучения транскрипционной регуляции F7 гена и определения приоритетных стратегий нацеливания на промотор в наследственной недостаточности FVII. Интегрируя анализ мотивов, корреляции транскриптомов, аннотации хроматина и приоритизацию gRNA, конвейер предсказывает регуляторные взаимоотношения и осуществимость вмешательства, а не демонстрирует функциональное восстановление. Основной вклад данной работы заключается в систематическом сужении круга поддающихся экспериментальной проверке мишеней в пределах F7 промотор
С точки зрения механизма, полученные данные подтверждают модель, в которой транскрипционные факторы, обогащённые в гепатоцитах, такие как HNF4α и HNF1α сотрудничают для поддержания базального уровня F7 транскрипции. Выявление консервативных, высокоспецифичных HNF4α перекрывающиеся мотивы патогенных вариантов промотора позволяют предположить, что потеря способности связывания цис-регуляторных элементов является правдоподобным механизмом, способствующим снижению F7 транскрипция4,5,10. В печеночных генных сетях HNF4α функционирует как ядерный рецептор, напоминающий фактор-пионер, который стабилизирует доступность промотора и привлекает коактиваторные комплексы, в то время как HNF1α нередко действует синергетически, усиливая транскрипционный ответ7,11,12. В пределах ограничений in silico модель, снижение аффинности мотива или имитация истощения факторов транскрипции привели к уменьшению прогнозируемого F7 транскрипция, согласующаяся с данной кооперативной регуляторной архитектурой.
Сильная специфическая для печени корреляция между экспрессией F7, HNF4A и HNF1A дополнительно подтверждает, хотя и не доказывает, наличие общего регуляторного механизма. Важно отметить, что эти корреляции носят ассоциативный характер и не могут подтвердить прямой транскрипционный контроль. Тем не менее, топология сети, в которой HNF4α/HNF1α в центральных узлах модулей, связанных со свёртыванием, что механистически согласуется с ранее опубликованной экспериментальной литературой и поддерживает их приоритетность для дальнейшего изучения19,20.
Эпигеномная интеграция обеспечивает дополнительный механистический уровень. Перекрытие между предсказанными HNF4α мотивы и активные маркеры хроматина (H3K4me3, H3K27ac) позволяют предположить, что проксимальный F7 промотор находится в пермиссивной хроматиновой среде в наборах данных, полученных из гепатоцитов21,22. В вычислительном контексте такая доступность поддерживает теоретическое предположение о том, что стратегии транскрипционной активации, такие как CRISPRa, могут задействовать этот локус. Однако состояние хроматина сильно зависит от типа клетки– и зависящий от контекста, и сигналы, полученные из проекта ENCODE, могут не в полной мере представлять гепатоциты пациентов или состояния заболеваний23,24.
Моделирование стратегий CRISPRa и HDR позволяет получить прогнозируемые данные о потенциальных точках регуляторного воздействия. Результаты моделирования указывают на то, что нацеливание на HNF4 с высокой аффинностьюα мотивы могут увеличить моделируемое F7 транскрипция при определённых параметрических условиях, тогда как коррекция мотива на основе HDR теоретически может восстановить каноническую структуру связывания. С точки зрения механизма, ожидается, что CRISPRa будет функционировать за счёт локального привлечения транскрипционных коактиваторов (например, VP64 или p300), которые могут синергировать с эндогенными печеночными транскрипционными факторами при их наличии10,12,16.
Модель предсказала снижение чувствительности к CRISPRa при участии HNF4α активность снизилась, что указывает на зависимость от сохранных эндогенных регуляторных контуров. Эффективность CRISPRa, как ожидается, зависит от целостности транскрипционного аппарата печени. Пациенты с патогенными вариантами HNF4A могут плохо реагировать на CRISPRa, поскольку этот метод усиливает, а не заменяет эндогенную транскрипцию. Соответственно, данный подход наиболее применим к пациентам с вариантами промотора F7 и сохранным уровнем активности HNF4A.
Прогнозы мотивов не подтверждаются in vivo связывание транскрипционных факторов и аннотации хроматина, полученные из публичных наборов данных, могут не отражать регуляторное состояние у пациентов с F7 варианты промоторов. Аналогичным образом, корреляционный анализ не позволяет отличить прямые регуляторные взаимодействия от косвенных.
Динамическая транскрипционная модель основывается на оценке параметров и упрощающих предположениях, касающихся кооперативности транскрипционных факторов, весового коэффициента хроматиновой доступности и транскрипционной кинетики. Несмотря на применение настройки, ориентированной на чувствительность, модель остаётся абстракцией регуляции генов в печени и может не отражать нелинейные или зависящие от контекста регуляторные процессы. Небольшие изменения в параметрах могут изменить прогнозируемые величины эффекта спасения. Для повышения устойчивости модели оценённые коэффициенты активности транскрипционных факторов и весовые коэффициенты хроматиновой доступности по возможности выбирались из общедоступных биологических наборов данных и уточнялись через настройка параметров с учётом чувствительности. Хотя качественная ранжировка предложенных регуляторных стратегий оставалась стабильной в пределах биологически правдоподобных диапазонов параметров, количественные прогнозы транскрипционного восстановления следует интерпретировать с осторожностью, поскольку они по-прежнему зависят от допущений модели. Соответственно, прогнозируемые значения процентов восстановления предназначены в первую очередь для сравнительного ранжирования, а не в качестве точных оценок биологической эффективности.
Приоритизация направляющих РНК CRISPR основывалась на in silico алгоритмы оценки, которые недостаточно точно предсказывают эффективность редактирования или активации в реальных условиях. Оценка риска побочных эффектов, хотя и многоуровневая, не может заменить эмпирические геномные анализы, такие как GUIDE-seq или Digenome-seq25,26Кроме того, одного вычислительного прогнозирования побочных мишеней недостаточно для подтверждения биобезопасности при клиническом редактировании генома. Несмотря на интеграцию нескольких инструментов прогнозирования для приоритизации направляющих РНК, окончательная оценка биобезопасности требует анализа побочных мишеней на уровне всего генома, профилирования транскриптома и длительной функциональной валидации. Будущее трансляционное развитие должно дополнительно включать системы временной доставки CRISPR, оптимизацию дозировки и всестороннюю токсикологическую оценку с целью минимизации непреднамеренных геномных или эпигеномных эффектов. Аналогично, эффективность HDR в гепатоцитах, как правило, низка in vivoи настоящие моделирования не учитывают конкуренцию путей репарации ДНК или влияние клеточного цикла.
Трансляционная осуществимость остается неопределенной. Эффективная и безопасная доставка гепатоцитов с использованием систем на основе CRISPR по-прежнему представляет собой серьезное препятствие. Векторы на основе AAV имеют ограничения по грузоподъемности и иммуногенности, тогда как системы на основе липидных наночастиц требуют дальнейшей оптимизации по специфичности к печени и продолжительности действия27,28. Эти практические аспекты не были явно учтены в моделировании и могут существенно влиять на применимость в реальных условиях. Аналогично, стратегия коррекции промоторов на основе HDR должна рассматриваться как вычислительная модель концепции, а не как оптимизированный клинический терапевтический подход. Хотя предсказанные показатели эффективности редактирования составляют 45%–65 %, в рамках вычислительной модели показывают перспективность, однако реальная эффективность HDR в зрелых гепатоцитах, как правило, ограничена, поскольку репарация с гомологичной рекомбинацией относительно неэффективна в неделящихся клетках. Следовательно, перспективные технологии, такие как prime-редактирование или base-редактирование, в конечном итоге могут обеспечить более клинически применимые подходы для коррекции вариантов в промоторных регионах in vivoХотя наборы данных ENCODE, полученные из клеток HepG2, обеспечивают всесторенние печеночные аннотации, они не способны в полной мере воспроизвести первичные человеческие гепатоциты. Поэтому представленные анализы следует рассматривать как первоначальную вычислительную систему приоритизации, требующую подтверждения на первичных гепатоцитах, органоидах печени и соответствующих животных моделях перед тем, как можно будет задумываться о клинической трансляции. Клиническая значимость частичного F7 повышенная экспрессия в данном контексте остаётся предположительной. Хотя ранее проведённые клинические наблюдения указывают на то, что умеренное повышение уровня FVII в плазме может снижать риск кровотечений, в настоящем исследовании не показано, что прогнозируемые транскрипционные изменения приведут к коррекции функционального белка или клинической пользе16,17.
Несмотря на эти ограничения, данная концептуальная модель обладает более широкой теоретической ценностью. Интегративный конвейер демонстрирует, как можно совместно анализировать структуру промоторов, зависимость от транскрипционных факторов и хроматиновый контекст для определения приоритетных регуляторных вмешательств в отношении генов, экспрессирующихся в печени, на которые влияют некодирующие варианты29,30,31.
Помимо HNF4α и HNF1αSP1 представляет собой важный транскрипционный регулятор, который взаимодействует с факторами, обогащёнными в гепатоцитах, для формирования специфической для печени доступности хроматина и транскрипционной активности. Следовательно, регуляторная активность F7 промотор, вероятно, опосредуется согласованной сетью транскрипционных факторов, включающей HNF4α, HNF1αи SP1, а не только через отдельные события связывания факторов. В то время как HNF4αсвязанные регуляторные участки ранее были описаны, настоящая вычислительная модель вновь идентифицирует эти регуляторные элементы и оценивает их потенциал для целенаправленного восстановления с использованием подходов на основе CRISPR
Эта платформа направляет разработку терапии путем интеграции прогнозирования мотивов транскрипционных факторов с нацеливанием на основе CRISPR. Прогнозируемый HNF4α регуляторные мотивы использовали в качестве кандидатных регионов для проектирования gRNA в системе активации CRISPR (CRISPRa) с целью усиления эндогенной экспрессии F7 транскрипции без изменения геномной последовательности. Кроме того, нарушенные или субоптимальные регуляторные мотивы могут быть отобраны для коррекции последовательности с помощью CRISPR-Cas9 с целью восстановления их предсказанной способности связывания транскрипционных факторов. Эти применения подчёркивают полезность модели как платформы точного скрининга геномной регуляции, при этом экспериментальная валидация остаётся необходимой для подтверждения регуляторной активности и терапевтической осуществимости. Конвейер предназначен для вариантов промотора F7, предсказанных как нарушающие HNF4α или HNF1α связывание. Рабочий процесс интегрирует последовательности промоторов с публичными транскриптомными, эпигеномными и ChIP-seq наборами данных. Поскольку данная платформа основывается на регуляторной архитектуре, специфичной для печени, она наиболее применима к гепатоцитам или экспериментальным системам, полученным из гепатоцитов, и не должна экстраполироваться на негепатические ткани. Кроме того, предсказательная эффективность конвейера зависит от качества доступных публичных наборов данных и, следовательно, может не в полной мере отражать эпигенетическую вариабельность у конкретных пациентов или ремоделирование хроматина, ассоциированное с заболеваниями.
Будущие исследования должны включать ChIP-qPCR или CUT&RUN для подтверждения HNF4α/HNF1α занятость приоритизированных мотивов, функциональные анализы с применением CRISPRa в гепатоцитарных клетках и измерения активности FVII на уровне белка. Кроме того, аллель-специфические модели вариантов промотора, таких как c.-61T>Будет необходимо определить, действуют ли предсказанные регуляторные механизмы зависимым от мутации образом.
По сравнению с традиционными стратегиями замещения генов, основанными на экзогенной доставке гена F7 кодирующую последовательность, предлагаемая платформа CRISPRa направлена на усиление транскрипции эндогенной F7 локус с сохранением родной геномной регуляции. Предыдущие исследования продемонстрировали восстановление активности промотора F7 с помощью TALE- и CRISPRa-опосредованных систем16,17Напротив, в настоящем исследовании представлен интегрированный вычислительный подход для определения приоритетности стратегий, нацеленных на промоторы, до проведения экспериментальной валидации. Коррекция промоторов, опосредованная HDR, теоретически восстанавливает нативную последовательность ДНК, однако зависит от относительно неэффективного механизма репарации, направленного по гомологии, особенно в покоящихся гепатоцитах. Следовательно, предлагаемый вычислительный подход позиционирует CRISPRa как дополнительную регуляторную стратегию, которая может оказаться преимущественной при вариантах промоторов, предсказанных как нарушающие связывание транскрипционных факторов, при этом позволяя избежать постоянных изменений в геномной последовательности. Эти сравнения призваны определить приоритетность перспективных подходов для последующей экспериментальной оценки, а не установить терапевтическое превосходство.
Несмотря на эти механизма понимания, следует подчеркнуть несколько важных ограничений. Прежде всего и наиболее существенно, все полученные результаты основаны на вычислительных анализах и имитационных моделях; экспериментальная проверка не проводилась. Отсутствие экспериментальной валидации представляет собой главное ограничение данного исследования. Все предсказанные события связывания транскрипционных факторов, опосредованную CRISPRa транскрипционную активацию, эффективность гомологичной рекомбинации (HDR) и оценки побочных мишеней являются вычислительными прогнозами и поэтому должны интерпретироваться как проверяемые гипотезы, а не как экспериментально подтверждённые биологические явления. В будущих исследованиях необходимо подтвердить эти результаты с помощью анализов люциферазных репортеров промоторов, ChIP-qPCR или CUT&Запустите эксперименты RUN для подтверждения HNF4α/HNF1α занятость, исследования активации с помощью CRISPRa в гепатоцитоподобных линиях клеток или первичных гепатоцитах, количественный ПЦР- и вестерн-блот-анализы экспрессии F7, а также коагуляционные анализы для определения восстановления функциональной активности FVII
В заключение, данное исследование предлагает основанные на вычислительных методах, сформулированные с учетом механизма действия, концепции, свидетельствующие о том, что нарушение HNF4α/HNF1α регуляторная архитектура может способствовать снижению F7 транскрипции, и целенаправленная модуляция промоторов теоретически может усилить активность моделируемого гена. Однако все выводы носят предварительный характер и требуют экспериментальной проверки. Полученные результаты следует рассматривать прежде всего как систематическую генерацию гипотез, а не как доказательство терапевтической эффективности.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Авторы выражают благодарность Деканату последипломного образования и научных исследований Университета Биша за поддержку данной работы в рамках Программы ускоренной поддержки исследований (Fast-Track Research Support Program). Кроме того, данное исследование поддерживается посредством финансирование в рамках проекта Университета принца Саттама бин Абдул-Азиза под номером (PSAU/2026/R/1448)
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Benchling | Benchling Inc. | Веб-платформа | Используется для дизайна гидовых РНК CRISPR и анализа последовательности промотора. |
| Cas-OFFinder | Center for Genome Engineering | Текущая версия | Используется для общегеномного предсказания сайтов внецелевого расщепления CRISPR-Cas9. |
| CellDesigner | Systems Biology Institute | v4.4 | Используется для моделирования транскрипционной регуляции in silico и симуляций CRISPRa. |
| ChromHMM | Broad Institute | Текущая версия | Используется для сегментации и аннотации состояний хроматина. |
| CRISPOR | CRISPOR Team | Текущая веб-версия | Используется для оценки эффективности гидовых РНК и предсказанной внецелевой активности. |
| CRISPRscan | CRISPRscan Development Team | Текущая версия | Используется для оценки предсказанной эффективности расщепления CRISPR-Cas9. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | Платформа для визуализации и анализа сетей. |
| dbSNP Database | NCBI | Текущий релиз | Используется для идентификации известных однонуклеотидных полиморфизмов в промоторе F7. |
| Система dCas9-p300 CRISPRa (вычислительная модель) | Неприменимо | Неприменимо | Вычислительно смоделированный эпигенетический активатор, используемый только для симуляции; экспериментальный реагент не применялся. |
| Система dCas9-VP64 CRISPRa (вычислительная модель) | Неприменимо | Неприменимо | Вычислительно смоделированный транскрипционный активатор, используемый только для симуляции; экспериментальный реагент не применялся. |
| ENCODE Project Database | ENCODE Consortium | Текущий релиз | Источник наборов данных ChIP-seq, ATAC-seq, гиперчувствительности к ДНКазе I и модификаций гистонов. |
| Последовательность промотора F7 (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | Референсная последовательность гена F7 человека, использованная для поиска и аннотации промотора. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | Вычислительный инструмент, используемый для сканирования промотора F7 на наличие предсказанных сайтов связывания факторов транскрипции. |
| GTEx Portal | GTEx Consortium | Version 8 (v8) | Источник транскриптомных данных (TPM) печени для корреляционного анализа. |
| Human Gene Mutation Database (HGMD) | HGMD Professional | Текущий релиз | Используется для идентификации вариантов промотора, связанных с заболеваниями. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | Текущая веб-версия | Используется для вычислительного моделирования предсказанных результатов редактирования CRISPR. |
| JASPAR Database | JASPAR Consortium | 2022 Release | База данных профилей связывания факторов транскрипции, использованная для идентификации мотивов связывания HNF4α и HNF1A. |
| Плагин MCODE | Cytoscape | Текущая версия | Используется для идентификации высокосвязных модулей регуляторной сети. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | Программный пакет, поддерживающий поиск мотивов и анализ их встречаемости. |
| Корреляционный анализ Пирсона | Статистический алгоритм | Неприменимо | Используется для оценки ассоциаций между экспрессией F7, HNF4A и HNF1A. |
| Трек консервации PhastCons | UCSC Genome Browser | 100-Vertebrate Alignment | Используется для оценки консервативных геномных элементов. |
| Трек консервации PhyloP | UCSC Genome Browser | 100-Vertebrate Alignment | Используется для оценки эволюционной консервации на уровне нуклеотидов. |
| Segway | Hoffman Laboratory | Текущая версия | Используется для сегментации генома и регуляторной аннотации. |
| Одноцепочечный шаблон для репарации HDR (вычислительный дизайн) | Неприменимо | Неприменимо | Спроектирован in silico для восстановления мотива промотора; экспериментально не синтезировался. |
| SpCas9 (вычислительная модель) | Неприменимо | Неприменимо | Вычислительная модель, используемая для дизайна гидовых РНК для HDR и симуляций редактирования. |
| STRING Database | STRING Consortium | v11.5 | Используется для построения сетей белок–белковых взаимодействий и генных регуляторных сетей. |
| UCSC Genome Browser | University of California, Santa Cruz | Текущий релиз | Используется для оценки консервации промотора, аннотации генома и анализа эпигеномных треков. |
Ссылки
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.