Мышиные модели играют важную роль в углублении наших знаний об эмбриональном развитии. В данной работе мы описываем протокол окрашивания белков и транскриптов в целых фиксированных эмбрионах мыши, а также метод количественного анализа полученного окрашивания в трех измерениях. Эти методы позволяют визуализировать и анализировать ключевые типы клеток и процессы развития.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Оптимизированные методы исследования экспрессии белков и транскриптов в процессе развития эмбрионов мыши в целом препарате
167 просмотров
⸱
11 сентября 2026 г.
В этой статье
Краткое содержание
Аннотация
Мышиные модели сыграли важную роль в углублении наших знаний об эмбриональном развитии. Анализ экспрессии и локализации белков и транскриптов в эмбрионах имеет решающее значение для выяснения клеточных и молекулярных механизмов, лежащих в основе развития и патологий. Однако традиционные методы анализа транскриптов и белков в эмбрионах мышей ограничены. Гибридизация РНК in situ позволяет проводить окрашивание транскриптов в целом препарате, но не обладает возможностью мультиплексирования. Напротив, серийные срезы эмбрионов позволяют осуществлять мультиплексное окрашивание мишеней, но только в двух измерениях (2D). В последнее время такие методы, как RNAscope и иммунофлуоресцентное окрашивание, стали применяться к эмбрионам в целом препарате, что позволяет проводить мультиплексный анализ мишеней в трех измерениях (3D). Эти методы позволяют картировать ключевые взаимодействия, сигнальные пути и типы клеток, необходимые для эмбрионального развития, без ограничений, присущих традиционным методам.
В данной работе мы описываем оптимизированные методы окрашивания целых фиксированных эмбрионов мыши на стадиях эмбрионального развития (E) 8.5 и E9.5 с использованием метода RNAscope или иммунофлуоресценции. Оба метода позволяют осуществлять мультиплексное детектирование до 4 мишеней одновременно в одном эмбрионе. Мы также представляем метод сочетания иммунофлуоресцентного окрашивания с RNAscope в одном и том же эмбрионе для визуализации взаимодействия между белками и транскриптами в процессе развития. Кроме того, мы описываем алгоритм конфокальной визуализации и 3D-анализа экспрессии мишеней во всем эмбрионе и в определенных типах развивающихся клеток с использованием программного обеспечения Zeiss Arivis Pro. В совокупности эти методы позволяют проводить комплексный 3D-анализ мультиплексных белковых и транскрипционных мишеней, предоставляя эффективную систему для изучения клеточных и молекулярных взаимодействий в период от раннего до среднего эмбриогенеза.
Введение
Мышиные модели сыграли важную роль в развитии биологии развития, позволив изучить релевантные для человека процессы развития in vivo благодаря гомологии между развитием мыши и человека, а также возможности модулировать экспрессию генов с помощью таких ключевых методов, как Cre-LoxP или CRISPR/Cas91,2. Около 90% геномных областей консервативны у мышей и людей3, и многие процессы развития у них схожи. Например, и у мышей, и у людей наблюдается аналогичный временной график эмбриогенеза, включая образование зиготы, которая развивается в бластоцисту, с последующей имплантацией и гаструляцией4. Кроме того, развитие большинства органов у мышей и людей протекает схожим образом. Так, сердце человека и мыши проходят через аналогичную последовательность сердечного петлеобразования, разделения предсердий и желудочков, формирования клапанов и выходного тракта для создания четырехкамерного сердца5. Таким образом, как развивающиеся, так и полностью сформированные сердца мыши и человека обладают значительным структурным сходством6,7.
Для изучения процессов, происходящих при нормальном и патологическом развитии, было разработано множество методов, позволяющих визуализировать ключевые белки и транскрипты в пространстве. К таким методам относятся иммунофлуоресцентное окрашивание и гибридизация РНК in situ.
РНК in situ гибридизация была впервые описана Галлом и Пардью8 и Джон, Бринсталл и Джонс в 1969 году9и Буонджорно-Нарделли и Амальди10 в 1970 году. Этот метод используется для анализа экспрессии транскриптов в тканях.8Вкратце, подбираются зонды, содержащие комплементарную целевой последовательности РНК, которые затем маркируются детекторами. К таким меткам относятся радиоактивные изотопы, биотин или дигоксигенин. Фиксированные образцы подвергают пермеабилизации для обеспечения проникновения зонда, после чего зонд гибридизируют с тканью. Затем ткани либо визуализируют напрямую (в случае радиоактивного мечения), либо визуализируют метки с помощью антител, конъюгированных с щелочной фосфатазой или флуоресцентным красителем. РНК in situ гибридизация обладает преимуществом возможности окрашивания целых образцов для 3D-локализации11Однако этот метод обычно ограничен отсутствием возможности мультиплексного анализа более чем двух мишеней, за исключением случаев использования оптимизированных методов для очень специфических задач или гибридизации ДНК, такой как M-FISH, которая применяется для флуоресцентного маркирования хромосом.12,13.
Метод иммунофлуоресценции, впервые разработанный в 1941 году Кунсом и соавторами.14,15— это метод детектирования целевого белка в фиксированных или замороженных образцах. Вкратце, образцы блокируют для снижения неспецифического связывания с нецелевыми участками ткани. Затем образцы инкубируют с первичным антителом, специфичным к целевому антигену. Первичные антитела могут быть напрямую конъюгированы с флуоресцентным красителем или белком, либо же они могут обнаруживаться с помощью конъюгированного с флуорофором вторичного антитела, специфичного к виду животного, в котором были получены первичные антитела. Преимущество использования вторичных антител перед напрямую конъюгированными первичными антителами заключается в усилении сигнала, что приводит к повышению чувствительности. Для мультиплексного детектирования мишеней можно использовать несколько первичных антител, полученных у разных видов животных, применяя либо напрямую конъюгированные, либо вторичные антитела, конъюгированные с флуорофорами с различными спектрами возбуждения и эмиссии.
Традиционные методы, такие как гибридизация РНК in situ и иммунофлуоресценция, имеют определенные ограничения. Как правило, гибридизация РНК in situ позволяет обнаруживать только одну мишень в образце, из-за чего возможности изучения взаимодействия между различными типами клеток и сигнальными путями крайне ограничены. Кроме того, иммунофлуоресценция традиционно проводится на срезах тканей, а не на целых препаратах, что ограничивает пространственное разрешение двумя измеренияниями (2D). Более современные методы сосредоточены на мультиплексном детектировании мишеней в 3D-системах. Оптимизация протоколов иммунофлуоресценции позволила применять этот метод для анализа целых препаратов16. Кроме того, были разработаны методы мультиплексного детектирования транскриптов с использованием флуоресцентно меченных зондов, по принципу, аналогичному иммунофлуоресценции.
Метод RNAscope был впервые описан в 2012 году Вангом и соавт. Он основан на технологии гибридизации РНК in situ17, которая позволяет осуществлять пространственную идентификацию транскриптов в фиксированных образцах. Вкратце, фиксированные образцы подвергают пермеабилизации, что обеспечивает проникновение целевых зондов, которые связываются с комплементарными последовательностями транскриптов. Зонды RNAscope имеют конструкцию «двойного Z», состоящую из области, специфичной к участку целевой РНК длиной 18–25 пар оснований, хвостовой области, содержащей 14 пар оснований, и спейсерной области, соединяющей два «Z-зонда». Две хвостовые области совместно образуют участок длиной 28 bp, с которым связывается преамплификатор. Затем связанные пары Z-зондов амплифицируются путем связывания последовательности амплификаторов с сайтами на преамплификаторе. Амплификаторы можно нацеливать специфически, используя меченые зонды с флуоресцентными маркерами или пероксидазой хрена (HRP). Идея конструкции зондов «двойного Z» заключается в предотвращении амплификации несвязанных зондов, что снижает уровень неспецифической амплификации, в то время как использование нескольких амплификаторов служит для повышения чувствительности. Преимуществом RNAscope перед гибридизацией РНК in situ является возможность мультиплексного детектирования транскриптов в одном образце за счет использования различных флуоресцентных маркеров для каждой мишени. Метод RNAscope широко применялся для анализа срезов образцов, фиксированных формалином и залитых парафином, что позволяло проводить пространственное детектирование транскриптов в 2D18. В более поздних исследованиях было описано окрашивание методом RNAscope целых зародышей мыши, что позволило проводить 3D-анализ ключевых процессов развития19.
В данной работе мы описываем оптимизированные методы окрашивания фиксированных эмбрионов мыши на стадиях E8.5 и E9.5 в целом объеме с использованием гибридизации in situ RNAscope и иммунофлуоресценции. В этом протоколе представлен пересмотренный метод совмещения иммунофлуоресценции и RNAscope, который эффективно работает для эмбрионов E8.5/E9.5 в целом объеме, позволяет добавить дополнительный канал к окрашиванию RNAscope за счет включения четвертого зонда RNAscope в сочетании с флуорофором Opal 780, а также подробно описывается широко применимый метод анализа окрашенных эмбрионов. Эти методы могут быть использованы для дальнейшего изучения ключевых процессов развития, таких как миграция клеток и сигнальные пути, обеспечивая мультиплексную визуализацию до 4 белков- и транскриптов-мишеней с помощью иммунофлуоресцентного окрашивания и RNAscope, а также количественный 3D-анализ эмбрионов мыши на стадиях E8.5/E9.5 в целом объеме в процессе развития.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Протокол
Все эксперименты на животных проводились в соответствии с Законом Великобритании о животных (научных процедурах) 1986 года и были одобрены советом по надзору за благополучием животных Оксфордского университета и Министерством внутренних дел (лицензия на проект PP7967396).
1. Диссекция, дегидратация и хранение эмбрионов мыши на стадиях E8.5 и E9.5
- Проведите эвтаназию беременных самок утвержденным методом на 8,5 или 9,5 день гестации.
ПРИМЕЧАНИЕ: Мыши в данном исследовании были подвергнуты эвтаназии методом вывиха шейных позвонков с последующим подтверждением смерти путем обескровливания. Обескровливание осуществляется путем рассечения желудочков сердца для облегчения кровопотери. Могут быть использованы другие методы, такие как ингаляция CO2, однако в данном протоколе они не тестировались. - Сначала вскройте брюшную полость, сделав разрез кожи, затем брюшной стенки.
ПРИМЕЧАНИЕ: Протрите шерсть мышей 70% этанолом, чтобы уменьшить количество перхоти и бактериальное загрязнение. При вскрытии брюшной стенки важно оттянуть стенку от брюшной полости, после чего сделать небольшой разрез. Вырежьте брюшную стенку V-образно, стараясь случайно не повредить матку. - Удалите матку, произведя разрез в месте ее соединения с влагалищем. Для обоих рогов матки отделите орган от абдоминального жира, выполняя небольшие иссечения до достижения яичника.
ПРИМЕЧАНИЕ: Рекомендуется зафиксировать положение каждого эмбриона в матке. Для сохранения ориентации выделите яичник вместе с маткой. - Индивидуально вырежьте один эмбрион из рога матки вместе с окружающей его тканью матки и поместите его в чашку, содержащую 1× Базовый солевой раствор Хэнкса с 5 мМ ЭДТА.
- С помощью тонкого пинцета осторожно отделите матку от эмбриона, плаценты и окружающей их децидуальной оболочки.
- Определите место прикрепления плаценты к части материнской децидуальной оболочки, окружающей эмбрион; между этими двумя участками должна наблюдаться небольшая разница в цвете. Осторожно извлеките эмбрион, разрезав материнскую децидуальную оболочку, чтобы отделить плаценту и обнажить эмбрион.
- Осторожно отделите эмбрион вместе с желточным мешком от остальной ткани. С помощью тонкого пинцета удалите желточный мешок, окружающий эмбрион. Удалите амнион. Подсчитайте количество сомитов, чтобы определить точную стадию развития эмбриона.
ПРИМЕЧАНИЕ: Желточный мешок окружает эмбрион, он более толстый и непрозрачный. Амнион тонкий, прозрачный и плотно прилегает к эмбриону. Его необходимо осторожно удалить, чтобы обеспечить последующее проникновение зонда/антител. В случае с более развитыми эмбрионами в области головы можно сделать отверстие с помощью тонкого пинцета, чтобы предотвратить застревание зонда в развивающихся желудочках мозга. На данном этапе важно удалить как можно больше желточного мешка. Остатки желточного мешка интенсивно флуоресцируют при использовании вторичных антител против мыши. - Дополнительно: для последующего генотипирования сохранив желточный мешок путем промывки в 500 µL в ПБС или 70%-й этанол, в зависимости от последующего генотипирования, в пробирку Eppendorf объемом 1,5 мл для удаления загрязнений крови. Удерживая желточный мешок в ПБС с помощью тонкого пинцета, перемешайте содержимое вручную. Перенесите промытый желточный мешок в чистую пробирку Eppendorf объемом 1,5 мл или на планшет для генотипирования. Хранить до 4 недель при температуре -20 °C или перейдите к предпочитаемому методу экстракции ДНК.
- С помощью пастеровской пипетки из полиэтилена низкой плотности (ПЭНП) объемом 2 мл осторожно перенесите эмбрион в эпидоринку с круглым дном объемом 2 мл, содержащую 1 мл свежеприготовленного или размороженного стокового раствора 4% параформальдегида (ПФА), стараясь добавить минимальное количество среды для диссекции в ПФА.
ПРИМЕЧАНИЕ: При диссекции эмбрионов стадии E9.5 срезайте кончик пастеровской пипетки под углом, чтобы увеличить диаметр отверстия. Это необходимо для предотвращения повреждения эмбриона при пипетировании. Рекомендуется использовать пробирки Eppendorf объемом 2 мл с закругленным дном, чтобы эмбрион не застревал на дне пробирки и его было легче извлечь. Избегайте повторных циклов замораживания и оттаивания PFA.
ПРЕДОСТЕРЕЖЕНИЕ: PFA токсичен и канцерогенен. Используйте соответствующие средства индивидуальной защиты (СИЗ), не вдыхайте и не проглатывайте препарат. Порошкообразный PFA опасен при вдыхании, поэтому его приготовление должно проводиться в вытяжном шкафу. - Инкубируйте эмбрион в 4% растворе PFA в течение 16–24 ч при 4 °C при осторожном раскачивании, при этом пробирки должны быть расположены перпендикулярно направлению раскачивания.
- Дегидратируйте эмбрион, используя серию промывок метанолом. С помощью пастеровских пипеток из ПВД, стараясь не засасывать эмбрион, удалите PFA и добавьте 1 мл PBS. Промывайте в течение 10 минут при комнатной температуре (RT) при осторожном покачивании, при этом пробирки должны находиться в 90° в плоскость встряхивания. Повторите процедуру для промывок в 25%, 50%, 75% и 2× 100% метанол в PBS.
- Замените последнюю промывку 100% метанолом на 1,5 мл свежего 100% метанола и храните при температуре -20 °C.
ПРИМЕЧАНИЕ: Образцы могут храниться в течение нескольких лет при температуре -20 °CСледите за тем, чтобы избежать испарения.
ПРЕДОСТЕРЕЖЕНИЕ: Метанол легковоспламеняем и токсичен. Используйте соответствующие средства индивидуальной защиты и храните вещество в шкафу для легковоспламеняющихся материалов. Не вдыхайте и не проглатывайте.
2. Иммунофлуоресцентное окрашивание белков в целых эмбрионах на стадиях E8.5 и E9.5
ПРИМЕЧАНИЕ: Все этапы промывки выполняют объемом 1 mL в круглодонной пробирке Eppendorf объемом 2 mL. Промывку объемом 1 mL проводят при осторожном перекатывании, располагая пробирки под углом 90° к плоскости перекатывания. Удаление и добавление жидкости осуществляют с помощью ПФЭ-пипетки Пастера объемом 2 mL, стараясь не засасывать эмбрион. При использовании эмбрионов стадии E9.5 кончик пипетки Пастера следует обрезать, чтобы предотвратить повреждение эмбриона в случае непреднамеренного засасывания. Метанол разводят в PBS. Эмбрионы можно окрашивать индивидуально или в пробирке, объединив до 12 эмбрионов. Для эмбрионов стадии E9.5 в одной пробирке можно окрашивать до 2 условий. При использовании нескольких условий одному из групп эмбрионов следует отсечь хвост, чтобы их можно было различить при визуализации.
- Извлеките эмбрионы из хранилища при -20 °C и дайте им прогреться до комнатной температуры (RT) 20–26 °C в течение 10–20 мин. Убедитесь, что эмбрионы имеют одинаковое количество сомитов для обеспечения сопоставимости стадий развития.
- Проведите обесцвечивание и пермеабилизацию эмбрионов в растворе 100% метанола : диметилсульфоксида (DMSO) : 30% перекиси водорода в соотношении 4:1:1 в течение 2 ч.
ПРЕДОСТЕРЕЖЕНИЕ: Перекись водорода обладает коррозионным действием и вызывает раздражение. Она может вызвать серьезное повреждение глаз и быть опасна при проглатывании. При попадании перекиси водорода в глаза промывайте их водой в течение нескольких минут. Перекись водорода представляет опасность для водной среды; утилизируйте ее на специализированном предприятии по переработке отходов. Используйте соответствующие средства индивидуальной защиты, включая защиту глаз. Не глотать. - Предварительно нагрейте термоблок до 98 °C, приготовьте буфер для демаскировки цитратом, разбавив 100 µL буфера для демаскировки цитратом в 10,7 mL дистиллированной воды.
- Регидратируйте образцы, промывая их в 70% метаноле, затем в 50% метаноле, 25% метаноле и PBS по 10 мин каждый этап при RT при перемешивании на качалках.
- Предварительно нагрейте буфер для демаскировки цитратом до 98 °C с помощью предварительно разогретого термоблока в течение не менее 20 минут. Промойте эмбрионы буфером для демаскировки цитратом 3 x 10 мин при RT.
- После промывок при RT добавьте к эмбрионам предварительно нагретый буфер для демаскировки цитратом и выдержите в термоблоке при 98 °C в течение 10 мин. Снимите с нагрева и дайте остыть в течение не менее 40 мин.
ПРИМЕЧАНИЕ: Не используйте буфер для демаскировки цитратом для восстановления антигенов в эмбрионах стадии E8.5, так как это может привести к диссоциации эмбриона. Эмбрионы могут стать липкими при нахождении в буфере для демаскировки цитратом, поэтому во время промывок не перемещайте пробирки, чтобы избежать повреждения эмбрионов из-за их слипания. - Промойте эмбрионы 3 × 10 мин в PBS + 0,1% Triton-X при RT при перемешивании на качалках. Заблокируйте эмбрионы в течение 16–24 ч в объеме не менее 150 µL/пробирка PBS + 0,1% Triton-X + 10% нормальной сыворотки осла при 4 °C при перемешивании на качалках.
- Приготовьте первичные антитела, разбавив их в PBS + 0,1% Triton-X + 10% нормальной сыворотки осла в рекомендуемых концентрациях за 1 ч до нанесения на эмбрионы; храните при 4 °C.
- Удалите блокирующий раствор из пробирок с эмбрионами и добавьте не менее 150 µL/пробирка разведенного раствора антител. Инкубируйте в течение 1–3 дней при 4 °C при перемешивании на качалках.
ПРИМЕЧАНИЕ: Можно использовать несколько первичных антител одновременно (мультиплексирование), если каждое из них получено в разных видах животных. Использование антител, полученных в мышах, и последующее применение вторичных анти-мышиных антител может привести к сильному неспецифическому окрашиванию. В некоторых случаях можно мультиплексировать первичные антитела одного вида, если они относятся к разным изотипам и комбинируются с изотип-специфичными вторичными антителами. - Ополосните эмбрионы в PBS + 0,1% Triton-X, затем промойте их 6 × 30 мин в PBS + 0,1% Triton-X при RT.
- Подготовьте раствор вторичных антител, разбавив соответствующие флуоресцентно-конъюгированные вторичные антитела и DAPI (или альтернативный маркер ядер) в 0,1% Triton-X + 10% нормальной сыворотки осла в рекомендуемых концентрациях за 1 ч до нанесения на эмбрионы при 4 °C в темноте.
- Удалите промывочный раствор, добавьте к эмбрионам разведенный раствор вторичных антител и инкубируйте в течение 16–24 ч при 4 °C при перемешивании на качалках в темноте.
ПРИМЕЧАНИЕ: Мы рекомендуем использовать флуоресцентно-конъюгированные вторичные антитела на основе F(ab)-фрагментов вместо целых антител. F(ab)-фрагменты меньше, поэтому обладают лучшим проникновением в ткани, а отсутствие Fc-области помогает снизить неспецифический фон. - Ополосните эмбрионы в PBS + 0,1% Triton-X, затем промойте их 6 × 30 мин в PBS + 0,1% Triton-X при RT при перемешивании на качалках в темноте. Храните до 4 недель в PBS + 0,1% Triton-X при 4 °C в темноте.
3. Окрашивание эмбрионов E8.5 и E9.5 целиком для выявления транскриптов с помощью метода RNAscope
ПРИМЕЧАНИЕ: Все этапы промывки выполняют объемом 1 mL в пробирке Eppendorf объемом 2 mL. Промывку объемом 1 mL проводят при осторожном покачивании, удерживая пробирки под углом 90° к плоскости покачивания. Удаление и замену жидкости осуществляют с помощью LDPE-пипетки Пастера объемом 2 mL, стараясь не засасывать эмбрион. При использовании эмбрионов стадии E9.5 следует обрезать кончик пипетки Пастера, чтобы предотвратить повреждение эмбриона в случае непреднамеренного пипетирования. Метанол необходимо разбавлять PBS. Перед началом работы следует включить гибридизационный печь, установив температуру 40 °C и поместив на дно влажную салфетку. Эмбрионы можно окрашивать по отдельности или в пробирке, объединив до 12 эмбрионов. Для эмбрионов E9.5 в одной пробирке можно окрашивать до 2 условий. При использовании нескольких условий рекомендуется отрезать хвост у одной из групп, чтобы их можно было различить при визуализации.
- Подготовьте рабочий стол, пипетки и штатив, очистив их 70-процентным этанолом, а затем раствором для дезактивации РНказ.
- Проведите регидратацию эмбрионов, используя серию разведений метанола в PBS (75%, 50%, 25%), PBS и PBS с добавлением 0,1% Tween 20, выдерживая по 5 минут на каждом этапе при осторожном перемешивании на шейкере.
- Пермеабилизируйте эмбрионы путем инкубации в ~75 µL (3 капли) протеазы III в течение 20 мин при комнатной температуре при вертикальном покачивании.
ПРИМЕЧАНИЕ: Время пермеабилизации может быть оптимизировано в зависимости от стадии развития или размера эмбриона. Для эмбрионов стадий E8.5/E9.5 оптимальным является время 20 минут, однако для визуализации более глубоких структур эмбрионов на стадии E9.5 может потребоваться более длительная инкубация. Слишком длительная пермеабилизация может привести к диссоциации эмбриона. - Промойте эмбрионы в PBS с добавлением 0,01% Tween 20 в течение 3 × 5 мин.
- Приготовьте зонды RNAscope, добавив примерно 150 µL (около 6 капель) зондов C1 в пробирку Eppendorf. Разведите любые зонды C2–C4 в растворе зонда C1 в соотношении 1:50 и инкубируйте в вертикальном положении в печи для гибридизации при 40 °C в течение 10 минут перед нанесением на эмбрионы.
ПРИМЕЧАНИЕ: Для каждого набора зондов RNAscope в эксперименте символ «C» обозначает назначение канала. Необходим зонд C1, так как все остальные зонды разводятся в зонде C1. Убедитесь, что в каждой смеси используется только один зонд с определенным обозначением канала. Смеси зондов можно использовать повторно как минимум 1× при хранении при 4 °C на срок до 6 недель. - Удалите последнюю промывку и добавьте 150 µL смеси зондов в каждую пробирку с эмбрионами. Инкубируйте в вертикальном положении в печи для гибридизации в течение 16–24 ч при 40 °C.
- Удалите смесь зондов и промойте в 0,2× буфер из солевого раствора цитрата натрия (SSC) с добавлением 0,1% Tween 20 на 3 × 8 мин при комнатной температуре.
- Проведите постфиксацию эмбрионов в 4% растворе PFA при комнатной температуре в режиме gentle rocking (мягкого встряхивания), расположив пробирки под 90° в плоскость раскачивания.
- Промыть в 0,2× буфер SSC + 0,1% Tween 20 на 3 [минуты/образца] × 8 мин при комнатной температуре.
- Инкубируйте образцы примерно в 150 µL (6 капель)/пробирку реагента Amp1 на 30 мин при 40 °C в гибридизационном oven, поддерживая пробирки в вертикальном положении.
- Промыть в 0,2× буфер SSC + 0,1% Tween 20 на 3 × 8 мин при комнатной температуре.
- Инкубируйте образцы примерно в течение 150 µL (6 капель)/пробирку реагента Amp2 в течение 30 мин при 40 °C в гибридизационном печи, удерживая пробирки в вертикальном положении.
- Промыть в 0,2× SSC-буфер + 0,1% Tween 20 на 3 × 8 мин при комнатной температуре.
- Инкубируйте образцы примерно в течение 150 µL (6 капель)/пробирку реагента Amp3 на 15 мин при 40 °C в гибридизационном oven, удерживая пробирки в вертикальном положении.
- Промыть в 0,2× Буфер SSC + 0,1% Tween 20 на 3 × 8 мин при комнатной температуре.
- Инкубировать в 150 µL (6 капель) HRP-C1 в течение 15 мин при 40 °C вертикально в гибридизационном печи. Промыть в 0,2× SSC-буфер + 0,1% Tween 20 на 3 × 8 мин при комнатной температуре.
- Инкубируйте образцы с флуорофором, разведенным в буфере TSA, в течение 30 мин при 40 °C в гибридизационной печи, удерживая пробирки в вертикальном положении.
ПРИМЕЧАНИЕ: флуорофоры RNAscope могут использоваться с различными зондами. Наиболее ярким является TSA-vivid 570, далее следуют TSA-vivid 650 и TSA-vivid 520. Выбирайте флуорофоры исходя из ожидаемого количества зондов. - Промыть в 0,2× буфер SSC + 0,1% Tween 20 в течение 3 × 8 мин при комнатной температуре.
- Инкубируйте образцы в темноте примерно в течение 150 µL (6 капель)/пробирку реагента для блокировки HRP на 15 мин при 40 °C в гибридизационном печи, удерживая пробирки в вертикальном положении.
- Промыть в 0,2× буфер SSC + 0,1% Tween 20 на 3 × 8 мин при комнатной температуре.
ПРИМЕЧАНИЕ: На этом этапе протокол можно приостановить на 16–24 ч, оставив эмбрионы в последнем промывочном растворе при комнатной температуре. - Повторите шаги 3.16–3.20 для каждого из зондов C2–C4 (если они используются), заменяя HRP-C1 на HRP-C2/C3/C4 по мере необходимости. Для каждого отдельного зонда используйте разные флуорофоры.
ПРИМЕЧАНИЕ: При использовании зондов C4 требуются вспомогательный набор RNAscope 4-plex и флуорофор Opal 780. Opal 780 следует использовать только в случае необходимости мультиплексирования четырех зондов; он должен быть последним используемым флуорофором, так как подвержен деградации. При выборе флуорофоров важно учитывать возможности используемой вами платформы микроскопии. Всегда проверяйте, обладает ли система визуализации соответствующими длинами волн возбуждения, фильтрацией эмиссии и чувствительностью детектора для всех используемых зондов. При окрашивании с помощью Opal 780 замените этапы 3.17–3.19 следующим:- Инкубируйте образцы в 150 µL/tube TSA-DIG (разведенный 1:100 в TSA-буфере) в течение 30 мин при комнатной температуре при осторожном перемешивании на встряхивателе.
- Промыть в 0,2× буфер SSC + 0,1% Tween 20 на 3 × 8 мин при комнатной температуре.
- Инкубируйте образцы в темноте примерно 150 µL (6 капель)/пробирку реагента для блокировки HRP на 15 мин при 40° в гибридизационном термостате, сохраняя пробирки в вертикальном положении.
- Промыть в 0,2× Буфер SSC + 0,1% Tween 20 на 3 часа × 8 мин при комнатной температуре.
- Инкубируйте образцы в 150 µL/tube раствора Opal Polaris 780, разведенного в буфере для разведения/блокировки антител (Antibody Diluent/Block), в течение 45 мин при 40 °C в гибридизационном термостате, поддерживая пробирки в вертикальном положении
- Инкубируйте образцы в темноте примерно в течение 150 µL DAPI, разведенного в 0,2x буфере SSC + 0,1% Tween 20 (рабочая концентрация 1µg/mL) в течение 16–24 ч при 4 °C осторожно встряхивая, удерживая пробирки в вертикальном положении
- Промыть в 0,2× буфер SSC + 0,1% Tween 20 на 3 × 8 мин при комнатной температуре. Хранить образцы в течение короткого времени в PBS при 4 °C.
4. Комбинированное окрашивание методом RNAscope и иммунофлуоресценции в эмбрионах на стадии E8.5 целиком
- Выполните шаги 3.1–3.21 протокола RNAscope.
ПРИМЕЧАНИЕ: Сокращение времени этапа пермеабилизации в протоколе RNAscope может способствовать улучшению качества окрашивания антителами при иммунофлуоресценции. - Промойте образцы в течение 16–24 ч в 1 mL 0.2× буфера SSC + 0.1% Tween 20 при RT при постоянном перемешивании (rocking).
- Выполните шаги 2.7–2.12 протокола иммунофлуоресценции.
5. Подготовка эмбрионов для визуализации целого препарата с помощью точечного сканирующего или дискового конфокального микроскопа
- После окрашивания с помощью пастуровской пипетки из ПЭНП осторожно вберите эмбрион и перенесите его либо на многолуночный предметный слайд для визуализации, либо на предметное стекло с лункой, стараясь не допустить высыхания эмбриона. При необходимости ориентируйте эмбрион нужным образом, стараясь не повредить образец.
ПРИМЕЧАНИЕ: Предметные стекла с лунками удобны для обеспечения ориентации эмбрионов, но могут привести к сдавливанию эмбриона и повреждению тканей. Многолуночные предметные слайды для визуализации более бережны по отношению к эмбрионам, но могут привести к вариациям в ориентации при съемке и вызвать появление артефактов по краям лунки. - Дополнительный этап — просветление тканей: просветлите ткани, осторожно удалив последнюю промывочная жидкость с эмбриона и добавив до 200 µL раствора CUBIC-R непосредственно в чашку для визуализации при RT. Выдержите эмбрион в одном растворе CUBIC-R в течение минимум 40 мин перед визуализацией. Просветленные образцы следует визуализировать в том же растворе CUBIC-R, который использовался для инкубации.
ПРЕДОСТЕРЕЖЕНИЕ: CUBIC-R токсичен при вдыхании и может вызвать раздражение глаз и кожи. Избегайте вдыхания и используйте соответствующие СИЗ при работе с данным реагентом.
ПРИМЕЧАНИЕ: Эмбрионы становятся полностью прозрачными вскоре после воздействия CUBIC-R. Добавляйте CUBIC-R непосредственно в чашку для визуализации только после ориентации образца и будьте осторожны, чтобы не потерять эмбрион. При удалении CUBIC-R и замене его на PBS происходит частичное обращение эффекта просветления. - Если просветление тканей не проводится, долейте в лунки PBS, чтобы эмбрионы не пересохли. При использовании предметного стекла с лункой накройте его покровным стеклом №1.5. Закройте крышкой многокамерный предметный слайд для визуализации.
ПРИМЕЧАНИЕ: Визуализацию эмбрионов можно проводить на широком спектре световых микроскопов. Из-за толщины образца важно выбрать микроскоп, способный проводить съемку на соответствующей глубине. Выберите объектив, подходящий для исследуемой структуры. Объектив 10x с малой числовой апертурой обеспечивает хороший общий обзор окрашивания всего эмбриона, однако для разрешения более мелких или глубоких структур с высоким разрешением может потребоваться объектив с более высоким увеличением и числовой апертурой. Эмбрионы иногда могут смещаться в чашке для визуализации, что приводит к ошибкам, поэтому важно по возможности сократить время съемки.
6. Анализ ядер для подсчета количества и интенсивности сигнала
ПРИМЕЧАНИЕ: Данный протокол описывает анализ ядер с использованием Zeiss Arivis Pro; аналогичный анализ может быть выполнен с помощью других программ для анализа изображений. Этот метод наиболее эффективен для образцов с ядерной локализацией, например, транскриптов или ядерных белков. При анализе неядерных белков целесообразно использовать краситель для визуализации структуры клетки, например, CellMask, который окрашивает клеточные мембраны, и изучать экспрессию маркеров во всей клетке.
- Преобразуйте файлы изображений в формат SIS с помощью конвертера Zeiss Arivis SIS. Откройте конвертер, выберите «Add files» (Добавить файлы), затем «Browse folder» (Обзор папки). Выберите папку с исходными изображениями. Выберите вариант преобразования 1-к-1. Укажите выходной каталог и нажмите «start conversion» (начать преобразование).
- Импортируйте файлы SIS в Zeiss Arivis Pro, выбрав «File» (Файл), затем «Open» (Открыть) и выбрав нужный SIS-файл.
- Подготовьте данные для анализа в конвейере (pipeline analysis), повернув изображения. Для этого выберите «Data», затем «Transformation gallery». Выберите функцию «rotation» и поверните эмбрион таким образом, чтобы область интереса была выровнена по жесткому прямоугольному контуру.
- Обрежьте интересующие области, выбрав «Data», затем «Transformation gallery» и выбрав опцию «Crop». Перетяните границы, чтобы ограничить область интереса, и нажмите «Ok».
ПРИМЕЧАНИЕ: Для области головы эмбрионов на стадии E8.5 обрежьте изображение до границ головы, отсекая его по выемке рядом с отоцистой. Для области сердца эмбрионов на стадии E8.5 выполните обрезку от выемки рядом с отоцистой вниз до нижней части сердечной трубки. При обрезке повернутых изображений удаляйте черные области, возникшие как артефакт поворота. - Запустите новый конвейер обработки, выбрав «Analysis», затем «Analysis Panel». Выберите «new pipeline».
- Ввод ROI: установите ROI на «current image set» (текущий набор изображений), каналы — на «All channels» (все каналы), а масштабирование — на «100%». Убедитесь, что выбран пункт «include Z» (включить Z).
ПРИМЕЧАНИЕ: Изображения можно масштабировать (например, до 50%), если они слишком велики или обработка происходит слишком медленно; это приведет к снижению разрешения изображений. - Найдите ядра (маркер №1) с помощью инструмента поиска объектов (blob finder): выберите «Add Operation» (Добавить операцию), затем найдите «Blob finder» (Поиск объектов). В поле «Channel» (Канал) выберите канал, содержащий маркер ядер. Установите диаметр на 6 µm и оптимизируйте порог вероятности на основе интенсивности окрашивания. Ядра в плоскости должны быть обнаружены с надлежащим разделением между ними. Установите чувствительность разделения (split sensitivity). Для большинства образцов приемлемым значением является 55%. Установите «Нормализацию» (Normalization) по первой временной точке. Задайте имя выходного файла, например, Blob finder (nuclei). Обнаруженные объекты можно визуализировать, выбрав значок «глаз» на верхней панели операции.
- Определите экспрессию маркера №2 с помощью инструмента «Blob finder» (поиск объектов): выберите «Add Operation» (добавить операцию), затем найдите «Blob finder». В поле «Channel» выберите канал, содержащий маркер ядер. Установите диаметр на 6 µm и оптимизируйте порог вероятности на основе интенсивности окрашивания. «Пятна» (blobs), положительные по маркеру №2 в плоскости, должны быть обнаружены с соответствующим разделением. Установите чувствительность разделения (split sensitivity). Для большинства образцов приемлемым значением является 55%. Установите «Нормализацию» (Normalization) по первой временной точке. Задайте имя выходного файла, например, Blob finder (channel 2). Обнаруженные объекты можно визуализировать, выбрав значок «глаза» на верхней панели операции.
- Определите экспрессию маркера № 3 с помощью инструмента поиска объектов (blob finder): выберите «Add Operation» (добавить операцию), затем найдите «Blob finder». В поле «channel» выберите канал, содержащий маркер ядер. Установите диаметр на... 6 µm и оптимизируйте порог вероятности на основе интенсивности окрашивания. «Пятна» (blobs), положительные по маркеру №3 в плоскости, должны быть обнаружены с надлежащим разделением. Установите чувствительность разделения (split sensitivity). Для большинства образцов приемлемым является значение 55%. Установите параметр «Нормализация» (Normalization) на µ firsвременной точке. Задайте имя выходных данных, например, Blob finder (channel 3). Обнаруженные объекты можно визуализировать, выбрав значок «глаз» в верхней панели операции.
- Дополнительно: фильтр по объему — если при визуализации наблюдается большое количество мусора, можно использовать фильтр по объему для удаления артефактов. Выберите «Add Operation» (Добавить операцию), затем найдите «Object Feature Filter» (Фильтр признаков объекта). В поле ввода выберите Blob finder (nuclei) (или другое название набора из шага 6.7). Установите параметр «is type» в значение «any». В выпадающем меню выберите Volume (volume) (Объем) и установите значение > 6 µm3Выберите «Добавить фильтр» (Add filter). В раскрывающемся меню выберите «Объем» (Volume) и установите значение <3000 µm3Укажите название выходных данных, например, «nuclei» (ядра). Запустите конвейер до этого этапа, нажав кнопку с тремя линиями в модуле и выбрав пункт «run pipeline to here» (запустить конвейер до этого места).
ПРИМЕЧАНИЕ: При необходимости объемные фильтры можно использовать и для других каналов. Оптимизируйте значения «больше» и «меньше», чтобы обеспечить выбор всех положительных объектов, исключая при этом клеточный детрит. - Для идентификации ядер, которые являются положительными по одному из других маркеров, используйте инструмент пересечения (intersect). Выберите «Добавить операцию» (Add operation) и найдите инструмент «отсеки» (compartments). В первом выпадающем списке добавьте выходные данные по ядрам (например, blob finder (nuclei) или отфильтрованные по объему nuclei) и убедитесь, что кнопка слева от списка выбрана. В следующем выпадающем списке выберите нужный канал (например, blob finder (channel 2)). Назовите результат, например, «nuclei with channel 2». Повторите эти действия для всех необходимых маркеров.
- Чтобы найти ядра, положительные по двум или более другим маркерам, выберите «Add operation» и найдите инструмент «Object Feature Filter». В качестве входных данных (input) установите маркер ядер (например, «nuclei», type = any) и после параметра «Has tag» добавьте фильтры из предыдущего шага, например, «Nuclei with channel 2» и «Nuclei with channel 3». Присвойте имя выходным данным (output), например, «Nuclei with channel 2 and channel 3». Запустите конвейер обработки до этого этапа.
- Создайте пользовательские признаки для подсчета ядер: выберите значок таблицы данных на верхней панели, нажмите «create» (создать), а затем выберите «object count» (подсчет объектов). Присвойте признаку соответствующую метку (например, nuclei count — подсчет ядер) и в меню тегов выберите объект, который необходимо количественно определить (например, nuclei — ядра). Повторите этот шаг для каждой группы, подлежащей количественному анализу.
- Создайте группы объектов, выбрав «Add operation», а затем «Create object groups». В поле ввода (inputs) выберите каждую из групп, которые будут использоваться в анализе. Обозначьте выходные данные (outputs) как «Create object groups». Запустите конвейер обработки до этого этапа.
- Экспортируйте суммарные показатели, выбрав «Add operation» (Добавить операцию), затем «Export object features» (Экспортировать признаки объектов). В разделе входных данных (inputs) выберите «create object groups» (создать группы объектов). Выберите каталог для сохранения данных. В поле режима (Mode) установите «single table» (одна таблица). Нажмите на «features» (признаки) и выберите пользовательские признаки, созданные на шаге 6.13.
- Экспортируйте данные по ядрам, выбрав «Add operation» (Добавить операцию), затем «Export object features» (Экспорт признаков объектов). В поле ввода (inputs) выберите результат детектирования ядер, полученный на этапе 6.7 (или 6.10 при использовании объемного фильтра). Выберите каталог для сохранения данных. В поле «Mode» (Режим) установите «single table» (одна таблица). Нажмите «features» (признаки) и выберите «intensities» (интенсивность) для каждого канала (#1, #2, #3 и т. д.), а также другие необходимые для экспорта признаки, например, объем (volume).
- Сохраните объекты, выбрав в окне «Store objects» объекты, необходимые для визуализации или анализа.
- Сохраните конвейер, выполнив все шаги в обратном порядке, выбрав три линии в правом верхнем углу и нажав «Export». Выберите папку для сохранения «pipeline» и подтвердите сохранение.
- Для пакетного запуска конвейера обработки перезапустите Arivis. В верхней панели выберите «Analysis», затем «Batch analysis». В открывшемся окне выберите конвейер, сохраненный на шаге 6.18. В разделе «files» выберите файлы для анализа и нажмите «ok». После загрузки любые ненужные виды можно удалить. Нажмите «Ok». На следующем экране выберите каталог для сохранения данных. Нажмите «Run». Данные будут автоматически сохранены в выбранной выходной папке.
Обзор рабочего процесса представлен на рисунке 1.
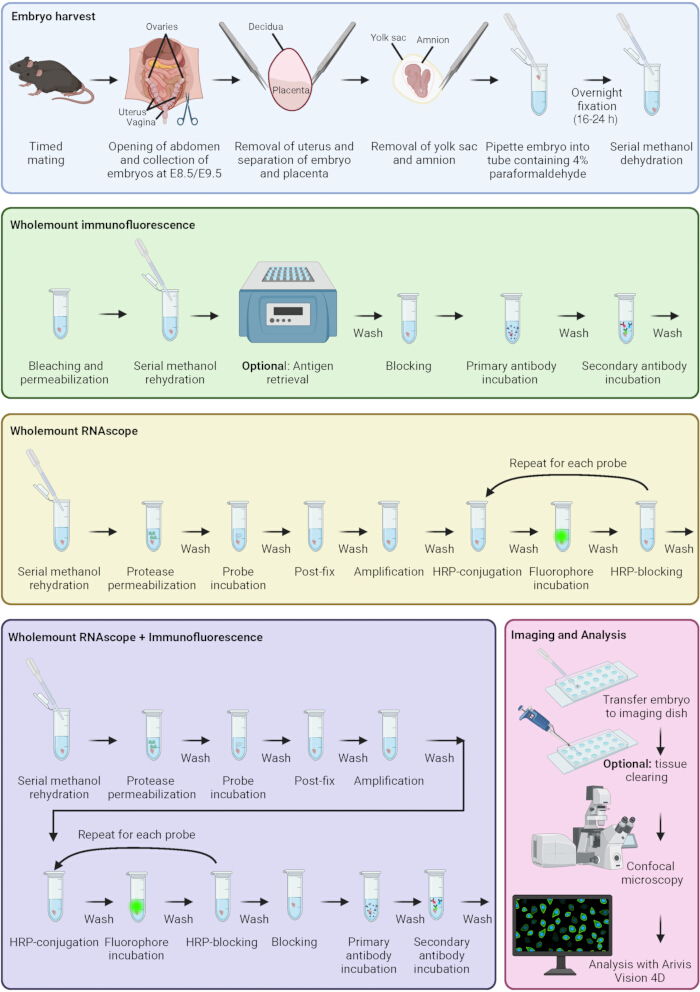
Рисунок 1: Протокол иммунофлуоресцентного окрашивания и RNAscope. Схема, представляющая основные этапы сбора эмбрионов, иммунофлуоресцентного окрашивания, RNAscope, комбинированного иммунофлуоресцентного окрашивания и RNAscope, визуализации образцов и анализа. Цветные блоки соответствуют различным этапам протокола. Создано в BioRender. Sparrow, D. (2026) https://BioRender.com/q6rmax8 Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
Эмбрионы стадии E8.5 были окрашены методом иммунофлуоресценции согласно данному протоколу для анализа количества мигрирующих клеток нервного гребня, находящихся в фазе G2/M клеточного цикла. Образцы окрашивали с использованием антител к PHH3 для визуализации фазы G2/M клеточного цикла и к SOX10 для визуализации мигрирующих клеток нервного гребня. Далее эмбрионы окрашивали соответствующими вторичными антителами. Ядра окрашивали DAPI. Снимки образцов получали с помощью спин-дискового конфокального микроскопа Olympus SpinSR...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Обсуждение
Здесь мы описываем оптимизированный метод пространственного анализа экспрессии генов и белков в целых эмбрионах на стадиях E8.5 и E9.5. Данные методы обладают более высоким пространственным разрешением и возможностью мультиплексирования по сравнению с традиционными методами гибридизации РНК in situ и иммунофлуоресценцией срезов. Настоящий протокол базируется на существующих современных протоколах по изучению путей развития эмбрионов мышей. В одном из недавних протоколов использовались RNAscope и иммунофлуоресцен...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Раскрытие информации
Авторы заявляют об отсутствии конфликта финансовых интересов.
Благодарности
Авторы благодарят команду Центра клеточной визуализации (Cellular Imaging Core facility) Центра генетики человека Оксфордского университета за техническую поддержку в области микроскопии и анализа изображений, представленных в данной рукописи. Авторы также благодарят сотрудников службы биомедицинских исследований (Biomedical Services) Оксфордского университета за помощь в содержании животных и проведении синхронизированных спариваний для получения эмбрионов.
Финансирование данного исследования было предоставлено в рамках программы British Heart Foundation Senior Fellowship FS/SBSRF/22/31022 (DBS), фонда Additional Ventures Single Ventricle Fund (DBS), фонда John Fell Fund, University of Oxford 0016065 (VSR), а также внутреннего фонда медицинских наук Medical Sciences Internal Fund, University of Oxford 0016707 (VSR).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Пластиковая и стеклянная посуда | |||
| Градуированные пипетки Пастера объемом 3 мл из полиэтилена низкой плотности (ПЭНП) | Wheaton | 711116 | |
| Микроцентрифужные пробирки Eppendorf Safe-lock объемом 1,5 мл | Eppendorf | 0030 120.086 | |
| Ibidi µ— 18-луночный предметное стекло | Ibidi | 81817 | #1,5н стеклянный покровное стекло, необработанное |
| Предметное стекло Menzel X1000 22x50 мм №1,5 (0,16–0,19 мм) | Thermo Scientific | 17284904 | |
| Предметные стекла для микроскопа с лунками | Marienfeld Superior | 1320000 | |
| Микроцентрифужная пробирка с безопасной закруткой, 2 мл | Sarstedt | 72.695.500 | пробирка «Eppendorf» объемом 2 мл с круглым дном |
| Растворы/буферы | |||
| 1x раствор для разведения антител и блокировки | Akoya Biosciences | ARD1001EA | |
| Ambion™ RnaseZap™ Раствор для деконтаминации РНКаз | Ambion | 9780.9782 | |
| Буфер для снятия маскировки цитратом | Vector Labs | H-3300 | Маркировано как «Раствор для демаскировки антигенов», на основе лимонной кислоты |
| Диметилсульфоксид (ДМСО) | Merck (Sigma-Aldrich) | D8418 | |
| 10-кратный сбалансированный солевой раствор Хэнкса | Merck (Sigma-Aldrich) | H4641 | |
| Раствор перекиси водорода | Merck (Sigma-Aldrich) | H1009 | 30% (масс.) в H2O |
| Метанол | Merck (Sigma-Aldrich) | 32213-2.5L-M | |
| Нормальная сыворотка осла | Abcam | Ab7475 | 100% концентрация стокового раствора, конечная концентрация 10% |
| Порошок параформальдегида (ПФА) | Merck (Sigma-Aldrich) | 158127-500г | Доведите концентрацию до 4% путем разбавления в воде. Готовьте в вытяжном шкафу. Перемешивайте на нагревательном блоке, добавляя небольшое количество NaOH для облегчения растворения. pH 7,2–7,6. |
| Фосфатно-солевой буферный раствор (PBS) | Merck (Sigma-Aldrich) | P4417 | 1 таблетка на 200 мл дистиллированной воды |
| Вспомогательный набор RNAscope 4-Plex для набора мультиплексных флуоресцентных реагентов v2 | ACD (Bio-Techne) | 323120 | Содержит HRP-C4 и HRP-блокатор |
| RNAscope™ Набор для мультиплексного флуоресцентного детектирования, версия 2 | ACD (Bio-Techne) | 323110 | Содержит Protease Plus, Protease III, Протеаза IV, перекись водорода, ТСА-буфер, Amp1/2/3, Hrp-C1/2/3, HRP-блокер и DAPI |
| 20-кратный (20X) раствор салино-цитратного буфера (SSC) | Fisher Bioreagents | BP-1325-1 | Разбавить до 0,2х дистиллированной водой |
| Реагент для просветления тканей Cubic-R+(M) [для животных] | Tokyo Chemical Industry | T3741 | |
| Triton™ X 100 | Merck (Sigma-Aldrich) | X100 | |
| Твин® 20 | Merck (Sigma-Aldrich) | P7949 | |
| Сверхчистый™ 0,5 М ЭДТА, pH 8 | Invitrogen | 15575020 | |
| Первичные антитела | |||
| Антитело к эндомуцину (V.7C7) | Santa Cruz | SC-65495 | Используйте разведение 1:50. |
| Антитела к Islet 1 и Islet 2 | Банк гибридом для исследований в области развития | 34.4DS-5 | Развести до 50% в глицерине. Использовать в разведении 1:50. |
| Моноклональное антитело к PCNA (PC10) мышиного происхождения | Технология клеточной сигнализации | 2586S | Используйте разведение 1:500 |
| Моноклональное мышиное антитело к P-гистону H3 (Ser10) (6G3) | Cell Signaling Technology | 9706S | Используйте разведение 1:500 |
| P-гистон H3 (Ser10) (D7N8E) XP® Кроличьи моноклональные антитела | Технология клеточной сигнализации | 53348S | Используйте разведение 1:500 |
| Sox10 (E6B6I) XP® Кроличьи моноклональные антитела | Технологии клеточной сигнализации | 69661S | Используйте разведение 1:500 |
| Вторичные антитела/ядерные красители | |||
| AlexaFluor® Affinipure, конъюгированный с 488® Антитела осла к IgG (H+L) мыши | Jackson Immunoresearch | 715-545-151 | Используйте разведение 1:500 |
| AlexaFluor® конъюгированный с 647 Affinipure® Антитела осла к IgG (H+L) крысы | Jackson Immunoresearch | 712-605-153 | Используйте разведение 1:500 |
| AlexaFluor® конъюгированный с 647 Affinipure® Фрагмент F(ab')2 антител осла к IgG (H+L) мыши | Jackson Immunoresearch | 715-606-150 | Используйте разведение 1:500 |
| Cy™3 Affinipure® антитела к IgG (H+L) кролика из осла | Jackson Immunoresearch | 711-165-152 | Используйте разведение 1:500 |
| DAPI | Merck (Sigma-Aldrich) | D9542 | Используется при 1 µg/ml |
| зонды RNAscope | |||
| RNAscope® Зонд — Mm Sp5-C4 | ACD (Bio-Techne) | 405681-C4 | зонд C4 |
| RNAscope® Зонд — Mm-Dlx2-C3 | ACD (Bio-Techne) | 555951-C3 | зонд C3 |
| RNAscope® Зонд — Mm-Msx1 | ACD (Bio-Techne) | 421841 | зонд C1 |
| RNAscope® Зонд — Mm-Sox10-C2 | ACD (Bio-Techne) | 435931-C2 | зонд C2 |
| флуорофоры RNAscope | |||
| Набор реагентов Opal 780 | Akoya Biosciences | FP1501001KT | Содержит реагент Opal 780, Opal TSA-DIG, ДМСО |
| TSA-vivid™ флуорофор 520 | ACD (Bio-Techne) | 323271 | теперь ClariTSA™ флуорофор 520 |
| TSA-vivid™ флуорофор 570 | ACD (Bio-Techne) | 323272 | теперь ClariTSA™ флуорофор 570 |
| TSA-vivid™ флуорофор 650 | ACD (Bio-Techne) | 323273 | теперь ClariTSA™ флуорофор 650 |
| Оборудование/программное обеспечение | |||
| Лазерное сканирование Fluoview FV4000 микроскоп | Очевидный | fv4000 | Лазеры возбуждения: 405/488/561/640/730 нм. Регистрируемая длина волны (рис. 3): 430–470, 500–540, 570–620, 650–710, 750–850 нм. Длина волны детектирования (рис. 4) 430–470, 500-531, 570-620 нм. |
| GraphPad Prism 10 | GraphPad | v10.6.1 | |
| Нагревательный блок | Грант | QBT1 | |
| Гибридизационная печь Hybrigene | Techne (Bibby Scientific) | FHB4DD | |
| Система микроскопии сверхвысокого разрешения Ixplore IX83 SpinSR | Olympus | ixplore-ix83-spinsr | Лазеры возбуждения: 405/488/561/640 нм. Эмиссионные фильтры: 447/60, 525/50, 617/73, 685/40. |
| Zeiss Arivis Pro | Carl Zeiss Microscopy GmbH | v. 4.5 (ранее Arivis Vision 4D) | |
| Конвертер Zeiss Arivis SIS | Carl Zeiss Microscopy GmbH | версия 4.3.0 |
Ссылки
- Bruter AV, Varlamova EA, Okulova YD, Tatarskiy VV, Silaeva YY, Filatov MA. Genetically modified mice as a tool for the study of human diseases. Mol Biol Rep. 2024;51(1):135.
- Rashbrook VS, Brash JT, Ruhrberg C. Cre toxicity in mouse models of cardiovascular physiology and disease. Nat Cardiovasc Res. 2022;1:806–16.
- Breschi A, Gingeras TR, Guigo R. Comparative transcriptomics in human and mouse. Nat Rev Genet. 2017;18(7):425–40.
- Mole MA, Weberling A, Zernicka-Goetz M. Comparative analysis of human and mouse development: From zygote to pre-gastrulation. Curr Top Dev Biol. 2020;136:113–38.
- Krishnan A, Samtani R, Dhanantwari P, Lee E, Yamada S, Shiota K, et al. A detailed comparison of mouse and human cardiac development. Pediatr Res. 2014;76(6):500–7.
- Anderson RH, Bamforth SD. Morphogenesis of the Mammalian Aortic Arch Arteries. Front Cell Dev Biol. 2022;10:892900.
- Wessels A, Sedmera D. Developmental anatomy of the heart: a tale of mice and man. Physiol Genomics. 2003;15(3):165–76.
- Gall JG, Pardue ML. Formation and detection of RNA-DNA hybrid molecules in cytological preparations. Proc Natl Acad Sci U S A. 1969;63(2):378–83.
- John HA, Birnstiel ML, Jones KW. RNA-DNA hybrids at the cytological level. Nature. 1969;223(5206):582–7.
- Buongiorno-Nardelli M, Amaldi F. Autoradiographic detection of molecular hybrids between RNA and DNA in tissue sections. Nature. 1970;225(5236):946–8.
- Dakou E, Vanbekbergen N, Corradi S, Kemp CR, Willems E, Leyns L. Whole-mount in situ hybridization (WISH) optimized for gene expression analysis in mouse embryos and embryoid bodies. Methods Mol Biol. 2014;1211:27–40.
- Anderson R. Multiplex fluorescence in situ hybridization (M-FISH). Methods Mol Biol. 2010;659:83–97.
- Kearney L. Multiplex-FISH (M-FISH): technique, developments and applications. Cytogenet Genome Res. 2006;114(3-4):189–98.
- Burnett R, Guichard Y, Barale E. Immunohistochemistry for light microscopy in safety evaluation of therapeutic agents: an overview. Toxicology. 1997;119(1):83–93.
- Coons AH, Creech HJ, Jones RN. Immunological properties of an antibody containing a fluorescent group. P Soc Exp Biol Med. 1941;47(2):200–2.
- Bardot E, Tzavaras N, Benson DL, Dubois NC. Quantitative Whole-mount Immunofluorescence Analysis of Cardiac Progenitor Populations in Mouse Embryos. J Vis Exp. 2017(128).
- Wang F, Flanagan J, Su N, Wang LC, Bui S, Nielson A, et al. RNAscope: a novel in situ RNA analysis platform for formalin-fixed, paraffin-embedded tissues. J Mol Diagn. 2012;14(1):22–9.
- Erben L, Buonanno A. Detection and Quantification of Multiple RNA Sequences Using Emerging Ultrasensitive Fluorescent In Situ Hybridization Techniques. Curr Protoc Neurosci. 2019;87(1):e63.
- De Bono C, Lescroart F, Zaffran S. How to Study Gene Expression and Gain of Function of Hoxb1 in Mouse Heart Development. Methods Mol Biol. 2025;2889:121–37.
- Zhao R, Moore EL, Gogol MM, Unruh JR, Yu Z, Scott AR, et al. Identification and characterization of intermediate states in mammalian neural crest cell epithelial to mesenchymal transition and delamination. Elife. 2024;13.
- Guijarro C, Kelly RG. On the involvement of the second heart field in congenital heart defects. C R Biol. 2024;347:9–18.
- Bradshaw L, Chaudhry B, Hildreth V, Webb S, Henderson DJ. Dual role for neural crest cells during outflow tract septation in the neural crest-deficient mutant Splotch(2H). J Anat. 2009;214(2):245–57.
- Zawada D, Kornherr J, Meier AB, Santamaria G, Dorn T, Nowak-Imialek M, et al. Retinoic acid signaling modulation guides in vitro specification of human heart field-specific progenitor pools. Nat Commun. 2023;14(1):1722.
- Rabadan MA, Herrera A, Fanlo L, Usieto S, Carmona-Fontaine C, Barriga EH, et al. Delamination of neural crest cells requires transient and reversible Wnt inhibition mediated by Dact1/2. Development. 2016;143(12):2194–205.
- Bhattacharya D, Rothstein M, Azambuja AP, Simoes-Costa M. Control of neural crest multipotency by Wnt signaling and the Lin28/let-7 axis. Elife. 2018;7.
- Kishimoto K, Furukawa KT, Luz-Madrigal A, Yamaoka A, Matsuoka C, Habu M, et al. Bidirectional Wnt signaling between endoderm and mesoderm confers tracheal identity in mouse and human cells. Nat Commun. 2020;11(1):4159.
- De Bono C, Liu Y, Ferrena A, Valentine A, Zheng D, Morrow BE. Single-cell transcriptomics uncovers a non-autonomous Tbx1-dependent genetic program controlling cardiac neural crest cell development. Nat Commun. 2023;14(1):1551.
- Hazra R, Spector DL. Simultaneous visualization of RNA transcripts and proteins in whole-mount mouse preimplantation embryos using single-molecule fluorescence in situ hybridization and immunofluorescence microscopy. Front Cell Dev Biol. 2022;10:986261.
- Kann AP, Krauss RS. Multiplexed RNAscope and immunofluorescence on whole-mount skeletal myofibers and their associated stem cells. Development. 2019;146(20).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно