В данной работе мы представляем протокол обогащения митохондриальной ДНК из единичных ооцитов человека с использованием экзонуклеазы V и подготовки библиотек для дуплексного секвенирования с целью высокоточного обнаружения вариантов митохондриальной ДНК на совместимых с Illumina платформах секвенирования.
Методическая статья
Протокол дуплексного секвенирования митохондриальной ДНК в единичных ооцитах человека
В этой статье
Краткое содержание
Аннотация
Ооциты плотно заполнены митохондриями — энергопроизводящими органеллами, которые содержат собственный геном, митохондриальную ДНК (mtDNA). Каждая клетка содержит множество копий mtDNA, причем число копий варьирует в зависимости от типа ткани. Ооциты обладают самым высоким числом копий mtDNA, содержат сотни тысяч молекул mtDNA на клетку. Поскольку митохондрии наследуются исключительно по материнской линии, точное выявление вариантов mtDNA имеет решающее значение для изучения наследственности, старения и заболеваний. Наличие множества копий mtDNA позволяет молекулам дикого типа и мутантным молекулам сосуществовать в одной клетке; это состояние известно как гетероплазмия, при которой низкочастотные и варианты de novo могут встречаться с частотой менее 1%. Обычное секвенирование следующего поколения (NGS) не обладает достаточной точностью для надежного отличия этих редких вариантов от ошибок, возникающих при подготовке библиотек и секвенировании. Здесь мы представляем протокол обогащения mtDNA из одиночных ооцитов человека с использованием экзонуклеазы V для удаления линейной ДНК с последующей подготовкой библиотек для дуплексного секвенирования для высокоточного анализа mtDNA. Данный рабочий процесс обеспечивает секвенирование отдельных ооцитов с коррекцией ошибок, что облегчает надежное выявление низкочастотных вариантов mtDNA, а также анализ гетероплазмии и мутагенеза de novo. Протокол предлагает воспроизводимый подход к исследованию вариаций митохондриального генома в одиночных ооцитах с использованием платформ секвенирования, совместимых с Illumina.
Введение
Митохондрии играют фундаментальную роль в жизненно важных клеточных процессах, включая производство энергии, апоптоз, передачу сигналов и гомеостаз кальция1. Они обладают собственным геномом — митохондриальной ДНК (мтДНК), которая представляет собой кольцевую двухцепочечную молекулу длиной примерно 16,6 kb у млекопитающих. Хотя большинство предковых митохондриальных генов в процессе эндосимбиоза переместились в ядерный геном, мтДНК сохраняет 37 генов, кодирующих 13 полипептидов окислительного фосфорилирования (OXPHOS), 22 транспортные РНК (тРНК) и две рибосомальные РНК (рРНК)2. Мутации в мтДНК могут нарушать экспрессию митохондриальных генов и их функцию, а также приводить к тяжелым заболеваниям3. Поскольку митохондрии наследуются исключительно по материнской линии, мтДНК ооцитов играет критическую роль в оплодотворении, эмбриональном развитии и здоровье потомства4. Следовательно, выявление и характеристика мутаций мтДНК и частоты их возникновения представляют значительный интерес. Например, понимание мутагенеза в зародышевой линии, связанного со старением и заболеваниями, является важным условием для разработки терапевтических стратегий лечения женского бесплодия.
В отличие от ядерной ДНК, мтДНК представлена в клетке множеством копий: от сотен до тысяч в соматических клетках, в зависимости от типа ткани, и более 100 000 копий в зрелых ооцитах4. Столь большое число копий мтДНК делает ооциты подходящим материалом для исследования митохондриального мутагенеза на уровне отдельной клетки. Однако обнаружение мутаций мтДНК de novo, особенно тех, что присутствуют с очень низкой частотой, остается сложной задачей, поскольку уровень ошибок при обычном секвенировании следующего поколения (NGS) превышает частоту многих истинных вариантов5. Поэтому для того, чтобы отличить истинные мутации от артефактов, возникающих при подготовке библиотек, амплификации и секвенировании, требуются методы секвенирования с коррекцией ошибок. Одним из таких подходов является дуплексное секвенирование (DS)6,7. При DS фрагменты ДНК перед амплификацией лигируют с адаптерами, содержащими двухцепочечные рандомизированные 12-нуклеотидные молекулярные метки. Эти уникальные молекулярные идентификаторы маркируют каждую исходную молекулу ДНК с обоих концов, что позволяет объединять риды секвенирования, происходящие из одной и той же шаблонной цепи, в семейства на основе общей последовательности меток. Из каждого семейства ридов создается консенсусная последовательность одной цепи (SSCS), после чего комплементарные SSCS, полученные из исходного дуплекса ДНК, объединяются для создания дуплексной консенсусной последовательности (DCS). Истинными мутациями считаются только те варианты, которые обнаружены в большинстве ридов в обеих комплементарных SSCS и подтверждены в результирующей DCS; это позволяет снизить уровень ошибок на несколько порядков по сравнению с обычными методами NGS8. Данная стратегия особенно эффективна для выявления низкочастотных вариантов мтДНК и гетероплазмии в единичных клетках.
Основным ограничением большинства опубликованных протоколов дуплексного секвенирования является требование к относительно большому количеству исходной ДНК при подготовке библиотек, что делает эти методы непригодными для применения на уровне отдельных клеток6,7,9. Общая цель данного протокола — обеспечить высокоточное дуплексное секвенирование мтДНК из одиночных человеческих ооцитов с помощью оптимизированного рабочего процесса обогащения мтДНК, подготовки библиотек и секвенирования. Чтобы минимизировать секвенирование сегментов ядерной митохондриальной ДНК (NUMT) и повысить эффективность секвенирования, в данный протокол включен этап обогащения на основе экзонуклеазы V, которая селективно расщепляет линейную ДНК, сохраняя при этом кольцевую мтДНК. Полученный рабочий процесс представляет собой практический подход к точному выявлению вариантов мтДНК в одиночных ооцитах и подходит для исследований гетероплазмии, мутагенеза de novo, старения и митохондриальных заболеваний.
Протокол
Сбор и обработка человеческих ооцитов были одобрены Комиссией по этике Университета имени Иоганна Кеплера в Линце (номер одобрения 1293/2020). Выполняйте все процедуры в соответствии с требованиями учреждения, включая получение информированного согласия, анонимизацию образцов и все применимые правила, регулирующие использование тканей человека.
ПРИМЕЧАНИЕ: Хотя данный протокол описан для ооцитов человека, для применения данной методики к другим видам адаптируйте праймеры с учетом специфики конкретного вида. На протяжении всего протокола используйте расходные материалы с низкой сорбцией ДНК (например, пробирки и наконечники для дозаторов), чтобы минимизировать потерю образца. Выполняйте все этапы до первой очистки в исходной пробирке для сбора ооцитов с низкой сорбцией. Не подвергайте образцы вортексированию, так как это может привести к повреждению цепей ДНК. Вместо этого перемешивайте компоненты реакции путем осторожного пипетирования или легкого постукивания по пробирке с последующим кратким центрифугированием. По мере возможности проводите изоляцию ДНК, приготовление мастер-микса и постановку реакции на специализированных рабочих станциях для полимеразной цепной реакции (ПЦР) или в физически отделенных лабораторных зонах для минимизации контаминации.
1. Приготовление буферов и реагентов
- Приготовьте буфер для лизиса ооцитов (OLB), 10 мМ Tris-HCl, буфер TE, буфер TElow и 10 мМ Tris-NaCl согласно Таблице 1, смешав указанные объемы стоковых растворов и доведя каждый раствор до заданного конечного объема водой для молекулярно-биологических исследований. Разлейте приготовленные буферы в аликвоты по 1 мл, храните их при 4°C и используйте в течение 1 года.
Таблица 1: Состав буферов, используемых в протоколе. Состав буферов и конечные концентрации для приготовления 10 mM Tris-HCl, буфера TE, буфера TElow, 10 mM Tris-NaCl и буфера для лизиса ооцитов (OLB). Все буферы следует готовить с использованием воды для молекулярно-биологических исследований. Если необходимо, до приготовления буферов отрегулируйте pH стоковых растворов Tris-HCl и EDTA в соответствии с рекомендациями производителя. OLB дополняют термолабильной протеиназой K непосредственно перед лизисом образцов, как описано в протоколе. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
2. Сбор одиночных ооцитов
ПРИМЕЧАНИЕ: Ооциты человека, использованные в данном протоколе, были получены от пациенток, которым была назначена процедура интрацитоплазматической инъекции сперматозоида (ICSI) в центре репродукции (Kinderwunsch Zentrum) при университетской клинике имени Кеплера в Линце, Австрия. Протоколы стимуляции яичников основывались на прогнозируемом ответе яичников пациентки; дозировки корректировались в соответствии с индивидуальными характеристиками, включая возраст, уровень антимюллерова гормона (AMH) и массу тела, согласно рекомендациям Европейского общества по репродукции человека и эмбриологии (ESHRE)10. Подавление функции гипофиза достигалось с использованием протоколов с агонистами или антагонистами гонадотропин-рилизинг-гормона (GnRH) в сочетании со стимуляцией гонадотропинами для обеспечения созревания фолликулов. Рост фолликулов регулярно контролировался с помощью трансвагинального ультразвукового исследования до индуцирования овуляции. Затем ооциты извлекались путем трансвагинальной аспирации фолликулов, и собиралась фолликулярная жидкость, содержащая кумулюс-ооцитарные комплексы (COC)11. Для исследовательских целей после получения информированного согласия были доступны только незрелые или неоплодотворенные ооциты, которые не могли быть использованы для лечения пациентки методом ICSI и в противном случае были бы утилизированы. Пациентки с более высоким числом антральных фолликулов (AFC) preferentially рассматривались в качестве доноров ооцитов, так как у них выше вероятность получения незрелых или неоплодотворенных ооцитов, пригодных для исследований. Все процедуры, проведенные до отбора ооцитов для исследований, должны соответствовать государственным нормам, регулирующим экстракорпоральное оплодотворение и использование тканей человека. Все манипуляции с материалами следует проводить в стерильных условиях в ламинарном шкафу. Убедитесь, что все сертифицированные CE материалы и питательные среды, которые непосредственно контактируют с ооцитами, стерильны, предварительно нагреты до 37°C и имеют pH 7.20–7.40.
- Соберите комплексы ооцит-кумулюс (COC) из фолликулярной жидкости и перенесите их в 750 µL культуральной среды GM501 Cult под стерильным минеральным маслом после контролируемой гиперстимуляции яичников и трансвагинального забора ооцитов.
- Удалите окружающие кумулюсные клетки из блестящей оболочки (ZP) путем ферментативного переваривания гиалуронидазой. Инкубируйте ооциты в 500 µL среды GM501 с гиалуронидазой (80 U/mL) в течение 30–60 s при 37°C, затем проведите три промывки в 750 µL культуральной среды GM501 Cult. Осторожно удалите оставшиеся кумулюсные клетки механически с помощью пипеток для денудации.
- Для ооцитов в стадии телофазы I (TI) или метафазы II (MII) раскройте ZP серией лазерных импульсов рядом с полярным тельцем и удалите первое полярное тельце с помощью микроманипуляторов. Настройте параметры лазера в зависимости от толщины ZP (1–3 импульса; длительность импульса 1,5–2,6 ms; диаметр пятна 16–20 µm). Используйте лазер для удаления любых оставшихся кумулюсных клеток, чтобы минимизировать загрязнение ооцита ДНК соматических клеток.
- Индивидуально перенесите каждый ооцит в 2–3 µL 1× фосфатно-солевого буфера (PBS) в пробирку с низкой адсорбцией объемом 200 µL. Немедленно заморозьте пробирку при −20°C. Для длительного хранения перенесите замороженные ооциты при −80°C.
ПРИМЕЧАНИЕ: После размораживания выполняйте оставшуюся часть протокола непрерывно до завершения первого этапа амплификации. - Для мониторинга возможного загрязнения экзогенной ДНК на протяжении всего протокола включите отрицательный контроль, состоящий из 2 µL 1× PBS без ооцита, во время подготовки библиотеки (начиная с шага 4). Обрабатывайте отрицательный контроль точно так же, как и все образцы ооцитов. На любом этапе протокола в отрицательном контроле не должно обнаруживаться ДНК.
3. Синтез адаптеров
ПРИМЕЧАНИЕ: Подготовьте адаптеры перед началом подготовки библиотек. Храните синтезированные адаптеры при −80°C не более 3 месяцев. Подготовьте аликвоты, чтобы избежать повторных циклов замораживания-оттаивания, и не замораживайте адаптеры повторно после размораживания. Все олигонуклеотидные последовательности, используемые в данном протоколе, перечислены в Таблице 2.
Таблица 2: Олигонуклеотиды и праймеры, используемые в данном протоколе.В таблице перечислены все олигонуклеотиды, использованные для синтеза адаптеров, амплификации библиотек, количественной полимеразной цепной реакции (кПЦР), количественного определения библиотек и оценки обогащения митохондриальной ДНК (мтДНК), вместе с их последовательностями, методами очистки, объемами поставок или рекомендуемыми концентрациями стоковых растворов, а также производителем. Представленная последовательность олигонуклеотида-носителя является примером последовательности, используемой в данном протоколе. Звездочка (*) в последовательностях праймеров обозначает фосфотиоатную связь. Рандомизированные нуклеотиды (N) в адаптере mws55 представляют собой уникальный молекулярный идентификатор (UMI), в то время как Y обозначает вырожденное пиримидиновое основание (C или T). Если не указано иное, олигонуклеотиды были синтезированы с использованием стандартной очистки методом обессоливания. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
- Подготовьте аликвоту 96% этанола (EtOH) и храните ее при −20°C для последующих этапов очистки. Приготовьте свежий 80% раствор EtOH непосредственно перед использованием.
- Смешайте по 20,5 µL олигонуклеотидов mws51_short (100 µM) и mws55 (100 µM) в пробирке с низким уровнем связывания объемом 200 µL, чтобы получить общий объем 41 µL (2 000 пмоль каждого олигонуклеотида).
- Инкубируйте смесь олигонуклеотидов при 95°C в течение 5 мин в термоциклере с температурой крышки 110°C. Запустите таймер после достижения образцом температуры 95°C, выключите термоциклер через 5 мин и оставьте пробирки внутри прибора на 1 ч для медленного охлаждения до комнатной температуры (RT) и отжига («отжженный адаптер»).
- Подготовьте основную смесь для достройки (Extension Master Mix), объединив 1× буфер NEB Buffer 2 (5,6 µL стокового раствора 10×), дезоксинуклеотидтрифосфаты (dNTPs) в концентрации 3,5 mM (5,6 µL стокового раствора 10 mM), 11,5 U фрагмента Кленова (2,3 µL стокового раствора 5 U/µL) и 2,5 µL воды для молекулярной биологии до конечного объема 16 µL.
- Возьмите 1 µL отжженного адаптера, приготовленного на этапе 3.3, разведите его 1:20 в буфере TElow, пометьте аликвоту как «отжженный» и храните при 4°C для электрофореза в агарозном геле.
- Добавьте 16 µL основной смеси для достройки к оставшимся 40 µL отжженных олигонуклеотидов и тщательно перемешайте.
- Инкубируйте реакционную смесь при 37°C в течение 1 ч с температурой крышки термоциклера 47°C.
- Очистите достроенные олигонуклеотиды путем осаждения этанолом. Добавьте 28 µL ацетата аммония (NH4OAc) к 56 µL реакционной смеси и тщательно перемешайте.
- Перенесите всю реакционную смесь в пробирку с низким уровнем связывания объемом 1,5 mL и добавьте 168 µL ледяного 96% EtOH.
- Несколько раз переверните пробирку и инкубируйте при −20°C в течение 30 мин для осаждения ДНК.
- Приготовьте 1 mL свежего 80% EtOH и охладите его до −20°C. Предварительно охладите центрифугу до 4°C.
- Центрифугируйте при 14 000 × g в течение 30 мин.
- Осторожно удалите супернатант, не задевая осадок. Добавьте 1 mL ледяного 80% EtOH, не перемешивая и не переворачивая пробирку.
- Центрифугируйте при 14 000 × g в течение 5 мин.
- Удалите весь остаточный EtOH и высушите осадок ДНК на воздухе в течение 10–15 мин, пока не исчезнет видимая жидкость и осадок не станет прозрачным. Не пересушивайте олигонуклеотиды.
- Ресуспендируйте осадок в 41 µL воды для молекулярной биологии.
- Возьмите 1 µL, разведите 1:20 в буфере TElow, пометьте аликвоту как «достроенный» и храните при 4°C.
- Подготовьте основную смесь для рестрикции (Restriction Master Mix), объединив 47 µL воды для молекулярной биологии, 1× буфер CutSmart Buffer (10 µL стокового раствора 10×) и 15 U HpyCH4III (3 µL стокового раствора 5 U/µL) до конечного объема 60 µL.
- Добавьте 60 µL основной смеси для рестрикции к 40 µL очищенных олигонуклеотидов и тщательно перемешайте.
- Инкубируйте реакционную смесь при 37°C в течение 16 ч с температурой крышки термоциклера 47°C.
- Приготовьте 6,5 mL свежего 80% EtOH и охладите его до −20°C. Предварительно охладите центрифугу до 4°C.
- Перенесите рестригированные адаптеры в пробирку с низким уровнем связывания объемом 1,5 mL и добавьте 900 µL воды для молекулярной биологии.
- Добавьте 500 µL NH4OAc и тщательно перемешайте.
- Разделите раствор на шесть аликвот по 250 µL в пробирках с низким уровнем связывания объемом 1,5 mL. В каждую пробирку добавьте 500 µL ледяного 96% EtOH.
- Несколько раз переверните пробирки и инкубируйте при −20°C в течение 30 мин для осаждения ДНК.
- Центрифугируйте при 14 000 × g в течение 30 мин. Осторожно удалите супернатант, не задевая осадок. Добавьте в каждую пробирку 1 mL ледяного 80% EtOH, не перемешивая и не переворачивая. Центрифугируйте при 14 000 × g в течение 5 мин.
- Удалите весь остаточный EtOH и высушите осадки адаптеров на воздухе.
- Ресуспендируйте каждый осадок в 6,7 µL буфера Tris-NaCl и объедините все шесть суспензий, чтобы получить конечный объем 41 µL. Возьмите 1 µL, разведите 1:10 в буфере TElow, пометьте аликвоту как «разрезанный» и храните при 4°C.
- Подготовьте аликвоты стокового раствора адаптера и храните их при −80°C. Измерьте концентрацию адаптера и определите соотношения абсорбции A260/280 и A260/230 аликвоты «разрезанный» с помощью спектрофотометра. Ожидаемая концентрация адаптера составляет 30–50 µM, при этом соотношение A260/280 должно быть >1,7, а A260/230 — >1,9.
- Проведите электрофорез аликвот «отжженный», «достроенный» и «разрезанный» в 2% агарозном геле при 125 V в течение 45 мин, чтобы подтвердить формирование адаптера и полноту рестрикции (Рисунок 1).
ПРИМЕЧАНИЕ: Аликвота «отжженный» должна содержать две полосы, соответствующие отжженной и неотжженной фракциям. Ожидается, что отжженный адаптер будет мигрировать примерно на уровне 90 bp; он состоит из двухцепочечного участка длиной 13 bp с одноцепочечным навесом длиной 68 nt, в то время как неотжженные олигонуклеотиды мигрируют примерно на уровне 60 bp. После достройки адаптер состоит из двухцепочечного участка длиной 37 bp с Y-образным навесом длиной 44 nt и должен мигрировать примерно на уровне 110 bp. После рестрикции из адаптера удаляется фрагмент длиной 8 bp. Должны быть видны три полосы: основная полоса примерно на уровне 100 bp (конечный адаптер) и две слабые полосы примерно на уровне 60 bp (оставшиеся неотжженные олигонуклеотиды) и 8 bp (фрагмент рестрикции).
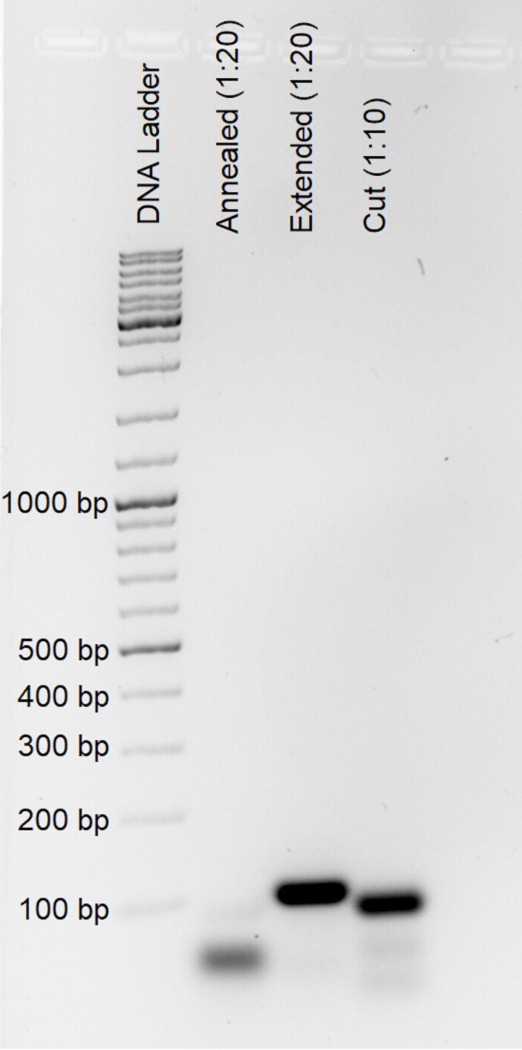
Рисунок 1. Репрезентативный анализ размера фрагментов промежуточных продуктов и конечных адаптеров для дуплексного секвенирования. Аликоты, отобранные в процессе синтеза адаптеров после отжига олигонуклеотидов («annealed», разведены 1:20), достройки цепей («extended», разведены 1:20) и рестрикции ферментом HpyCH4III («cut», разведены 1:10), были проанализированы с помощью электрофореза в 2% агарозном геле для подтверждения правильного формирования адаптеров для дуплексного секвенирования. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
4. Лизис одиночного ооцита
- Приготовьте буфер OLB с добавлением термолабильной протеиназы K (OLB+), добавив 1 µL термолабильной протеиназы K (0.120 U/µL) к 99 µL OLB, чтобы получить конечную концентрацию протеиназы K 0.0012 U/µL.
- Разморозьте ооциты при RT. Немедленно добавьте 4 µL OLB+ к каждому ооциту. Несколько раз промойте стенки пробирки лизирующим буфером, чтобы обеспечить полный перенос ооцита в буфер и предотвратить прилипание образца к стенке пробирки.
- Тщательно перемешайте образец, кратковременно центрифугируйте для осаждения содержимого на дно пробирки и инкубируйте при 37°C в течение 16 ч в термоциклере при температуре крышки 47°C.
ПРИМЕЧАНИЕ: Перед фрагментацией отдельный анализ лизиса ооцитов не проводится. Инкубации в течение 16 ч в указанных условиях лизиса обычно достаточно для полного лизиса одного ооцита. Тем не менее, количество выделенной ДНК может варьироваться из-за потерь образца при манипуляциях и различий в числе копий mtDNA в разных ооцитах. - Инактивируйте термолабильную протеиназу K, инкубируя образцы при 55°C в течение 15 мин в термоциклере при температуре крышки 75°C.
ПРИМЕЧАНИЕ: Завершите последующий рабочий процесс без перерывов после лизиса и инактивации протеиназы K, если в следующем этапе протокола прямо не указана точка остановки.
5. Расщепление экзонуклеазой V
- Перед началом работы дайте образцам уравновеситься при комнатной температуре.
- Приготовьте мастер-микс экзонуклеазы V, смешав 4 µL 25 мM хлорида магния (MgCl₂), 1 µL 10 мM Tris-HCl, 1 µL 10 мM аденозинтрифосфата (ATP) и 1 µL экзонуклеазы V (сток 10 U/µL), чтобы получить конечный объем 7 µL.
- Приготовьте рабочий раствор рибонуклеазы A (RNase A) с концентрацией 1 mg/mL, разбавив 1 µL стокового раствора RNase A (10 mg/mL) в 99 µL воды для молекулярно-биологических исследований. Добавьте примерно 0,1 µL разведенного раствора RNase A в каждый образец лизированных ооцитов.
ПРИМЕЧАНИЕ: Для этого этапа используйте подходящий дозатор. При одновременной обработке нескольких образцов можно использовать подходящий многоканальный дозатор, при условии соблюдения мер предосторожности для предотвращения перекрестного загрязнения образцов. Поскольку точность дозирования при таких малых объемах с многоканальным дозатором может снизиться, тщательно проверьте все каналы. В качестве альтернативы, для переноса примерно 0,1 µL достаточно кратковременно погрузить наконечник дозатора в разведенный раствор RNase A. Незначительные отклонения от этого объема не влияют на эффективность протокола. Заранее проверьте приблизительный переносимый объем с помощью одноканального дозатора. - Добавьте по 7 µL мастер-микса экзонуклеазы V в каждый образец лизированных ооцитов и тщательно перемешайте. Инкубируйте образцы при 37°C в течение 1 ч в термоциклере с температурой крышки 47°C.
- Добавьте по 38 µL буфера TE в каждый образец, чтобы получить конечный объем реакции примерно 51 µL. Термически инактивируйте ферменты, инкубируя образцы при 70°C в течение 30 мин в термоциклере с температурой крышки 75°C.
- Немедленно переходите к подготовке библиотек.
6. Фрагментация
- Разбейте ДНК до среднего размера фрагмента примерно 550 пар оснований (bp) методом соникации.
ПРИМЕЧАНИЕ: В данном протоколе описывается фрагментация ДНК с использованием прибора для фокусированной ультрасоникации Covaris M220, далее именуемого соникатором; однако могут быть использованы и эквивалентные системы. Поскольку после лизиса образцы содержат клеточный дебрис в дополнение к ДНК, оптимизируйте условия фрагментации для конкретного прибора и типа образца, чтобы получить относительно узкое распределение размеров фрагментов с центром вокруг целевого размера фрагмента. - Перенесите весь объем образца (примерно 51 µL) в пробирку для фокусированной ультрасоникации объемом 50 µL.
- Проведите соникацию ДНК в течение 70 s, используя коэффициент заполнения (Duty Factor) 10%, пиковую мощность излучения (Peak Incident Power) 75 W и 200 циклов в импульсе (Cycles per Burst) при 20°C.
- Немедленно перенесите каждый фрагментированный образец (примерно 50 µL) из пробирки для соникации в пробирку с низким уровнем связывания объемом 200 µL, так как пробирки для соникации не обладают свойством низкого связывания. Для этой цели можно повторно использовать исходную пробирку для сбора ооцитов. Проверьте крышку пробирки для соникации на наличие остатков жидкости и соберите весь оставшийся образец для максимального выхода.
- Немедленно переходите к этапу восстановления концов и A-тейлинга.
7. Достраивание концов/А-тейлинг
- Приготовьте мастер-микс для восстановления концов и A-тейлинга, содержащий 7 µL буфера для реакции подготовки концов и 3 µL смеси ферментов для подготовки концов.
- Добавьте по 10 µL мастер-микса для восстановления концов/A-тейлинга в каждый образец, чтобы получить конечный объем реакции 60 µL. Тщательно перемешайте, pipetting (всасывая и вытесняя жидкость) 10 раз.
- Инкубируйте образцы при 20°C в течение 30 мин с выключенным подогревом крышки термоциклера, затем инкубируйте при 65°C в течение 30 мин при температуре крышки 75°C.
- Немедленно переходите к лигированию адаптеров.
8. Лигирование адаптеров
- Приготовьте основную смесь для лигирования, содержащую 30 µL смеси для лигирования и 1 µL усилителя лигирования.
- Разморозьте одну аликвоту синтезированного адаптера и разведите ее в буфере Tris-NaCl в соотношении 1:4000.
- Добавьте 1.5 µL разведенного адаптера в каждый образец ДНК с восстановленными концами и А-хвостами. Добавьте 31 µL основной смеси для лигирования и тщательно перемешайте.
- Инкубируйте образцы при 20°C в течение 15 мин. Добавьте 1 µL разведенного адаптера в каждый образец, чтобы конечный объем реакции составил 93.5 µL. Тщательно перемешайте и инкубируйте при 4°C в течение 16 ч.
- Немедленно переходите к очистке.
9. Очистка ДНК с лигированными адаптерами
- Доведите магнитные частицы и буфер TElow до комнатной температуры (RT), выдержав их не менее 30 мин. В течение этого времени приготовьте свежий 80% EtOH. Приготовьте раствор олигонуклеотида-носителя, добавив 1 µL олигонуклеотида-носителя (последовательность которого не представлена в геноме человека; см. Таблицу 2) к 99 µL буфера TElow для получения конечной концентрации 1 nM.
- Перенесите 74,8 µL магнитных частиц, что соответствует соотношению частиц к образцу 0,8×, в пробирку с низкой адсорбцией объемом 1,5 mL. Добавьте весь объем (93,5 µL) ДНК с лигированными адаптерами и тщательно перемешайте.
- Инкубируйте смесь частиц и образца при RT в течение 15 мин. Через 7,5 мин осторожно перемешайте суспензию и коротко центрифугируйте пробирку.
- Коротко центрифугируйте пробирку, поместите ее на магнитную стойку и инкубируйте в течение 5 мин для полного осаждения частиц. Осторожно удалите и слейте прозрачный супернатант, затем немедленно закройте пробирку.
- Добавьте 400 µL 80% EtOH, инкубируйте в течение 30 с и удалите EtOH. Добавьте 200 µL 80% EtOH, инкубируйте в течение 30 с и удалите EtOH.
- Снимите пробирку с магнитной стойки и коротко центрифугируйте ее. Верните пробирку на магнитную стойку, удалите остатки EtOH и высушите частицы на воздухе в течение не более 5 мин.
- Добавьте 50 µL буфера TElow, дополненного олигонуклеотидами-носителями. Снимите пробирку с магнитной стойки и тщательно ресуспендируйте частицы путем пипетирования.
- Инкубируйте суспензию при RT в течение 5 мин, периодически перемешивая. Коротко центрифугируйте пробирку, верните ее на магнитную стойку и инкубируйте еще 5 мин.
- В течение последних 5 мин первого магнитного разделения подготовьте новую пробирку с низкой адсорбцией объемом 1,5 mL, содержащую 40 µL магнитных частиц. Перенесите 50 µL элюата в подготовленную пробирку для проведения второй очистки при соотношении частиц к образцу 0,8×.
- Тщательно перемешайте и инкубируйте при RT в течение 15 мин. Через 7,5 мин осторожно перемешайте суспензию и коротко центрифугируйте пробирку.
- Поместите пробирку на магнитную стойку и инкубируйте в течение 5 мин для полного осаждения частиц. Осторожно удалите и слейте прозрачный супернатант, затем немедленно закройте пробирку.
- Добавьте 400 µL 80% EtOH, инкубируйте в течение 30 с и удалите EtOH. Добавьте 200 µL 80% EtOH, инкубируйте в течение 30 с и удалите EtOH.
- Снимите пробирку с магнитной стойки и коротко центрифугируйте ее. Верните пробирку на магнитную стойку, удалите остатки EtOH и высушите частицы на воздухе в течение не более 5 мин.
- Добавьте по 15,5 µL Tris-HCl в каждый образец. Снимите пробирку с магнитной стойки и тщательно ресуспендируйте частицы путем пипетирования.
- Инкубируйте суспензию при RT в течение 5 мин, периодически перемешивая. Коротко центрифугируйте пробирку, верните ее на магнитную стойку и инкубируйте еще 5 мин.
- Перенесите 15 µL элюата в новую пробирку с низкой адсорбцией объемом 200 µL. Отберите 1 µL элюата и разведите его 1:10 в Tris-HCl для проведения количественной ПЦР (кПЦР) в аттомольном диапазоне и анализа кПЦР по обогащению митохондриальной ДНК (мтДНК).
10. Оценка количества аттомолей
ПРИМЕЧАНИЕ: Определите приблизительное количество ДНК с лигированными адаптерами, чтобы скорректировать количество вводимой ДНК и число циклов в последующих ПЦР для амплификации и индексирования. Поскольку количество образца ограничено, прямые измерения концентрации могут быть недостоверны; поэтому оцените количество ДНК с помощью кПЦР. Проанализируйте продукты амплификации методом электрофореза в агарозном геле, чтобы оценить распределение фрагментов по размеру и обнаружить остаточные димеры адаптеров. Значения Cq могут варьироваться в зависимости от используемых реагентов и прибора для ПЦР в реальном времени. Корректировка значений Cq на основе обнаружения димеров адаптеров, а также объемов вводимой ДНК и количества циклов ПЦР на последующих этапах основана преимущественно на эмпирических наблюдениях и может потребовать оптимизации для каждой отдельной подготовки библиотеки.
- Приготовьте мастер-микс для attomole qPCR, содержащий 5 µL 2× KAPA HiFi HotStart Reaction Mix (далее именуемый как 2× высокоточная PCR-смесь), 1 µL универсального ПЦР-праймера Dual-NEBNext Universal PCR Primer для Illumina (10 µM; далее именуемый как универсальный праймер для библиотек), 1 µL праймера mws20 (10 µM), 0.5 µL 20× EvaGreen и 0.5 µL воды для молекулярно-биологических целей на одну реакцию.
- Добавьте по 8 µL мастер-микса в каждую соответствующую лунку 96-луночного планшета, совместимого с qPCR. Добавьте 2 µL образца, разведенного 1:10, чтобы получить конечный объем реакции 10 µL.
- Герметично закройте планшет и кратко центрифугируйте его перед установкой в прибор для ПЦР в реальном времени.
- Проведите qPCR, используя следующие условия термоциклирования: 45 s при 98°C, затем 45 циклов: 15 s при 98°C, 30 s при 65°C и 45 s при 72°C.
- Определите цикл квантификации (Cq), установив порог флуоресценции на уровне 1 000 относительных единиц флуоресценции (RFU).
ПРИМЕЧАНИЕ: Выберите порог флуоресценции, совместимый с прибором для ПЦР в реальном времени, и используйте один и тот же порог во всех экспериментах для обеспечения возможности сравнения значений Cq. - Разделите продукты амплификации qPCR в 1,5% агарозном геле при 125 V в течение 40 min.
- Осмотрите гель на наличие остаточных димеров адаптеров. Димеры адаптеров мигрируют примерно на уровне 130 bp (Рисунок 2).
- Если димеры адаптеров видны, скорректируйте значение Cq, используя соответствующий коэффициент коррекции attomole Cq (ACF), приведенный на Рисунке 2. Выберите ACF в соответствии с интенсивностью полосы димеров адаптеров, наблюдаемой в агарозном геле, используя репрезентативные примеры на Рисунке 2 в качестве ориентира. Оптимальным является скорректированное по ACF значение attomole Cq в диапазоне 22–26; однако значения <29 обычно считаются приемлемыми.
ПРИМЕЧАНИЕ: Вместо коррекции значения Cq при необходимости может быть проведена дополнительная очистка; однако это может привести к существенной потере библиотеки. Образцы с выраженными полосами димеров адаптеров обычно характеризуются высокими значениями attomole qPCR Cq, что указывает на низкое содержание исходной ДНК. Образцы со значениями Cq ≥29 обычно дают большие размеры семейств и низкую глубину секвенирования митохондриальной ДНК (<100×), поэтому их можно исключить из секвенирования. Поскольку значения Cq зависят от прибора для ПЦР в реальном времени и условий анализа, при внедрении данного протокола установите специфические для вашей лаборатории пороговые значения.
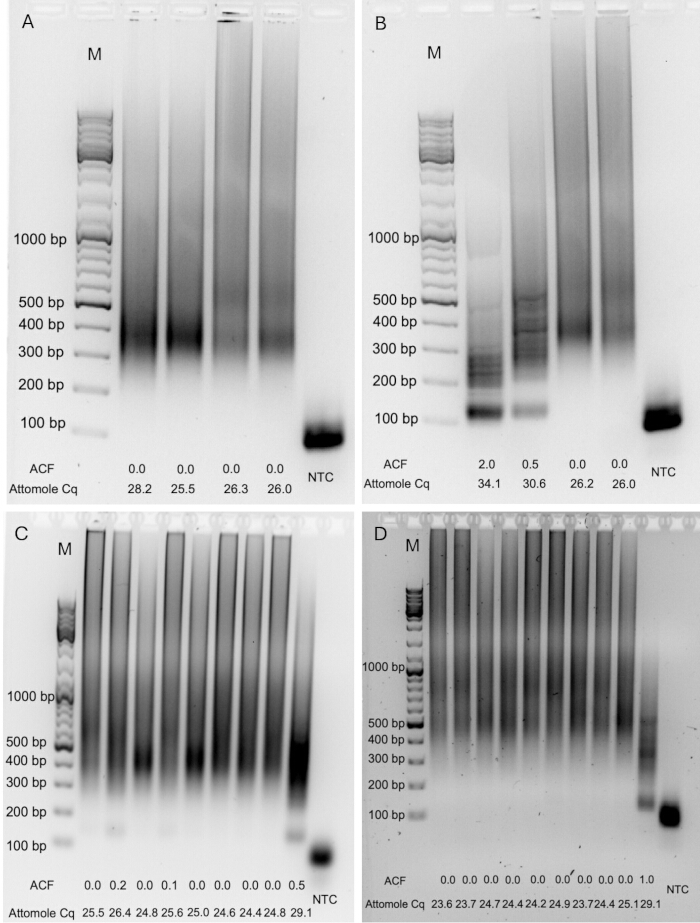
Рисунок 2. Репрезентативные продукты количественной ПЦР (кПЦР) аттомольного анализа, использованные для оценки количества исходного материала библиотеки и идентификации димеров адаптеров/праймеров. Продукты амплификации аттомольной кПЦР анализировали методом электрофореза в 1,5% агарозном геле для оценки распределения фрагментов по размеру и обнаружения остаточных димеров адаптеров/праймеров. (A–D) Репрезентативные примеры библиотек с различным количеством лигированных адаптеров ДНК и разным уровнем димеров адаптеров/праймеров. Для каждого образца указаны корректирующий фактор аттомольного анализа (ACF) и соответствующий нескорректированный цикл квантификации (Cq). M — маркер размеров ДНК; NTC — контроль без матрицы. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
11. Оценка степени обогащения митохондриальной ДНК (опционально)
ПРИМЕЧАНИЕ: Оцените обогащение митохондриальной ДНК (mtDNA) с помощью кПЦР, используя праймеры к митохондриальному гену ND6 и ядерным Alu-элементам. Рассчитайте разницу значений Cq между ядерной и митохондриальной мишенями, чтобы оценить степень обогащения mtDNA. Используйте абсолютное значение Cq митохондриальной мишени для оценки количества mtDNA в образце. Значения Cq могут варьироваться в зависимости от используемых реагентов, расходных материалов и прибора для ПЦР в реальном времени. Скорректируйте последовательности праймеров для других видов. Специфические праймеры для мышей и макак указаны в предыдущих публикациях12,13. Данный этап является необязательным и позволяет получить приблизительную оценку обогащения mtDNA перед секвенированием.
- Подготовьте отдельные мастер-миксы для митохондриальных и ядерных мишеней. Для каждой реакции смешайте 5 µL 2× PowerUp SYBR Green Mix, по 0,4 µL каждого праймера из соответствующей пары праймеров (10 µM каждый) и 2,1 µL воды для молекулярно-биологических целей.
- Добавьте по 8 µL соответствующего мастер-микса в каждую назначенную лунку 96-луночного планшета, совместимого с qPCR. Добавьте 2 µL образца, разведенного в соотношении 1:10, чтобы получить конечный объем реакции 10 µL.
- Закройте планшет герметичной пленкой и кратковременно центрифугируйте перед установкой в прибор для ПЦР в реальном времени.
- Проведите qPCR, используя следующие условия термоциклирования: 2 мин при 95°C, затем 45 циклов: 15 с при 95°C, 20 с при 56°C и 30 с при 72°C.
- Определите значение Cq, установив порог флуоресценции на уровне 100 RFU.
ПРИМЕЧАНИЕ: Выберите порог флуоресценции, совместимый с прибором для ПЦР в реальном времени, и используйте один и тот же порог во всех экспериментах для возможности сравнения значений Cq. После секвенирования сопоставьте значения Cq с эффективностью обогащения, полученной на основе данных секвенирования, и используйте эти значения в качестве ориентиров для последующей подготовки библиотек. - Рассчитайте ΔCq, связанный с обогащением, вычтя Cq ядерной мишени из Cq митохондриальной мишени (CqmtDNA − CqnDNA). После получения первичных данных секвенирования постройте лабораторную стандартную кривую для оценки доли прочтений секвенирования, полученных из mtDNA.
ПРИМЕЧАНИЕ: Если данные секвенирования еще недоступны, для грубой оценки ожидаемого процента прочтений секвенирования, происходящих из mtDNA, можно использовать Уравнение 1, основываясь на примере стандартной кривой, построенной по семи библиотекам ооцитов (ΔCq = −0,8, 16,83%; ΔCq = −2,1, 33,62%; ΔCq = −3,0, 45,57%; ΔCq = −3,9, 60,34%; ΔCq = −5,0, 77,98%; ΔCq = −6,2, 89,25%; ΔCq = −8,4, 95,09%). Для обеспечения эффективного удаления ядерной ДНК следует достичь значения ΔCq <−1. Более низкая эффективность обогащения может быть компенсирована выделением дополнительных прочтений секвенирования для достижения достаточной глубины секвенирования mtDNA; однако это может увеличить загрязнение сегментами ядерной митохондриальной ДНК (NUMT). Поскольку зависимость между ΔCq и содержанием mtDNA зависит от реагентов, расходных материалов, приборов и условий эксперимента, Уравнение 1 следует рассматривать как пример калибровки, и по возможности необходимо устанавливать стандартные кривые для конкретной лаборатории.
Оценочное содержание mtDNA (%) = −11,006 × ΔCq + 13,776 (1)
12. Амплификация библиотеки
ПРИМЕЧАНИЕ: Проведите первую амплификацию в два последовательных этапа ПЦР. Выполните первую ПЦР с использованием одного праймера для обеспечения линейной амплификации. Затем добавьте второй праймер для обеспечения экспоненциальной амплификации во время второй ПЦР.
- Определите количество исходной ДНК для первой ПЦР-амплификации, используя результаты аттомольной кПЦР.
- Для библиотек из одного ооцита используйте образцы, значение Cq которых при аттомольной кПЦР обычно превышает 22. Если образец имеет более низкое значение Cq, разведите его до значения Cq примерно 22 в соответствии с Таблицей 3. Библиотеки со значениями Cq ≥29 обычно характеризуются большим размером семейств и малой глубиной секвенирования мтДНК, поэтому они не рекомендуются для дальнейшей подготовки библиотек или секвенирования.
- Приготовьте мастер-микс для амплификации, содержащий 20 µL 2× смеси для высокоточной ПЦР и 4 µL праймера mws20 (10 µM) на одну реакцию.
- Добавьте 24 µL мастер-микса для амплификации к 14 µL разведенного образца.
- Проведите линейную ПЦР-амплификацию, используя следующие условия термоциклирования: 45 s при 98°C, затем 12 циклов по 15 s при 98°C, 30 s при 60°C и 45 s при 72°C, с последующей выдержкой 2 min при 72°C.
- Добавьте 4 µL универсального библиотечного праймера (10 µM) и тщательно перемешайте.
- Проведите экспоненциальную ПЦР-амплификацию, используя следующие условия термоциклирования: 45 s при 98°C, затем 9 циклов по 15 s при 98°C, 30 s при 65°C и 45 s при 72°C, с последующей достройкой в течение 2 min при 72°C.
ПРИМЕЧАНИЕ: После завершения первой амплификации образцы можно хранить при 4°C и возобновить протокол позже при необходимости. Выполняйте все предыдущие этапы, от лизиса ооцитов до первой амплификации, без перерывов. - Добавьте 10 µL воды для молекулярно-биологических исследований в каждый образец.
- Очистите амплифицированную ДНК, используя 40 µL магнитных частиц (0,8× от объема образца), следуя процедуре второй очистки на магнитных частицах, описанной в шагах 9.9–9.15. Промойте частицы дважды 200 µL 80% EtOH, элюируйте ДНК в 15,5 µL Tris-HCl и перенесите 15 µL элюата в новую пробирку объемом 200 µL с низкой адсорбцией.
ПРИМЕЧАНИЕ: Это подходящая точка остановки. Храните очищенную ДНК при 4°C или немедленно переходите к индексированию.
Таблица 3: Коэффициенты разведения и соответствующие поправочные коэффициенты цикла квантификации (Cq) количественной полимеразной цепной реакции (кПЦР), используемые для стандартизации количества вводимой ДНК при первой амплификации библиотеки методом ПЦР. Образцы, значения Cq кПЦР которых в аттомолях были ниже целевого значения, разбавляли водой для молекулярно-биологических исследований перед первой амплификационной ПЦР. Скорректированное значение Cq получали путем добавления соответствующего поправочного коэффициента разведения к экспериментально измеренному значению Cq; затем оно использовалось для определения количества циклов индексирующей ПЦР и целевой глубины секвенирования (Таблица 4). Объемы образца и воды обеспечивают конечный объем вводимого материала 14 µL для первой амплификационной ПЦР. Звездочка (*) указывает на то, что указанный поправочный коэффициент разведения следует добавить к экспериментально измеренному значению Cq аттомольной кПЦР для получения скорректированного значения Cq. Поправочные коэффициенты были определены эмпирически для данного рабочего процесса. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
13. Индексирование
- Определите количество циклов индексирующей ПЦР, используя значение Cq количественной ПЦР (qPCR) в аттомолях с поправкой на димеры и разбавление согласно Таблице 4.
- Для каждого образца приготовьте мастер-микс для индексирования, содержащий 25 µL 2× высокоточной смеси для ПЦР и 10 µL 10 µM пары уникальных двойных индексирующих праймеров (Unique Dual Index Primer Pair).
- Добавьте 35 µL мастер-микса для индексирования к 15 µL каждого амплифицированного образца.
- Проведите индексирующую ПЦР, используя следующие условия термоциклирования: 45 s при 98°C, затем соответствующее количество циклов, состоящих из 15 s при 98°C, 30 s при 65°C и 45 s при 72°C, с последующей финальной элонгацией при 72°C в течение 2 min.
- Очистите индексированные библиотеки, используя 40 µL магнитных частиц (0.8× объема образца). Дважды промойте частицы 80% EtOH и элюируйте ДНК в 21 µL буфера TElow.
- Перенесите элюат в пробирку с низкой сорбцией ДНК.
- Измерьте концентрацию ДНК с помощью набора Qubit High Sensitivity DNA Assay или эквивалентного флуорометрического метода анализа.
- Храните библиотеки при 4°C перед секвенированием или при −80°C для длительного хранения.
ПРИМЕЧАНИЕ: На этом этапе протокол можно безопасно приостановить.
Таблица 4: Количество циклов индексирующей полимеразной цепной реакции (ПЦР) и целевая глубина секвенирования, определенные на основе скорректированного цикла квантификации (Cq) количественной ПЦР (кПЦР) в аттомолях. Скорректированное значение Cq включает в себя экспериментально измеренный Cq кПЦР в аттомолях, а также любой соответствующий коэффициент коррекции димеров адаптеров (Рисунок 2) и коэффициент коррекции разведения (Таблица 3). Скорректированное значение Cq использовалось для определения как количества циклов индексирующей ПЦР, так и рекомендуемого количества парно-концевых прочтений секвенирования, выделенных для каждой библиотеки при объединении (пулировании). Распределение целевых прочтений секвенирования служит первоначальным руководством и может потребовать оптимизации в конкретной лаборатории в зависимости от прибора для ПЦР в реальном времени, платформы секвенирования, стратегии мультиплексирования и требований эксперимента. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
14. Контроль качества
- Оцените качество библиотеки, распределение фрагментов по размеру и наличие остаточных адаптеров или димеров праймеров с помощью Bioanalyzer, TapeStation или эквивалентного прибора для анализа фрагментов нуклеиновых кислот. Размер фрагментов должен составлять примерно от 300 до 1 000 bp. Небольшие остаточные пики (<5% интенсивности флуоресценции образца [RFU] на трейсе Bioanalyzer), как правило, считались допустимыми (Рисунок 3A–D). Остаточные адаптеры или димеры праймеров проявлялись в виде отчетливых пиков примерно при 70–150 bp (Рисунок 3E–H). Финальная концентрация библиотеки должна быть не менее 5 ng/µL. Если какой-либо из этих критериев качества не соблюден, обратитесь к Дополнительному файлу 1 (Руководство по устранению неполадок).
- (Опционально) Если обнаружены димеры адаптеров или праймеров (Рисунок 3E–H), доведите объем библиотеки до 50 µL водой для молекулярно-биологических исследований, добавьте 40 µL магнитных частиц (0,8× объема образца) и проведите дополнительную очистку. Дважды промойте частицы 80% EtOH и элюируйте очищенную библиотеку в 21,5 µL буфера TElow.
- (Опционально) Повторите анализ контроля качества (Шаг 14.1), чтобы подтвердить полное удаление димеров адаптеров и праймеров.
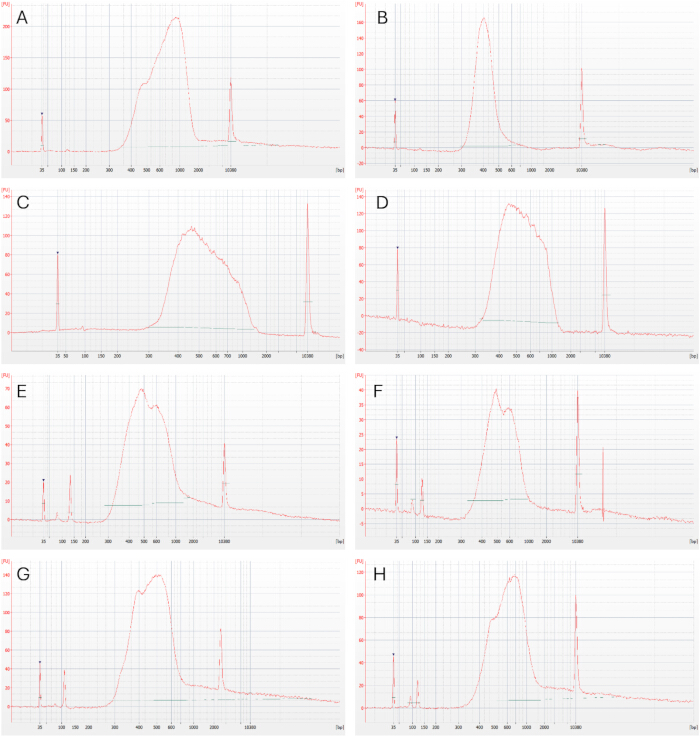
Рисунок 3. Репрезентативный анализ фрагментов индексированных библиотек для секвенирования. Репрезентативные электрофореграммы, полученные с помощью анализа фрагментов на Bioanalyzer, демонстрирующие качество библиотек после ПЦР-индексирования. (A–D) Библиотеки с ожидаемым распределением размеров фрагментов (приблизительно 300-1000 bp) и отсутствием детектируемых димеров адаптеров/праймеров, пригодные для секвенирования без дополнительной очистки. (E–H) Библиотеки, содержащие остаточные димеры адаптеров и/или праймеров, требующие дополнительной очистки магнитными частицами перед секвенированием. Пики примерно на 35 bp и 10 380 bp соответствуют нижнему и верхнему внутренним маркерам соответственно. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
15. Пулирование и секвенирование
- Измерьте концентрацию каждой индексированной библиотеки с помощью количественного анализа библиотек на основе qPCR, совместимого с библиотеками, подготовленными с помощью Illumina, например, с использованием набора Collibri Library Quantification Kit, согласно протоколу производителя. Разведите каждую библиотеку в соотношении 1:100 000 в прилагаемом буфере для разведения библиотек и проанализируйте каждый образец как минимум в двух повторностях; рекомендуются измерения в трех повторностях. Проанализируйте стандарты в трех повторностях.
- Рассчитайте среднее значение цикла квантификации (Cq) для каждого образца и стандарта. Постройте калибровочную кривую на основе средних значений Cq стандартов и рассчитайте концентрацию каждой библиотеки в соответствии с инструкциями производителя.
- Объедините библиотеки (пулинг) в соответствии с планируемым количеством парно-концевых чтений, определенным на основе скорректированного по димерам адаптеров и разведению значения аттомоль qPCR Cq, полученного на шаге 10, и распределением, указанным в Таблице 4.
ПРИМЕЧАНИЕ: Коэффициент объединения зависит от скорректированного значения Cq каждой библиотеки ооцитов и соответствующего целевого количества парно-концевых чтений. Значения в Таблице 4 являются приблизительными и могут варьироваться в зависимости от приборов для ПЦР в реальном времени. Установите специфические для вашей лаборатории значения для достижения оптимальных результатов. - Рассчитайте относительную долю объединения для каждой библиотеки, разделив целевое количество парно-концевых чтений этой библиотеки на сумму целевых чтений, назначенных всем библиотекам. Определите необходимое количество каждой библиотеки, умножив эту долю на общее молярное количество конечного пула, затем рассчитайте соответствующий объем библиотеки на основе ее измеренной молярной концентрации. Смешайте рассчитанные объемы для создания конечного пула.
- Секвенируйте объединенные библиотеки с использованием платформы секвенирования Illumina или другой платформы, совместимой с последовательностями адаптеров Illumina. Используйте парно-концевую конфигурацию с минимальной длиной чтения 2 × 150 bp. Рекомендуются более длинные чтения, такие как 2 × 250 или 2 × 300 bp, так как они улучшают возможность идентификации и фильтрации чтений, происходящих из более коротких ядерных сегментов митохондриальной ДНК (NUMTs).
- Секвенируйте объединенные библиотеки, например, на платформе Illumina NovaSeq 6000, используя двухканальную химию секвенирования путем синтеза с набором реагентов SP Reagent Kit v1.5 (500 циклов) и парно-концевой конфигурацией 2 × 250 bp, включая 5% добавки PhiX. Загрузите библиотеку и выполните секвенирование в соответствии с инструкциями производителя. Типичные показатели эффективности секвенирования должны составлять ≥75% оснований с качеством ≥Q30 и ≥60% кластеров, прошедших фильтрацию.
16. Биоинформационный анализ
ПРИМЕЧАНИЕ: Следующий рабочий процесс описывает анализ данных в Galaxy с использованием инструментов анализа Du Novo8,14,15. Анализ также может быть выполнен с использованием локальной установки Du Novo или другого программного обеспечения, разработанного для данных дуплексного секвенирования.
- Загрузите демультиплексированные парно-концевые FASTQ-файлы, полученные с помощью BCL Convert или аналогичного инструмента демультиплексирования, в локальную установку Galaxy или общедоступный экземпляр Galaxy14.
- Оцените качество прочтений секвенирования с помощью FastQC (версия Galaxy 0.72+galaxy1). Проанализируйте как минимум модули Per Base Sequence Quality, Per Sequence GC Content и Adapter Content.
- Сформируйте одноцепочечные консенсусные последовательности (SSCS) и DCS из демультиплексированных парно-концевых FASTQ-файлов с помощью конвейера Du Novo (версия Galaxy 3.0.2). Используйте минимальный размер семейства в три прочтения для формирования SSCS и определяйте консенсусный нуклеотид, если он присутствует как минимум в 70% прочтений15. Включите коррекцию ошибок штрихкодов с допустимым количеством несовпадений до трех. Подробные инструкции по использованию конвейера см. в руководстве Du Novo от Galaxy Training Network16.
- Используйте Sequence Content Trimmer (версия Galaxy 0.2.3) для удаления оснований, представленных символами «NRYSWKMBDHV», и отбросьте прочтения короче 10 bp.
- Обрежьте первые 10 нуклеотидов с 5′-конца каждого DCS с помощью FASTQ Trimmer (версия Galaxy 1.1.5), чтобы уменьшить смещение, связанное с восстановлением концов. Выровняйте обрезанные прочтения DCS по референсному геному человека, такому как GRCh38.p14, содержащему пересмотренную кембриджскую референсную последовательность (rCRS; NC_012920.1), используя BWA-MEM (версия Galaxy 0.7.17.1).
ПРИМЕЧАНИЕ: Могут быть использованы другие сборки генома человека, включая T2T-CHM13v2.0 или более новые сборки. - Отфильтруйте BAM-файлы с помощью BAMTools Filter BAM datasets on a variety of attributes (версия Galaxy 2.5.2+galaxy1). Оставьте прочтения с качеством картирования >20, которые картируются на chrM, представляют собой первичные выравнивания, являются парными, правильно спаренными и имеют картированную пару. Эти критерии позволяют снизить количество потенциальных выравниваний, производных от NUMT17.
- Выполните левостороннее выравнивание прочтений с помощью Bam Left Align (версия Galaxy 1.3.1). Обрежьте перекрывающиеся области парных прочтений DCS с помощью BAMUtil clipOverlap (версия Galaxy 1.0.15+galaxy1).
- Определите однонуклеотидные варианты (SNV) и инсерции/делеции (индели) с помощью Call variants with LoFreq (версия Galaxy 2.1.5+galaxy2) с настройками по умолчанию.
- Исключите парно-концевые прочтения DCS, содержащие более двух вариантов (при их наличии), чтобы снизить потенциальное загрязнение NUMT. Образцы с эффективным обогащением мтДНК обычно не содержат детектируемых прочтений, производных от NUMT; однако недостаточное обеднение ядерной ДНК может привести к появлению последовательностей, производных от NUMT.
- Проверьте каждую библиотеку на предмет возможного перекрестного загрязнения образцов, используя специфические для донора различия в последовательностях мтДНК, включая фиксированные варианты и высокочастотные гетероплазмии. Если обнаружено перекрестное загрязнение образцов, примените меры предосторожности, описанные в Supplementary File 1 (Troubleshooting Guide). Если распределение размеров фрагментов выходит за рекомендуемый диапазон или средний размер фрагмента составляет >900 bp, проведите двойную селективную очистку по размеру, как описано ранее18.
- Проведите последующий анализ выявленных вариантов в соответствии с целями исследования.
- Для последующего анализа включайте только те образцы, средняя глубина секвенирования митохондриальных DCS которых составляет ≥100×. Фиксированные минимальные пороги для количества парно-концевых прочтений или выхода SSCS и DCS не применялись.
Результаты
Библиотеки для дуплексного секвенирования были подготовлены из ооцитов человека, находящихся на разных стадиях созревания, включая стадии герминального пузырька (GV), метафазы I (MI), MII, пронуклеарную стадию (0PN) и стадию TI. Успешно подготовленные библиотеки были секвенированы на платформе Illumina NovaSeq 6000 с использованием проточной ячейки SP с парноконцевым чтением 2 × 250 bp. Анализ данных проводился в среде Galaxy с использованием конвейера Du Novo для группировки семейств чтений и генерации консенсусных чтений8,14,15. Типовые показатели секвенирования для успешно обработанных библиотек приведены в Дополнительной таблице 1, а образцы, давшие субоптимальные результаты при подготовке библиотек и исключенные из секвенирования, приведены в Дополнительной таблице 2.
На протяжении всего процесса подготовки библиотек выполнялось несколько этапов контроля качества для оценки количества лигированной с адаптерами ДНК, степени обогащения мтДНК, концентрации библиотеки и распределения фрагментов по размеру. Первым этапом контроля качества был аттомольный анализ кПЦР, который использовался для оценки количества лигированной с адаптерами ДНК (Рисунок 4A,B). Рассчитанное значение цикла квантификации (Cq) корректировалось при обнаружении димеров адаптеров или праймеров с помощью электрофореза продуктов амплификации кПЦР в агарозном геле (Рисунок 2A–D). Димеры адаптеров или праймеров обычно наблюдались в образцах с более высокими значениями Cq, что указывало на меньшее количество лигированной с адаптерами ДНК. При использовании условий, описанных в данном протоколе, среднее скорректированное значение Cq аттомольной кПЦР составило 25,8 (Дополнительная таблица 1). На основании скорректированного значения Cq количество вводимой ДНК для первой ПЦР-амплификации корректировалось в соответствии со схемой разведения, показанной в Таблице 3. Образцы со скорректированными значениями Cq ≥22 использовали без разведения, тогда как образцы со скорректированными значениями Cq <22 разводили перед амплификацией. Эта корректировка проводилась для оптимизации размера семейств ридов и сокращения количества необходимых прочтений при секвенировании. Образцы со скорректированными значениями Cq >28 обычно приводили к образованию более крупных семейств ридов (средний размер семейства 21,8), что приводило к меньшему количеству DCS и средней глубине секвенирования мтДНК <200× (Дополнительная таблица 1). Приведение скорректированного значения Cq к диапазону 22–28 приводило к среднему размеру семейства 7,91, что близко к размеру семейства примерно в шесть прочтений, который ранее был указан как оптимальный для дуплексного секвенирования6,7. Тем не менее, более крупные семейства могут быть преимуществом для образцов с очень низким содержанием исходного материала, таких как одиночные ооциты, поскольку они позволяют увеличить глубину секвенирования.
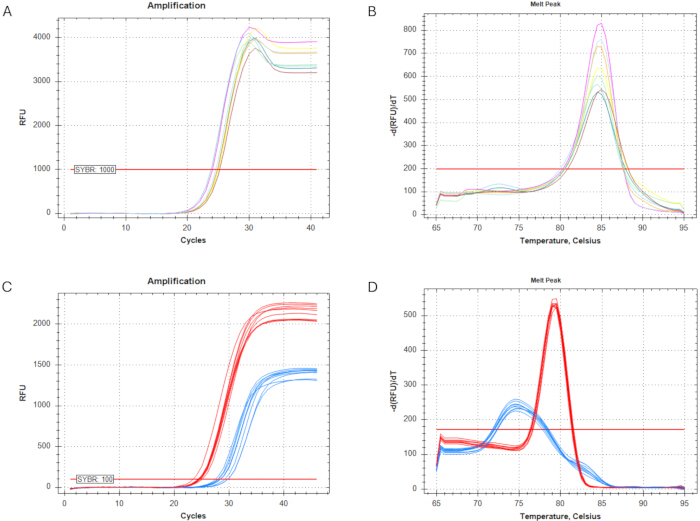
Рисунок 4. Анализы количественной ПЦР (qPCR), использованные для количественного определения библиотек и оценки обогащения митохондриальной ДНК (mtDNA). Очищенная ДНК с лигированными адаптерами была разведена в пропорции 1:10 перед анализом qPCR. (A) Кривые амплификации аттомольного анализа qPCR, использованного для оценки количества ДНК с лигированными адаптерами. Порог флуоресценции был установлен на уровне 1,000 относительных единиц флуоресценции (RFU). (B) Анализ кривых плавления при аттомольном анализе qPCR. (C) Кривые амплификации анализа qPCR по обогащению mtDNA. Порог флуоресценции был установлен на уровне 100 RFU. Амплификация мишени субъединицы 6 (ND6) митохондриальной НАД-дегидрогеназы показана красным цветом, а амплификация мишени ядерного повторяющегося элемента Alu — синим. (D) Анализ кривых плавления митохондриальных и ядерных продуктов qPCR. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Перед объединением библиотек все они были проанализированы с помощью Bioanalyzer или TapeStation для оценки распределения фрагментов по размеру и обнаружения остаточных димеров адаптеров или праймеров. Репрезентативные примеры оптимальных библиотек и библиотек, содержащих остаточные димеры адаптеров или праймеров, показаны на Рисунке 3A–H. Димеры адаптеров или праймеров проявлялись в виде пиков примерно на 70–150 bp (Рисунок 3E–H); при их обнаружении библиотеки подвергались дополнительной очистке магнитными частицами перед секвенированием. Поскольку отбора по размеру намеренно избегали, чтобы минимизировать потерю образца, секвенированные библиотеки имели медианный размер вставки 275 bp (Дополнительная таблица 1).
Обогащение mtDNA оценивали методом qPCR с использованием митохондриальных и ядерных целевых локусов, что позволило предсказать долю прочтений секвенирования, которые, как ожидалось, будут картированы на митохондриальный геном (Рисунок 4C,D). Средние значения Cq составили 25,2 для митохондриальной мишени и 29,7 для ядерной мишени (Дополнительная таблица 1), что соответствует среднему значению ΔCq (CqmtDNA − CqnDNA), равному −4,5. В среднем 67,5% парноконцевых прочтений секвенирования были картированы на референсный митохондриальный геном. При объединении библиотек учитывались как оценка обогащения mtDNA, так и скорректированное значение Cq qPCR в аттомолях. Библиотекам с более высокими скорректированными значениями Cq и более эффективным обогащением mtDNA пропорционально выделялось меньше прочтений секвенирования в соответствии со схемой распределения секвенирования, представленной в Таблице 4, для обеспечения сбалансированного выхода секвенирования по всем образцам.
На основании скорректированных значений Cq qPCR в аттомолях было назначено среднее распределение целевых последовательностей в размере 4 миллионов парноконцевых чтений на библиотеку (Таблица 4). Из-за неэффективного формирования кластеров после секвенирования было получено в среднем 1,3 миллиона парноконцевых чтений на библиотеку; тем не менее, этого выхода секвенирования было достаточно для последующего анализа дуплексного секвенирования (Дополнительная таблица 1). Сопоставление DCS с референсным митохондриальным геномом обеспечило медианную глубину секвенирования 567× по всему митохондриальному геному (Рисунок 5A,B,D; Дополнительная таблица 1). В среднем на одну библиотеку было получено 344 554 SSCS и 96 322 DCS (Дополнительная таблица 1). Полученные библиотеки имели средний размер семейства чтений 8,32, при этом более крупные размеры семейств обычно наблюдались в библиотеках с более высокими скорректированными значениями Cq qPCR в аттомолях (Рисунок 5C,E; Дополнительная таблица 1). Эти результаты согласуются с данными, полученными в предыдущем исследовании, проведенном при оптимальной плотности кластеров, в котором была достигнута медианная глубина секвенирования мтДНК 1 440×19.
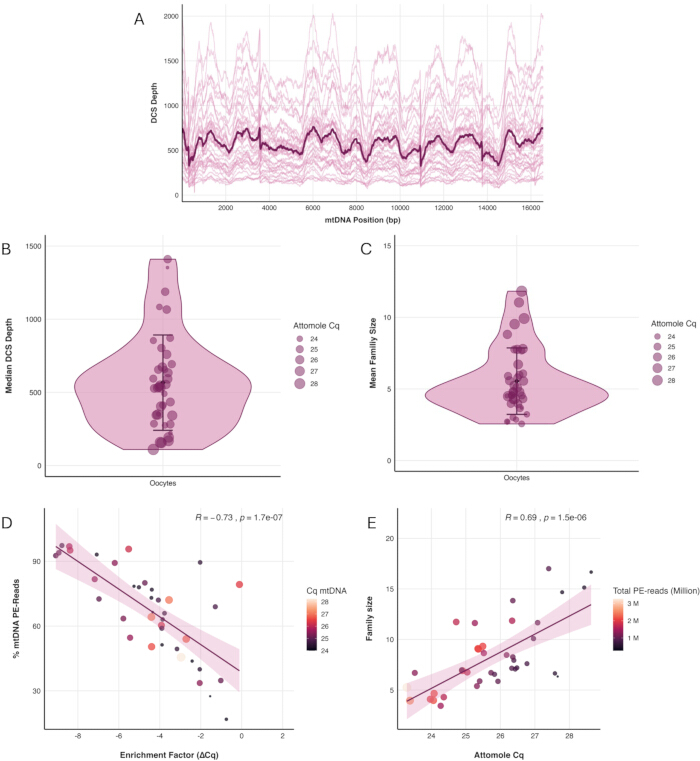
Рисунок 5. Характеристики секвенирования библиотек дуплексного секвенирования одиночных ооцитов. (A) Глубина покрытия дуплексными консенсусными последовательностями (DCS) по всему митохондриальному геному. Тонкие линии соответствуют отдельным библиотекам, жирная линия — средней глубине покрытия по всем библиотекам. (B) Распределение медианной глубины DCS для отдельных библиотек. (C) Распределение среднего размера семейств DCS для отдельных библиотек. На графиках (B) и (C) каждая точка представляет одну библиотеку, а цвет точки указывает на цикл количественной ПЦР (Cq) в аттомолях. (D) Корреляция Пирсона между оценкой обогащения мтДНК (ΔCq) и долей ридов секвенирования, выровненных по референсному митохондриальному геному. (E) Корреляция Пирсона между значением Cq количественной ПЦР в аттомолях и средним размером семейств DCS. На графиках (D) и (E) каждая точка представляет одну библиотеку; цвет точки указывает на значение Cq количественной ПЦР в аттомолях, а размер точки представляет общее количество парноконцевых ридов, полученных для данной библиотеки. n = 39 библиотек. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Дополнительная таблица 1. Метрики секвенирования и качества библиотек для оптимальных библиотек дуплексного секвенирования человеческих ооцитов. В этой таблице обобщены метрики качества библиотек перед секвенированием, результаты количественной полимеразной цепной реакции (кПЦР), показатели эффективности секвенирования и результаты анализа дуплексного секвенирования для библиотек, прошедших контроль качества и включенных в последующий анализ. Отчетные параметры включают стадию развития ооцита, результаты кПЦР обогащения митохондриальной ДНК (мтДНК), измерения аттомолей методом кПЦР, коэффициент коррекции димеров адаптеров (ACF), количество циклов ПЦР для индексации, целевую глубину парно-концевого секвенирования, концентрацию библиотеки, выход секвенирования, обогащение мтДНК, количество прочтений одноцепочечных консенсусных последовательностей (SSCS) и дуплексных консенсусных последовательностей (DCS), статистику размера семейств, глубину секвенирования и распределение размеров вставок. Идентификаторы образцов были анонимизированы перед анализом. Целевое количество парно-концевых прочтений назначалось в соответствии с скорректированным значением цикла количественной ПЦР (Cq) аттомолей (Таблица 4). Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 2. Метрики качества перед секвенированием для субоптимальных библиотек ооцитов человека, исключенных из последующего дуплексного секвенирования. В этой таблице обобщены результаты контроля качества перед секвенированием для библиотек, которые не соответствовали критериям включения в последующий анализ секвенирования. Указанные параметры включают идентификатор образца, стадию развития ооцита, результаты количественной полимеразной цепной реакции (кПЦР) на обогащение митохондриальной ДНК (мтДНК), поправочный коэффициент димеров адаптеров (ACF), скорректированный цикл количественной ПЦР (Cq) в аттомолях, количество циклов ПЦР индексирования и концентрацию библиотеки, измеренную с помощью анализа Qubit High Sensitivity DNA Assay. Библиотеки были исключены в соответствии с критериями контроля качества, описанными в протоколе. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 1. Руководство по поиску и устранению неисправностей при подготовке библиотек для дуплексного секвенирования митохондриальной ДНК единичных ооцитов. В данном дополнительном файле представлены рекомендации по устранению проблем на критических этапах рабочего процесса, включая предотвращение потери образцов, подготовку и оценку качества адаптеров, очистку на магнитных частицах, контроль качества библиотек, эффективность секвенирования, перекрестное загрязнение образцов и загрязнение сегментами ядерной митохондриальной ДНК (NUMT). Руководство дополняет основной протокол и должно использоваться в случаях, когда показатели качества библиотек или эффективность секвенирования выходят за пределы рекомендуемых диапазонов. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
Варианты мтДНК, выявленные в ооцитах, отражают совокупность мутагенеза de novo, сдвигов в гетероплазмии между поколениями, а также влияния старения и заболеваний на женскую зародышевую линию. В данном протоколе описан метод обогащения мтДНК из одиночных ооцитов с последующей подготовкой библиотек для дуплексного секвенирования и самим секвенированием, что позволяет высокоточно выявлять и анализировать мутации мтДНК. Несмотря на большое количество копий мтДНК в ооцитах, этот рабочий процесс требует подготовки полной библиотеки секвенирования из одной клетки. Следовательно, на протяжении всей процедуры крайне важен осторожный подход к работе с образцами, что также подробно описано в Дополнительном файле 1 (Руководство по устранению неполадок). Даже при осторожном обращении с образцами примерно 5% препаратов библиотек могут оказаться неудачными из-за потери ооцитов на начальных этапах обработки или потери образца в процессе подготовки библиотеки.
Контроль качества на протяжении и после подготовки библиотек необходим для подтверждения успешного лигирования адаптеров, оценки обогащения mtDNA, оптимизации количества вводимой ДНК для амплификации, обнаружения остаточных димеров адаптеров или праймеров, а также для определения необходимости дополнительных этапов очистки или амплификации. Использование одного и того же прибора для qPCR в реальном времени при подготовке всех библиотек обеспечивает постоянство условий реакции и повышает сопоставимость, воспроизводимость и надежность измерений, используемых для последующего контроля качества и оптимизации протокола. Количество циклов ПЦР для амплификации и индексирования библиотек, описанное в данном протоколе, может потребовать корректировки при использовании других приборов, ферментов или реагентов. Начальный этап амплификации разделен на фазу линейной амплификации с использованием одного праймера, за которой следует экспоненциальная амплификация после добавления второго праймера. Такая стратегия сводит к минимуму вероятность того, что ошибки, возникшие в ходе первого цикла амплификации, распространятся до уровней, при которых их станет трудно отличить от истинных мутаций ДНК. Рекомендуемое количество циклов было выбрано для достижения оптимального размера семейства прочтений для анализа дуплексного секвенирования; однако оно может потребовать оптимизации в зависимости от количества и качества исходной ДНК. Образцы с меньшим количеством ДНК могут потребовать дополнительных циклов амплификации, тогда как образцы с большим количеством ДНК могут потребовать меньшего числа циклов во избежание избыточной амплификации и для сохранения сложности библиотеки.
Хотя данный протокол продемонстрирован на примере одиночных человеческих ооцитов, рабочий процесс не ограничен только образцами человека. Ранее мы применяли тот же подход для исследования герминального мутагенеза у мышей и макак12,13, что указывает на применимость подготовки библиотек для дуплексного секвенирования к ооцитам нескольких видов после оптимизации последовательностей видоспецифических праймеров и, при необходимости, других экспериментальных параметров. Несмотря на широкую применимость дуплексного секвенирования, описанный здесь рабочий процесс обогащения мтДНК и подготовки библиотек трудно перенести на одиночные соматические клетки, поскольку количество копий мтДНК в них обычно на несколько порядков меньше, чем в ооцитах, что ограничивает количество исходной ДНК, доступной для подготовки библиотеки. Тем не менее, библиотеки для дуплексного секвенирования могут быть созданы из объединенных образцов соматических клеток при использовании оптимизированного обогащения мтДНК перед подготовкой библиотеки. Еще одним ограничением дуплексного секвенирования является необходимость фрагментации ДНК, которая может привести к возникновению артефактных ошибок, особенно вблизи концов фрагментов. Следовательно, основания, расположенные на концах фрагментов, обычно исключаются из последующего анализа, а процесс фрагментации также может повлиять на обнаружение и характеристику инсерций и делеций. Последние достижения в технологиях секвенирования длинных чтений, в частности разработанные Oxford Nanopore Technologies, в конечном итоге могут позволить проводить высокоточное секвенирование целых молекул митохондриальной ДНК без фрагментации. Однако достижение точности, необходимой для надежного обнаружения мутаций, в настоящее время зависит от анализа нативных, неамплифицированных молекул ДНК. Поскольку количество ДНК в одном ооците недостаточно для таких подходов, их применение к данному типу образцов в настоящее время непрактично.
По сравнению с подходами, использовавшимися в предыдущих исследованиях, включая ПЦР длинных фрагментов и стандартное массивно-параллельное секвенирование20,21,22, данный протокол обладает рядом преимуществ. Каждый этап амплификации сопряжен с риском внесения артефактных мутаций, которые могут затруднить обнаружение низкочастотных вариантов, что зачастую требует установления порога частоты минорного аллеля не менее 1%. Напротив, существенно более низкий уровень ошибок, достигаемый при дуплексном секвенировании, повышает точность определения мутаций и превосходит показатели стандартных методов секвенирования5. Следовательно, данный метод обеспечивает более надежную основу для обнаружения и количественной оценки редких мутаций мтДНК. Используя этот рабочий процесс, мы ранее показали, что, в отличие от большинства соматических тканей, ооциты в значительной степени избегают возрастного накопления мутаций мтДНК19. Остается неизвестным и требует дальнейшего изучения вопрос о том, сохраняется ли этот кажущийся защитный эффект при патологических состояниях, изменяющих микроокружение яичников, таких как эндометриоз, и ухудшающих качество ооцитов.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Мы искренне благодарим команду Центра экстракорпорального оплодотворения Университетской клиники им. Кеплера в Линце за помощь в сборе ооцитов. Мы также благодарим Н. Столера и А. Некрутенко за разработку экземпляра анализа дуплексного секвенирования на платформе Galaxy и за руководство по анализу данных. Данная работа была поддержана стипендией Австрийского фонда науки (FWF) имени Шредингера (DOI: 10.55776/J4096; BA) и автономным проектом FWF (DOI: 10.55776/P36928; BA). KDM частично поддерживался грантом Национальных институтов здравоохранения R01GM116044 и Целевым фондом кафедры Уилламана Колледжа естественных наук Эберли при Университете штата Пенсильвания.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 96 уникальных пар двухфункциональных индексирующих праймеров | New England Biolabs | E6440S/L | Уникальные пары праймеров с двойным индексом для индексирующей ПЦР |
| Абсолютный этанол, сорт для молекулярной биологии, 96% | Fisher BioReagents | 15518181 | Приготовьте свежий 80%-ный раствор этанола, используя воду степени очистки для молекулярно-биологических исследований. |
| Агароза с низким электроэндоосмосом | Biozym | 840000 | Для приготовления 1,5% и 2% агарозных гелей |
| Раствор ацетата аммония, 5 М | Thermo Fisher Scientific | J60688.AD | Используется для осаждения этанолом |
| АТФ, 10 мМ | New England Biolabs | P0756S/L | Используется для расщепления экзонуклеазой V |
| Автоматический электрофорезный анализатор | Agilent Technologies | G2992AA | Использовался снятый с производства прибор Agilent 2100 Bioanalyzer; вместо него может быть использован прибор 4150 TapeStation или аналогичный прибор для анализа фрагментов нуклеиновых кислот. |
| Набор для высокочувствительного анализа ДНК в системе Bioanalyzer | Agilent Technologies | 5067-4626 | Для оценки распределения размеров библиотек и наличия адаптеров/праймер-димеров |
| Олигонуклеотид-носитель | Integrated DNA Technologies (IDT) | Синтез на заказ | Последовательность, не комплементарная геному человека. Пример последовательности приведен в Таблице 2. Приготовьте стоковый раствор с концентрацией 100 нМ и разведите его до конечной концентрации 1 нМ. |
| Система детекции в режиме реального времени CFX96 Touch Real-Time PCR | Bio-Rad | 12011319 | Прибор, использованный в данном исследовании, снят с производства; может быть использован CFX Opus 96 или эквивалентный прибор для ПЦР в реальном времени, однако значения Cq могут варьироваться. |
| Набор для количественного определения библиотек Collibri | Invitrogen | A38524100 | Для количественного определения индексированных библиотек перед объединением |
| Среда для удаления кумулюсных клеток, содержащая гиалуронидазу (80 Ед/мл) | Gynemed | 4 HY 0010 | GM501 Гиалуронидаза |
| ПЦР-пробирка с низким уровнем связывания ДНК, 200 µL | Corning | PCR-02-L-C | пробирка Axygen Maximum Recovery |
| пробирка с низкой адсорбцией ДНК, 0,5 мл | Biozym | 710136 | |
| пробирка с низким уровнем связывания ДНК, 1,5 мл | Biozym | 710176 | |
| ДНК-полимераза I, большой (Кленова) фрагмент (5 Ед/µL) | New England Biolabs | M0210S/L | Используется при удлинении адаптера |
| Смесь dNTP (эквимолярные dATP, dCTP, dGTP и dTTP), 10 мМ | New England Biolabs | N0447S/L | Используется при удлинении адаптеров |
| ЭДТА, 0,5 M (pH 8,0) | Fisher BioReagents | 10628203 | Состав буферов TE и TElow |
| краситель EvaGreen, 20× | Biotium | 31077-T | Используется в аттомольной количественной ПЦР (qPCR) |
| Экзонуклеаза V (RecBCD), 10 ед./µL | New England Biolabs | M0345S/L | Используется для рестрикции линейной ДНК |
| Гребенка с фиксированной высотой | Bio-Rad | 1704446EDU | Для электрофореза в агарозном геле |
| Прибор для фокусированного ультразвукового воздействия | Covaris | 500295 | фокусированный ультразвуковой гомогенизатор M220 |
| пробирка для фокусированного ультразвукового облучения, 50 µL | Covaris | 520166 | microTUBE-50 AFA с винтовой крышкой для волокон |
| Краситель для нанесения образцов на гель, 6x× | Thermo Fisher Scientific | R1161 | Краситель для нанесения ДНК TriTrack |
| Минеральное масло GM501 | Gynemed | 4 MO 0100 | Используется для создания наслоения над средой для сбора ооцитов с целью предотвращения испарения и поддержания стабильных стерильных условий культивирования, включая температуру, осмоляльность и pH, в процессе работы с ооцитами |
| Смесь для высокоточной ПЦР, 2× | KAPA Biosystems | KK2602 | KAPA HiFi HotStart ReadyMix |
| Набор для высокочувствительного флуориметрического анализа ДНК | Invitrogen | Q32854 | Набор для высокочувствительного анализа двухцепочечной ДНК Qubit dsDNA High Sensitivity Assay Kit |
| рестриктаза HpyCH4III (5 ед./µL) | New England Biolabs | R0618S/L | Используется для рестрикционного расщепления адаптеров |
| Лабораторная центрифуга с охлаждением | Eppendorf | 5406000313 | Должно поддерживать 14 000 × г при 4 °C |
| Лазерная система для вскрытия блестящей оболочки яйцеклетки | Vitrolife | 19310/0146 | Используется для удаления полярного тельца |
| Набор для подготовки библиотек | New England Biolabs | E7645S/L | Набор для подготовки библиотек ДНК NEBNext Ultra II; включает реагенты для восстановления концов/A-хвостирования и лигирования |
| Раствор хлорида магния, 25 мМ | New England Biolabs | B9021S/L | Используется для расщепления экзонуклеазой V |
| Реагент для очистки на магнитных микросферах | Beckman Coulter | A63881 | Магнитные частицы AMPure XP |
| Магнитный штатив | Invitrogen | 12-321-D | Для разделения с помощью магнитных частиц |
| Микоманипулятор | Луигс & Neumann GmbH | SM II/2 | Используется для удаления полярных телец |
| Микроскоп | Olympus | IX51 | Используется для удаления полярных тел |
| Вода степени чистоты для молекулярной биологии | Thermo Fisher Scientific | 327290010 | Используется для приготовления реагентов и разведений |
| Среда для культивирования ооцитов | Gynemed | 4 GM 501H-20 | Культуральная среда GM501 |
| ПЦР-планшет на 96 лунок | Biozym | AF4TI-0960-C | Прозрачные лунки, прозрачный каркас, низкий профиль, с юбкой |
| Плита-герметик для ПЦР-планшетов | Bio-Rad | MSB1001B | Совместимо с прибором для ПЦР в реальном времени |
| Фосфатно-солевой буферный раствор (PBS), 20× | Клеточная сигнальная технология | 9808S | Разбавить до 1× водой молекулярно-биологической чистоты |
| Пипетки для манипуляций и переноса кумулюса–кумулюсно-ооцитарные комплексы (КОК) и ооциты | CooperSurgical | MXL3-150 (150 µm) | Используется для механического удаления кумулюсных клеток и переноса КОК и ооцитов. Дополнительные размеры пипеток указаны на веб-сайте производителя. |
| Источник питания для гель-электрофореза | Bio-Rad | 1645050 | Базовый источник питания PowerPac |
| PowerUp SYBR Green Master Mix, 2X× | Applied Biosystems | 15350929 | Используется для митохондриального и ядерного кПЦР-анализа |
| Флуориметр Qubit | Invitrogen | Q33238 | Использовался снятый с производства флуориметр Qubit 1; может быть использована более новая версия или эквивалентный прибор для флуориметрического количественного определения нуклеиновых кислот. |
| РНказа А, 10 мг/мл | Thermo Fisher Scientific | 10753721 | Перед использованием развести до концентрации 1 мг/мл |
| Спектрофотометр | Thermo Fisher Scientific | NDULTRAGL | Использовался снятый с производства прибор NanoDrop OneC; может быть использована более новая версия или эквивалентный микрообъемный спектрофотометр. |
| Краситель для ДНК в гелях SYBR Safe | Invitrogen | S33102 | Для электрофореза в агарозном геле |
| Амплификатор | Bio-Rad | 1861096 | Термоциклер T100 |
| Термолабильная протеиназа K (0,120 ед./µL) | New England Biolabs | P8111S/L | Используется для лизиса одного ооцита |
| буфер Трис-ацетат-ЭДТА (TAE), 50× | Fisher Scientific | BP1332-1 | Разбавить до 1× для электрофореза в агарозном геле |
| Tris-HCl (pH 8,0), 1 М | Fisher BioReagents | 10336763 | Используется для приготовления и разведения реагентов |
| Tween 20 | Fisher BioReagents | 11417160 | Компоненты буфера для лизиса ооцитов |
| Универсальный маркер молекулярного веса ДНК | Thermo Fisher Scientific | SM0333 | маркер молекулярного веса ДНК GeneRuler Ready-to-Use (100–1 000 п.н.) |
| Камера Wide Mini-Sub Cell GT Cell | Bio-Rad | 1704468EDU | Для электрофореза в агарозном геле |
| Широкий УФ-прозрачный гель-кассет для камеры Mini-Sub Cell GT (15 × 7 см) | Bio-Rad | 1704426 | Для электрофореза в агарозном геле |
Ссылки
- Dyall SD, Brown MT, Johnson PJ. Ancient invasions: from endosymbionts to organelles. Science. 2004;304:253-257. doi:10.1126/science.1094884.
- Pakendorf B, Stoneking M. Mitochondrial DNA and human evolution. Annu Rev Genomics Hum Genet. 2005;6:165-183. doi:10.1146/annurev.genom.6.080604.162249.
- Ng YS, Turnbull DM. Mitochondrial disease: genetics and management. J Neurol. 2016;263:179-191. doi:10.1007/s00415-015-7884-3.
- Shoubridge EA, Wai T. Mitochondrial DNA and the mammalian oocyte. In: St John JC, editor. Current Topics in Developmental Biology. Vol. 77: The Mitochondrion in the Germline and Early Development. San Diego (CA): Academic Press; 2007. p. 87-111. doi:10.1016/S0070-2153(06)77004-1.
- Fox EJ, Reid-Bayliss KS, Emond MJ, Loeb LA. Accuracy of next generation sequencing platforms. Next Gener Seq Appl. 2014;1:1000106. doi:10.4172/jngsa.1000106.
- Kennedy SR, et al. Detecting ultralow-frequency mutations by Duplex Sequencing. Nat Protoc. 2014;9:2586-2606. doi:10.1038/nprot.2014.170.
- Schmitt MW, et al. Detection of ultra-rare mutations by next-generation sequencing. Proc Natl Acad Sci U S A. 2012;109:14508-14513. doi:10.1073/pnas.1208715109.
- Stoler N, et al. Family reunion via error correction: an efficient analysis of duplex sequencing data. BMC Bioinformatics. 2020;21:96. doi:10.1186/s12859-020-3419-8.
- Abascal F, et al. Somatic mutation landscapes at single-molecule resolution. Nature. 2021;593:405-410. doi:10.1038/s41586-021-03477-4.
- The ESHRE Guideline Group on Ovarian Stimulation, Ata B, Bosch E, Broer S, Griesinger G, Grynberg M, et al. ESHRE guideline: ovarian stimulation for IVF/ICSI: an update in 2025. Hum Reprod. 2026;41:498-514. doi:10.1093/humrep/deag018.
- The ESHRE Working Group on Ultrasound in ART, et al. Recommendations for good practice in ultrasound: oocyte pick up. Hum Reprod Open. 2019;2019:hoz025. doi:10.1093/hropen/hoz025.
- Arbeithuber B, et al. Age-related accumulation of de novo mitochondrial mutations in mammalian oocytes and somatic tissues. PLoS Biol. 2020;18:e3000745. doi:10.1371/journal.pbio.3000745.
- Arbeithuber B, et al. Advanced age increases frequencies of de novo mitochondrial mutations in macaque oocytes and somatic tissues. Proc Natl Acad Sci U S A. 2022;119:e2118740119. doi:10.1073/pnas.2118740119.
- The Galaxy Community. The Galaxy platform for accessible, reproducible, and collaborative data analyses: 2024 update. Nucleic Acids Res. 2024;52:W83-W94. doi:10.1093/nar/gkae410.
- Stoler N, Arbeithuber B, Guiblet W, Makova KD, Nekrutenko A. Streamlined analysis of duplex sequencing data with Du Novo. Genome Biol. 2016;17:180. doi:10.1186/s13059-016-1039-4.
- Nekrutenko A, Stoler N. Calling very rare variants. Galaxy Training Network. Available from: https://training.galaxyproject.org/training-material/topics/variant-analysis/tutorials/dunovo/tutorial.html. Accessed July 25, 2026.
- Barnett DW, et al. BamTools: a C++ API and toolkit for analyzing and managing BAM files. Bioinformatics. 2011;27:1691-1692. doi:10.1093/bioinformatics/btr174.
- Illumina. Double sided size selection and bead clean up. Illumina Knowledge Base. Available from: https://knowledge.illumina.com/library-preparation/general-library-prep/library-preparation-general-library-prep-reference_material-list/000006157. Accessed July 25, 2026.
- Arbeithuber B, et al. Allele frequency selection and no age-related increase in human oocyte mitochondrial mutations. Sci Adv. 2025;11:eadw4954. doi:10.1126/sciadv.adw4954.
- Mertens J, et al. Mitochondrial DNA variants segregate during human preimplantation development into genetically different cell lineages that are maintained postnatally. Hum Mol Genet. 2022;31:3629-3642. doi:10.1093/hmg/ddac059.
- Mertens J, et al. Children born after assisted reproduction more commonly carry a mitochondrial genotype associating with low birthweight. Nat Commun. 2024;15:1232. doi:10.1038/s41467-024-45446-1.
- Van Der Kelen A, et al. The interplay between mitochondrial DNA genotypes, female infertility, ovarian response, and mutagenesis in oocytes. Hum Reprod Open. 2025;2025:hoae074. doi:10.1093/hropen/hoae074.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно