Цис-регуляторные элементы, производные от эндогенных ретровирусов, регулируют экспрессию генов на ранних стадиях эмбриогенеза. В данном протоколе описывается их делеция с помощью системы CRISPR-Cas9 в наивных плюрипотентных стволовых клетках человека для оценки их роли в регуляции генов и процессах развития в периимплантационный период.
Методическая статья
Генетическая делеция цис-регуляторных элементов для анализа функций некодирующего генома в моделях преимплантационного развития человека
91 просмотров
⸱
11 сентября 2026 г.
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Цис-регуляторные элементы координируют экспрессию генов в пространственно и временно контролируемом режиме и способствуют формированию различных клеточных состояний в ходе развития. Значительная часть транскрипционно активных цис-регуляторных элементов в эмбрионах приматов возникла в результате древних ретровирусных интеграций в зародышевую линию. Эти эндогенные ретровирусы, также известные как ретротранспозоны с длинными концевыми повторами, сохраняют внутреннюю регуляторную активность и часто являются видоспецифичными, что делает их сильными кандидатами на роль регуляторов видоспецифических аспектов эмбрионального развития. Этические и юридические ограничения исследований человеческих эмбрионов исторически ограничивали прямое изучение регуляции генов в ходе эмбриогенеза человека. Наивные плюрипотентные стволовые клетки человека и трехмерные модели бластоцист на основе стволовых клеток представляют собой альтернативные системы для изучения ранних процессов развития. В данном протоколе описывается CRISPR-Cas9-опосредованная делеция цис-регуляторных элементов, производных от эндогенных ретровирусов, в наивных плюрипотентных стволовых клетках человека. Предварительно собранные рибонуклеопротеиновые комплексы Cas9 и одноцепочечной гидовой РНК доставляются методом нуклеофекции с последующим клонированием единичных клеток, генотипированием с помощью ПЦР, секвенированием по Сэнгеру, экспансией, криоконсервацией и оценкой геномной стабильности отредактированных линий. Полученные клоны с делециями дикого типа, гетерозиготные, гомозиготные или хемизиготные служат платформой для исследования вклада отдельных элементов, производных от эндогенных ретровирусов, в регуляцию генов в моделях преимплантационного развития человека. Этот метод позволяет проводить прямой функциональный анализ видоспецифических некодирующих регуляторных последовательностей и способствует изучению транскрипционных механизмов, участвующих в раннем развитии человека.
Введение
Точная регуляция экспрессии генов в процессе развития имеет фундаментальное значение для формирования сложных биологических систем. Большая часть этой регуляторной информации закодирована цис-регуляторными элементами (CRE), которые представляют собой некодирующие последовательности ДНК, содержащие сайты связывания транскрипционных факторов, контролирующих транскрипционную активность1. В ходе эмбриогенеза приматов значительная часть активных CRE происходит от эндогенных ретровирусов (ERV), также известных как ретротранспозоны с длинными терминальными повторами (LTR)2,3. ERV возникли в результате древних ретровирусных инфекций зародышевой линии, которые закрепились в популяции. В ходе эволюции в большинстве вставок ERV накопились мутации, нарушившие открытые рамки считывания, кодирующие вирусные белки, что часто приводило к образованию соло-LTR4. Несмотря на эту дегенерацию, многие последовательности, производные от ERV, сохраняют внутреннюю регуляторную активность и часто являются видоспецифичными, что делает их сильными кандидатами на роль драйверов видоспецифических процессов развития. ERV могут функционировать как энхансеры, промоторы или элементы границ хроматина и таким образом регулировать программы экспрессии генов и трехмерную организацию генома5,6.
Многие эволюционно молодые семейства ERV становятся транскрипционно активными на определенных стадиях преимплантационного развития млекопитающих. Эта активация облегчается повсеместным гипометилированием ДНК, характерным для раннего эмбриогенеза, которое открывает сайты связывания факторов транскрипции внутри LTR7,8,9,10. Накапливающиеся данные свидетельствуют о том, что кооптация ERV в качестве CRE вносит существенный вклад в эмбриогенез млекопитающих. У мышей элементы мышиного эндогенного ретровируса-L высокоэкспрессированы на стадии двух клеток и способствуют активации зиготического генома, функционируя как промоторы генов11. Специфичный для мышей ретротранспозон MT2B2 также функционирует как промотор, управляющий экспрессией консервативной изоформы CDK2AP1, необходимой для пролиферации эмбриона12. У людей различные семейства ERV могут выступать в качестве энхансеров или промоторов, регулирующих экспрессию генов трофобласта13. ERV семейства человеческого эндогенного ретровируса K (HML-2), в частности подтипы LTR5_Hs, транскрипционно активны от стадии восьми клеток до стадии бластоцисты9. Элементы LTR5_Hs могут функционировать как энхансеры14,15,16,17, и по крайней мере одна специфичная для человека вставка имеет решающее значение для преимплантационного развития посредством активации ZNF729 — фактора транскрипции, который регулирует сотни промоторов генов «домашнего хозяйства» в наивных плюрипотентных стволовых клетках человека (hnPSCs)14. В совокупности эти результаты демонстрируют, что ERV перестроили регуляторные сети генов развития и могут вносить вклад в видоспецифические аспекты периимплантационного развития.
Наивные плюрипотентные стволовые клетки человека (hnPSCs) по своему транскриптому, статусу метилирования ДНК и, в случае женских клеток, состоянию активации X-хромосомы напоминают преимплантационный эпибласт человека18. Стабильное культивирование hnPSCs требует применения лейкозного ингибирующего фактора, ингибитора митоген-активируемой протеинкиназы PD0325901, ингибитора атипичной протеинкиназы C Gö6983 и ингибирования сигнального пути Wnt; совокупность этих условий называется условиями культивирования PXGL19. В таких условиях hnPSCs сохраняют способность дифференцироваться в линии трофэктодермы и гипобласта20,21,22. Они также могут формировать бластоиды — трехмерные модели на основе стволовых клеток, которые воспроизводят ключевые особенности бластоцисты человека23,24,25,26,27,28,29. Бластоиды представляют собой масштабируемую экспериментальную систему для исследования специфических для человека особенностей раннего эмбриогенеза, позволяя при этом снизить этические и правовые ограничения, связанные с использованием человеческих эмбрионов. Таким образом, hnPSCs и бластоиды служат ценной платформой для функционального анализа регуляторных последовательностей, участвующих в преимплантационном и периимплантационном развитии человека.
Технология коротких палиндромных повторов, регулярно расположенных группами, и ассоциированного с ними белка 9 (CRISPR-Cas9) позволяет осуществлять направленное редактирование геномных локусов в клетках млекопитающих и широко используется в функциональных геномных исследованиях30. Система использует единую гидовую РНК (sgRNA), длина которой обычно составляет 17–24 пары оснований, для направления Cas9 к комплементарной геномной последовательности, прилегающей к мотиву, примыкающему к протоспейсеру. Затем Cas9 расщепляет обе цепи ДНК, создавая двуцепочечный разрыв. В отсутствие гомологичного шаблона для репарации восстановление посредством негомологичного соединения концов может привести к вставкам или делециям нуклеотидов30. Если две sgRNA сконструированы так, чтобы фланкировать CRE, одновременное расщепление может удалить промежуточную последовательность и создать аллель с потерей функции CRE. Однако функциональный анализ CRE, производных от ERV, в hnPSC остается технически сложной задачей, поскольку доставка на основе плазмид может обеспечивать низкую эффективность редактирования, незащищенные sgRNA подвержены деградации, а традиционное культивирование hnPSC часто зависит от фидерных клеток эмбриональных фибробластов мыши.
В данном протоколе эти ограничения преодолеваются путем доставки предварительно собранных рибонуклеопротеиновых комплексов Cas9-sgRNA в hNPCs (человеческие плюрипотентные стволовые клетки). посредством нуклеофекция31,32Данный подход позволяет избежать интеграции плазмиды, ограничивает продолжительность активности Cas9 и обеспечивает эффективное делетирование CRE, производных от ERV. С помощью этого рабочего процесса была достигнута эффективность полного делетирования ERV примерно от 10% до 78,9%, при этом гомо- или гемизиготные делеции были получены в среднем в 43,6% изолированных клонов. Полученные отредактированные линии hnPSC могут быть использованы для исследования вклада отдельных регуляторных элементов, производных от ERV, в экспрессию генов и фенотипы раннего развития (Рисунок 1Новизна данного метода заключается в сочетании редактирования генома на основе рибонуклеопротеинов с моделями наивных плюрипотентных стволовых клеток человека, что позволяет проводить прямой функциональный анализ видоспецифичных некодирующих регуляторных элементов в ходе преимплантационного развития человека.
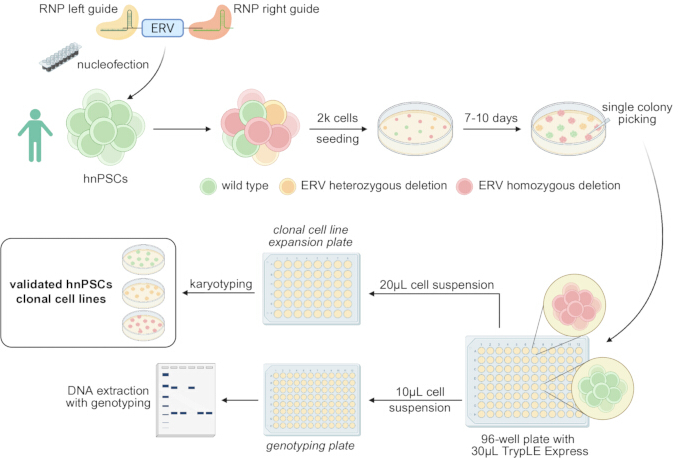
Рисунок 1: Обзор рабочего процесса делеции ERV в наивных плюрипотентных стволовых клетках человека. Цис-регуляторные элементы, производные от эндогенных ретровирусов (ERV), делетируются с использованием парных рибонуклеопротеиновых комплексов Cas9-одиночной направляющей РНК (sgRNA), которые доставляются в наивные плюрипотентные стволовые клетки человека (hnPSCs) методом нуклеофекции. После восстановления и посева с низкой плотностью отдельные колонии изолируют, экспансируют, проводят генотипирование и кариотипирование для идентификации клонов с диким типом, гетерозиготной и гомозиготной делециями. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Протокол
Линия наивных плюрипотентных стволовых клеток человека PB004 была получена путем репрограммирования клеток периферической крови добровольцев, предоставивших письменное информированное согласие в соответствии с применимыми институциональными и государственными руководствами и при одобрении соответствующего институционального комитета по этике (Медицинский институт Токийского университета, номер одобрения 21-68-0409)33. Эти клетки прошли STR-аутентификацию и регулярное тестирование на инфекцию микоплазмой. Инструменты для исследований, используемые в данном протоколе, перечислены в Таблице материалов.
1. Культивирование наивных плюрипотентных стволовых клеток человека
- Приготовление культуральных сред
ПРИМЕЧАНИЕ: Используйте наивные плюрипотентные стволовые клетки человека (hnPSCs), выращенные на фидерном слое инактивированных эмбриональных фибробластов мыши (MEF). Перед проведением редактирования генома проведите пассирование клеток не менее одного раза после размораживания.
ПРИМЕЧАНИЕ: Нагревайте до 37 °C только тот объем среды PXGL, который необходим для непосредственного использования. Не нагревайте весь имеющийся запас среды многократно.- Приготовление базовой среды N2B27 и среды PXGL
- Смешайте 500 mL DMEM/F-12 с высоким содержанием глюкозы с 500 mL среды Neurobasal. Добавьте L-глутамин до конечной концентрации 2 mM и 2-меркаптоэтанол до конечной концентрации 100 µM.
ПРЕДОСТЕРЕЖЕНИЕ: Работайте с 2-меркаптоэтанолом в соответствии с правилами техники безопасности при работе с химическими веществами, принятыми в вашем учреждении. - Добавьте 5 mL добавки N2, 10 mL добавки B27 и 10 mL раствора антибиотика-антимикотика, если требуется. При необходимости профильтруйте среду через фильтр с размером пор 0,22 µm или 0,45 µm.
- Храните полученную базовую среду N2B27 при 4 °C в темноте не более 1 месяца.
- Рассчитайте объем среды PXGL, необходимый на 1 неделю. Добавьте в базовую среду N2B27 1 µM PD0325901, 2 µM XAV939, 2 µM Gö6983 и 10 ng/mL рекомбинантного ингибирующего фактора лейкоза человека.
- Добавьте 10 µM Y-27632 в среду PXGL при размораживании, пассировании, нуклеофекции или посеве hnPSCs в виде одиночных клеток. Храните среду PXGL при 4 °C в темноте не более 1 недели.
- Смешайте 500 mL DMEM/F-12 с высоким содержанием глюкозы с 500 mL среды Neurobasal. Добавьте L-глутамин до конечной концентрации 2 mM и 2-меркаптоэтанол до конечной концентрации 100 µM.
- Приготовление промывочной среды
ПРИМЕЧАНИЕ: При центрифугировании используйте промывочную среду, содержащую бычий сывороточный альбумин (BSA), чтобы снизить потерю hnPSCs из-за их прилипания к пластиковому расходному материалу.- Добавьте BSA в 500 mL DMEM/F-12 до конечной концентрации 0,1%. Храните промывочную среду при 4 °C не более 2 месяцев.
- Приготовление среды для MEF
- Добавьте 50 mL фетальной бычьей сыворотки, 1 mM пирувата натрия и 5 mL стабилизированной добавки L-глутамина к 500 mL модифицированной среды Игла в модификации Дульбекко (DMEM) с высоким содержанием глюкозы.
- Добавьте раствор антибиотика-антимикотика, если требуется. При необходимости профильтруйте среду через фильтр с размером пор 0,22 µm или 0,45 µm и храните среду для MEF при 4 °C не более 1 месяца.
- Приготовление базовой среды N2B27 и среды PXGL
- Подготовка фидерных слоев MEF
ПРИМЕЧАНИЕ: MEF обеспечивают трофическую поддержку для hnPSCs34. Используйте MEF, инактивированные гамма-облучением или обработкой митоไมцином C. Получите MEF самостоятельно35 или приобретите их у коммерческого поставщика. Для данного протокола подходят MEF, полученные от мышей линий CD1 или CF1. Описанные здесь эксперименты проводились с использованием покупных MEF линии CF1.- Подготовьте необходимое количество лунок, покрытых MEF, за 48 ч до размораживания или пассирования hnPSCs. Покройте поверхность для культивирования тканей 0,05–0,1 mL/cm2 0,1% раствора желатина и инкубируйте при 37 °C в течение 30 мин.
- Откачайте раствор желатина и посейте 2–3 × 10⁴ инактивированных MEF/cm2 в среде для MEF.
- Инкубируйте MEF при 37 °C, влажности 95% и 5% CO₂ не менее 48 ч перед использованием. Заменяйте среду для MEF каждые 3 дня, если фидерные слои не используются сразу.
- Используйте фидерные слои MEF в течение 7 дней после посева. Перед посевом hnPSCs осмотрите фидерные слои и удалите лунки с выраженным отслоением или деградацией клеток.
- Пассирование hnPSCs
- Откачайте среду PXGL из культуры hnPSCs. Добавьте 0,05–0,1 mL/cm2 реагента для диссоциации клеток и инкубируйте клетки при 37 °C в течение 5 мин.
- Осторожно несколько раз пропипетируйте колонии, используя дозатор на 1 000 µL, для получения клеточной суспензии. Перенесите суспензию в коническую пробирку объемом 15 mL, содержащую 5–10 mL промывочной среды, и трижды переверните пробирку.
- Центрифугируйте клетки при 250 × g в течение 3 мин. Во время центрифугирования откачайте среду из подготовленного фидерного слоя MEF, один раз промойте фидерный слой фосфатно-солевым буфером и откачайте промывочный раствор.
- Откачайте промывочную среду из осадка hnPSC, не нарушая структуру осадка. Ресуспендируйте клетки в среде PXGL, содержащей 10 µM Y-27632, и посейте клетки на подготовленный фидерный слой MEF с коэффициентом расщепления 1:3 или 1:4.
- Проводите пассирование клеток каждые 3–4 дня и инкубируйте их при 37 °C, 7% CO₂ и 5% O₂.
2. Идентификация и проектирование делеции эндогенного ретровирусного цис-регуляторного элемента
ПРИМЕЧАНИЕ: Следующая процедура оптимизирована для цис-регуляторных элементов (CRE), производных от эндогенных ретровирусов (ERV), однако она может быть адаптирована для других определенных CRE.
- Определение геномных координат ERV
- Выберите кандидата в ERV в соответствии с биологическим вопросом и имеющимися данными об активности промотора, энхансера или границы хроматина.
- Откройте браузер генома UCSC (доступ 15 мая 2026 г.), выберите соответствующий вид и сборку генома36 и перейдите в раздел Repeats.
- Установите параметр трека RepeatMasker на Full (последнее обновление трека в UCSC от 18 октября 2022 г.). Обновите браузер и найдите кандидатный ERV, который отображается как LTR-ретротранспозон.
ПРИМЕЧАНИЕ: RepeatMasker идентифицирует и классифицирует транспонируемые элементы с использованием курируемых ресурсов, таких как RepBase и Dfam37–39. - Выберите кандидатный LTR для отображения его геномных координат. Запишите координаты ERV и области длиной 100 bp, непосредственно предшествующие и следующие за элементом.
ПРИМЕЧАНИЕ: Для элемента LTR5_Hs, расположенного в области chr1:207635112–207636074 в сборке hg38, используйте интервал chr1:207635012–207635112 для разработки левого гида и chr1:207636074–207636174 для разработки правого гида.
- Разработка гидовых РНК с помощью Benchling
- Откройте проект в Benchling (доступ 15 мая 2026 г.). Нажмите +, перейдите в раздел CRISPR и выберите CRISPR guides.
- Выберите Import from chromosomal coordinates, укажите соответствующую сборку генома и введите координаты области длиной 100 bp, расположенной выше ERV.
- В качестве типа дизайна выберите single guide и установите длину гида 20 bp. Выберите протоспейсер-прилегающий мотив, совместимый с нуклеазой Cas9; используйте NGG при использовании Cas9 из Streptococcus pyogenes.
- В расширенных настройках включите опцию Include masked regions in off-target search.
ПРИМЕЧАНИЕ: Исключите гидовые РНК, которые, по прогнозам, нацелены на многокопийные повторяющиеся последовательности. Расщепление в нескольких геномных локусах может снизить жизнеспособность клеток и затруднить интерпретацию результатов. - Осмотрите геномную область в браузере генома и убедитесь, что последовательность гида не перекрывается с соседним повторяющимся элементом. Нажмите Finish.
- Перейдите к карте последовательностей (Sequence map) и выберите всю последовательность. Нажмите Design CRISPR, затем +.
- Выберите гид с высоким прогнозируемым показателем on-target и низким прогнозируемым показателем off-target40. Спроектируйте выбранный вышележащий гид как левый гид и повторите процедуру для области 100 bp, расположенной ниже ERV, чтобы получить правый гид.
- Проведите дополнительный in silico анализ офф-таргет активности с помощью COSMID41 (доступ 15 мая 2026 г.). Исключите гиды, которые, по прогнозам, нацелены на кодирующие гены, другие CRE или многокопийные повторяющиеся элементы.
- Разработка гидовых РНК с помощью CRISPOR
- Откройте область длиной 100 bp выше ERV в браузере генома UCSC. Выберите View, затем DNA sequence и нажмите Get DNA, чтобы получить вышележащую последовательность в формате FASTA.
- Откройте CRISPOR (версия 5.2)42 и вставьте последовательность вышележащего участка в формате FASTA в поле Step 1.
- В разделе Step 2 выберите соответствующую сборку генома (выберите hg38 при работе с примером локуса человека). В разделе Step 3 выберите соответствующий протоспейсер-прилегающий мотив и отправьте последовательность на анализ.
- Ознакомьтесь с кандидатными гидами, ранжированными по показателю специфичности, и выберите гид с высоким показателем специфичности и подходящей прогнозируемой эффективностью.
- Спроектируйте выбранный гид как левый гид. Повторите шаги 2.3.1–2.3.4 для области 100 bp, расположенной ниже ERV, чтобы получить правый гид.
- Синтезируйте каждый гид в виде единой гидовой РНК (sgRNA), в которой CRISPR-РНК предварительно гибридизована с транс-активирующей CRISPR-РНК.
- Разработка ПЦР-праймеров для генотипирования
- Расширьте геномный интервал ERV примерно на 500 bp выше и 500 bp ниже.
ПРИМЕЧАНИЕ: Для примера локуса chr1:207635112–207636074 используйте расширенный интервал chr1:207634612–207636574. - Импортируйте расширенную последовательность в Primer3 (версия 4.1.0)43.
- Установите минимальную, оптимальную и максимальную длину праймеров на 18, 20 и 25 нуклеотидов соответственно; минимальную, оптимальную и максимальную температуру плавления на 57 °C, 59 °C и 62 °C соответственно; и минимальное, оптимальное и максимальное содержание GC на 30%, 50% и 70% соответственно.
- Установите диапазон размеров продукта таким образом, чтобы сгенерировать ампликон, охватывающий весь ERV и оба сайта расщепления гидовых РНК. Спроектируйте один праймер выше и один праймер ниже целевого ERV.
- Убедитесь, что ожидаемые продукты дикого типа и делеции можно различить с помощью электрофореза в агарозном геле. Обозначьте пару праймеров как праймеры 1 и 2, как показано на рисунке 2A.
- Расширьте геномный интервал ERV примерно на 500 bp выше и 500 bp ниже.
3. Нуклеофекция парных гидовых РНК в hnPSCs
- За 48 ч до нуклеофекции подготовьте 12-луночный планшет с инактивированными фидерными слоями MEF. Рассчитайте необходимое количество реакций нуклеофекции, используя одну реакцию для каждой пары левого и правого гидов.
- Для каждой реакции смешайте 3,6 µL добавки для нуклеофекции с 16,4 µL раствора для нуклеофекции и доведите смесь до комнатной температуры.
- Подготовьте комплексы рибонуклеопротеинов Cas9 с левым и правым гидами в отдельных пробирках. Для каждого гида смешайте 2,9 µL фосфатно-солевого буфера, 0,6 µL 100 µM sgRNA и 0,5 µL 62 µM высокоточной нуклеазы Cas9, затем инкубируйте при комнатной температуре в течение 10–20 мин.
- Во время инкубации рибонуклеопротеинов аспирируйте культуральную среду из hnPSCs, добавьте достаточное количество реагента для диссоциации клеток, чтобы покрыть их, и инкубируйте при 37 °C в течение 5 мин.
- Добавьте 5 mL промывочной среды и соберите диссоциированные клетки. Центрифугируйте при 250 × g в течение 3 мин, аспирируйте супернатант и осторожно ресуспендируйте осадок в 2 mL среды PXGL, содержащей 10 µM Y-27632.
- Отсчитайте 2–3 × 10⁵ клеток для каждой реакции нуклеофекции. Центрифугируйте необходимое количество клеток при 250 × g в течение 3 мин, полностью аспирируйте супернатант и удалите остатки жидкости с помощью наконечника пипетки объемом 10 µL, не затрагивая осадок.
ПРИМЕЧАНИЕ: Не проводите удаление MEF перед нуклеофекцией. Считайте диссоциированную смесь как hnPSCs вместе с остаточными MEF. - Смешайте 2 µL комплекса Cas9 с левым гидом с 2 µL комплекса Cas9 с правым гидом и перемешайте, pipetting пять раз. Добавьте 4 µL полученной смеси рибонуклеопротеинов к 20 µL раствора для нуклеофекции.
- Ресуспендируйте осадок hnPSC в полной смеси для нуклеофекции, не допуская образования пузырьков. Перенесите суспензию в одну лунку микрокюветы для нуклеофекции, затем осторожно постучите по кювете, чтобы жидкость покрыла дно.
ПРИМЕЧАНИЕ: Приступайте к дальнейшим действиям сразу после ресуспендирования клеток. Обрабатывайте не более двух реакций одновременно. - Проведите нуклеофекцию клеток, используя программу P3 Primary Cell DN-100. Немедленно ресуспендируйте нуклеофектированные клетки в предварительно нагретой среде PXGL, содержащей 10 µM Y-27632.
- Посейте клетки в одну лунку подготовленного 12-луночного планшета с фидером MEF и аккуратно перемещайте планшет Т-образными движениями для равномерного распределения клеток.
- Инкубируйте клетки не менее 2 дней перед началом клонального выделения. Поддерживайте отдельный запас нередактированных hnPSCs и параллельно выводите клональные линии дикого типа.
4. Выведение клональных линий hnPSC
- За 48 ч до высева единичных клеток подготовьте чашку диаметром 10 см с инактивированным фидерным слоем МЭФ (MEF).
- Аспирируйте культуральную среду из нуклеофектированных и параллельных культур hnPSC дикого типа. Добавьте реагент для диссоциации клеток и инкубируйте клетки при 37 °C в течение 5 мин.
- Добавьте 5 mL промывочной среды и соберите диссоциированные клетки. Центрифугируйте клетки при 250 × g в течение 3 мин, аспирируйте супернатант и тщательно ресуспендируйте клетки в 400 µL среды PXGL, содержащей 10 µM Y-27632.
ПРИМЕЧАНИЕ: Обеспечьте получение полной суспензии единичных клеток. Неполная диссоциация может привести к образованию колоний со смешанными генотипами. - Подсчитайте количество клеток и высейте примерно 2 000 клеток в подготовленную чашку диаметром 10 см с фидером МЭФ в среде PXGL, содержащей 10 µM Y-27632. Распределите клетки равномерно, чтобы минимизировать контакт между появляющимися колониями.
- Разделите оставшуюся суспензию клеток на две части. Одну часть криоконсервируйте в качестве резервной копии, а из второй части выделите геномную ДНК для генотипирования всей популяции.
- Культивируйте клетки при низкой плотности высева в течение 7–10 дней. Не меняйте среду в первый день после высева; со 2-го по 4-й день ежедневно заменяйте 3 mL среды на 3 mL свежей среды PXGL, а начиная с 5-го дня — ежедневно заменяйте половину среды. Ежедневно проверяйте культуру и приступайте к отбору колоний, когда станут видны пространственно разделенные колонии, произошедшие из единичных клеток.
ПРИМЕЧАНИЕ: Скорректируйте период культивирования в зависимости от скорости роста линии hnPSC.
5. Проведите массовое генотипирование популяций дикого типа и отредактированных линий
ПРИМЕЧАНИЕ: Для выделения геномной ДНК из общей популяции используйте набор для экстракции геномной ДНК. Для оптимизации данных ПЦР может потребоваться тестирование различных ДНК-полимераз. В описанных здесь экспериментах регулярно использовалась мастер-смесь высокоточной ДНК-полимеразы.
- Выделите геномную ДНК из популяций клеток дикого типа и отредактированных объемных культур, используя набор для экстракции геномной ДНК.
- Амплифицируйте целевой участок генома методом ПЦР, используя праймеры 1 и 2 и подходящую ДНК-полимеразу. Используйте мастер-микс высокоточной ДНК-полимеразы в общем объеме реакции 20 µL, содержащем 10 µL 2× мастер-микса, 7 µL H₂O, 0,5 µL 10 µM праймера 1, 0,5 µL 10 µM праймера 2 и 2 µL геномной ДНК с концентрацией примерно 50 ng/µL. Для ПЦР, показанной на Рисунке 2 и соответствующей элементу LTR5_Hs, расположенному по координатам chr1:207635112–207636074 (hg38), последовательности праймеров были CCCCTCCAAGATGACCAGTT (праймер 1) и GGCCTCGCAAATCTTAACCC (праймер 2). Параметры циклирования составили: 98 °C (30 с), 30 циклов: 98 °C (10 с), 64 °C (30 с) и 72 °C (45 с), с последующей финальной элонгацией при 72 °C в течение 10 мин.
- Используйте геномную ДНК из популяции дикого типа в качестве контроля.
- Разделите продукты ПЦР методом электрофореза в 1% агарозном геле, окрашенном безопасным красителем для ДНК в буфере TAE (Трис-ацетат-ЭДТА). Проводите электрофорез при 80 V примерно в течение 45 мин. В первый лунок внесите маркер молекулярных масс ДНК для оценки размеров полос.
- Визуализируйте амплифицированные полосы ДНК с помощью цифровой системы гель-визуализации.
- Сравните продукты, полученные от популяций дикого типа и отредактированных клеток. На Рисунке 2B праймеры 1 и 2 амплифицируют полосу размером 1 468 bp для аллелей дикого типа и полосу размером 500 bp для отредактированных аллелей.
- Перед переходом к отбору колоний убедитесь, что пара праймеров дает различимые полноразмерные продукты и продукты делеции.
- Если продукт делеции не обнаружен, перепроектируйте направляющие РНК или оптимизируйте условия нуклеофекции.
6. Отбор и экспансия одноклеточных колоний
ПРИМЕЧАНИЕ: Определите количество колоний для отбора на основании результатов ПЦР всей популяции. Начните как минимум с 48 отредактированных колоний при обнаружении четкого продукта делеции. Отоберите примерно восемь колоний из параллельной популяции дикого типа. Стремитесь получить избыточное количество клонов (например, 4 клона дикого типа, 5 гомозиготных и 3 гетерозиготных клона).
- Подготовка планшетов и реагентов
- Определите количество колоний, которые необходимо обработать, и подготовьте соответствующее количество лунок с фидерным слоем MEF в 48-луночном планшете как минимум за 48 ч до забора колоний. В день забора колоний аспирируйте среду с MEF, один раз промойте каждую лунку фосфатно-солевым буфером, аспирируйте промывочный раствор и добавьте среду PXGL, содержащую 10 µM Y-27632.
- Добавьте 30 µL реагента для диссоциации клеток в нужное количество лунок круглодонного 96-луночного планшета. Разведите реагент внеклеточного матрикса 1:4 в холодном DMEM/F-12 и подготовьте нужное количество лунок во втором 96-луночном планшете со средой PXGL, содержащей 10 µM Y-27632. Добавьте разведенный реагент внеклеточного матрикса в каждую лунку, чтобы получить конечную концентрацию 20 µL/mL.
ПРИМЕЧАНИЕ: Используйте этот безфидерный 96-луночный планшет для генотипирования, чтобы избежать амплификации геномной ДНК мыши. - Расположите капли промывочной среды объемом примерно 40 µL на внутренней поверхности крышки стерильной чашки Петри диаметром 10 см. Поместите планшет для диссоциации, планшет для экспансии, планшет для генотипирования и крышку чашки в бокс биологической безопасности.
- Забор колоний
ПРИМЕЧАНИЕ: Выполняйте забор колоний под микроскопом в боксе биологической безопасности. При использовании многоканального дозатора с регулируемым расстоянием между наконечниками обрабатывайте колонии группами по восемь.- Установите объем пипетки на 20 µL и установите стерильный наконечник. Подготовьте наконечник, погрузив его в каплю промывочной среды и выполнив две итерации пипетирования.
- Найдите пространственно изолированную колонию, которая, по всей видимости, произошла от одной клетки. Избегайте колоний, контактирующих с соседними колониями или содержащих визуально обособленные субколонии; выбирайте колонии, представляющие весь диапазон размеров и морфологий, присутствующих в культуре.
- Осторожно подденьте основание колонии подготовленным наконечником пипетки, аспирируйте отделенную колонию и перенесите её в одну лунку круглодонного 96-луночного планшета, содержащую 30 µL реагента для диссоциации клеток. Повторяйте процедуру, пока восемь колоний не будут перенесены в один столбец планшета.
- Инкубируйте колонии в реагенте для диссоциации клеток в течение 5–10 мин при 37 °C. Установите расстояние между наконечниками многоканального дозатора для 96-луночного планшета и диссоциируйте каждую колонию, выполнив пипетирование примерно 15 раз.
- Осмотрите лунки под микроскопом и убедитесь, что колонии диссоциировали. Аспирируйте 20 µL суспензии каждой диссоциированной колонии, отрегулируйте расстояние между наконечниками под формат 48-луночного планшета и разнесите суспензию в соответствующую лунку с MEF планшета для клональной экспансии.
- Аспирируйте оставшиеся примерно 10 µL суспензии каждой колонии, отрегулируйте расстояние между наконечниками под формат 96-луночного планшета и разнесите суспензию в соответствующую лунку безфидерного планшета для генотипирования.
- Повторяйте процедуру, пока не будет забрано необходимое количество отредактированных колоний и колоний дикого типа. Верните планшеты для экспансии и генотипирования в инкубатор.
7. Генотипирование и сохранение клональных клеточных линий
ПРИМЕЧАНИЕ: При обработке большого количества клонов используйте реагент для экспресс-экстракции геномной ДНК вместо набора.
- Экстракция геномной ДНК
- Инкубируйте планшет для генотипирования в течение 24–48 ч после отбора колоний и убедитесь, что в каждой лунке видно достаточное количество прикрепившихся клеток. Аспирируйте среду и добавьте в каждую лунку 20 µL раствора для экспресс-экстракции геномной ДНК.
- Инкубируйте планшет при комнатной температуре в течение 5 мин, затем перенесите весь объем из каждой лунки в соответствующую лунку планшета для ПЦР. Герметизируйте планшет для ПЦР фольгой.
- Инкубируйте планшет при 65 °C в течение 6 мин, затем при 98 °C в течение 2 мин. Используйте 2–4 µL полученного лизата непосредственно в качестве матрицы ДНК для ПЦР.
- Идентификация и валидация отредактированных клонов
- Амплифицируйте целевой участок генома, используя праймеры 1 и 2, при условиях ПЦР и циклах, описанных ранее. В качестве контролей используйте ДНК неотредактированного клона дикого типа и отредактированной общей популяции.
- Разделите продукты ПЦР методом электрофореза в агарозном геле, используя условия, изложенные в этапах 5.4–5.5. Сравните размеры полос ПЦР, полученных от клональных линий, с контролями дикого типа и отредактированной общей популяции, как показано на Рисунке 2C.
- Вырежьте соответствующие полосы ПЦР с помощью чистого скальпеля и очистите ДНК из вырезанных фрагментов геля с помощью набора. Направьте очищенные продукты ПЦР подходящему поставщику услуг по секвенированию по Сэнгеру, выровняйте результаты секвенирования с референсной последовательностью и подтвердите место соединения делеции и генотип каждого клона. Удалите или повторно оцените клоны, дающие неожиданные продукты ПЦР или неоднозначные результаты секвенирования.
- Экспансия, криоконсервация и контроль качества валидированных клонов
- Найдите соответствующие лунки в планшете для экспансии клонов после подтверждения генотипа. Проведите экспансию как минимум двух независимо полученных отредактированных клонов и нескольких клонов дикого типа, полученных параллельно с помощью той же процедуры клонирования единичных клеток.
- Криоконсервируйте достаточное количество флаконов каждого валидированного отредактированного клона и клона дикого типа перед началом последующих экспериментов. Сохраните отредактированную общую популяцию в качестве резервной копии до тех пор, пока требуемые клональные линии не будут валидированы и криоконсервированы.
- Проведите кариотипический анализ или другую валидированную оценку геномной стабильности выбранных клонов hnPSC. Перед дальнейшим использованием убедитесь, что выбранные клоны сохраняют ожидаемую морфологию и характеристики роста hnPSC.
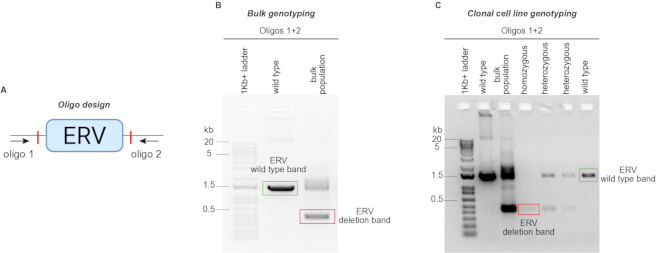
Рисунок 2: Оценка делеции ERV методом ПЦР. (A) Схема праймеров для генотипирования, расположенных выше и ниже целевого ERV. (B) Репрезентативная ПЦР общей популяции, демонстрирующая полноразмерный продукт дикого типа и более короткий продукт делеции. Обнаружение продукта делеции подтверждает успешное редактирование и помогает определить количество колоний, отобранных для клонального скрининга. (C) Репрезентативное ПЦР-генотипирование отдельных клональных клеточных линий перед секвенированием по Сэнгеру. Клоны дикого типа дают полноразмерный продукт, гетерозиготные клоны дают как полноразмерный продукт, так и продукт делеции, а гомозиготные клоны с делецией дают только более короткий продукт делеции. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Результаты
Данный рабочий процесс позволяет получать клональные линии наивных плюрипотентных стволовых клеток человека (hnPSC), содержащие направленные делеции цис-регуляторных элементов (CRE), производных от эндогенных ретровирусов (ERV). Как показано на Рисунке 1, парные единичные гидовые РНК (sgRNA) проектируются таким образом, чтобы фланкировать интересующий ERV; они собираются отдельно с Cas9, объединяются перед нуклеофекцией и вводятся в hnPSC. После восстановления отредактированная популяция высевается с низкой плотностью для обеспечения формирования и изоляции колоний, происходящих от отдельных клеток.
ПЦР всей популяции позволяет на раннем этапе определить, произошла ли запланированная делеция. Праймеры, расположенные за пределами двух сайтов расщепления sgRNA, амплифицируют продукт большего размера из аллеля дикого типа и продукт меньшего размера из аллеля с делецией (Рисунок 2A, B). Обнаружение обоих продуктов в отредактированной популяции указывает на то, что культура представляет собой смесь неотредактированных и отредактированных клеток. Отсутствие продукта делеции свидетельствует о неэффективном редактировании и указывает на необходимость пересмотра дизайна гидов, сборки рибонуклеопротеинов или условий нуклеофекции перед масштабным отбором колоний. ПЦР-генотипирование отдельных клонов позволяет различать генотипы дикого типа, гетерозиготные и гомозиготные по делеции клоны (Рисунок 2C). Клоны дикого типа дают только полноразмерный продукт, гетерозиготные клоны — и полноразмерный, и делеционный продукты, а клоны с гомозиготной делецией — только меньший делеционный продукт. Секвенирование продуктов ПЦР по Сэнгеру подтверждает ожидаемую точку стыка делеции и идентичность амплифицированного аллеля.
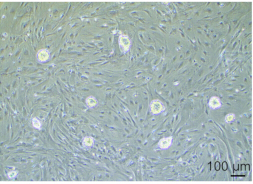
Колонии из единичных клеток обычно становятся видимыми через 7–10 дней культивирования; их можно идентифицировать по пространственному разделению и компактной морфологии (Рисунок 3). Следует отбирать колонии разных размеров и морфологий, поскольку делеция функционального регуляторного элемента может изменить характер пролиферации или дифференцировки. Следует избегать колоний, возникших из перекрывающихся или не полностью разделившихся клеток, так как они могут содержать смешанные генотипы.
 0
Рисунок 3: Репрезентативная морфология колоний hnPSC перед отбором колоний. Изображение колоний hnPSC, разделенных в пространстве, на стадии, используемой для клональной изоляции, полученное с помощью микроскопии в светлом поле. Масштабный отрезок = 100 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Для всех протестированных локусов ERV частота полного делетирования в изолированных клонах hnPSC варьировалась от 10% до 78,9%, при этом средняя и медианная частота гомо- или хемизиготных делеций составили 43,6% и 45,8% соответственно (Таблица 1). Наблюдаемая вариабельность, вероятно, отражает локус-специфические различия в активности гидов, доступности хроматина, генетическом фоне клеточных линий и условиях культивирования. Параллельное получение клонов дикого типа служит контролем, прошедшим те же этапы клонирования единичных клеток, экспансии и культивирования, что и отредактированные линии.
| Левый направляющий | Правильное руководство | Прямой праймер для ПЦР | Обратный праймер для ПЦР | Отобранные клоны | Дикий тип | Гетеро- зиготная делеция | Com- полное делетирование | Удаление (отмена) желаемый ре- расположите измерения | Эффективный | Полосы видны нечетко | % гетерогенности зиготный | % гомогенности зиготный | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo зиготный) | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo зиготный) | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo зиготный) | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo зиготный) | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo зиготный) | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo зиготный) | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | Н.А. (Геми зиготный) | 4 (Геми- зиготный) | 1 | 15 | 29 | Нет данных | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Геми- зиготный) | 9 (Геми- зиготный) | 0 | 4 | 11 | Нет данных | 69.2 | ||||
Таблица 1: Эффективность генетического делетирования ERV. Представлены данные для ERV, принадлежащих к семейству LTR5_Hs. Были созданы клональные клеточные линии для проверки того, регулируют ли элементы LTR5_Hs экспрессию указанных генов. Таблица содержит геномные координаты каждого ERV, гидовые РНК, использованные для делеции, ПЦР-праймеры, использованные для генотипирования, и результаты генотипирования клонов. «Эффективные» относятся к клонам с интерпретируемыми результатами генотипирования. Нежелательные перестройки относятся к продуктам, размеры которых не соответствовали ожидаемым размерам продуктов дикого типа или делеции. «Полосы четко не видны» относится к образцам, для которых не было получено интерпретируемого ПЦР-продукта. Проценты делеций рассчитывались с использованием клонов с интерпретируемыми результатами генотипирования в качестве знаменателя. Гетерозиготные делеции относятся к клонам, в которых ERV был делетирован в одном из двух аллелей. Полные делеции относятся к клонам, в которых ERV был делетирован в двух копиях хромосомы (гомозиготные клоны) или в единственной копии хромосомы в случае половых хромосом (гемизиготные клоны).
Валидированные клоны дикого типа, гетерозиготные и гомозиготные или хемизиготные клоны с делециями могут быть в дальнейшем экспансированы, криоконсервированы и проверены на геномную стабильность. Эти линии служат платформой для исследования влияния отдельных CRE, производных от ERV, на экспрессию генов, пролиферацию клеток, дифференцировку линий и стволклеточные модели раннего развития человека.
Обсуждение
В данном протоколе описывается подход на основе рибонуклеопротеинов CRISPR-Cas9 для делеции регуляторных элементов (CRE), производных от эндогенных ретровирусов (ERV), в человеческих нативными плюрипотентными стволовыми клетками (hnPSCs). Метод сочетает в себе дизайн парных sgRNA, транзиентную доставку предварительно собранных комплексов Cas9-sgRNA, клональную деривацию, скрининг с помощью ПЦР, секвенирование по Сенгеру и оценку геномной стабильности. Поскольку hnPSCs чувствительны к диссоциации и нарушениям условий культивирования, для достижения успеха критически важны несколько этапов, включая поддержание здоровых культур на фидерном слое, использование полной суспензии отдельных клеток, минимизацию времени между ресуспендированием клеток и нуклеофекцией, а также добавление Y-27632 в среду при стрессовых манипуляциях. Метод также требует тщательного подбора гидов, так как ERV представляют собой повторяющиеся последовательности, и плохо подобранные гиды могут расщеплять несколько локусов генома. Таким образом, оценка внецелевой активности должна включать повторяющиеся области и исключать гиды с прогнозируемой активностью в кодирующих генах, других CRE или многокопийных транспозонах.
Генотипирование всей популяции является важным этапом принятия решения в рабочем процессе. Обнаружение продукта делеции перед отбором колоний подтверждает, что расщепление и делеция произошли, и помогает определить количество колоний, которые необходимо подвергнуть скринингу. Если продукт делеции не обнаруживается, наиболее эффективной корректирующей мерой обычно является перепроектирование одной или обеих sgRNA, а не прямой переход к масштабной изоляции колоний. Низкий выход после нуклеофекции может быть следствием низкого качества исходных клеток, неполного удаления остатков среды из осадка клеток, задержки обработки после ресуспендирования или чрезмерного манипулирования клетками. Неполная диссоциация отдельных клеток может привести к образованию колоний со смешанными генотипами, в то время как плотный посев может вызвать слияние соседних колоний. Эти проблемы можно минимизировать путем тщательной, но осторожной диссоциации, разреженного посева и выбора хорошо изолированных колоний.
Эффективность полного делетирования ERV варьировала от 10% – 78,9% в зависимости от исследованных локусов, при среднем значении 43,6%. Такой диапазон указывает на то, что эффективность редактирования сильно зависит от локуса, а также может варьироваться в зависимости от линий hnPSC и условий культивирования. Активность клеточного цикла может влиять на эффективность редактирования CRISPR-Cas9, и, следовательно, различия в скорости пролиферации могут повлиять на восстановление клонов30. Кроме того, делетирование ERV, играющего важную регуляторную роль, может привести к снижению пролиферации, изменению морфологии колоний или невозможности восстановления гомозиготных клонов. Некоторые отредактированные популяции также могут приобрести компенсаторные геномные изменения, позволяющие продолжать рост. По этим причинам следует анализировать несколько независимо полученных клонов, а неожиданные фенотипы должны быть подтверждены после повторного получения или размораживания дополнительных клонов. Подтверждение генотипа, кариотипический анализ и сравнение с параллельными клонами дикого типа являются необходимыми этапами перед последующей интерпретацией результатов.
Основным ограничением данного метода является его низкая пропускная способность. Для каждого локуса требуется индивидуальный дизайн гидов, нуклеофекция, изоляция колоний, генотипирование, подтверждение последовательности и экспансия. Следовательно, этот метод лучше всего подходит для направленного функционального тестирования отдельных ERV, а не для полногеномного скрининга. Мультиплексная или семейная манипуляция ERV с использованием эпигенетических регуляторов на основе dCas9 позволяет воздействовать на многие родственные элементы одновременно14, однако этот подход может вызвать более широкие нецелевые эффекты и не позволяет легко определить, какая именно индивидуальная вставка ответственна за конкретный фенотип. Напротив, данная стратегия обеспечивает локус-специфичную делецию и позволяет напрямую связать молекулярные или developmental-эффекты с определенным CRE, производным от ERV.
Данный метод особенно актуален, поскольку ERV внесли значительный вклад в эволюцию регуляторных сетей млекопитающих и могут функционировать в качестве промоторов, энхансеров и других регуляторных элементов в ходе раннего развития5,6,13,14,44,45,46,47. Было показано, что некоторые отдельные ERV выполняют важные функции в процессе развития12,13,14. Редактированные линии hnPSC, полученные с помощью данного протокола, могут быть использованы для анализа экспрессии генов, тестов на пролиферацию, двухмерной дифференцировки линий, а также для создания человеческих бластоидов или других моделей эмбрионов на основе стволовых клеток14,23. Подобные исследования должны проводиться в соответствии с применимыми этическими и нормативными требованиями к исследованиям моделей эмбрионов на основе человеческих стволовых клеток48,49,50.
Будущие достижения в области редактирования генома, автоматизированной работы с клонами и высокопроизводительного генотипирования могут позволить проводить более систематическую оценку отдельных вставок ERV51. До тех пор, пока такие подходы не станут общедоступными, настоящий метод предоставляет воспроизводимую основу для тестирования выбранных некодирующих регуляторных элементов с разрешением до одного локуса. Его основным преимуществом является возможность связать определенную геномную делецию с молекулярными и фенотипами развития в модели преимплантационного развития человека, что помогает прояснить, как видоспецифичные последовательности, производные от ERV, сформировали генно-регуляторные программы в ходе эмбриогенеза человека.
Раскрытие информации
Конфликты интересов не заявлены.
Благодарности
Авторы выражают благодарность доктору Джавиду Мохаммеду за полезные дискуссии по вопросам редактирования генома. Благодарность выражается Фонду Макса Планка за поддержку данного исследования и лаборатории Фуейо. Мерель Вентинк получила стипендию Erasmus+ (ID 50377).
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 2-меркаптоэтанол | Gibco | 21985023 | Добавляется в базовую среду N2B27. Обращаться в соответствии с внутренними правилами учреждения по технике химической безопасности. |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | Устройство, используемое для нуклеофекции. |
| Стандартный агарозный гель, 1 кг | Рот | 3810.4 | Используется для приготовления гелей для электрофореза ДНК. |
| Нуклеаза Alt-R S. pyogenes Cas9 HiFi V3 | Integrated DNA Technologies | 1081060 | Высокоточная нуклеаза Cas9, используемая для сборки рибонуклеопротеиновых комплексов. |
| Синтетическая одноцепочечная направляющая РНК Alt-R | Integrated DNA Technologies | Н/Д | Специально разработанные sgРНК, фланкирующие выбранный ERV. Последовательности гидов приведены в Таблице 1. |
| Антибиотик-антимикотик | Gibco | 15240062 | Дополнительная антимикробная добавка для сред клеточного культивирования (опционально). |
| Микроскоп Axiovert 40 CFL | Zeiss | 491202-0002-001 | Используется для рутинного наблюдения за МЭФ и hnПСК в процессе культивирования. |
| Добавка B-27, 50× | Gibco | 17504044 | Добавка, вносимая в базовую среду N2B27. |
| Фракция V бычьего альбумина, 7,5%-ный раствор | Gibco | 15260037 | Добавлено в промывочную среду для снижения потерь hnPSCs вследствие их адгезии к пластиковым расходным материалам. |
| Термоциклер C1000 Touch с блоком для экспресс-реакций на 96 лунок | Bio-Rad | 1851196 | Прибор, используемый для ПЦР-амплификации. |
| Облученные эмбриональные фибробласты мыши CF1 | Thermo | A234181 | Инактивированные фидерные клетки МЭФ, используемые для поддержки культуры чПСК. Вместо них может быть использован альтернативный валидированный вариант собственного приготовления. |
| Автоматический счетчик клеток Countess 3 | Thermo / Invitrogen | AMQAX2000 | Используется для подсчета MEF или hnPSC. |
| DMEM/F-12 | Gibco | 11330032 | Компонент среды N2B27 и промывочной среды; также используется для разведения реагента внеклеточного матрикса. |
| Дулбеко’фосфатно-солевой буфер без кальция и магния | Gibco | 14190144 | Используется для промывки родительского стада несушек. |
| Полный желатиновый раствор ESGRO | Sigma-Aldrich | SF008 | Используется для покрытия культуральных сосудов перед высевом фидерных клеток МЭФ. |
| FBS Supreme | PAN-Biotech | P30-3031 | Используется для приготовления питательной среды для культуры ЭМФ (эмбриональных фибробластов мыши). |
| Фильтрующий блок, 1000 мл, 0.22 µm размер пор | Corning | 431098 | Используется для стерильной фильтрации больших объемов культуральных сред. |
| Фильтрующий блок, 500 мл, 0.22 µm размер пор | Corning | 431097 | Используется для стерильной фильтрации питательных сред. |
| среда для криоконсервации FreSR-S | STEMCELL Technologies | 5859 | Используется для криоконсервации человеческих наивных плюрипотентных стволовых клеток (hnPSCs). |
| Система визуализации гелей GelDoc | Bio-Rad | 170-8195 | Оборудование, используемое для визуализации полос ДНК в электрофоретических гелях. |
| Базоментальная мембранная матрица Geltrex Flex LDEV-Free с квалификацией для hESC и пониженным содержанием факторов роста | Thermo | A4000046803 | Внеклеточный матрикс, используемый для культивирования иПСК человека в отсутствие МЭФ. |
| Маркер молекулярного веса ДНК Generuler 1 Kb Plus | Fisher Scientific | 11581625 | Используется для определения размеров полос ДНК при электрофорезе. |
| Добавка GlutaMAX | Gibco | 35050061 | Добавка стабилизированного L-глутамина, используемая в среде для культивирования эмбриональных фибробластов мыши (MEF). |
| Gö6983 | Bio-Techne | 2285/10 | Ингибитор атипической протеинкиназы С, используемый для приготовления среды PXGL. |
| среда Дульбекко с высоким содержанием глюкозы’модифицированная среда Игла | Gibco | 11965092 | Базальная среда, используемая для приготовления среды для культивирования ЭМФ (эмбриональных мышиных фибробластов). |
| Кариотипирование | Жизнь&Головной мозг | Н/Д | Используется для выявления аномалий хромосом. |
| L-глутамин | Gibco | 25030081 | Добавлено к базовой среде N2B27. |
| Набор для экстракции геномной ДНК Monarch Spin gDNA Extraction Kit | New England Biolabs | T3010 | Набор для экстракции геномной ДНК из отредактированных массовых популяций. |
| 8-канальный дозатор с регулируемым шагом Move It, 30–300 µL | Eppendorf | 3125000176 | Используется для переноса диссоциированных колоний из 96-луночного планшета для генотипирования в 48-луночный планшет для экспансии. |
| Добавка N-2, 100× | Gibco | 17502048 | Добавка, вносимая в базовую среду N2B27. |
| среда Neurobasal | Gibco | 21103049 | Компоненты базовой среды N2B27. |
| Стереомикроскоп Nikon с зумом | Nikon | SMZ1270 | Используется для отбора колоний hNPC. |
| NucleoSpin Gel and PCR Clean-up | Machery-Nagel | 740609.25 | Для экстракции ДНК из гелей перед секвенированием по Сэнгеру. |
| Набор P3 Primary Cell 4D-Nucleofector X Kit S для первичных клеток | Lonza | V4XP-3032 | Набор реагентов для нуклеофекции, используемый для доставки рибонуклеопротеиновых комплексов Cas9-sgRNA. Включает кюветы. |
| линия клеток PB004 | Подарок от проф. Хиромицу Накаучи | Нет данных | STR-аутентифицировано, протестировано на микоплазму. Опубликовано в PMID: 26023098.33 |
| Праймеры для ПЦР | Sigma-Aldrich | Н/Д | Используется для генотипирования клонов чИПСК (hnPSCs) методом ПЦР. Последовательности приведены в таблице 1. |
| PD0325901 | Selleck Chemicals | S1036 | Ингибитор MEK, используемый для приготовления среды PXGL. |
| Мастер-смесь для высокоточной ПЦР Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | Мастер-микс, содержащий ДНК-полимеразу для ПЦР-генотипирования. |
| Раствор для экстракции ДНК QuickExtract | Biosearch Technologies | QE09050 | Используется для экспресс-экстракции геномной ДНК из планшетов для генотипирования клональных клеток. |
| Рекомбинантный лейкоз-ингибирующий фактор человека | Gibco | 300-05-50UG | Добавить в среду PXGL. Допускается использование эквивалентного валидированного препарата собственного изготовления. |
| Секвенирование по Сэнгеру | Eurofins | Нет данных | Используется для секвенирования ДНК с целью подтверждения генотипов. |
| Пируват натрия, 100 мМ | Gibco | 11360070 | Добавлено в среду для культивирования ЭМФ (эмбриональных мышиных фибробластов). |
| Краситель для ДНК-гелей SYBR Safe | Thermo | S33102 | Краситель для электрофореза ДНК в гелях. |
| Фермент TrypLE Express, 1×, феноловый красный | Gibco | 12605036 | Используется для диссоциации человеческих плюрипотентных стволовых клеток (hnPSCs) при пересеве, подготовке к нуклеофекции и клональном выделении. |
| Вода, без нуклеаз, для молекулярной биологии, сверхчистая | Thermo | J71786.AP | Используется для ПЦР-генотипирования. |
| XAV939 | Системы клеточного наведения | SM38-50 | Ингибитор сигнального пути Wnt, используемый для приготовления среды PXGL. |
| Y-27632 | STEMCELL Technologies | 72304 | Ингибитор ROCK добавляли во время размораживания, пассирования, восстановления после нуклеофекции и посева единичных клеток. |
Ссылки
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.