В данном протоколе представлен метод получения сосудистых органоидов из индуцированных плюрипотентных стволовых клеток человека.
Методическая статья
Оптимизированный протокол получения сосудистых органоидов из индуцированных плюрипотентных стволовых клеток человека
В этой статье
Краткое содержание
Аннотация
Васкулярные органоиды, полученные из плюрипотентных стволовых клеток человека (hPSCs), стали мощными трехмерными моделями для изучения развития сосудов, механизмов заболеваний и ответов на лекарственные препараты. Современные протоколы создания васкулярных органоидов позволяют генерировать самоорганизующиеся эндотелиально-перицитарные сети; однако вариабельность между партиями, нестабильность формирования органоидов и недостаточное покрытие перицитами могут снижать воспроизводимость и масштабируемость. В данном исследовании представлен оптимизированный протокол получения васкулярных органоидов из индуцированных плюрипотентных стволовых клеток человека (hiPSCs) с улучшенной воспроизводимостью и структурной согласованностью. Ключевые модификации включают уточнение условий формирования эмбриоидных телец, оптимизацию концентраций факторов роста и сроков их применения при индукции мезодермы и васкулярной спецификации, а также улучшение условий трехмерного культивирования, которые способствуют активному привлечению перицитов и взаимодействию между эндотелием и перицитами. Оптимизированные органоиды демонстрируют сильно разветвленные CD31-положительные эндотелиальные сети, которые стабильно оплетаются PDGFR-β-положительными перицитами, при этом вариабельность между партиями значительно снижена по сравнению с исходным протоколом. Приведены подробные пошаговые процедуры генерации органоидов, характеристики методом иммунофлуоресценции целых образцов и оценка контроля качества. Данный оптимизированный метод обеспечивает масштабируемое производство высококачественных васкулярных органоидов, подходящих для изучения взаимодействий сосудистых клеток, моделирования заболеваний и скрининга соединений, тем самым снижая технический порог для лабораторий, стремящихся внедрить эту модельную систему.
Введение
Трехмерные (3D) органоиды стали мощным инструментом для моделирования развития органов и заболеваний человека in vitro, обеспечивая превосходное структурное биомиметическое сходство и патофизиологическую релевантность по сравнению с традиционными двухмерными моделями клеточных культур1,2. В последние годы были успешно созданы органоиды, полученные из плюрипотентных стволовых клеток человека (hPSC), для множества типов тканей, включая кишечник3, мозг4,5, почки6, печень7,8 и сетчатку9. Однако основной проблемой в исследованиях на основе органоидов является недостаточная васкуляризация при длительном культивировании, что может привести к гипоксии и некрозу, тем самым препятствуя экспансии и дифференцировке органоидов10,11. Для решения этой проблемы были внедрены различные стратегии совместного культивирования, включая добавление эндотелиальных или мезенхимальных стволовых клеток для стимулирования формирования сосудистой сети12,13. Тем не менее, традиционные двухмерные культуры и животные модели не полностью воспроизводят биологию сосудов человека, в то время как методы совместного культивирования вносят дополнительную экспериментальную сложность14. Таким образом, сосудистые органоиды, способные к автономной васкуляризации, представляют собой перспективную релевантную для человека альтернативу15.
Формирование сосудистой сети включает в себя как васкулогенез, так и ангиогенез, которые координируются посредством взаимодействий между эндотелиальными клетками и муральными клетками, такими как перициты и гладкомышечные клетки сосудов, и строго регулируются множеством сигнальных молекул, включая VEGF (фактор роста эндотелия сосудов), TGF-β (трансформирующий ростовой фактор-β), PDGF (тромбоцитарный фактор роста) и ангиопоэтины16. В 2019 году Wimmer и коллеги разработали метод получения самособирающихся 3D-органоидов кровеносных сосудов непосредственно из hPSCs17,18. В этой системе одновременно генерируются эндотелиальные клетки и перициты, что приводит к образованию микрососудистых сетей с формированием просвета и покрытием базальной мембраной. На основе этой платформы сосудистые органоиды использовались для моделирования диабетической васкулопатии при стимуляции высокой концентрацией глюкозы и провоспалительными цитокинами (TNF-α и IL-6); в этих органоидах воспроизводится утолщение базальной мембраны — характерный признак диабетической микрососудистой патологии17. Кроме того, данная модель применялась для изучения наследственных сосудистых заболеваний и в качестве платформы для скрининга сосудистой токсичности19. В последнее время в ряде методических исследований предпринимались попытки оптимизировать создание сосудистых органоидов. Например, достижения в области секвенирования РНК единичных клеток позволили выявить ключевые регуляторные факторы, такие как MECOM и LEF1, создав тем самым молекулярную основу для характеристики и оптимизации формирования сосудистых органоидов человека. Кроме того, Xu и соавт. внедрили микролунки для облегчения гомогенного формирования эмбриоидных телец и использовали коктейль CEPT для повышения жизнеспособности клеток, что позволило эффективно снизить вариабельность между сериями образцов20.
Для повышения гомогенности, воспроизводимости и пропускной способности процесса получения сосудистых органоидов оригинальный протокол, описанный Wimmer et al.17,18, был систематически оптимизирован для устранения нескольких ключевых ограничений. Во-первых, в оригинальном протоколе для формирования эмбриоидных телец используется естественная агрегация в планшетах с низкой адгезией, что может привести к значительной вариабельности размера агрегатов от партии к партии и, как следствие, к неоднородной эффективности дифференцировки. В оптимизированном протоколе поливиниловый спирт (PVA) сочетается с орбитальным встряхиванием во время формирования агрегатов для обеспечения равномерной агрегации клеток и повышения единообразия размера эмбриоидных телец. Во-вторых, в оригинальном протоколе на стадии формирования сосудистой сети используется полная замена среды, что может вызвать существенные колебания концентраций факторов роста и нарушить устойчивое прорастание сосудов и привлечение перицитов. Напротив, в оптимизированном протоколе при каждой смене среды сохраняется одна треть кондиционированной среды для поддержания эндогенных проангиогенных факторов и стабилизации культурной среды. В-третьих, оригинальный протокол требует многократного переноса планшетов во время изоляции и созревания органоидов, что увеличивает трудоемкость манипуляций и риск потери органоидов. Оптимизированный протокол исключает эти этапы за счет индивидуального переноса изолированных органоидов в лунки 96-луночных планшетов с низкой адгезией, что упрощает процедуру и увеличивает пропускную способность. В совокупности данный оптимизированный протокол содержит детальные пошаговые инструкции и критические контрольные точки контроля качества, что снижает технический порог внедрения данной модельной системы и способствует более широкому применению сосудистых органоидов в исследованиях развития сосудов, механизмов заболеваний и высокопроизводительного скрининга лекарственных средств.
Протокол
Использование hPSCs в данном исследовании было одобрено Комитетом по биомедицинской этике Университета Аньхуэй (BECAHU_2026-010).
1. Поддержание индуцированных плюрипотентных стволовых клеток человека
ПРИМЕЧАНИЕ: Культивируйте индуцированные плюрипотентные стволовые клетки человека (hiPSCs) в бесфидерных условиях. Все процедуры следует проводить в шкафу биологической безопасности II класса с соблюдением правил асептики.
- Подготовка культуральных планшетов, покрытых матриксом базальной мембраны
- Извлеките флакон с матриксом базальной мембраны из −20 °C и разморозьте его при 4 °C в течение ночи (примерно 12–16 ч). Избегайте повторных циклов замораживания-оттаивания.
- Тщательно перемешайте размороженный матрикс базальной мембраны в стерильных условиях и разделите его на одноразовые аликвоты (например, по 1 mL на пробирку). Храните аликвоты при −20 °C до 2 лет.
ПРИМЕЧАНИЕ: В процессе работы держите матрикс базальной мембраны, пипетки, наконечники и пробирки охлажденными, чтобы предотвратить преждевременное затвердевание. Избегайте образования пузырьков воздуха. - Разморозьте необходимую аликвоту матрикса базальной мембраны на льду. Разведите матрикс базальной мембраны 1:200 в предварительно охлажденном DMEM (5 µL матрикса базальной мембраны на 1 mL DMEM; конечная концентрация — примерно 5 µg/mL).
- Осторожно перемешайте раствор путем пипетирования до полного исчезновения видимых частиц.
- Добавьте по 0,5 mL разведенного матрикса базальной мембраны в каждую лунку 12-луночного планшета. Осторожно наклоняйте и вращайте планшет, чтобы покрыть всю нижнюю поверхность.
- Инкубируйте покрытый планшет при 37 °C в инкубаторе с 5% CO₂ не менее 2 ч или при 4 °C в течение ночи.
ПРИМЕЧАНИЕ: Храните герметично закрытые покрытые планшеты при 4 °C в течение 1–2 недель. Перед использованием доведите планшет до комнатной температуры и аспирируйте раствор для покрытия.
- Размораживание хиПСК
- Извлеките криопробирку с замороженными хиПСК из жидкого азота и немедленно поместите ее в водяную баню при 37 °C. Осторожно встряхивайте пробирку и извлеките ее в течение 1 мин, когда останется лишь несколько мелких кристаллов льда.
ПРИМЕЧАНИЕ: Избегайте длительного воздействия диметилсульфоксида (DMSO) при 37 °C и неполного размораживания, так как оба этих фактора могут снизить жизнеспособность клеток. - Продезинфицируйте внешнюю поверхность криопробирки 70% этанолом и откройте ее внутри бокса биологической безопасности.
- Медленно перенесите клеточную суспензию по каплям в коническую пробирку объемом 15 mL, содержащую 3 mL предварительно подогретой химически определенной среды для поддержания hPSC или эквивалентной химически определенной среды для поддержания. Аккуратно перемешивайте в процессе переноса, чтобы постепенно разбавить DMSO и минимизировать осмотический стресс.
- Центрифугируйте клетки при 300 × g в течение 3 мин при комнатной температуре (22–24 °C), используя ротор с поворотными стаканами.
- Осторожно аспирируйте супернатант, не задевая клеточный осадок. Аккуратно ресуспендируйте осадок в 1 mL предварительно подогретой химически определенной среды для поддержания hPSC.
ПРИМЕЧАНИЕ: Используйте пипетку P1000 и осторожно пропипетируйте 2–3 раза, чтобы минимизировать механический сдвиг и образование пузырьков.
- Извлеките криопробирку с замороженными хиПСК из жидкого азота и немедленно поместите ее в водяную баню при 37 °C. Осторожно встряхивайте пробирку и извлеките ее в течение 1 мин, когда останется лишь несколько мелких кристаллов льда.
- Посев и культивирование хиПСК
- Извлеките предварительно покрытый 12-луночный планшет из инкубатора и аспирируйте раствор для покрытия. Не промывайте лунки.
- Для стандартного восстановления после размораживания посейте примерно 1 × 10⁵–2 × 10⁵ жизнеспособных клеток на лунку. Отрегулируйте плотность посева в зависимости от линии хиПСК и требований эксперимента.
- Медленно вносите клеточную суспензию вдоль стенки каждой лунки, не касаясь наконечником пипетки покрытой поверхности.
- Добавьте Y-27632 до конечной концентрации 5 µM для повышения выживаемости и прикрепления клеток после размораживания.
ПРИМЕЧАНИЕ: Используйте Y-27632 только в среде для первичного посева. На следующий день замените ее на химически определенную среду для поддержания hPSC без Y-27632. - Инкубируйте клетки при 37 °C с 5% CO₂ и насыщенной влажностью.
- Проверьте прикрепление и морфологию клеток примерно через 16–24 ч. Аспирируйте среду и замените ее свежей, предварительно подогретой химически определенной средой для поддержания hPSC без Y-27632.
- Заменяйте среду ежедневно или раз в два дня до тех пор, пока клетки не достигнут примерно 70%–80% конфлюэнтности для пассирования или дифференцировки.
ПРИМЕЧАНИЕ: Ежедневно проверяйте культуры. Используйте колонии с компактными, четко очерченными границами, высоким ядерно-цитоплазматическим соотношением и минимальной спонтанной дифференцировкой.
2. Получение и дифференцировка агрегатов hiPSC
ПРИМЕЧАНИЕ: Содержите hiPSC в бесфидерных условиях в химически определенной среде для поддержания hPSC на планшетах, покрытых матриксом базальной мембраны. Проводите пассирование клеток каждые 4–5 дней с использованием 0,02% EDTA. Для максимальной эффективности васкулярной дифференцировки используйте культуры с соответствующей плотностью посева и размером колоний, а также с минимальной спонтанной дифференцировкой.
- Приготовление суспензии одиночных клеток
- Отоспирируйте химически определенную среду для поддержания hPSC и промойте hiPSCs 0.5 mL DMEM на каждую лунку 6-луночного планшета.
- Отоспирируйте DMEM и добавьте по 0.5 mL 0.02% раствора EDTA в каждую лунку. Инкубируйте при комнатной температуре в течение 2–4 мин, наблюдая за клетками до тех пор, пока они не начнут округляться.
- Отделите клетки с помощью дозатора P1000. Осторожно пропипетируйте 2–3 раза, чтобы диссоциировать агрегаты в суспензию одиночных клеток.
- Ресуспендируйте клетки в 5 mL химически определенной среды для поддержания hPSC и перенесите суспензию в коническую пробирку объемом 15 mL.
- Смешайте 10 µL клеточной суспензии с 10 µL 0.1% раствора трипанового синего. Нанесите 10 µL смеси в счетную камеру и определите количество жизнеспособных клеток.
- Рассчитайте объем клеточной суспензии, необходимый для получения 5 × 10⁵ жизнеспособных клеток на лунку.
- Центрифугируйте клетки при 300 × g в течение 5 мин при комнатной температуре (22–23 °C). Отоспирируйте супернатант.
- Ресуспендируйте клетки в свежей химически определенной среде для поддержания hPSC, содержащей 50 µM Y-27632, из расчета 3 mL на лунку.
- Формирование агрегатов
- Добавьте по 3 mL клеточной суспензии в каждую лунку 6-луночного планшета с низкой адгезией. Добавьте PVA до конечной концентрации 0.25%.
- Поместите планшет на орбитальный шейкер при 50 об/мин и инкубируйте при 37 °C в течение 1 дня.
- Перед продолжением работы убедитесь в формировании агрегатов с гладкими краями и диаметром примерно 50–100 µm или более.
- ПРИМЕЧАНИЕ: Оптимизируйте период агрегации для каждой конкретной линии hiPSC. При необходимости продлите инкубацию до 2–3 дней для получения агрегатов желаемого размера.
- Индукция мезодермы
- В День 0 перенесите агрегаты в коническую пробирку объемом 15 mL с помощью стерильной одноразовой пипетки на 10 mL. Сохраните исходный планшет с низкой адгезией для повторного посева.
- Дайте агрегатам осесть под действием силы тяжести в течение примерно 15–20 мин.
- ПРИМЕЧАНИЕ: Обращайтесь с агрегатами осторожно и используйте гравитационное осаждение вместо центрифугирования, чтобы минимизировать механические повреждения.
- Осторожно отоспирируйте супернатант после оседания агрегатов.
- Ресуспендируйте агрегаты в среде N2B27 с добавлением 12 µM CHIR99021 и 30 ng/mL BMP-4 из расчета 3 mL на лунку.
- Перенесите агрегаты обратно в планшет с низкой адгезией и инкубируйте при 37 °C.
- Осторожно пропипетируйте агрегаты один раз в день с помощью дозатора P1000, чтобы минимизировать избыточное слияние агрегатов. Продолжайте индукцию мезодермы в течение 3 дней.
- Индукция васкулярной линии
- В День 3 перенесите агрегаты в коническую пробирку объемом 15 mL и дайте им осесть под действием силы тяжести. Сохраните исходный 6-луночный планшет.
- Осторожно отоспирируйте супернатант после оседания агрегатов.
- Ресуспендируйте агрегаты в среде N2B27 с добавлением 100 ng/mL VEGF-A и 2 µM форсколина из расчета 3 mL на лунку.
- Перенесите агрегаты обратно в 6-луночный планшет с низкой адгезией и инкубируйте еще в течение 2 дней.
3. Создание сосудистых сетей и органоидов
- Приготовление матрицы из коллагена I и базальной мембраны
- Соберите агрегаты, полученные в одной 6-луночной планшете, для помещения в один 12-луночный планшет. Используйте примерно 40–60 агрегатов на лунку.
- Приготовьте достаточное количество смеси матрицы из коллагена I и базальной мембраны, чтобы добавить два слоя по 0.5 mL в каждую лунку 12-луночного планшета.
- Приготовьте 12 mL матрицы для одного 12-луночного планшета. Держите все компоненты на льду, готовьте смесь непосредственно перед использованием и избегайте появления пузырьков воздуха.
- Добавьте по 0.5 mL матрицы в каждую лунку 12-луночного планшета. Осторожно перемешайте планшет круговыми движениями для равномерного распределения матрицы.
- Инкубируйте планшет при 37 °C в течение 2 ч до затвердевания первого слоя матрицы.
- Помещение агрегатов в матрицу
- Перенесите агрегаты в коническую пробирку объемом 15 mL с помощью стерильной одноразовой пипетки на 10 mL и дайте им осесть под действием силы тяжести.
- Аспирируйте супернатант и дважды промойте агрегаты 1 mL среды N2B27. После окончательной промывки удалите как можно больше остатков среды.
- Приготовьте свежую смесь матрицы из коллагена I и базальной мембраны и держите ее на льду.
- Осторожно ресуспендируйте промытые агрегаты в свежеприготовленной матрице.
- Извлеките 12-луночный планшет с затвердевшим первым слоем из инкубатора.
- Добавьте по 0.5 mL матрицы, содержащей агрегаты, в каждую лунку.
- Осторожно покачивайте планшет не более 1 мин для равномерного распределения агрегатов.
- Немедленно инкубируйте планшет при 37 °C в течение 2 ч до затвердевания второго слоя.
- Индукция сосудистого прорастания
- Предварительно нагрейте до 37 °C среду N2B27, дополненную 15% FBS, 100 ng/mL VEGF-A и 100 ng/mL FGF-2.
- Добавьте предварительно нагретую дополненную среду в каждую лунку для индукции сосудистой дифференцировки.
- Наблюдайте за культурами на предмет сосудистого прорастания в течение следующих 1–3 дней.
- ПРИМЕЧАНИЕ: Перед добавлением в культуры нагрейте среду до 37 °C, чтобы минимизировать дестабилизацию гелевой матрицы.
- Смена среды и поддержание культур
- Проведите первую смену среды через 3 дня после помещения агрегатов в матрицу.
- После этого заменяйте среду через день, используя свежую среду N2B27, содержащую 15% FBS, 100 ng/mL VEGF-A и 100 ng/mL FGF-2.
- При каждой смене среды оставляйте одну треть кондиционированной среды, а остальные две трети заменяйте свежей дополненной средой.
- Переходите к выделению сосудистых органоидов на 10-й день.
4. Создание сосудистых органоидов и подготовка к окрашиванию
- Изоляция отдельных сосудистых сетей
- Введите закругленный конец стерильного шпателя вдоль края лунки и осторожно отделите гелевый матрикс от дна.
- Продолжайте перемещать шпатель от края лунки к центру, пока весь гелевый матрикс не окажется свободно плавающим.
- С помощью двух стерильных игл вырежьте отдельные сосудистые сети из геля. Удалите как можно больше излишков матрикса, не повреждая сосудистую сеть.
- Культивирование изолированных органоидов
- Перенесите каждый изолированный органоид непосредственно в отдельную лунку 96-луночного планшета с низкой адгезией с помощью стерильной одноразовой пипетки.
- Добавьте в каждую лунку 100 µL среды N2B27, дополненной 15% FBS, 100 ng/mL VEGF-A и 100 ng/mL FGF-2.
- Инкубируйте органоиды еще в течение 5 дней, ежедневно заменяя дополненную среду.
- К 5-му дню созревания убедитесь, что органоиды имеют округлую и полностью инкапсулированную морфологию.
- Фиксация сосудистых органоидов
- Перенесите морфологически зрелые органоиды в микроцентрифужные пробирки объемом 2 mL. Обрабатывайте не более примерно 60 органоидов в одной пробирке.
- Осторожно аспирируйте среду и добавьте 4% параформальдегид (PFA) в PBS.
- Фиксируйте органоиды при комнатной температуре в течение 1 h.
ПРЕДОСТЕРЕЖЕНИЕ: PFA токсичен и является предполагаемым канцерогеном. Работайте с PFA в вытяжном шкафу, используя соответствующие средства индивидуальной защиты. - Аспирируйте PFA и замените его PBS.
ТОЧКА ОСТАНОВКИ: Храните фиксированные сосудистые органоиды в PBS при 4 °C до 1 месяца.
5. Окрашивание и конфокальная визуализация сосудистых органоидов
- Блокировка и пермеабилизация
- Добавьте 2 mL блокирующего буфера в каждую пробирку с фиксированными сосудистыми органоидами.
- Расположите пробирки вертикально на орбитальном шейкере и инкубируйте при перемешивании при комнатной температуре в течение 2 ч для блокировки и пермеабилизации органоидов.
- Инкубация с первичными антителами
- Аспирируйте блокирующий буфер и добавьте 50–100 µL первичных антител, разведенных 1:100 в блокирующем буфере.
- Расположите пробирки вертикально на шейкере и инкубируйте при перемешивании при 4 °C в течение ночи.
- Промывка и инкубация со вторичными антителами
- Промойте образцы трижды с использованием PBST по 10–15 мин на каждую промывку. В ходе каждой промывки перемешивайте пробирки, расположенные вертикально.
- Добавьте флуоресцентные вторичные антитела, разведенные 1:300 в блокирующем буфере.
- Инкубируйте образцы при комнатной температуре в течение 2 ч.
- Контрастирование ядер и финальная промывка
- Промойте образцы дважды с использованием PBST по 10–15 мин на каждую промывку.
- Добавьте раствор Hoechst, разведенный 1:5,000 в PBS, и инкубируйте при комнатной температуре в течение 10–15 мин.
- Промойте образцы в PBS в течение 10–15 мин.
- Конфокальная микроскопия
- Перенесите окрашенные органоиды в чашки для конфокальной микроскопии.
- Получите конфокальные изображения, используя одинаковые параметры съемки для всех экспериментальных групп.
- Количественный анализ изображений сосудистых органоидов
ПРИМЕЧАНИЕ: Выполните количественный анализ изображений с помощью Fiji/ImageJ и AngioTool. Поддерживайте идентичные настройки микроскопа при сборе данных для всех экспериментальных групп.- Измерение диаметра агрегатов
- Получите изображения агрегатов hiPSC 0-го дня в светлом поле с помощью инвертированного микроскопа с калиброванной шкалой. Снимайте хорошо разделенные агрегаты и включайте масштабный отрезок.
- Импортируйте каждое изображение в Fiji/ImageJ. Проведите линию вдоль масштабного отрезка с помощью инструмента Straight Line и выберите Analyze > Set Scale.
- Введите известное расстояние и единицу измерения (например, 100 µm) и выберите Global, чтобы применить калибровку ко всем изображениям в сессии.
- Проведите линию через самый широкий диаметр каждого агрегата с помощью инструмента Straight Line. Выберите Analyze > Measure или нажмите Ctrl+M и запишите диаметр в µm.
- Измерьте не менее 30 агрегатов в каждой партии.
- Для несферических агрегатов обведите каждый агрегат с помощью инструмента Oval или Polygon Selection. Выберите Analyze > Set Measurements > Feret's diameter и запишите результат измерения.
- Экспортируйте измерения из таблицы Results и скомпилируйте данные в электронной таблице.
- Для каждой партии рассчитайте среднее значение, стандартное отклонение (SD) и коэффициент вариации (CV) по формуле CV = SD/среднее × 100%.
- Измерение диаметра органоидов
- Получите изображения зрелых сосудистых органоидов 15-го дня в светлом поле с помощью инвертированного микроскопа с калиброванной шкалой. Включите масштабный отрезок на каждом изображении.
- Импортируйте каждое изображение в Fiji/ImageJ и откалибруйте шкалу, как описано в предыдущем шаге
- Проведите линию через самый широкий диаметр каждого органоида с помощью инструмента Straight Line. Выберите Analyze > Measure или нажмите Ctrl+M и запишите диаметр в µm.
- Измерьте не менее 30 органоидов в каждой партии.
- Для органоидов неправильной формы измерьте самый длинный и самый короткий диаметры и вычислите их среднее значение или определите диаметр по Фере (Feret's diameter), как описано в пункте 5.6.1.6.
- Экспортируйте измерения и рассчитайте среднее значение, SD и CV для каждой партии.
- Количественное определение CD31-положительной сосудистой области
- Получите конфокальные z-стек изображения целых органоидов 15-го дня, окрашенных на CD31. Используйте одинаковую мощность лазера, усиление (gain), смещение (offset) и настройки диафрагмы (pinhole) для всех образцов.
- Создайте проекции максимальной интенсивности (MIP) из z-стеков с помощью программного обеспечения микроскопа или Fiji/ImageJ.
- Примените порог интенсивности для сегментации CD31-положительной сосудистой сети, исключив фоновый сигнал.
- Выберите Process > Noise > Remove Outliers и используйте радиус 2–5 пикселей для удаления мелких артефактов. Выберите Process > Binary > Fill Holes для заполнения небольших пробелов внутри сосудистой сети.
- Выберите Analyze > Set Measurements и активируйте параметры Area и Area fraction. Выберите Analyze > Measure для определения площади сосудов.
- Рассчитайте CD31-положительную сосудистую область как процент от общей площади органоида.
- Проанализируйте не менее трех органоидов на партию из трех независимых партий. Экспортируйте измерения для статистического анализа.
- Количественное определение покрытия PDGFR-β-положительными перицитами
- Получите конфокальные z-стек изображения целых органоидов 15-го дня, окрашенных на CD31 и PDGFR-β. Создайте MIP из z-стеков.
- Импортируйте MIP для CD31 и PDGFR-β в Fiji/ImageJ и проверьте совмещение изображений.
- Установите порог для канала CD31, чтобы создать бинарную маску, определяющую сосудистую сеть.
- Установите порог для канала PDGFR-β, используя тот же подход к сегментации, чтобы создать бинарную маску сигнала перицитов.
- Выберите Process > Image Calculator и примените операцию AND к маскам CD31 и PDGFR-β для выявления перекрывающихся пикселей.
- Измерьте площадь перекрывающегося сигнала.
- Рассчитайте покрытие перицитами как (PDGFR-β-положительная область внутри CD31-положительных сосудов/общая CD31-положительная сосудистая область) × 100%.
- Проанализируйте не менее трех органоидов на партию из трех независимых партий. Экспортируйте измерения для статистического анализа.
- Анализ индекса ветвления с помощью AngioTool
- Получите конфокальные z-стек изображения целых органоидов 15-го дня, окрашенных на CD31. Создайте MIP из z-стеков.
- Запустите AngioTool и загрузите MIP-изображение.
- Установите диаметр сосуда в соответствии с типичным диаметром сосудов, наблюдаемым на изображениях.
- Отрегулируйте порог интенсивности для сегментации сосудистой сети, исключая фоновый сигнал. Установите минимальный размер сосуда для удаления мелких артефактов.
- Запустите анализ и запишите площадь сосудов, плотность сосудов, общую длину сосудов, количество разветвлений и индекс ветвления.
- Проверьте результирующее изображение, убедившись, что сосуды обведены желтым, сосудистый скелет отображен красным, а точки ветвления отмечены синими точками.
- Экспортируйте количественные результаты из AngioTool.
- Проанализируйте не менее трех полей зрения на партию из трех независимых партий и скомпилируйте данные для статистического анализа.
- Измерение диаметра агрегатов
6. Количественный анализ сосудистых органоидов методом ПЦР в реальном времени
ПРИМЕЧАНИЕ: Все процедуры по выделению РНК и последующие этапы следует проводить в условиях отсутствия РНказ.
- Экстракция РНК
- Соберите 5–10 зрелых сосудистых органоидов 15-го дня в микроцентрифужную пробирку объемом 1,5 mL, свободную от РНказ. Полностью удалите остатки среды.
ПРИМЕЧАНИЕ: при необходимости объедините несколько органоидов для получения достаточного количества РНК. - Добавьте 350 µL лизирующего буфера, содержащего 1% β-меркаптоэтанола.
- Пропипетируйте образцы 10–15 раз до полного лизиса органоидов.
- Перенесите лизат в спин-колонку для удаления геномной ДНК, помещенную в коллекционную пробирку. Центрифугируйте при 11,000 × g в течение 30 s при комнатной температуре.
- Удалите колонку, сохранив фильтрат.
- Добавьте к фильтрату равный объем 70% этанола (примерно 350 µL) и тщательно перемешайте путем пипетирования.
- Перенесите до 700 µL смеси в спин-колонку для РНК, помещенную в коллекционную пробирку. Центрифугируйте при 11,000 × g в течение 30 s и удалите фильтрат.
- Добавьте в колонку 350 µL промывочного буфера 1. Центрифугируйте при 11,000 × g в течение 30 s и удалите фильтрат.
- Приготовьте смесь DNase I, смешав 10 µL DNase I с 70 µL буфера для переваривания ДНКазы на один образец.
- Добавьте 80 µL смеси DNase I непосредственно на мембрану колонки и инкубируйте при комнатной температуре в течение 15 min.
- Добавьте в колонку 350 µL промывочного буфера 1. Центрифугируйте при 11,000 × g в течение 30 s и удалите фильтрат.
- Добавьте в колонку 500 µL промывочного буфера 2. Центрифугируйте при 11,000 × g в течение 30 s и удалите фильтрат.
- Повторите промывку с использованием 500 µL промывочного буфера 2.
- Центрифугируйте пустую колонку при 11,000 × g в течение 2 min для высушивания мембраны.
- Перенесите колонку в новую микроцентрифужную пробирку объемом 1,5 mL, свободную от РНказ. Добавьте 30–50 µL воды, свободной от РНказ, непосредственно на мембрану и инкубируйте при комнатной температуре в течение 1 min.
- Центрифугируйте при 11,000 × g в течение 1 min для элюции РНК. Храните РНК при −80 °C до использования.
ПРИМЕЧАНИЕ: Оцените концентрацию и чистоту РНК с помощью спектрофотометрии. Приемлемым диапазоном считается соотношение A260/A280 от 1,8 до 2,1.
- Соберите 5–10 зрелых сосудистых органоидов 15-го дня в микроцентрифужную пробирку объемом 1,5 mL, свободную от РНказ. Полностью удалите остатки среды.
- Синтез кДНК
- Приготовьте реакционную смесь для обратной транскрипции на льду.
- Смешайте 600 ng общей РНК с 4 µL мастер-микса для обратной транскрипции, содержащего обратную транскриптазу, буфер, dNTP и случайные праймеры. Добавьте воду, свободную от РНказ, до конечного объема 20 µL.
- Инкубируйте реакционную смесь при 37 °C в течение 15 min, затем при 85 °C в течение 5 s.
- Храните полученную кДНК при −20 °C до использования.
- Количественная ПЦР в реальном времени
- Приготовьте 9 µL мастер-микса для qPCR на одну реакцию, смешав 5 µL 2× SYBR Green мастер-микса, 3 µL воды, свободной от РНказ, и 1 µL предварительно смешанных прямого и обратного праймеров в концентрации 10 µM каждый.
- Раздайте по 9 µL мастер-микса в каждую лунку 96-луночного планшета для qPCR.
- Добавьте в каждую лунку 1 µL кДНК, чтобы получить конечный объем реакции 10 µL.
- Закройте планшет оптической адгезивной пленкой и центрифугируйте при 1,000 × g в течение 1 min.
- Проведите начальную денатурацию при 95 °C в течение 30 s.
- Проведите 40 циклов амплификации: 95 °C в течение 5 s, затем 60 °C в течение 30 s.
- Проведите анализ кривых плавления для подтверждения специфичности ампликона.
ПРИМЕЧАНИЕ: Каждый образец анализируют в двух или трех повторностях. - Рассчитайте относительную экспрессию целевого гена методом 2−ΔΔCt. Нормализуйте значения Ct по гену домашнего хозяйства (например, GAPDH) и откалибруйте экспрессию относительно образцов недифференцированных hiPSC.
7. Статистический анализ
- Представляйте количественные данные в виде среднего значения ± стандартное отклонение (SD) как минимум трех независимых биологических повторностей (n ≥ 3) для каждого условия.
- При измерении диаметра агрегатов и органоидов принимайте каждую независимую партию за одну биологическую повторность; для получения среднего значения на уровне одной партии вычислите среднее арифметическое показателей 30 отдельных структур, измеренных внутри этой партии.
- Для получения единого значения на уровне каждой партии измеряют среднюю площадь сосудов, степень покрытия перицитами и индекс ветвления в нескольких органоидах или полях зрения внутри каждой партии, после чего эти значения уровня партии используют для статистического сравнения.
- Сравните оптимизированный протокол с оригинальным протоколом Виммера, используя двухвыборочный двухсторонний t-критерий Стьюдента t—тест.
- Определите статистическую значимость как p < 0,05. Укажите уровни значимости как p < 0.05, p < 0,01, и p < 0,001, в зависимости от ситуации.
- Выполните все статистические анализы с использованием программного обеспечения для статистического анализа версии 10.
Результаты
Оптимизированный протокол, описанный здесь, позволяет получать зрелые сосудистые органоиды из хиПСК (hiPSCs) примерно за 15 дней, используя стратегию пошаговой дифференцировки (Рисунок 1A). Кратко: агрегаты хиПСК формировали в планшетах с низкой адгезией, дополненных 0.25% PVA, на орбитальном шейкере (день −1). Индукцию мезодермы начинали в день 0 с помощью CHIR99021 (12 µM) и BMP-4 (30 ng/mL) в течение 3 дней, после чего проводили спецификацию сосудистой линии с использованием VEGF-A (100 ng/mL) и форсколина (2 µM) в течение 2 дней (дни 3–5). В день 5 агрегаты заключали в матрикс из коллагена I и базальной мембраны и культивировали в среде N2B27 с добавлением VEGF-A (100 ng/mL), FGF-2 (100 ng/mL) и 15% FBS для стимуляции сосудистого прорастания. В день 10 отдельные сосудистые сети изолировали из гелей и переносили в 96-луночные планшеты с низкой адгезией (по одному органоиду на лунку) для дальнейшего созревания. К 15-му дню были получены зрелые сосудистые органоиды с округлой, полностью инкапсулированной морфологией (Рисунок 1B).
Для подтверждения сосудистой идентичности дифференцированных клеток было выполнено иммунофлуоресцентное окрашивание препаратов целиком на эндотелиальный маркер CD31 в сочетании с контр-окрашиванием ядер красителем Hoechst. Конфокальная микроскопия выявила обширные CD31-положительные эндотелиальные сети, образующие разветвленные трубчатые структуры. Трехмерная реконструкция z-стековых изображений дополнительно продемонстрировала сложность сосудистых сетей внутри органоидов (Рисунок 1C). Эффективность дифференцировки также оценивали с помощью количественного анализа экспрессии генов, специфичных для сосудистой линии, методом ПЦР в реальном времени. Экспрессия эндотелиальных маркеров CD31 и CDH5, а также маркера перицитов PDGFR-β была значительно повышена в органоидах на 15-й день по сравнению с недифференцированными hiPSC. Напротив, экспрессия маркеров плюрипотентности OCT4, SOX2 и NANOG заметно снизилась, что подтверждает успешную дифференцировку в сосудистом направлении (Рисунок 1D). Совместное окрашивание на CD31 и PDGFR-β показало, что PDGFR-β-положительные перициты тесно связаны с CD31-положительными эндотелиальными трубками и окружают их, что указывает на формирование сосудистых структур с перицитарным покрытием (Рисунок 1E). В совокупности эти результаты демонстрируют, что оптимизированный протокол надежно позволяет получать сосудистые органоиды, состоящие как из эндотелиальных клеток, так и из перицитов, организованных в сложную трехмерную сосудистую сеть.
Для систематической оценки улучшений, достигнутых с помощью оптимизированного протокола, был проведен количественный морфометрический анализ для сравнения органоидов, полученных по исходному протоколу Виммера, и органоидов, полученных по оптимизированному протоколу, в нескольких независимых сериях. Световая микроскопия выявила выраженные морфологические различия между двумя протоколами на протяжении всего процесса дифференцировки. В то время как исходный протокол приводил к образованию агрегатов и органоидов гетерогенных размеров и неправильной формы на нескольких этапах, оптимизированный протокол позволял стабильно получать однородные агрегаты с гладкими границами с 0-го дня, которые впоследствии, к 15-му дню, развивались в более округлые, единообразные по размеру зрелые сосудистые органоиды (Рисунок 2A).
Количественный анализ диаметра агрегатов в день 0 подтвердил, что оптимизированный протокол позволил получить значительно более однородные агрегаты (120.3 ± 5.4 µm, CV = 4.47%; измерено 30 агрегатов на партию; n = 3 независимые партии) по сравнению с исходным протоколом (112.2 ± 34.7 µm, CV = 30.93%; n = 3 независимые партии; t = 6.159, df = 4, p = 0.004; Рисунок 2B). Это улучшение однородности сохранялось до конечной точки дифференцировки. Органоиды 15-го дня, полученные с использованием оптимизированного протокола, демонстрировали существенно меньшую вариабельность размеров (670.8 ± 63.5 µm, CV = 9.47%; измерено 30 органоидов на партию; n = 3 независимые партии) по сравнению с органоидами, полученными по исходному протоколу (615.4 ± 270.9 µm, CV = 44.0%; n = 3 независимые партии; t = 8.430, df = 4, p = 0.001; Рисунок 2C).
Затем была проведена оценка формирования сосудистой сети путем количественного определения степени покрытия CD31-положительным эндотелием и PDGFR-β-положительными перицитами. В трех независимых сериях оптимизированный протокол обеспечил значительно большее покрытие эндотелием, чем исходный протокол (40.1 ± 2.9% против 28.0 ± 7.0%; t = 2.856, df = 4, p = 0.05; Рисунок 2D). Покрытие перицитами также было значительно выше при использовании оптимизированного протокола (36.2 ± 2.5% против 17.5 ± 5.2%; t = 6.636, df = 4, p = 0.003) (Рисунок 2E). Анализ индекса ветвления с помощью AngioTool дополнительно показал, что органоиды, созданные по оптимизированному протоколу, формировали более сложные сосудистые сети (50.2 ± 3.8 против 24.1 ± 6.9 points/mm2; t = 6.163, df = 4, p = 0.004; Рисунок 2F). Наконец, общая эффективность формирования органоидов оценивалась как процент исходных агрегатов, которые развились в зрелые сосудистые органоиды к 15-му дню. В трех независимых сериях оптимизированный протокол позволил достичь значительно более высокой эффективности формирования (64.3 ± 3.8%; n = 3), чем исходный протокол (41.3 ± 10.8%; n = 3; t = 3.433, df = 4, p = 0.03), что соответствует примерно 1,6-кратному увеличению выхода органоидов (60–67 против 29–50 органоидов на 1 × 10⁶ исходных клеток; Рисунок 2G). Оптимизированный протокол также существенно снизил вариабельность между сериями (SD, 3.8% против 10.8%), что дополнительно свидетельствует о повышенной воспроизводимости.
Количественные результаты исходного и оптимизированного протоколов, включая диаметр агрегатов и органоидов, выход и эффективность формирования органоидов, площадь сосудистой сети, покрытие перицитами, индекс ветвления, частоту неудач и вариабельность от серии к серии, обобщены в Таблице 1. Составы сред и матриксных растворов, используемых для поддержания hiPSC и дифференцировки сосудистых органоидов, приведены в Таблице 2, а состав блокирующего буфера, используемого для полноразмерного иммунофлуоресцентного окрашивания, приведен в Таблице 3. Последовательности праймеров, использованных для количественного анализа методом ПЦР в реальном времени, перечислены в Таблице 4. Рабочие концентрации и условия приготовления основных реагентов, использованных при создании и характеристике сосудистых органоидов, приведены в Дополнительной таблице 1.
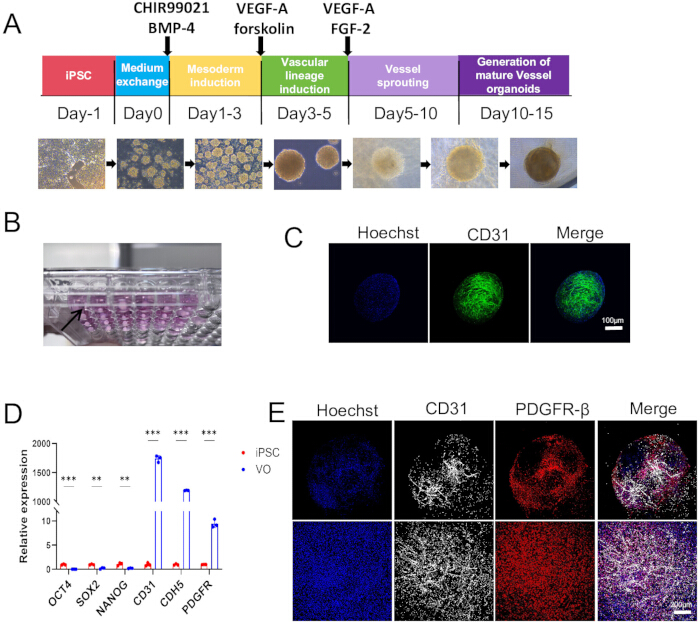
Рисунок 1Создание и характеристика сосудистых органоидов, полученных из индуцированных плюрипотентных стволовых клеток человека. (AСхематическое представление протокола пошаговой дифференцировки сосудистых органоидов. Агрегаты hiPSC подвергаются индукции мезодермы с помощью CHIR99021 и BMP-4, за которой следует индукция сосудистой линии с использованием VEGF-A и форсколина, сосудистое прорастание в присутствии VEGF-A и FGF-2 и последующее созревание в сосудистые органоиды. Репрезентативные изображения в светлом поле иллюстрируют морфологические изменения в процессе дифференцировки с -1 по 15-й день.B) Репрезентативное макроскопическое изображение зрелых сосудистых органоидов, культивируемых индивидуально в 96-луночном планшете. (C) Репрезентативные конфокальные изображения сосудистого органоида 15-го дня культивирования, окрашенного на CD31 (зеленый цвет) и контрастированного Hoechst (синий цвет), демонстрирующие эндотелиальную сеть внутри органоида. Масштабный отрезок = 100 µm. (D) Количественный анализ методом ПЦР в реальном времени маркеров плюрипотентности OCT4, SOX2 и NANOG, а также маркеров сосудистой линии CD31, CDH5 и PDGFR-β в сосудистых органоидах (VO) на 15-й день по сравнению с недифференцированными хиПСК. Данные представлены как среднее значение ± SD по результатам трех независимых экспериментов. Статистическая значимость определялась с помощью двухстороннего t-критерия Стьюдента для независимых выборок t-тест. (Е) Репрезентативные изображения всего препарата, полученные методом иммунофлуоресцентного окрашивания васкулярного органоида на 15-й день на CD31 (белый), PDGFR-β (красный) и Hoechst (синий), демонстрирующие ассоциацию PDGFR-β-положительных перицитов с CD31-положительными эндотелиальными сетями. Масштабный отрезок = 200 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
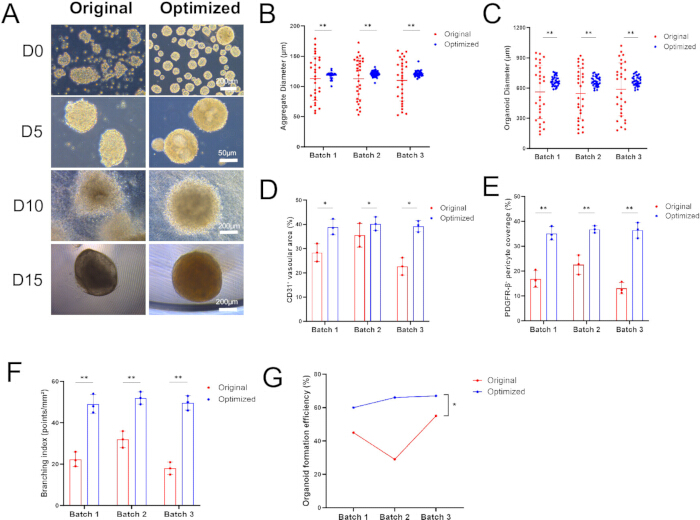
Рисунок 2: Количественное сравнение сосудистых органоидов, полученных с использованием оригинального протокола Виммера и оптимизированного протокола. (A) Репрезентативные изображения в светлом поле, демонстрирующие морфологию агрегатов и сосудистых органоидов, полученных по оригинальному и оптимизированному протоколам на 0-й день (D0), 5-й день (D5), 10-й день (D10) и 15-й день (D15). Масштабные отрезки = 200 µm (D0), 50 µm (D5), 200 µm (D10) и 200 µm (D15). (B) Количественная оценка диаметра агрегатов на 0-й день в трех независимых партиях. В каждой партии и для каждого условия было измерено по тридцать агрегатов, результаты которых были усреднены для получения среднего значения по партии. (C) Количественная оценка диаметра органоидов на 15-й день в трех независимых партиях. В каждой партии и для каждого условия было измерено по тридцать органоидов, и измерения были усреднены для получения среднего значения по партии. (D) Количественная оценка CD31-положительной сосудистой области в органоидах, полученных по оригинальному и оптимизированному протоколам в трех независимых партиях. (E) Количественная оценка покрытия PDGFR-β-положительными перицитами в трех независимых партиях. (F) Количественная оценка индекса ветвления сосудов с помощью AngioTool в трех независимых партиях. (G) Эффективность формирования органоидов в трех независимых партиях, рассчитанная как процент исходных агрегатов, развившихся в зрелые сосудистые органоиды к 15-му дню. Данные представлены как среднее ± SD трех независимых средних значений по партиям (n = 3 независимые партии на условие). Статистическая значимость определялась с помощью непарного двухстороннего t-критерия Стьюдента для средних значений по партиям. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Таблица 1: Количественное сравнение получения васкулярных органоидов с использованием оригинального протокола Виммера и оптимизированного протокола. Сравнение диаметра и вариабельности размера агрегатов на день 0, диаметра и вариабельности размера органоидов на день 15, выхода органоидов, эффективности формирования органоидов, CD31-положительной площади сосудов, покрытия перицитами PDGFR-β-положительными, индекса разветвления сосудов, частоты неудач и вариабельности от партии к партии. Значения представлены как среднее ± SD, где применимо. Измерения агрегатов и органоидов были получены для 30 структур на партию в трех независимых партиях для каждого условия. Измерения площади сосудов, покрытия перицитами и разветвления были получены как минимум из трех органоидов или полей на партию в трех независимых партиях. Сокращения: CV = коэффициент вариации; SD = стандартное отклонение. Пожалуйста, нажмите здесь, чтобы скачать эту таблицу.
Таблица 2: Приготовление сред и матричных растворов для поддержания hiPSC и дифференцировки сосудистых органоидов. Состав и способ приготовления химически определенной среды для поддержания hPSC (PGM1), раствора для покрытия базовой мембраной, 0,02% раствора EDTA для промывки при пассировании, базальной среды N2B27, полной среды для дифференцировки N2B27 и раствора коллагена I, используемых для поддержания hiPSC, дифференцировки, формирования сосудистой сети и культивирования органоидов. Условия хранения и требования к приготовлению указаны там, где это применимо. Сокращения: DMEM = модифицированная среда Игла по Дульбекко; EDTA = этилендиаминтетрауксусная кислота; FBS = фетальная бычья сыворотка; FGF-2 = фактор роста фибробластов 2; hiPSC = индуцированные плюрипотентные стволовые клетки человека; NEAA = незаменимые аминокислоты; PGM1 = Pluripotency Growth Master 1; VEGF-A = сосудистый эндотелиальный фактор роста A. Пожалуйста, нажмите здесь, чтобы скачать эту таблицу.
Таблица 3: Приготовление блокирующего буфера для иммунофлуоресцентного окрашивания васкулярных органоидов целиком. Состав и условия хранения блокирующего и пермеабилизирующего буфера, используемого для иммунофлуоресцентного окрашивания целиком. Сокращения: BSA = бычий сывороточный альбумин; FBS = фетальная бычья сыворотка; PBS = фосфатно-солевой буфер. Пожалуйста, нажмите здесь, чтобы скачать эту таблицу.
Таблица 4: Последовательности праймеров, использованных для количественного ПЦР-анализа в реальном времени. Прямые и обратные праймеры использовались для оценки экспрессии маркеров сосудистой линии CD31, CDH5 и PDGFR-β; маркеров плюрипотентности OCT4, SOX2 и NANOG; а также гена домашнего хозяйства GAPDH. Последовательности праймеров представлены в ориентации 5′→3′. Сокращения: qPCR = количественная ПЦР в реальном времени. Пожалуйста, нажмите здесь, чтобы скачать эту таблицу.
Дополнительная таблица 1: Рабочие концентрации и условия приготовления основных реагентов, используемых при создании и характеристике сосудистых органоидов. Рабочие концентрации, разведения, а также условия приготовления или хранения Y-27632, CHIR99021, BMP-4, VEGF-A, форсколина, FGF-2, PVA, разбавителей для первичных и вторичных антител, рабочего раствора Hoechst, промывочного раствора PBST и 4% фиксатора PFA. Эти реагенты используются при восстановлении и агрегации hiPSC, индукции мезодермы и сосудистой линии, формировании сосудистой сети, иммунофлуоресцентном окрашивании целыхPreparations и фиксации органоидов. Сокращения: BMP-4 = костный морфогенетический белок 4; FGF-2 = фактор роста фибробластов 2; PFA = параформальдегид; PVA = поливиниловый спирт; PBST = фосфатно-солевой буфер с добавлением Tween 20; VEGF-A = ва Пожалуйста, нажмите здесь, чтобы скачать эту таблицу.
Обсуждение
Оптимизированный протокол, описанный здесь, вносит несколько ключевых улучшений в систему дифференцировки сосудистых органоидов, первоначально разработанную Wimmer et al.18, с целью повышения гомогенности, воспроизводимости и структурной целостности генерируемых сосудистых органоидов. По сравнению с исходным протоколом, оптимизированный метод обеспечивает значительные улучшения по следующим аспектам. Во-первых, оптимизация условий формирования агрегатов существенно повышает гомогенность эмбриоидных телец. В исходном протоколе для получения агрегатов хиПСК использовалась естественная агрегация в 6-луночных планшетах с низкой адгезией; при этом в каждую лунку высевали 2 × 10⁵ клеток для линии NC8 или 5 × 10⁵ клеток для линии H9, а агрегация клеток происходила под действием силы тяжести. Этот подход в значительной степени опирается на эмпирический контроль плотности посева и времени инкубации, что приводит к вариабельности размера агрегатов от серии к серии. В оптимизированном протоколе, при сохранении использования 6-луночных планшетов с низкой адгезией для агрегации, были введены три модификации для улучшения однородности агрегатов: (1) высев 5 × 10⁵ клеток на лунку для обеспечения достаточного количества клеток для стабильной агрегации; (2) добавление 0,25% поливинилового спирта (PVA) для снижения неспецифической адгезии клеток к субстрату и стимуляции гомотипической клеточного взаимодействия; и (3) инкубация планшетов на орбитальном шейкере при 37 °C для обеспечения равномерного распределения клеток и синхронной агрегации за счет постоянного мягкого перемешивания. Эти модификации позволили получать агрегаты с более правильной сферической морфологией и более гладкими границами, что обеспечило более гомогенный исходный материал для последующей индукции мезодермы и сосудистой дифференцировки (Рисунок 2A,B).
Если агрегаты получаются слишком маленькими, хрупкими или не имеют гладких границ, сначала проверьте жизнеспособность клеток перед посевом, так как плохое состояние клеток является распространенной причиной неэффективной агрегации. Для линий hiPSC с низкой способностью к агрегации увеличьте плотность посева до 1 × 10⁶ клеток на лунку или продлите период инкубации с 1 до 2–3 дней. Напротив, чрезмерно крупные агрегаты обычно возникают в результате слияния нескольких агрегатов. Чтобы минимизировать слияние, увеличьте частоту осторожного пипетирования в период инкубации. Поддержание однородного размера агрегатов на этом начальном этапе имеет решающее значение, поскольку неоднородность размеров напрямую связана с вариабельностью эффективности васкулярной дифференцировки.
Во-вторых, оптимизация стратегии смены среды позволяет лучше поддерживать условия культивирования в процессе сосудистой дифференцировки. На этапе формирования сосудистой сети в данном протоколе при каждой смене среды сохраняется одна треть кондиционированной среды, а остальные две трети заменяются свежей полной дифференцировочной средой N2B27 с тем же набором добавок. В отличие от этого, в оригинальном протоколе использовалась полная замена среды. Поскольку VEGF-A и FGF-2 нестабильны в условиях культивирования при 37 °C, полная замена среды может вызвать значительные колебания концентраций факторов роста, что потенциально препятствует устойчивой пролиферации эндотелиальных клеток и сосудистому прорастанию. Сохранение части кондиционированной среды позволяет сберечь секретируемые клетками проангиогенные факторы и внеклеточные компоненты, минимизируя при этом резкие изменения в среде культивирования. Эта стратегия способствовала более интенсивному формированию сосудистой сети и большему покрытию перицитами (Рисунок 2D,E).
Если после добавления среды гель-матрикс становится нестабильным или разрушается, сначала убедитесь, что среда была тщательно предварительно подогрета до 37 °C, так как холодная среда может вызвать сжатие геля. Кроме того, проверьте полимеризацию коллагена, убедившись, что pH раствора коллагена I составляет приблизительно 7.4, а партии коллагена I и матрикса базальной мембраны образуют стабильные гели. Если матрикс остается хрупким или не затвердевает, используйте новую партию матрикса базальной мембраны или коллагена I и инкубируйте гель в течение полных 2 h при 37 °C перед добавлением среды. При необходимости продлите период полимеризации до 3 h.
В-третьих, упрощение процессов изоляции и созревания сосудистых органоидов повышает пропускную способность и воспроизводимость результатов. В исходном протоколе сосудистые сети, выращенные в 12-луночных планшетах до 10-го дня, индивидуально переносили в 6-луночные планшеты с низкой адгезией на 1 день культивирования (день 11), а затем переносили в 96-луночные планшеты со сверхнизкой адгезией для дальнейшего культивирования до 15-го дня. Эти два этапа переноса между планшетами увеличивают сложность операций и риск потери органоидов. Оптимизированный протокол включает три важных упрощения: (1) прямой перенос изолированных органоидов в 96-луночные планшеты со сверхнизкой адгезией из расчета один органоид на лунку, что исключает промежуточный этап культивирования в 6-луночных планшетах и снижает вероятность механических повреждений при манипуляциях; (2) культивирование одного органоида в каждой лунке для предотвращения их слияния при суспензионном культивировании и сохранения автономности каждого органоида; и (3) ежедневную смену среды в течение 5 дней для обеспечения постоянного притока питательных веществ и факторов роста, что позволяет органоидам созреть в округлые, полностью инкапсулированные структуры. Данные модификации упрощают культивирование органоидов, повышают пропускную способность и облегчают последующее применение в высокопроизводительном скрининге лекарственных препаратов.
Чтобы минимизировать потерю органоидов при выделении, убедитесь, что матрикс из коллагена I и базальной мембраны полностью отделился от дна лунки перед разрезанием. Осторожно перемещайте стерильный шпатель по дну лунки от края к центру, пока весь гель не всплывет свободно. При переносе выделенных органоидов используйте стерильную одноразовую пипетку, а не наконечник дозатора P1000, чтобы снизить механическое воздействие и минимизировать разрыв органоидов. Если при манипуляциях органоиды фрагментируются, пересмотрите качество дифференцировки, включая жизнеспособность исходных клеток и активность ключевых факторов роста, таких как VEGF-A и FGF-2. Если органоиды сливаются при культивировании в суспензии, аккуратно разделите их с помощью двух наконечников дозатора P200. Тем не менее, наиболее эффективным способом предотвращения слияния является культивирование отдельных органоидов (по одному в каждой лунке) с самого начала стадии созревания.
Во-четвередь, унификация системы питательных сред упрощает протокол и снижает вариабельность между сериями экспериментов. В исходном протоколе среда N2B27 использовалась при индукции мезодермы с помощью CHIR99021 и BMP-4, а также при индукции сосудистой линии с помощью VEGF-A и форсколина, однако при формировании сосудистой сети происходил переход на безсывороточную среду для культивирования гемопоэтических клеток, содержащую FBS, VEGF-A и FGF-2. Напротив, в оптимизированном протоколе на протяжении всего процесса формирования сосудистой сети и последующего созревания органоидов используется полная дифференцировочная среда N2B27, дополненная 15% FBS, VEGF-A и FGF-2, что позволяет сохранить единый базовый состав N2B27. Такая унифицированная стратегия сокращает количество дополнительных переменных, связанных со сменой культурных сред, и упрощает подготовку реагентов. Использование определенных добавок B27 и N2 в среде N2B27 также может способствовать повышению воспроизводимости между сериями, хотя относительный вклад данной модификации в отрыве от других изменений протокола в настоящем исследовании экспериментально не разделялся. Эффективность оптимизированного протокола была подтверждена повышением экспрессии маркеров сосудистой линии и снижением экспрессии маркеров плюрипотентности в органоидах на 15-й день (Рисунок 1D). Кроме того, иммунофлуоресцентное окрашивание целых препаратов выявило обширные сети CD31+ эндотелиальных клеток и тесно связанные с ними PDGFR-β+ перициты, что подтверждает формирование сосудистых структур с покрытием муральными клетками (Рисунок 1C,E). PDGFR-β является общепризнанным маркером перицитов в сосудистых органоидах человека, что было продемонстрировано в предыдущих исследованиях21.
Если васкулярное прорастание выражено слабо или образуются крупные недифференцированные агрегаты без эндотелиальных сетей, основной причиной может быть недостаточная индукция мезодермы. Убедитесь, что CHIR99021 и BMP-4 активны и используются в правильных концентрациях. Слабое привлечение перицитов, на которое указывают редкие PDGFR-β+ клетки вокруг CD31+ эндотелиальных трубок, может отражать субоптимальную активность VEGF-A или FGF-2. Проверка различных партий факторов роста и функциональная валидация партий FBS на способность поддерживать формирование сосудистых органоидов могут улучшить покрытие муральными клетками. Для систематической проверки эффективности четырех описанных выше методических улучшений был проведен количественный морфометрический анализ с целью сравнения оптимизированного протокола с оригинальным протоколом Wimmer (Рисунок 2; Таблица 1). Световая микроскопия выявила выраженные морфологические различия между двумя протоколами на протяжении всей дифференцировки. В то время как оригинальный протокол приводил к образованию агрегатов и органоидов гетерогенных размеров и неправильной формы на всех стадиях, оптимизированный протокол последовательно давал однородные агрегаты с гладкими границами, начиная с 0-го дня. Впоследствии эти агрегаты развивались в более округлые и однородные по размеру зрелые сосудистые органоиды к 15-му дню (Рисунок 2A).
Количественный анализ подтвердил, что оптимизированный протокол позволил получить существенно более однородные агрегаты в день 0 (120.3 ± 5.4 µm, CV = 4.47%, n = 3 независимые партии) по сравнению с исходным протоколом (112.2 ± 34.7 µm, CV = 30.93%, n = 3 независимые партии; Рисунок 2B). Данное улучшение однородности сохранялось до конечной точки дифференцировки, так как органоиды 15-го дня, полученные с использованием оптимизированного протокола, также демонстрировали существенно меньшую вариабельность размеров (Рисунок 2C). Эти результаты позволяют предположить, что сочетание агрегации с помощью PVA и орбитального встряхивания снижает гетерогенность размеров агрегатов по сравнению с исходным протоколом, обеспечивая более гомогенный исходный материал для последующей индукции мезодермы и васкулярной дифференцировки. Однако, поскольку оптимизированный протокол включает несколько одновременных модификаций, конкретный вклад каждого отдельного изменения в наблюдаемые улучшения в данном исследовании экспериментально не разделялся.
Оптимизированный протокол также значительно усилил формирование сосудистой сети, увеличив покрытие CD31+ эндотелием (40.1 ± 2.9% против 28.0 ± 7.0%; t = 2.856, df = 4, p = 0.05; Рисунок 2D) и покрытие PDGFR-β+ перицитами (36.2 ± 2.5% против 17.5 ± 5.2%; t = 6.636, df = 4, p = 0.003; Рисунок 2E). Анализ индекса ветвления с помощью AngioTool дополнительно показал, что оптимизированный протокол привел к созданию более сложных сосудистых сетей (50.2 ± 3.8 против 24.1 ± 6.9 points/mm2; t = 6.163, df = 4, p = 0.004; Рисунок 2F). Эти улучшения могут быть следствием двух взаимодополняющих факторов. Во-первых, гомогенные агрегаты обеспечивают более стабильные начальные условия для прорастания сосудов. Во-вторых, сохранение одной трети кондиционированной среды может способствовать поддержанию добавленных проангиогенных факторов при одновременном сохранении факторов, секретируемых клетками, которые могут поддерживать миграцию перицитов и их взаимодействие с эндотелиальными трубками.
В конечном итоге оптимизированный протокол обеспечил примерно в 1,6 раза более высокую эффективность формирования органоидов (64,3 ± 3,8% против 41,3 ± 10,8%; t = 3,433, df = 4, p = 0,03), что соответствует 60–67 зрелых органоидов на 1 × 10⁶ исходных клеток по сравнению с 29–50 органоидами, полученными с помощью исходного протокола (Рисунок 2G). Примечательно, что оптимизированный протокол существенно снизил вариабельность между партиями: средние значения для партий варьировались от 60,0% до 67,0% (SD = 3,8%), тогда как при использовании исходного протокола наблюдалась значительно большая межбатчевая вариабельность со средними значениями от 29,0% до 50,0% (SD = 10,8%).
В совокупности количественные данные, представленные на Рисунке 2 и в Таблице 1, подтверждают систематические улучшения, достигнутые при использовании оптимизированного протокола в отношении гомогенности агрегатов, формирования сосудистой сети, привлечения перицитов, сложности сосудов и выхода органоидов. Эти улучшения напрямую устраняют основные недостатки исходного протокола, связанные с воспроизводимостью и масштабируемостью.
Таким образом, данный оптимизированный протокол устраняет основные недостатки исходного метода за счет четырех главных улучшений: оптимизации процесса формирования агрегатов, модификации стратегии замены среды, упрощения рабочего процесса изоляции и созревания органоидов, а также унификации системы культурных сред. В совокупности эти модификации делают генерацию сосудистых органоидов более эффективной, воспроизводимой и масштабируемой, обеспечивая более надежную платформу in vitro для изучения развития сосудов, моделирования заболеваний и скрининга лекарственных препаратов. Тем не менее, как и в исходном методе, текущий протокол по-прежнему опирается на компоненты животного происхождения, включая матрикс базальной мембраны и FBS. Следовательно, будущие усилия могут быть направлены на разработку химически определенных синтетических матриксов и бессывороточных систем культивирования для дальнейшего повышения трансляционного потенциала данной платформы.
Важно отметить, что оптимизированный протокол включал несколько одновременных модификаций — добавление PVA, орбитальное встряхивание, сохранение кондиционированной среды, упрощенный рабочий процесс созревания и единую систему культурной среды; имеющиеся данные не позволяют установить, какая именно из этих модификаций отвечает за наблюдаемое улучшение гомогенности агрегатов, эндотелиального покрытия, покрытия перицитами или выхода органоидов. Настоящее исследование было направлено на оценку совокупного эффекта этих оптимизаций в рамках полного протокола, а не на детальный анализ вклада каждого отдельного компонента. Для определения конкретной роли каждой модификации и дальнейшего совершенствования протокола потребуются будущие факторные эксперименты или эксперименты по методу исключения.
Несмотря на эти ограничения, настоящий протокол представляет собой практическую и воспроизводимую основу для генерации сосудистых органоидов. Ряд новых направлений в области исследования сосудистых органоидов открывает возможности для дальнейшего совершенствования протокола и расширения сферы его применения. Последние достижения в области создания синтетических и не содержащих компонентов животного происхождения гидрогелей предложили перспективные альтернативы матриксу базальной мембраны и коллагену I; так, было показано, что динамические гидрогели усиливают ангиогенез и направляют дифференцировку сосудистых органоидов в артериолы22. Также был разработан надежный метод без использования компонентов животного происхождения, основанный на однослойных культурах в «сидячих каплях» (sitting drop), который позволяет поддерживать целостность клеток, одновременно повышая воспроизводимость и совместимость с автоматизацией23. Мультиомные исследования единичных клеток обеспечили беспрецедентное разрешение клеточной гетерогенности в процессе развития органоидов кровеносных сосудов человека, выявив ключевые переходы состояний и судеб клеток, которые могут лечь в основу таргетной оптимизации протоколов дифференцировки24. Интеграция микрофлюидных платформ позволила создать функциональные васкуляризированные «органоиды-на-чипе» с перфузируемыми капиллярными сетями, что улучшает рост, созревание и функционирование органоидов за счет внутрисосудистой перфузии25. Кроме того, специализированные системы «сосудистый органоид-на-чипе» становятся перспективными платформами для скрининга лекарственных средств и моделирования заболеваний с потенциальными возможностями применения в регенеративной медицине и реконструктивной хирургии26. В сочетании с представленным здесь оптимизированным протоколом дифференцировки эти взаимодополняющие подходы могут ускорить трансляционное применение сосудистых органоидов в моделировании заболеваний и терапевтическом скрининге.
Хотя данный протокол был валидирован с использованием одной линии иПСК, надежность метода дифференцировки подтверждается стабильными результатами в нескольких независимых партиях. Тем не менее, для дальнейшего подтверждения универсальности метода потребуется оценка на дополнительных линиях иПСК и ЭСК. Оптимизированные условия, в частности добавление PVA, орбитальное встряхивание и сохранение кондиционированной среды, разработаны для решения фундаментальных аспектов культивирования органоидов, включая однородность агрегации, массоперенос и паракринную поддержку, и, следовательно, могут обеспечить аналогичные преимущества для различных линий клеток.
Раскрытие информации
Авторы заявляют об отсутствии конфликта финансовых интересов.
Благодарности
Данная работа была поддержана Национальным природным научным фондом Китая (NSFC) в рамках Фонда молодых ученых (C) (№ 32200655) и Общей программы (№ 32270847). Авторы также выражают благодарность Платформе государственных услуг Университета Аньхой за оказанную поддержку.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Бутылочный фильтр 0,22 μm | Nalgene | FPE204030 | Для стерильной фильтрации сред и буферов |
| Коническая пробирка 15 мл | SparkJade | GD0001 | Стерильная |
| Микроцентрифужная пробирка 2 мл | Eppendorf | 22363204 | Стерильная |
| 2-меркаптоэтанол (1000×) | Gibco | 21985023 | Использовать в вытяжном шкафу |
| Alexa Fluor 488 AffiniPure F2 фрагмент, антитела осла против IgG кролика (H+L) | Lablead | Y1104 | Вторичные антитела; разведение 1:300 |
| Alexa Fluor 594 AffiniPure F(ab′)2 фрагмент, антитела осла против IgG козы (H+L) | Lablead | Y1007 | Вторичные антитела; разведение 1:300 |
| Антитела к CD31 | Cell Signaling | 3528s | Первичные антитела; разведение 1:100 в блокирующем буфере |
| Антитела к PDGFR β | Zenbio | 347269 | Первичные антитела; разведение 1:100 в блокирующем буфере |
| Автоматический счетчик клеток | Life Technologies | Countess™ II | Включает предметные стекла с счетной камерой |
| Добавка B27 (50×) | Gibco | 17504044 | Для среды N2B27; разморозить при 4ºC, разлить по аликвотам и хранить при −20ºC, избегать циклов замораживания-оттаивания |
| Настольная центрифуга | Zonkia | SC-3610 | С ротором с качающимися стаканами |
| Шкаф биологической безопасности (Класс II) | Thermo Fisher | NA | Н/Д |
| BMP4 | Proteintech | HZ-1045 | Растворить в стерильной ddH2O до 100 ng/μL, разлить по аликвотам и хранить при −20 °C |
| Бычий сывороточный альбумин (BSA) | Biosharp | 9048-46-8 | Для блокирующего буфера |
| CHIR99021 | MCE | HY-10182 | Приготовить стоковый раствор 10 mM в DMSO, хранить при −20ºC до 1 года |
| Инкубатор CO2 | Fisher Scientific | LS-CO150 | 37 ºC, 5% CO2, увлажненный |
| Диш для конфокальной визуализации | Biosharp | BS-20-GJM | Для визуализации после окрашивания |
| Конфокальный микроскоп | LEICA | NA | Оснащен объективами 10×, 20×, 63× и программным обеспечением ZEN |
| DMEM | Vivacell | C3113-0500 | Для разведения Matrigel и приготовления раствора коллагена I |
| DMEM/F-12, добавка GlutaMAX | Gibco | 10565018 | Для разведения Matrigel и приготовления среды N2B27 |
| EDTA (0,5 M, pH 8,0) | Invitrogen | AM9260G | Развести PBS до 0,02% для пассирования |
| Фетальная бычья сыворотка (FBS) | Gibco | 10270-106 | Для полной дифференцировочной среды N2B27 (финальная концентрация 15%) |
| FGF-2 | Novoprotein | C046 | Приготовить стоковый раствор 1 mg/mL в стерильном PBS, разлить по аликвотам и хранить при −20ºC |
| Форсколин | R&D Systems | 1099 | Приготовить стоковый раствор 10 mM в DMSO, хранить при −20ºC |
| HEPES (1M) | Gibco | 15630080 | Для раствора коллагена I |
| Hoechst | Beyotime | C1071S-4 | Приготовить стоковый раствор 1 mg/mL в деионизированной воде, разлить по аликвотам и хранить при −20ºC |
| Инвертированный микроскоп | LEICA | DMIL LED | Рутинное наблюдение за клетками |
| Matrigel (с пониженным содержанием факторов роста) | STEEMA | BM05 | Хранить при −20ºC после разделения на аликвоты, избегать циклов замораживания-оттаивания; работать на льду |
| Раствор незаменимых аминокислот MEM (NEAA, 100×) | Gibco | 11140035 | Для среды N2B27 |
| Добавка N2 (100×) | Gibco | 17502048 | Для среды N2B27; хранить при −20ºC в защищенном от света месте |
| Среда Neurobasal | Gibco | 21103049 | Для среды N2B27 |
| Вода, свободная от нуклеаз (без DNase/Rnase) | Lablead | Doo55WJ | Для подготовки РНК/кДНК и qPCR |
| Орбитальный шейкер | Joan Lab | NA | Для этапов промывки |
| Параформальдегид (4% раствор) | Servicebio | G1101 | Развести PBS до 4% для фиксации; использовать в вытяжном шкафу |
| Пенициллин-стрептомицин (100×) | Gibco | 15140122 | Для среды N2B27 |
| Среда PGM1 | Cellapy | A1517001 | Среда для экспансии hiPSC; хранить при 4ºC в защищенном от света месте, стабильна в течение 2 недель |
| Добавка PGM1 (25×) | Cellapy | A1517101 | Для использования с базовой средой PGM1 |
| Поливиниловый спирт (PVA) | Sigma-Aldrich | P8136 | Растворить в PGM1 до 0,25% (w/v) для стимуляции агрегации |
| PureCol (бычий коллаген I типа, 3 mg/mL) | Advanced BioMatrix | 5005 | Для смеси коллагена I и Matrigel; проверить партию на способность к полимеризации |
| Термоциклер для qPCR | Thermo Fisher | StepOnePlus™ | С функцией анализа кривых плавления; для детекции методом ПЦР в реальном времени |
| Набор для обратной транскрипции | Accurate Biology | AG11706 | Для синтеза кДНК из тотальной РНК; содержит мастер-микс для ОТ с обратной транскриптазой, буфером, dNTP и случайными праймерами |
| Набор для экстракции РНК | Yeasen | 19221ES50 | Для изоляции тотальной РНК из сосудистых органоидов; включает колонки для удаления гДНК и DNase I, свободную от РНказ |
| Бикарбонат натрия (7,5%) | Gibco | 25080094 | Для раствора коллагена I |
| Дезоксихолат натрия | Sigma-Aldrich | D6750 | Приготовить 1% (w/v) раствор в деионизированной воде для блокирующего буфера |
| Гидроксид натрия (1,0 N) | Sigma-Aldrich | S2770 | Для корректировки pH раствора коллагена I |
| Стерильные одноразовые пипетки (10 мл) | Bkmamlab | 110205007 | Стерильные, в индивидуальной упаковке |
| Стерильные наконечники с фильтром (1000, 200, 20 μL) | Biozym | VT0270/VT0250/VT0220 | Стерильные, с фильтром |
| Стерильная игла (30 G) | NA | NA | Для препарирования сосудистых сетей |
| Стерильный шпатель (с круглым концом) | Fisher Scientific | 21-401-5 | Нержавеющая сталь |
| SYBR Green Master Mix | Accurate Biology | AG11733 | Концентрация 2× для qPCR; содержит ДНК-полимеразу с «горячим стартом», буфер, dNTP и краситель SYBR Green |
| 12-луночный планшет, обработанный для культивирования тканей | BD Falcon | 353043 | Для встраивания в гель и культивирования сосудистых сетей |
| 6-луночный планшет, обработанный для культивирования тканей | Eppendorf | 30720113 | Стандартный TC-обработанный |
| Triton X-100 | Sigma-Aldrich | T9084 | Для блокирующего буфера |
| Трипан синий (0,4%) | Thermo Fisher | 15250061 | Для подсчета клеток |
| Tween 20 | Sigma-Aldrich | P7949 | Для 0,05% промывочного раствора PBS-T |
| 6-луночный планшет с ультранизкой адгезией | Corning | 3471 | Для формирования агрегатов и дифференцировки |
| 96-луночный планшет с круглым дном и ультранизкой адгезией | Beyotime | FULA962-6pcs | Для суспензионного культивирования сосудистых органоидов |
| VEGF-A | Proteintech | HZ-1038 | Приготовить стоковый раствор 1 mg/mL в стерильном PBS, разлить по аликвотам и хранить при −20ºC |
| Водяная баня | Blue pard | HWS-24 | 37ºC |
| Y-27632 | MCE | HY-10071 | Приготовить стоковый раствор 10 mM в стерильном PBS или DMSO, хранить при −20ºC; рабочие концентрации: 5 μM (при размораживании), 50 μM (при формировании агрегатов) |
Ссылки
- Lancaster MA, Knoblich JA. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 2014;345:1247125.
- Clevers H. Modeling development and disease with organoids. Cell. 2016;165:1586-1597.
- Spence JR, et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 2011;470:105-109.
- Lancaster MA, et al. Cerebral organoids model human brain development and microcephaly. Nature. 2013;501:373-379.
- Quadrato G, et al. Cell diversity and network dynamics in photosensitive human brain organoids. Nature. 2017;545:48-53.
- Takasato M, et al. Kidney organoids from human iPS cells contain multiple lineages and model human nephrogenesis. Nature. 2015;526:564-568.
- Takebe T, et al. Vascularized and functional human liver from an iPSC-derived organ bud transplant. Nature. 2013;499:481-484.
- Huch M, et al. Long-term culture of genome-stable bipotent stem cells from adult human liver. Cell. 2015;160:299-312.
- Nakano T, et al. Self-formation of optic cups and storable stratified neural retina from human ESCs. Cell Stem Cell. 2012;10:771-785.
- Mansour AA, et al. An in vivo model of functional and vascularized human brain organoids. Nat Biotechnol. 2018;36:432-441.
- Ham O, et al. Blood vessel formation in cerebral organoids formed from human embryonic stem cells. Biochem Biophys Res Commun. 2020;521:84-90.
- Sun XY, et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 2022;11:e76707.
- Grebenyuk S, Ranga A. Engineering organoid vascularization. Front Bioeng Biotechnol. 2019;7:39.
- Parikh M, Pierce GN. Considerations for choosing an optimal animal model of cardiovascular disease. Can J Physiol Pharmacol. 2024;102:75-85.
- Krug A, et al. Three-dimensional spheroid models for cardiovascular biology and pathology. Mechanobiol Med. 2025;3:100144.
- Carmeliet P. Angiogenesis in health and disease. Nat Med. 2003;9:653-660.
- Wimmer RA, et al. Human blood vessel organoids as a model of diabetic vasculopathy. Nature. 2019;565:505-510.
- Wimmer RA, et al. Generation of blood vessel organoids from human pluripotent stem cells. Nat Protoc. 2019;14:3082-3100.
- Naderi-Meshkin H, et al. Vascular organoids: unveiling advantages, applications, challenges, and disease modelling strategies. Stem Cell Res Ther. 2023;14:292.
- Xu C, et al. Vascular organoid generation from human-induced pluripotent stem cells. J Vis Exp. 2024;214:e67125.
- Frenz-Wiessner S, et al. Generation of complex bone marrow organoids from human induced pluripotent stem cells. Nat Methods. 2024;21:868-881.
- Sun D, et al. Matrix viscoelasticity controls differentiation of human blood vessel organoids into arterioles and promotes neovascularization in myocardial infarction. Adv Mater. 2025;37:e2410802.
- Hoffmann A, et al. Animal-origin-free method for generating blood vessel organoids. Sci Rep. 2026;16:12096.
- Nikolova MT, et al. Fate and state transitions during human blood vessel organoid development. Cell. 2025;188:3329-3348.e31.
- Quintard C, et al. A microfluidic platform integrating functional vascularized organoids-on-chip. Nat Commun. 2024;15:1452.
- Sun L, Wang P, Lin X, Qiu Y. Microfluidic vascular organoids-on-chips: a promising platform for advancing plastic and reconstructive surgery. Chinese Journal of Plastic and Reconstructive Surgery. 2025.