В данном протоколе описывается создание и молекулярная оценка безмаркерного многогенного рекомбинантного штамма Escherichia coli , предназначенного для хромосомной интеграции генов, связанных с устойчивостью к тяжелым металлам и их секвестрацией.
Методическая статья
Бесмаркерная хромосомная интеграция мультигенной кассеты в Escherichia coli для разработки методов биоремедиации тяжелых металлов
В этой статье
Краткое содержание
Аннотация
Загрязнение тяжелыми металлами остается серьезной экологической проблемой из-за стойкости, токсичности и биоаккумуляции металлических загрязнителей. Генетически модифицированные бактерии предлагают потенциальный подход к ремедиации тяжелых металлов; однако плазмидные системы экспрессии могут иметь ограничения, связанные с поддержанием плазмид и антибиотическим отбором. В данном исследовании описывается протокол создания безмаркерного мультигенного рекомбинантного штамма E. coli , предназначенного для хромосомной интеграции генов, связанных с устойчивостью к тяжелым металлам и их секвестрацией. Была спроектирована и синтезирована мультигенная кассета размером 4,741 bp, включающая cadD, cadA и металлотионеин (mt), вместе с системой поверхностного экспонирования на основе липопротеина внешней мембраны белка A (Lpp-OmpA) и репортерным геном зеленого флуоресцентного белка (gfp) под контролем конститутивного промотора пируватдегидрогеназы (Ppdh). Конструкция была клонирована в интеграционный вектор pKIKOArsBKm и введена в E. coli MG1655 с помощью λ-Red-опосредованной рекомбинации. Кассета устойчивости к канамицину была впоследствии вырезана с использованием рекомбинационной системы flippase–flippase recognition target (FLP-FRT). Сборка конструкции и хромосомная интеграция оценивались с помощью анализа рестрикционными энзимами, выделения плазмид и полимеразной цепной реакции (PCR), а утрата устойчивости к антибиотикам проверялась тестами на чувствительность к антибиотикам. Амплификация ожидаемых фрагментов cadD, cadA и mt из геномной ДНК, наряду с отсутствием детектируемой плазмидной ДНК, предоставили доказательства, подтверждающие хромосомную интеграцию мультигенной кассеты. Хотя данный протокол создает основу для конструирования и молекулярной оценки рекомбинантного штамма, окончательное подтверждение локуса интеграции, функциональной экспрессии генов, долгосрочной генетической стабильности и эффективности биосорбции тяжелых металлов требует дальнейшей экспериментальной проверки.
Введение
Загрязнение тяжелыми металлами стало серьезной экологической проблемой из-за стойкости, неспособности к биоразложению и токсичности металлических загрязнителей. В отличие от органических загрязнителей, тяжелые металлы накапливаются в экосистемах и попадают в пищевую цепь посредством биоаккумуляции и биомагнификации, создавая серьезные риски для окружающей среды и здоровья человека. Традиционные технологии ремедиации, включая химическое осаждение, ионный обмен и мембранную фильтрацию, часто характеризуются высокими эксплуатационными расходами, ограниченной эффективностью при низких концентрациях металлов и образованием вторичных загрязнителей. Следовательно, стратегии биологической ремедиации привлекают все больше внимания как экологически устойчивые и экономически эффективные альтернативы для удаления тяжелых металлов1.
Среди этих биологических подходов бактериальная биосорбция зарекомендовала себя как перспективная технология очистки от тяжелых металлов. Биосорбция представляет собой пассивное поглощение ионов металлов биологическими материалами посредством физико-химических взаимодействий между ионами металлов и функциональными группами, такими как карбоксильные, гидроксильные, амино- и фосфатные группы, присутствующими на поверхности микробной клетки2. Эти взаимодействия способствуют удалению металлов за счет механизмов ионного обмена, комплексообразования, координации и осаждения. Благодаря высокому отношению площади поверхности к объему, быстрому росту и разнообразию химического состава поверхности клеток бактерии являются особенно эффективными биосорбентами. Эффективность бактериальной биосорбции зависит от множества факторов, включая вид бактерий, характеристики ионов металлов, pH, температуру и наличие конкурирующих ионов3. Помимо пассивной адсорбции, бактерии могут активно удалять тяжелые металлы посредством внутриклеточного секвестрирования, биоаккумуляции, биоминерализации и других механизмов детоксикации, тем самым увеличивая свою способность к удалению металлов4.
Адаптация бактерий к средам, загрязненным тяжелыми металлами, осуществляется посредством различных механизмов резистентности, включая ассоциированные с мембраной эффлюксные насосы, металл-связывающие белки, ферментативные системы детоксикации и окислительно-восстановительные пути, которые в совокупности поддерживают внутриклеточный гомеостаз металлов. Несколько оперонов устойчивости к тяжелым металлам, включая системы mer, chr, ars и cad , были подробно охарактеризованы и представляют собой ценные генетические ресурсы для создания бактериальных биосорбентов. Оперон mer обеспечивает детоксикацию ртути путем восстановления токсичного Hg2⁺ до летучей элементарной ртути (Hg°)5, в то время как оперон chr придает устойчивость к хромату путем восстановления Cr6⁺ до менее токсичного Cr3⁺ 6. Аналогично, оперон ars детоксицирует арсенат путем восстановления до арсенита с последующим активным эффлюксом7. Ген cadA , идентифицированный у Staphylococcus aureus RN4220 и Bacillus megaterium TWSL_4, кодирует P-тип АТФазы, которая активно выводит ионы кадмия из цитоплазмы, тем самым снижая внутриклеточную токсичность и способствуя устойчивости бактерий к металлам8,9. Металл-связывающие белки, такие как металлотионеины и фитохелатины, дополнительно повышают толерантность к тяжелым металлам, секвестрируя ионы металлов и предотвращая их взаимодействие с жизненно важными клеточными компонентами10.
Последние достижения в области синтетической биологии позволили осуществлять рациональный инжиниринг бактериальных биосорбентов с повышенной способностью к связыванию металлов. Предыдущие исследования продемонстрировали улучшение удаления тяжелых металлов за счет гиперэкспрессии металл-связывающих белков в Bacillus subtilis и Pseudomonas putida11, иммобилизацию бактериальных клеток в альгинатных матрицах или биопленках для повышения стабильности и возможности повторного использования12, а также внедрение синтетических металл-связывающих пептидов в E. coli для увеличения биосорбции ртути и мышьяка13. Несмотря на эти успехи, большинство сконструированных биосорбентов основаны на плазмидных системах экспрессии, которые требуют постоянного antibiotic-отбора и подвержены нестабильности плазмид, сегрегационной потере, вариативности числа копий генов и повышенной метаболической нагрузке. Эти ограничения снижают их пригодность для экологического и промышленного применения, где критически важны долгосрочная генетическая стабильность и биологическая безопасность.
Таким образом, стратегическая разработка бактериальных биосорбентов требует интеграции микробиологии, молекулярной биологии, синтетической биологии и экологической инженерии. Достижения в области геномики, протеомики и метаболомики способствовали более глубокому пониманию реакций бактерий на стресс, вызванный тяжелыми металлами, что облегчило идентификацию новых генов и регуляторных путей для создания улучшенных биосорбентов.
В отличие от традиционных подходов с использованием плазмид, в данном исследовании создается инженерная платформа для конструирования рекомбинантного штамма E. coli без селективных маркеров с интегрированным в хромосому набором генов, отвечающих за устойчивость к тяжелым металлам и их секвестрацию. Стратегия модификации сочетает в себе рекомбиниринг λ Red, эксцизию маркеров с помощью системы FLP-FRT, конститутивную мультигенную кассету и дизайн поверхностного экспонирования на основе Lpp-OmpA. В состав мультигенной кассеты вошли гены cadD (619 bp), cadA (2 564 bp) и металлотионеина (mt) (154 bp), выбранные на основании их ранее описанной роли в обеспечении устойчивости к тяжелым металлам и их секвестрации. Гены были расположены под управлением конститутивного промотора Ppdh с индивидуальными сайтами связывания рибосом, при этом ген mt был слит с Lpp-OmpA для обеспечения его локализации на поверхности клетки. В конструкцию также был включен нижележащий репортерный ген gfp .
Кассета была разработана для хромосомной интеграции в E. coli MG1655, а не для постоянного содержания на многокопийной плазмиде. Данная стратегия была выбрана для создания инженерной основы, которая могла бы снизить зависимость от поддержания плазмиды и постоянного антибиотикоселективного давления. В рабочий процесс было включено эксцизионное удаление селективного маркера устойчивости к антибиотикам с помощью системы FLP-FRT, а для оценки полученного фенотипа использовалось тестирование чувствительности к антибиотикам. Настоящее исследование сосредоточено на сборке конструктов и молекулярной оценке рекомбинантного штамма. Долгосрочная генетическая стабильность, функциональная экспрессия интегрированных генов, локализация белков, удаление тяжелых металлов и эффективность в условиях окружающей среды не оценивались и требуют дальнейшего экспериментального подтверждения.
Данный протокол предназначен для исследователей в области молекулярной биологии, микробной биотехнологии и синтетической биологии, стремящихся сконструировать бактериальные штаммы с хромосомно интегрированными многогенными кассетами без использования маркеров. Метод особенно подходит для генетической инженерии в лабораторном масштабе и молекулярной оценки рекомбинантных штаммов E. coli , предназначенных для будущих исследований в области биоремедиации тяжелых металлов, а не для прямого применения в окружающей среде.
Протокол
Все эксперименты проводились в соответствии с институциональными правилами биобезопасности в лабораториях и действующими нормами работы с генетически модифицированными микроорганизмами. Все материалы и программное обеспечение, использованные в данном исследовании, перечислены в Таблице материалов.
1. Дизайн и in silico анализ мультигенной конструкции.
- Подбор генов устойчивости к тяжелым металлам.
- Выберите гены устойчивости к тяжелым металлам cadD (619 bp), cadA (2,564 bp) и металлотионеин (mt; 154 bp), ранее идентифицированные у Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4 и Staphylococcus warneri TWSL_6 соответственно.
- Извлеките нуклеотидные последовательности cadD, cadA и mt из базы данных NCBI GenBank, используя номера доступа MK900473.1, MK327282.1 и MK900456.1 соответственно.
ПРИМЕЧАНИЕ: Эти гены были выбраны на основе предварительной характеристики исходных бактериальных штаммов на устойчивость к тяжелым металлам и способность к их удалению; источники нуклеотидных последовательностей каждого генетического элемента, включенного в конструкцию биосорбента, приведены в таблице 1.
- Проведение in silico анализа выбранных генов и кодируемых ими белков.
- Импортируйте нуклеотидные последовательности cadD, cadA и mt в программное обеспечение (например, SnapGene) и проанализируйте кодирующие последовательности.
- Переведите нуклеотидные последовательности в соответствующие аминокислотные последовательности с помощью сервера трансляции ExPASy.
- Отправьте предсказанные аминокислотные последовательности CadD, CadA и Mt в I-TASSER для предсказания трехмерных структур белков и потенциальных сайтов связывания лигандов.
- Проанализируйте последовательности белков CadD, CadA и Mt с помощью сервера TMHMM для предсказания трансмембранных доменов.
- Проанализируйте последовательности белков с помощью сервера ExPASy TMPRED для предсказания профилей гидрофобности и мембран-ассоциированных областей.
ПРИМЕЧАНИЕ: Запишите предсказанные остатки, связывающие лиганды, структурные параметры, трансмембранные домены и профили гидрофобности для последующей интерпретации функций и локализации кодируемых белков.
- Разработка мультигенной кассеты.
- Спроектируйте мультигенную кассету размером 4,741 bp, содержащую конститутивный промотор оперона пируватдегидрогеназы (Ppdh), cadD, cadA, Lpp-OmpA, mt и репортерный ген gfp.
- Разместите выбранные гены ниже (downstream) конститутивного промотора Ppdh и включите сайт связывания рибосом (RBS; 5′-AGGAGG-3′) выше (upstream) каждой кодирующей последовательности.
- Слейте последовательность металлотионеина с последовательностью Lpp-OmpA для создания компонента Lpp-OmpA-Mt, предназначенного для локализации металлотионеина на внешней мембране бактерий.
- Включите gfp ниже генов, связанных с устойчивостью к тяжелым металлам, в качестве репортера для последующей оценки экспрессии конструкции.
- С помощью SnapGene проверьте ориентацию, нуклеотидные позиции и общую организацию генетических элементов в итоговой конструкции размером 4,741 bp.
- Синтез и клонирование мультигенной конструкции.
- Отправьте окончательный вариант мультигенной конструкции размером 4,741 bp на коммерческий синтез и клонирование в вектор pET-21a между сайтами рестрикции BamHI и XhoI.
- После получения рекомбинантной конструкции pET-21a восстановите плазмиду согласно инструкциям поставщика и проведите трансформацию в E. coli BL21(DE3).
ПРИМЕЧАНИЕ: E. coli BL21(DE3) использовался для первичного размножения коммерчески синтезированной мультигенной конструкции, поставленной в экспрессионном векторе pET-21a. Хотя BL21(DE3) в основном используется для экспрессии рекомбинантных белков, он генотипически совместим с pET-21a и успешно применялся в данном исследовании. В качестве альтернативы для первичного размножения плазмиды могут быть использованы специализированные клонирующие штаммы, такие как E. coli DH5α или TOP10, поскольку на данном этапе экспрессия T7 РНК-полимеразы не требуется.
2. Создание многогенной кассеты биосорбента.
- Преобразуйте синтезированную конструкцию в E. coli BL21(DE3).
- Разморозить E. coli компетентные клетки BL21(DE3) клетки на льду.
- Добавьте от 10 до 100 нг синтезированной рекомбинантной плазмиды pET-21a, содержащей конструкцию биосорбента, в 50 µL из E. coli Компетентные клетки BL21(DE3). Осторожно перемешайте содержимое, избегая многократного пипетирования.
- Инкубируйте клеточную суспензию на льду в течение 30 мин.
- Подвергните клетки тепловому шоку при 42 °C в течение 45 с.
- Немедленно перенесите пробирки на лед и инкубируйте в течение 2 мин.
- Добавить 500 µL предварительно нагретого (37 °C), стерильную среду SOC (супероптимальная среда с катаболическим репрессором) без антибиотиков. Инкубируйте культуру при 37 °C при встряхивании (180 об/мин) в течение 1 ч для восстановления.
- Распространение 100 µL трансформированной культуры на чашки с агаром LB (лурия-бертани), содержащим ампициллин (100 µg/mL). Инкубируйте планшеты в течение 16–18 ч при 37 °C.
- Подтвердите наличие рекомбинантной плазмиды в положительных трансформантах.
- Выберите одну хорошо изолированную колонию с селективного агара и инокулируйте ее в 5 мл бульона LB, содержащего ампициллин (100 µg/mL).
- Инкубируйте культуру в течение 16–18 ч при 37 °C при встряхивании (180 об/мин).
- Выделите плазмидную ДНК из бактериальной культуры, выращенной в течение 16–18 часов.
- Перенесите 5 мл бактериальной культуры, выращенной в течение 16–18 ч, в центрифужную пробирку и осадите клетки центрифугированием при 11 000 × г в течение 1 мин. Полностью удалите супернатант.
- Тщательно ресуспендируйте клеточный осадок в 250 µL ледяного буфера ET.
- Добавить 250 µL добавьте свежеприготовленный лизирующий буфер и осторожно перемешайте, несколько раз перевернув пробирку (не подвергайте вортексированию). Инкубируйте смесь на льду в течение 5 мин.
- Добавить 300 µL раствора для нейтрализации и аккуратно перемешайте, несколько раз перевернув пробирку (не используйте вортекс).
- Центрифугируйте смесь при 11 000 × г в течение 10 мин, затем осторожно перенесите супернатант в новую микроцентрифужную пробирку, не затрагивая осадок.
- Добавьте фенол, уравновешенный по ТЕ-буферу, в собранный супернатант в соотношении объемов 1:1 и тщательно перемешайте. Центрифугируйте при 11 000 × г в течение 10 мин, затем осторожно перенесите верхний водный слой в новую микроцентрифужную пробирку, не затрагивая границу раздела фаз.
ПРЕДОСТЕРЕЖЕНИЕ: Фенол обладает высокой коррозионной активностью и токсичностью и может вызвать серьезные химические ожоги. Все манипуляции с растворами, содержащими фенол, следует проводить внутри сертифицированного химического вытяжного шкафа с использованием соответствующих средств индивидуальной защиты. - Добавьте абсолютный этанол в объеме, в два раза превышающем объем восстановленной водной фазы, затем добавьте 0,1 объема 0,1 N ацетата натрия. Тщательно перемешайте и инкубируйте при −20 °C в течение 15 мин для осаждения ДНК.
- Центрифугируйте образец при 11 000 об/мин × г в течение 20 мин. Осторожно удалите супернатант, чтобы не потревожить осадок ДНК.
- Промойте осадок ДНК 70% (об/об) этанолом и центрифугируйте для повторного осаждения ДНК. Осторожно удалите этанол и оставьте осадок высыхать на воздухе.
- Растворите высушенный осадок ДНК в 20 µL ТЭ-буфера или воды, свободной от нуклеаз.
ТОЧКА ОСТАНОВКИ: Храните выделенную плазмидную ДНК при −20 °C до тех пор, пока они не понадобятся для рестрикции рестриктазами и верификации рекомбинантной плазмиды.
- Подтвердите идентичность выделенной плазмиды с помощью рестрикции рестриктазами.
- Приготовьте 50 µL реакция рестрикции в стерильной микроцентрифужной пробирке, содержащей 500 нг плазмидной ДНК, 5 µL из 10× буфер для рестриктаз, по 10 ед BamHI и XhoI, и вода, свободная от нуклеаз, до конечного объема 50 µL.
ПРИМЕЧАНИЕ: BamHI и XhoI были выбраны потому, что эти сайты рестрикции использовались для клонирования синтезированной генной кассеты биосорбента в вектор pET-21a.
- Приготовьте 50 µL реакция рестрикции в стерильной микроцентрифужной пробирке, содержащей 500 нг плазмидной ДНК, 5 µL из 10× буфер для рестриктаз, по 10 ед BamHI и XhoI, и вода, свободная от нуклеаз, до конечного объема 50 µL.
- Инкубируйте реакционную смесь при 37 °C в течение 1 ч.
- Разделите и проанализируйте фрагменты рестрикта DNA с помощью электрофореза в агарозном геле, чтобы подтвердить наличие и ожидаемый размер генной кассеты биосорбента.
- Приготовьте 1% (масс./об.) раствор агарозы, используя 100 мл 1× Буфер TAE.
- Нагревайте суспензию агарозы в микроволновой печи до полного растворения агарозы и получения прозрачного раствора. Охладите расплавленную агарозу примерно до 60 °C.
- Добавить 10× добавить краситель DNA Safe Stain в охлажденный расплавленный агарозный гель до достижения конечной концентрации 1×Осторожно перемешайте, чтобы избежать образования пузырьков воздуха.
- Разлейте смесь агарозы в кассету для отливки геля с установленным соответствующим гребнем. Удалите видимые пузырьки воздуха и дайте гелю полностью затвердеть при комнатной температуре.
- Перенесите застывший гель в электрофорезную кювету и добавьте достаточное количество 1× добавьте бегущий буфер TAE, чтобы покрыть гель. Осторожно извлеките гребенку.
- Перемешайте 5 µL каждого образца ДНК с 1 µL из 6× буфер для нанесения ДНК и внесите смесь в отдельные лунки.
- Проводите электрофорез при напряжении 100 В в течение 40 мин или до достижения достаточного разделения фрагментов ДНК.
- Визуализируйте полосы ДНК с помощью УФ-трансиллюминатора и зафиксируйте изображение геля с использованием подходящей системы гель-документации.
ПРЕДОСТЕРЕЖЕНИЕ: Ультрафиолетовое излучение может вызвать повреждение глаз и кожи. При работе с УФ-трансиллюминатором используйте защитный экран и соответствующие средства защиты от УФ-излучения.
ПРИМЕЧАНИЕ: В качестве контроля для подтверждения полного расщепления плазмиды рестриктазой при электрофорезе в агарозном геле используйте образец нерасщепленной плазмиды.
- Сохраните подтвержденный рекомбинантный штамм.
- Засейте подтвержденную рекомбинантную колонию в 5 мл бульона LB, содержащего ампициллин (100 µg/mL) и инкубировать в течение 16–18 ч при 37 °C при перемешивании (180 об/мин).
- Смешайте культуру, выращенную в течение 16–18 ч, со стерильным глицерином до достижения конечной концентрации глицерина 15% (об/об).
- Распределите глицериновый сток по стерильным криопробиркам и храните при −80 °C.
ТОЧКА ОСТАНОВКИ: Хранить глицериновые стоки при −80 °C для длительного хранения перед переходом к хромосомной интеграции.
3. Клонирование кассеты биосорбента в вектор хромосомной интеграции (pKIKOArsBKm) и интеграция в геном хозяина (E. coli MG1655)
- Клонируйте генную кассету биосорбента в интеграционный вектор pKIKOArsBKm.
- Отдельно проведите рестрикцию рекомбинантной плазмиды pET-21a, содержащей генную кассету биосорбента, и интеграционного вектора pKIKOArsBKm с использованием рестриктаз SacI и BamHI.
- Приготовьте 50 µL реакция рестрикционного расщепления, содержащая 500 нг плазмидной ДНК, 1× буфер для рестриктаз, по 1 ед SacI и BamHI, и вода, свободная от нуклеаз, до конечного объема 50 µLИнкубируйте реакционную смесь при 37 °C в течение 1 ч.
- Разделите фрагменты ДНК, переваренные рестриктазами, с помощью электрофореза в агарозном геле, как описано в шаге 2.2.6.
- Вырежьте полосы, соответствующие кассете гена биосорбента размером 4741 п.н. и линеаризованному вектору pKIKOArsBKm. Перенесите каждый вырезанный фрагмент геля в предварительно взвешенную микроцентрифужную пробирку.
ПРИМЕЧАНИЕ: Минимизируйте воздействие ультрафиолетового излучения на целевые фрагменты ДНК во время визуализации и вырезания. - Очистите вырезанную генную кассету биосорбента и линеаризованный вектор pKIKOArsBKm из агарозного геля.
- Взвесьте пробирку с фрагментом геля и вычислите массу вырезанного агарозы, вычтя вес пустой пробирки.
- Добавьте 1× буфер TE в объеме, эквивалентном пятикратной массе среза геля, используя соотношение 5 µL ТЕ-буфера на 1 мг агарозы (например, добавьте 500 µL буфера ТЕ на фрагмент геля массой 100 мг).
- Инкубируйте пробирку на водяной бане при 65 °C до полного расплавления агарозы. Перед началом фенольной экстракции дайте образцу остыть до комнатной температуры.
- Выполните шаги 2.2.3.6–2.2.3.10 для проведения фенольной экстракции и осаждения целевых фрагментов ДНК.
МОМЕНТ ПРИОСТАНОВКИ: Хранить очищенную ДНК при −20 °C до момента использования для последующего клонирования или лигирования.
- Лигируйте очищенную генную кассету биосорбента в линеаризованный вектор pKIKOArsBKm с помощью T4-ДНК-лигазы при массовом соотношении вставки к вектору примерно 3:1.
- Приготовьте 10 µL реакция лигирования, содержащая 150 нг очищенной генной кассеты биосорбента, 49,2 нг линеаризованного вектора pKIKOArsBKm, 1 µL 10X буфера для Т4-ДНК-лигазы и 3 ед. Т4-ДНК-лигазы. Добавьте воду, очищенную от нуклеаз, до конечного объема 10 µLпри этом поддерживая массовое соотношение вставки и вектора примерно 3:1.
- Осторожно перемешайте реакционную смесь путем пипетирования и инкубируйте в течение 16–18 ч при 4 °C.
- Трансформация 5 µL смеси для реакции лигирования в E. coli Pir1 клетки
- Разморозьте E. coli Компетентные клетки Pir1 на льду.
- Добавить 5 µL реакционной смеси для лигирования в 50 µL из E. coli Компетентные клетки Pir1. Осторожно перемешайте содержимое, избегая многократного пипетирования.
- Выдержите суспензию клеток на льду в течение 30 мин.
- Подвергните клетки тепловому шоку при 42 °C в течение 45 с.
- Немедленно верните пробирки на лед и выдержите их там в течение 2 мин.
- Добавить 500 µL стерильного, предварительно подогретого (37 °C) среда SOC без антибиотиков. Дайте клеткам восстановиться в течение 1 ч при 37 °C при встряхивании со скоростью 180 об/мин.
- Планшет 100 µL смеси для трансформации на LB-агар с содержанием канамицина (50 µg/mL) с помощью стерильного шпателя. Инкубируйте чашки при 37 °C в течение 16–18 ч.
- Отоберите хорошо изолированные рекомбинантные колонии, устойчивые к канамицину, с чашек с агаром LB.
- Подтвердите наличие рекомбинантной интеграционной плазмиды путем выделения плазмиды, как описано в шаге 2.2.3, с последующим электрофорезом в агарозном геле, как описано в шаге 2.2.6.
МОМЕНТ ПРИОСТАНОВКИ: Храните завершенную реакцию лигирования при −20 °C до момента необходимости для последующей трансформации и верификации рекомбинантной конструкции pKIKOArsBKm.
- Отдельно проведите рестрикцию рекомбинантной плазмиды pET-21a, содержащей генную кассету биосорбента, и интеграционного вектора pKIKOArsBKm с использованием рестриктаз SacI и BamHI.
- Трансформируйте продукт лигирования, содержащий рекомбинантную конструкцию pKIKOArsBKm, в E. coli MG1655.
- Подготовка λ Хост-клетки для Red-рекомбинации.
- Приготовление химически компетентных клеток E. coli клетки MG1655.
- Выберите одну хорошо изолированную колонию E. coli MG1655 с чашки с агаром LB и инокулируйте в 5 мл бульона LB. Инкубируйте культуру при 37 °C в течение 16–18 ч при перемешивании.
- Перенесите 0,5 мл ночной культуры в 50 мл стерильной среды Super Optimal Broth (SOB). Инкубируйте культуру при 37 °C при встряхивании со скоростью 180 об/мин до достижения значения OD₆₀₀ достигает 0,35–0,45.
- Немедленно перенесите культуру в ледяную баню и тщательно охладите.
- Перенесите охлажденную культуру в стерильную предварительно охлажденную центрифужную пробирку объемом 50 мл и центрифугируйте при 10,000 × г в течение 10 мин при 4 °C.
- Осторожно удалите супернатант и аккуратно ресуспендируйте осадок клеток в 20 мл ледяной деионизированной воды.
- Центрифугируйте клеточную суспензию при 10 000 × г в течение 10 мин при 4 °CОсторожно удалите супернатант.
- Осторожно ресуспендируйте осадок клеток в 2 мл ледяного 0,1 М раствора хлорида кальция и выдержите суспензию на льду в течение 30 мин.
- Центрифугируйте суспензию при 10 000 × г в течение 5 мин при 4 °Cзатем осторожно удалите супернатант.
- Осторожно ресуспендируйте итоговый осадок клеток в 1 мл охлажденного до 0 °C 0,1 M раствора CaCl2.₂Раздать 80 µL аликвоты химически компетентных клеток E. coli клетки MG1655 в стерильные предварительно охлажденные микроцентрифужные пробирки. Используйте химически компетентные E. coli клетки MG1655 непосредственно для трансформации или хранить аликвоты при −80 °C до использования.
- Трансформировать химически компетентные E. coli клетки MG1655 с λ Плазмида для Red-рекомбинации pKD46 с использованием процедуры трансформации методом теплового шока.
- Добавьте 100 нг плазмиды pKD46 в 80 µL из охлажденной микроцентрифужной пробирки, содержащей химически компетентные E. coli Клетки MG1655. Осторожно перемешайте содержимое, не используя повторный отбор проб пипеткой.
- Инкубируйте клеточную суспензию на льду в течение 30 мин.
- Подвергните клетки тепловому шоку при 42 °C в течение 45 с.
- Немедленно перенесите пробирки на лед и выдержите их там в течение 2 мин.
- Добавить 500 µL стерильной среды SOC без антибиотиков. Инкубируйте культуру при 30 °C при встряхивании (180 об/мин) в течение 1 ч для восстановления.
- Распределение 100 µL трансформированной культуры на чашки с агаром LB, содержащим ампициллин (100 µg/mL). Инкубируйте планшеты в течение 16–18 ч при 30 °C.
ПРИМЕЧАНИЕ: Соблюдайте E. coli MG1655(pKD46) при 30 °C до использования на этапе 3.2.2 для сохранения термочувствительной плазмиды pKD46.
- Приготовление химически компетентных клеток E. coli клетки MG1655.
- Приготовление электрокомпетентных клеток E. coli клетки MG1655(pKD46).
- Внесите 1 мл культуры, выращенной в течение 16–18 ч, E. coli культуру MG1655(pKD46) в коническую колбу Эрленмейера, содержащую 250 мл бульона LB с добавлением ампициллина (100 µg/mL) и инкубируйте культуру при 30 °C при перемешивании со скоростью 180 об/мин до достижения значения OD₆₀₀ достигает 0,35–0,40.
- Добавьте стерилизованный фильтрованием 10% (масс./об.) раствор L-арабинозы до конечной концентрации 0,1% (масс./об.) для индукции экспрессии λ Белки Red-рекомбинации.
ПРИМЕЧАНИЕ: Для культуры объемом 250 мл добавьте 2,5 мл 10% (масс./об.) L-арабинозы, чтобы получить конечную концентрацию приблизительно 0,1% (масс./об.). - Инкубируйте индуцированную культуру еще в течение 15 мин при 30 °C при встряхивании со скоростью 180 об/мин.
- Перенесите колбу Эрленмейера с культурой в ледяную баню и инкубируйте в течение 40 мин.
- Перенесите охлажденную культуру в предварительно охлажденные центрифужные пробирки и осадите клетки центрифугированием при 1 800 × г в течение 15 мин при 4 °CОсторожно удалите супернатант.
- Осторожно ресуспендируйте осадок клеток в 30 мл ледяного 10% (об/об) глицерина, затем центрифугируйте при 3000 × г в течение 5 мин при 4 °C.
- Удалите супернатант и повторите процедуру промывки, описанную в шаге 3.2.2.6, еще дважды, чтобы общее количество промывок ледяным 10% (об/об) глицерином составило три. После заключительной промывки осторожно слейте супернатант и ресуспендируйте осадок в 200 µL ледяного 10% (об/об) глицерина.
- Располируйте электрокомпетентные E. coli клетки MG1655(pKD46) в 50 µL разделите на аликвоты и храните клетки на льду до проведения электропорирования.
ПРИМЕЧАНИЕ: Используйте свежеприготовленные электрокомпетентные клетки для электропорации немедленно. В качестве альтернативы разлейте клетки по стерильным микроцентрифужным пробиркам и заморозьте при −80 °Cи разморозьте на льду перед последующим использованием.
- Линеаризуйте рекомбинантную интеграционную конструкцию, полученную на этапе 3.1.5.
- Проведите рестрикцию рекомбинантной плазмиды pKIKOArsBKm, содержащей генную кассету биосорбента, с помощью рестрикционного фермента NotI для линеаризации интеграционной конструкции.
- Подтвердите полноту переваривания рекомбинантной плазмиды с помощью электрофореза в агарозном геле, как описано в шаге 2.2.6.
- Очистите линеаризованный фрагмент ДНК из смеси после реакции рестрикции методом фенольной экстракции и осаждения ДНК, как описано в шагах 2.2.3.6–2.2.3.10.
- Проведите электропорацию линеаризованной интеграционной конструкции в электрокомпетентные E. coli MG1655(pKD46).
- Добавьте примерно 250 нг очищенной линеаризованной ДНК, полученной на этапе 3.2.3.3, в 50 µL свежеприготовленных электрокомпетентных E. coli Клетки MG1655(pKD46). Осторожно перемешайте и перенесите смесь клеток и ДНК в предварительно охлажденную кювету для электропорации.
- Проведите электропорацию клеток при 1,8 кВ, 600 мкФ Ωи 25 µF с использованием электропоратора.
- Немедленно добавьте 500 µL добавьте среду SOC в кювету для электропорации и осторожно ресуспендируйте клетки.
- Перенесите полученную суспензию клеток в стерильную микроцентрифужную пробирку и оставьте клетки для восстановления на 1 ч при 37 °C при встряхивании со скоростью 180 об/мин.
- Распространение 100 µL восстановленной клеточной суспензии на чашки с агаром LB, содержащим канамицин (50 µg/mL) и инкубировать в течение 16–18 ч при 37 °C.
- Проведите скрининг рекомбинантных колоний на хромосомную интеграцию.
- Отоберите отдельные канамицин-резистентные колонии и инокулируйте каждую в отдельную пробирку, содержащую 10 мл бульона LB с канамицином в конечной концентрации 50 µg/mL.
- Культивируйте культуры в течение 16–18 ч при 37 °C при перемешивании на встряхивателе со скоростью 180 об/мин.
- Перенесите по 5 мл каждой культуры в отдельные стерильные пробирки и выделите плазмидную ДНК, как описано в шаге 2.2.3.
- Проанализируйте выделенную ДНК методом электрофореза в агарозном геле, как описано в шаге 2.2.6.
- Определите образцы, в которых плазмидная ДНК не обнаруживается методом электрофореза в агарозном геле, и сохраните их для последующей оценки хромосомной интеграции.
- Выделите геномную ДНК из оставшихся 5 мл каждой культуры, сохраненных на этапе 3.2.5.3, и используйте выделенную геномную ДНК в качестве матрицы для ПЦР-амплификации cadD, cadAи мт гены, описанные в шаге 3.2.7.
- Перенесите 5 мл бактериальной культуры, выращенной в течение 16–18 ч, в стерильную центрифужную пробирку и осадите клетки центрифугированием при 11 000 × г в течение 10 мин при 4 °CУдалите супернатант.
- Осторожно ресуспендируйте клеточный осадок в 5 мл стерильного фосфатно-солевого буфера (PBS). Центрифугируйте при 11 000 × г в течение 10 мин при 4 °Cзатем полностью удалите супернатант.
- Ресуспендируйте промытый осадок клеток в 100 µL раствора лизоцима (50 мг/мл) и инкубируйте суспензию при 37 °C в течение 1 ч.
- Добавить 500 µL добавьте 5 М раствор тиоцианата гуанидина к клеткам, обработанным лизоцимом. Осторожно перемешайте и инкубируйте при комнатной температуре в течение 10 мин.
ПРЕДОСТЕРЕЖЕНИЕ: Гуанидинтиоцианат вреден и может выделять токсичные газы при смешивании с кислотами или отбеливателем. Используйте соответствующие средства индивидуальной защиты и работайте с растворами, содержащими гуанидин, в соответствии с установленными в учреждении правилами химической безопасности. - Поместите образец на лед на 10 мин, затем добавьте 250 µL ледяного 7,5 М ацетата аммония при осторожном перемешивании. Выдержите смесь на льду еще 10 мин.
- Добавьте фенол, уравновешенный по ТЕ-буферу, к лизату в соотношении 1:1 (об/об). Тщательно перемешайте на вортексе и центрифугируйте при 10 000 × г в течение 15 мин.
ПРЕДОСТЕРЕЖЕНИЕ: Фенол и хлороформ токсичны и вызывают коррозию. Работу с фенолом следует проводить внутри сертифицированного вытяжного шкафа с использованием соответствующих средств индивидуальной защиты. - Осторожно перенесите верхний водный слой в новую стерильную микроцентрифужную пробирку, не затрагивая интерфазу.
- Добавьте к выделенной водной фазе 0,1 объема раствора ацетата натрия и 2 объема абсолютного этанола. Осторожно перемешайте путем переворачивания пробирки, затем инкубируйте при −20 °C в течение 20 мин.
- Центрифугируйте образец при 10 000 × г в течение 15 мин. Осторожно слейте супернатант, чтобы не повредить осадок ДНК.
- Промойте осадок ДНК с помощью 100 µL 70% (об/об) этанола.
- Центрифугируйте при 10 000 × г в течение 10 мин удалите остатки этанола и высушите осадок ДНК на воздухе при комнатной температуре в течение 10 мин.
- Ресуспендируйте высушенный осадок ДНК в 20–50 µL ТЕ-буфера или воды, свободной от нуклеаз.
ТОЧКА ОСТАНОВКИ: Храните выделенную геномную ДНК при −20 °C до востребования для последующего молекулярного анализа.
- Оценка хромосомной интеграции с помощью ген-специфической ПЦР и анализа плазмидной ДНК.
- Приготовьте раздельно 25 µL Реакционные смеси для ПЦР-амплификации cadD, cadAи мт гены
- Для каждой реакции добавьте соответствующие прямой и обратный праймеры до конечной концентрации 0.4 µM каждый, вместе с 1× ПЦР-буфер, 200 µM каждого dNTP, 1,5 мМ MgCl2₂, 100 нг геномной ДНК, выделенной на этапе 3.2.6, и Taq-ДНК-полимеразы в количестве 0,2 ед/µLДобавьте воду, не содержащую нуклеаз, до конечного объема реакции 25 µL.
- Проведите амплификацию целевых генов с помощью ПЦР, используя следующую программу циклирования: первоначальная денатурация при 95 °C в течение 5 мин; провести 35 циклов денатурации при 94 °C в течение 30 с, отжиг в течение 30 с при ген-специфичной температуре, указанной в Таблица 2, и добавочный номер 72 °C в течение 1 мин; затем проведите финальную элонгацию при 72 °C в течение 5 мин.
- Проанализируйте продукты ПЦР методом электрофореза в агарозном геле, как описано в шаге 2.2.6, используя маркер молекулярного веса ДНК 1 кБ.
- Оцените продукты ПЦР, сравнив их миграцию с маркером длин ДНК 1 т. п. н., и определите полосы, соответствующие ожидаемым размерам ампликонов 619 п. н. для cadD, 2 564 п.н. для cadAи 154 п.н. для мт.
ПРИМЕЧАНИЕ: Отсутствие детектируемой плазмидной ДНК в сочетании с амплификацией ожидаемого cadD, cadAи мт фрагменты геномной ДНК служат доказательством, подтверждающим хромосомную интеграцию генной кассеты биосорбента.
- Приготовьте раздельно 25 µL Реакционные смеси для ПЦР-амплификации cadD, cadAи мт гены
- Подготовка λ Хост-клетки для Red-рекомбинации.
4. Вырежьте маркер устойчивости к канамицину.
- Подготовка электрокомпетентных рекомбинантных клеток E. coli MG1655 с генной кассетой биосорбента.
- Инокулируйте колонию рекомбинантного штамма E. coli MG1655, содержащую хромосомно интегрированную кассету биосорбента (подтвержденную на этапе 3.2.7), в 5 mL бульона LB с добавлением канамицина (50 µg/mL).
- Инкубируйте культуру при 37 °C с перемешиванием при 180 rpm до достижения значения OD₆₀₀ 0,4–0,6.
- Сразу после достижения OD₆₀₀ 0,4–0,6 перенесите культуру на лед и инкубируйте в течение 15 мин.
- Осадите клетки центрифугированием при 4 000 × g в течение 10 мин при 4 °C и удалите супернатант.
- Дважды промойте клеточный осадок ледяной деионизированной водой, затем один раз — ледяным 10% (v/v) глицерином.
- Ресуспендируйте финальный клеточный осадок в 50 µL ледяного 10% (v/v) глицерина.
ПРИМЕЧАНИЕ: На протяжении всей процедуры промывки держите клетки и все растворы охлажденными на льду для сохранения электрокомпетентности.
- Электропорация вспомогательной плазмиды pCP20
- Добавьте 50 ng вспомогательной плазмиды pCP20 к 50 µL электрокомпетентных клеток. Осторожно перемешайте и перенесите смесь в предварительно охлажденную кювету для электропорации.
- Проведите электропорацию клеток, используя следующие параметры: 2,5 kV, 600 Ω и 25 µF.
- Немедленно добавьте в кювету 1 mL среды SOC и осторожно ресуспендируйте клетки.
- Перенесите восстановившиеся клетки в стерильную пробирку для культивирования и инкубируйте при 30 °C с перемешиванием при 180 rpm в течение 1 ч.
- Высейте 100 µL восстановившейся культуры на чашки с LB-агаром, содержащим ампициллин (100 µg/mL). Инкубируйте чашки в течение 16–18 ч при 30 °C.
- Отоберите хорошо изолированные единичные колонии для подтверждения положительных рекомбинантов.
- Подтвердите наличие плазмиды pCP20 путем выделения плазмид, как описано на этапе 2.2.3, с последующим электрофорезом в агарозном геле, как описано на этапе 2.2.6.
ПРИМЕЧАНИЕ: Содержите трансформированные клетки при 30 °C для сохранения термолабильной плазмиды pCP20.
- Вырезание кассеты устойчивости к канамицину.
- Инокулируйте подтвержденную устойчивую к ампициллину колонию с этапа 4.2 в бульон LB без антибиотиков и инкубируйте 16–18 ч при 42 °C с перемешиванием при 180 rpm для индукции экспрессии FLP-рекомбиназы и элиминации термолабильной плазмиды pCP20.
- Высейте культуру, выращенную в течение 16–18 ч, отдельными штрихами на чашки с LB-агаром без антибиотиков, с канамицином (50 µg/mL) и с ампициллином (100 µg/mL). Инкубируйте каждую чашку в течение 16–18 ч при 37 °C.
- Идентифицируйте колонии, которые растут только на LB-агаре без антибиотиков, но не растут на чашках с канамицином или ампициллином. Отоберите эти колонии в качестве предполагаемых рекомбинантов без маркера.
- Очистите рекомбинанты без маркера путем повторного высева единичной колонии на свежие чашки с LB-агаром без антибиотиков.
ТОЧКА ОСТАНОВКИ: Храните очищенные штаммы рекомбинантов без маркера в виде глицериновых стоков при −80 °C до необходимости их дальнейшего молекулярного подтверждения или функциональной характеристики.
5. Анализ экспрессии GFP сконструированного цельноклеточного биосорбента с помощью флуоресцентной микроскопии.
- Подготовка бактериальных культур для воздействия тяжелых металлов.
- Инокулируйте 5 µL культуры рекомбинантного штамма E. coli MG1655 без маркеров, выращенной в течение 16–18 ч и содержащей хромосомно интегрированную биосорбционную конструкцию из этапа 4.3.4, в бульон LB, содержащий Cd2⁺, Zn2⁺ или Pb2⁺ с конечными концентрациями 1, 5, 10, 50, 100, 500 или 1000 ppm.
- Для приготовления растворов тяжелых металлов сначала приготовьте стерильные стоковые растворы Cd2⁺, Zn2⁺ и Pb2⁺ с концентрацией 2,000 ppm, растворив хлорид кадмия (CdCl₂), хлорид цинка (ZnCl₂) и нитрат свинца [Pb (NO₃)₂] аналитической чистоты соответственно в стерильном бульоне LB.
- Стерилизуйте каждый стоковый раствор путем фильтрации через мембранный фильтр с порами 0.22 µm. Храните стерильные стоковые растворы при 4 °C до использования.
- Приготовьте свежие рабочие растворы, разбавляя каждый стоковый раствор стерильным бульоном LB до конечных концентраций ионов металлов 1, 5, 10, 50, 100, 500 и 1,000 ppm.
ПРИМЕЧАНИЕ: Готовьте растворы каждого металла отдельно, чтобы избежать осаждения или взаимодействия между различными ионами металлов.
- Подготовьте четыре контрольных условия: штамм дикого типа E. coli MG1655, культивируемый в тех же условиях, что и рекомбинантный штамм; рекомбинантный штамм E. coli MG1655 без маркеров, содержащий хромосомно интегрированную мультигенную кассету и культивируемый в бульоне LB без добавления тяжелых металлов в качестве рекомбинантного контроля без металлов; штамм E. coli JM109, экспрессирующий GFP и содержащий плазмиду pQBIT-GFP-T7, в качестве GFP-положительного биологического контроля; и неинокулированный бульон LB с соответствующими концентрациями тяжелых металлов в качестве абиотического контроля.
- Инкубируйте все культуры в течение 16–18 ч при 37 °C с перемешиванием при 180 rpm.
- Инокулируйте 5 µL культуры рекомбинантного штамма E. coli MG1655 без маркеров, выращенной в течение 16–18 ч и содержащей хромосомно интегрированную биосорбционную конструкцию из этапа 4.3.4, в бульон LB, содержащий Cd2⁺, Zn2⁺ или Pb2⁺ с конечными концентрациями 1, 5, 10, 50, 100, 500 или 1000 ppm.
- Подготовка предметных стекол.
- Нанесите пипеткой по 1 µL каждой бактериальной культуры на отдельные чистые стеклянные предметные стекла. Распределите культуру для формирования тонкого равномерного слоя клеток и дайте мазку полностью высохнуть на воздухе.
- Получение флуоресцентных изображений.
- Осмотрите подготовленные образцы с помощью флуоресцентного микроскопа при увеличении 600×, оснащенного набором фильтров FITC (длина волны возбуждения 460–490 nm).
- Зафиксируйте флуоресцентные и соответствующие изображения в светлом поле, используя идентичные настройки микроскопа для всех рекомбинантных и контрольных образцов.
ПРИМЕЧАНИЕ: Поддерживайте одинаковое время экспозиции, усиление, интенсивность освещения и увеличение для всех образцов, чтобы обеспечить прямое сравнение интенсивности флуоресценции GFP между вариантами обработки.
ПРЕДОСТЕРЕЖЕНИЕ: Избегайте длительного воздействия возбуждающего света на образцы, чтобы минимизировать фотообесцвечивание GFP.
Результаты
In-silico-дизайн многогенной конструкции биосорбента
Сконструированная многогенная кассета биосорбента имела общую длину 4 741 bp и состояла из конститутивного промотора Ppdh, за которым следовали гены устойчивости к тяжелым металлам cadD, cadA и mt, организованные в виде полицистронного оперона. Для обеспечения эффективной трансляции перед каждой кодирующей последовательностью были включены индивидуальные сайты связывания рибосом (RBS), а после генов биосорбента был добавлен репортерный ген gfp для возможности мониторинга экспрессии конструкции (Рисунок 1).
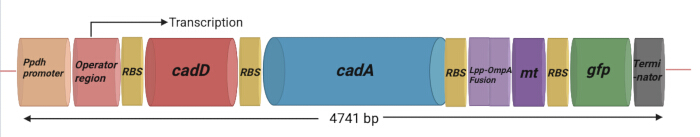
Рисунок 1Проектирование и организация мультигенной конструкции. Мультигенная кассета длиной 4 741 п.н. была разработана с конститутивным промотором пируватдегидрогеназы (Ppdh) промотор, за которым следует операторная область для управления экспрессией генов, связанных с устойчивостью к тяжелым металлам и их секвестрацией. Конструкт содержит гены устойчивости к тяжелым металлам cadD и cadA, металлотионеин (мт) ген, слитый с компонентом для поверхностного экспонирования — липопротеином внешней мембраны А (Lpp-OmpA) мт для предполагаемой локализации на поверхности клеток, и GFP (зеленый флуоресцентный белок) репортерный ген. Индивидуальные сайты связывания рибосом (RBS; 5′-AGGAGG-3′) были включены выше соответствующих кодирующих последовательностей для обеспечения трансляции внутри мультигенной кассеты. Последовательность терминатора расположена ниже GFP (зеленый флуоресцентный белок) Полная кассета была разработана в виде конструкта длиной 4741 п.н. для последующего клонирования и хромосомной интеграции в E. coliСокращения: Ppdh = промотор пируватдегидрогеназы; RBS = сайт связывания рибосомы; Lpp-OmpA = липопротеин — белок внешней мембраны A; mt = металлотионеин; gfp = ген зеленого флуоресцентного белка; bp = пары оснований; E. coli = Escherichia coli. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Для облегчения внеклеточного связывания металлов ген mt был слит с якорным белком внешней мембраны Lpp-OmpA, чтобы обеспечить поверхностную локализацию белка металлотионеина. Согласно дизайну конструкций, белки CadD и CadA были направлены во внутреннюю мембрану в качестве трансмембранных транспортных белков металлов, в то время как слитый белок Lpp-OmpA-Mt был направлен во внешнюю мембрану. Репортерный белок GFP был разработан для цитоплазматической экспрессии, чтобы облегчить мониторинг экспрессии генов биосорбента (Рисунок 2).
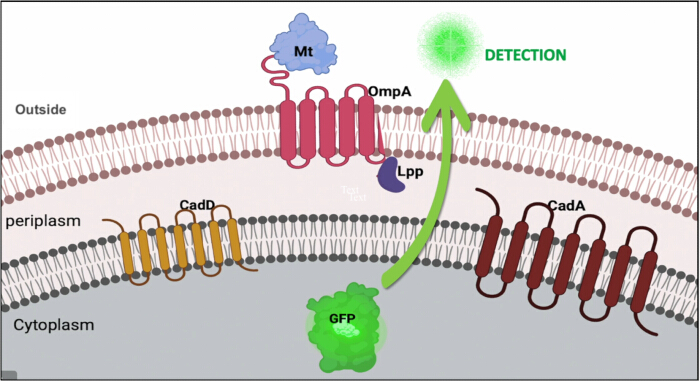
Рисунок 2: Предполагаемая локализация белков, экспрессируемых из мультигенной конструкции биосорбента.Белки CadD и CadA были разработаны для локализации во внутренней мембране, слияние липопротеина и белка внешней мембраны A (Lpp-OmpA) с металлотионеином было направлено во внешнюю мембрану, а зеленый флуоресцентный белок был включен в качестве цитоплазматического репортерного белка. Сокращения: Lpp-OmpA = липопротеин–белок внешней мембраны A; Mt = металлотионеин; GFP = зеленый флуоресцентный белок. Пожалуйста, нажмите здесь, чтобы просмотреть этот рисунок в большем размере.
Источники нуклеотидных последовательностей каждого генетического элемента, включенного в конструкцию биосорбента, приведены в Таблице 1.
| Генетический элемент в конструкции биосорбента | Положение в конструкции (bp) | Источник/Ссылка |
| Ppdh | 7-74 | Gao et al. 2002.14 |
| Оператор | 75-92 | Область оператора cad D Staphylococcus epidermidis штамма TWSL_22 : NCBI Gene Bank accession no: MK900473.1 |
| cadD | 97-716 | NCBI Gene Bank accession no: MK900473.1 |
| cadA | 770-3334 | NCBI Gene Bank accession no: MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo et al. 1995. 15 |
| mt | 3755-3909 | NCBI Gene Bank accession no: MK900456.1 |
| gfp | 3960-4679 | Вектор TPMV_P-EGFP_H-His6, NCBI Gene Bank accession no:MF379627.1 |
| Терминатор | 4684-4741 | Область терминатора оперона cadAC Bacillus megaterium штамма TWSL-4 : NCBI Gene Bank accession no: MK327282.1 |
Таблица 1: Источники нуклеотидных последовательностей генетических элементов в конструкции биосорбента. В таблице обобщены генетические элементы, включенные в мультигенную конструкцию длиной 4,741 bp, включая источники их последовательностей, номера доступа или ссылки, а также нуклеотидные позиции внутри генной конструкции. Сокращения: Ppdh = промотор пируватдегидрогеназы; Lpp-OmpA = липопротеин–белок внешней мембраны A; mt = металлотионеин; gfp = ген зеленого флуоресцентного белка; NCBI = Национальный центр биотехнологической информации; bp = пары оснований.
Трансформация и верификация синтезированного конструкта в E. coli BL21(DE3)
Рекомбинантная плазмида pET-21a, содержащая генную кассету биосорбента, была успешно верифицирована путем рестрикции (Рисунок 3A). Двойное переваривание с использованием BamHI и XhoI привело к образованию двух фрагментов ДНК, соответствующих остову вектора pET-21a (5,331 bp) и генной кассете биосорбента (4,741 bp), что согласуется с ожидаемым размером конструкции. Несмотря на то, что из-за схожего размера два фрагмента ДНК продемонстрировали ограниченное разделение на 1% агарозном геле, оба фрагмента были четко различимы, что подтвердило целостность рекомбинантной конструкции.
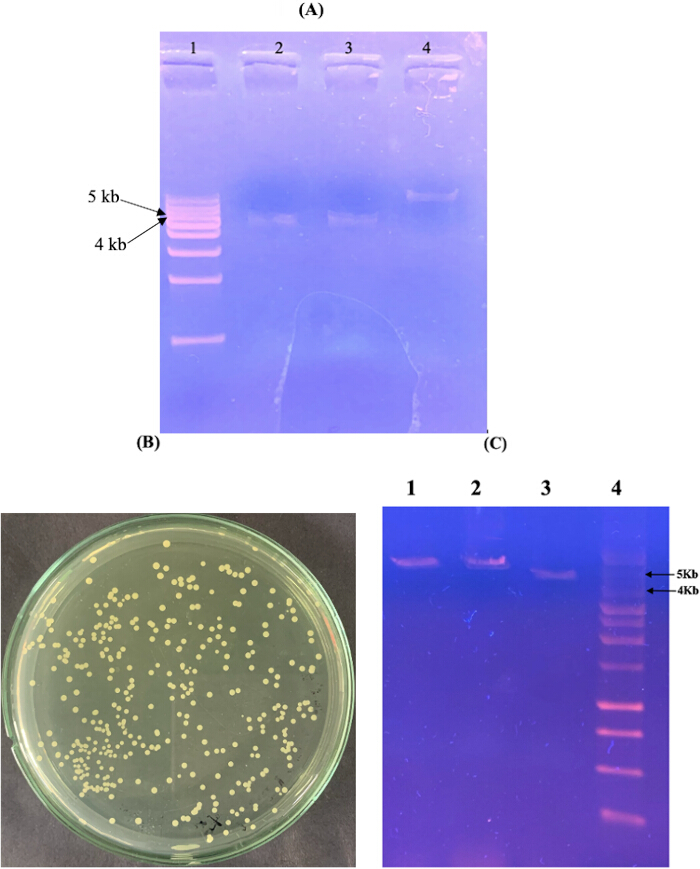
Рисунок 3: Конструирование и верификация рекомбинантной плазмиды биосорбента. (A) Рестрикционный анализ синтезированной конструкции биосорбента, клонированной в экспрессионный вектор pET-21a. Дорожка 1, маркер ДНК 1 kb; дорожки 2–3, рекомбинантная плазмида после двойного расщепления, демонстрирующая остов вектора pET-21a (5,331 bp) и генную кассету биосорбента (4,741 bp); дорожка 4, нерасщепленная рекомбинантная плазмида. (B) Ампициллин-резистентные трансформанты E. coli BL21(DE3), несущие рекомбинантную плазмиду биосорбента. (C) Рестрикционный анализ плазмид, выделенных из репрезентативных трансформантов. Дорожка 1, плазмида после расщепления BamHI; дорожка 2, плазмида после расщепления XhoI; дорожка 3, плазмида после двойного расщепления BamHI/XhoI; дорожка 4, маркер ДНК 1 kb. Сокращения: DNA = дезоксирибонуклеиновая кислота; bp = пары оснований; kb = килобазы; E. coli = Escherichia coli. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
После трансформации рекомбинантной плазмиды в E. coli BL21(DE3) были успешно выделены колонии, устойчивые к ампициллину (Рисунок 3B). Плазмидная ДНК, выделенная из репрезентативных трансформантов, была впоследствии проанализирована с помощью рестрикции. Рестрикция с использованием BamHI, XhoI, а также комбинированное двойное переваривание дали ожидаемые профили рестрикции, что подтвердило успешное размножение рекомбинантной плазмиды биосорбента в E. coli BL21(DE3) (Рисунок 3C).
Оценка хромосомной интеграции генной кассеты биосорбента в E. coli MG1655
Генная кассета биосорбента была успешно клонирована в вектор хромосомной интеграции pKIKOArsBKm. Рекомбинантные клоны первоначально отбирали на агаре LB с добавлением канамицина (50 µg/mL) (Рисунок 4A). Рестрикционный анализ подтвердил успешное клонирование кассеты биосорбента в интеграционный вектор (Рисунок 4B). Линеаризация рекомбинантной плазмиды с помощью NotI привела к образованию ожидаемого фрагмента ДНК размером приблизительно 8.9 kb, в то время как двойное расщепление BamHI и SacI выделило кассету биосорбента размером 4.7 kb из векторного остова размером 4.2 kb, что подтвердило правильную вставку конструкции в pKIKOArsBKm. Нерасщепленная плазмида имела ожидаемые никированные и суперскрученные конформации.
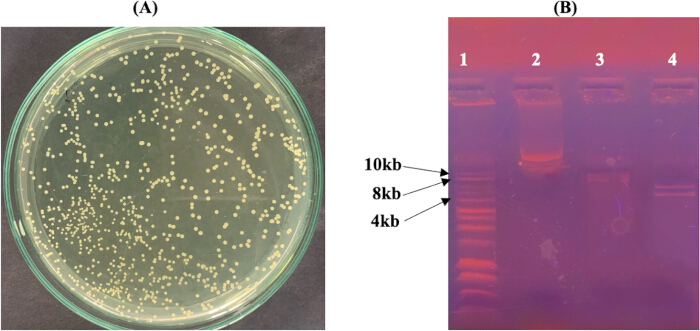
Рисунок 4: Конструирование рекомбинантного вектора для хромосомной интеграции, содержащего кассету гена биосорбента. (A) Канамицин-резистентные колонии E. coli Pir1, содержащие рекомбинантную плазмиду pKIKOArsBKm. (B) Рестрикционный анализ рекомбинантной pKIKOArsBKm. Дорожка 1, маркер ДНК 1 kb; дорожка 2, нерасщепленная рекомбинантная плазмида; дорожка 3, линеаризованная NotI плазмида (~8.9 kb); дорожка 4, плазмида после двойного расщепления BamHI/SacI, демонстрирующая остов вектора 4.2 kb и кассету биосорбента 4.7 kb. Сокращения: ДНК = дезоксирибонуклеиновая кислота; kb = килобазы; E. coli = Escherichia coli. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Линеаризованная рекомбинантная конструкция pKIKOArsBKm была впоследствии введена в электрокомпетентные клетки E. coli MG1655(pKD46) для обеспечения хромосомной интеграции с помощью системы λ Red. После селекции на среде, содержащей канамицин, из репрезентативных рекомбинантных колоний были выделены геномная и плазмидная ДНК для подтверждения успешной интеграции.
Как показано на рисунке 5, из репрезентативных рекомбинантных колоний была выделена геномная ДНК (дорожка 1), тогда как после выделения плазмидной ДНК обнаруживаемых плазмид не наблюдалось (дорожка 2). ПЦР-амплификация с использованием ген-специфических праймеров, описанных в таблице 2, позволила получить ампликоны ожидаемого размера для cadD (619 bp), cadA (2 564 bp) и mt (154 bp) из препарата геномной ДНК (дорожки 4–6). В совокупности отсутствие обнаруживаемой плазмидной ДНК и обнаружение трех целевых генов в препарате геномной ДНК предоставили доказательства, согласующиеся с хромосомной интеграцией многогенной биосорбционной кассеты в E. coli MG1655.
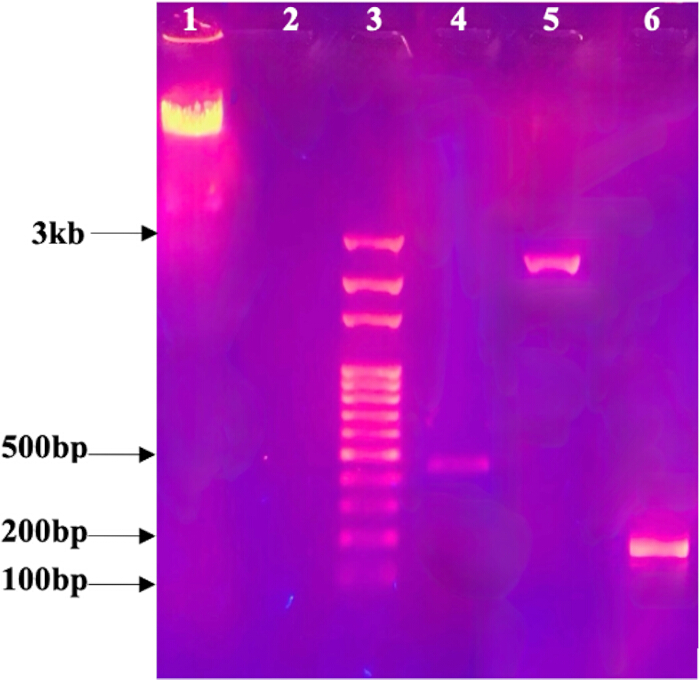
Рисунок 5: Молекулярный анализ рекомбинантного штамма E. coli, содержащего генную кассету биосорбента. Дорожка 1, геномная ДНК, выделенная из рекомбинантного штамма E. coli MG1655; дорожка 2, изоляция плазмид из соответствующей рекомбинантной колонии, демонстрирующая отсутствие детектируемой плазмидной ДНК; дорожка 3, маркер ДНК 100 bp; дорожка 4, ПЦР-амплификация cadD (619 bp); дорожка 5, ПЦР-амплификация cadA (2,564 bp); дорожка 6, ПЦР-амплификация mt (154 bp). Сокращения: DNA = дезоксирибонуклеиновая кислота; PCR = полимеразная цепная реакция; bp = пары оснований; mt = металлотионеин; E. coli = Escherichia coli. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
| Целевая последовательность ДНК | Название праймера | Последовательность олигонуклеотида (5’→3’) | *Tодин/одна/одно (℃) | Ожидаемый размер ПЦР-продукта (п.н.) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| СЭ-ХР (сканирующая электронная рентгеновская микроскопия) | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| мт | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
Таблица 2: Характеристики праймеров для амплификации cadD, cadA и mt. В таблице приведены последовательности прямых и обратных праймеров, использованных для ПЦР-амплификации cadD, cadA и mt, а также соответствующие температуры отжига и ожидаемые размеры ампликонов. *Tan — температура отжига для каждой пары праймеров, примененной в ПЦР.
Оценка вырезания маркера устойчивости к канамицину из рекомбинантного штамма E. coli MG1655
После трансформации с использованием вспомогательной плазмиды pCP20 колонии, устойчивые к ампициллину, были отобраны на LB-агаре с добавлением ампициллина (100 µg/mL). Плазмидная ДНК, соответствующая pCP20, была обнаружена после выделения плазмид из репрезентативных трансформантов (Рисунок 6).
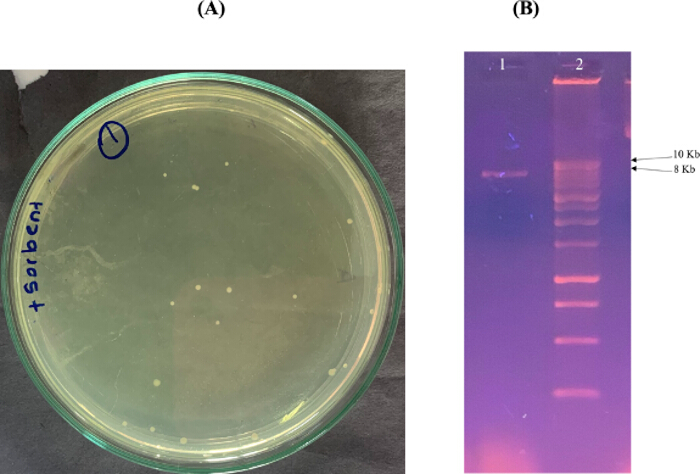
Рисунок 6: Подтверждение трансформации pCP20 в рекомбинантный штамм E. coli MG1655, несущий хромосомно интегрированную кассету биосорбента. (A) Ампициллин-резистентные трансформанты после введения вспомогательной плазмиды pCP20. (B) Электрофорез в агарозном геле, подтверждающий наличие плазмиды pCP20. Дорожка 1: выделенная плазмида pCP20 (~9.3 kb); дорожка 2: маркер ДНК 10 kb. Сокращения: DNA = дезоксирибонуклеиновая кислота; kb = килобазы; E. coli = Escherichia coli. Нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
После эксцизии маркера с помощью FLP-рекомбиназы и температурной обработки для элиминации pCP20 рекомбинантные колонии оценивали путем тестирования на чувствительность к антибиотикам. Как показано на Рисунке 7, исследованные колонии росли на LB-агаре без антибиотиков, но не росли на LB-агаре с добавлением канамицина (50 µg/mL) или ампициллина (100 µg/mL). Данный фенотип чувствительности к антибиотикам соответствовал потере устойчивости к канамицину и потере устойчивости к ампициллину в результате процедуры эксцизии маркера и элиминации плазмиды.
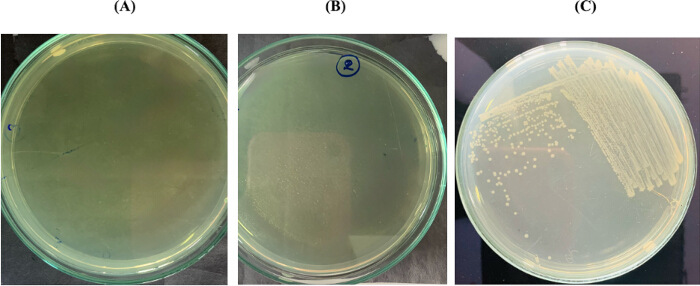
Рисунок 7: Подтверждение флипказа-опосредованного вырезания маркера устойчивости к канамицину и элиминации вспомогательной плазмиды pCP20. (A) Отсутствие роста бактерий на агаре Луриа-Бертани с добавлением канамицина (50 µg/mL). (B) Отсутствие роста бактерий на агаре LB с добавлением ампициллина (100 µg/mL). (C) Нормальный рост бактерий на агаре LB без антибиотиков, подтверждающий жизнеспособность клеток после вырезания маркера. Сокращения: LB = Луриа-Бертани; E. coli = Escherichia coli. Пожалуйста, нажмите здесь, чтобы просмотреть этот рисунок в большем размере.
Флуоресцентно-микроскопический анализ рекомбинантных E. coli MG1655, несущих конструкцию биосорбента
Рекомбинантный штамм E. coli MG1655, полученный методом хромосомной интеграции, был протестирован на наличие детектируемой зеленой флуоресценции после воздействия Cd2⁺, Zn2⁺ и Pb2⁺ в концентрациях от 1 до 1 000 ppm. В рекомбинантных клетках не наблюдалось детектируемой зеленой флуоресценции ни при одной из протестированных концентраций металлов. Сигнал флуоресценции не был обнаружен ни в одном из четырех контрольных образцов.
Обсуждение
В представленном протоколе описывается рабочий процесс создания хромосомно-интегрированного, безмаркерного мультигенного рекомбинантного штамма E. coli , содержащего гены, связанные с устойчивостью к тяжелым металлам и их секвестрацией. Метод сочетает в себе сборку мультигенной кассеты, клонирование в интеграционный вектор pKIKOArsBKm, хромосомную интеграцию с помощью системы λ Red, эксцизию селективного маркера с помощью системы FLP-FRT, молекулярную оценку рекомбинантных колоний и флуоресцентную микроскопию. Данный подход был разработан, чтобы избежать поддержания конечной конструкции на многокопийной плазмиде и создать рекомбинантный штамм без маркера устойчивости к канамицину.
Для успешной реализации данного протокола критически важны несколько этапов. При интеграции, опосредованной системой λ Red, поддержание температуры 30 °C для термочувствительной плазмиды pKD46 перед рекомбинацией и индукция белков рекомбинации λ Red с помощью L-арабинозы необходимы для эффективного рекомбиниринга16,17. Подготовка электрокомпетентных клеток E. coli MG1655(pKD46) также требует поддержания низкой температуры клеток и промывочных растворов, а также минимизации остаточного содержания солей перед электропорацией. Рекомбинантная конструкция pKIKOArsBKm должна быть полностью линеаризована и очищена перед электропорацией, так как линейная ДНК служит субстратом для рекомбинации, опосредованной λ Red. Ранее сообщалось, что система интеграции pKIKO позволяет использовать относительно крупные ДНК-вставки и обеспечивает эффективную хромосомную интеграцию18,19. После селекции кандидатные колонии следует оценивать с использованием препаратов как плазмидной, так и геномной ДНК. В настоящем исследовании отсутствие детектируемой плазмидной ДНК в сочетании с амплификацией cadD, cadA и mt из препарата геномной ДНК послужило доказательством, подтверждающим хромосомную интеграцию. Однако одних этих анализов недостаточно для окончательного установления точного события геномной интеграции. ПЦР по специфическим участкам стыка, секвенирование границ интеграции или полногеномное секвенирование могут обеспечить более прямое подтверждение сайта интеграции при последующем применении данного протокола.
Вырезание маркера является еще одним критически важным компонентом метода. Система рекомбинации FLP-FRT обеспечивает возможность удаления селективных маркеров устойчивости к антибиотикам после редактирования генома16,20. После введения термочувствительной вспомогательной плазмиды pCP20 трансформанты поддерживают при 30 °C, затем инкубируют при 42 °C для стимуляции FLP-опосредованного вырезания маркера и потери pCP20. Затем колонии следует оценить на средах без антибиотиков, с содержанием канамицина и с содержанием ампициллина. Рост на среде без антибиотиков при отсутствии роста на средах с канамицином и ампициллином представляет собой практический подход к скринингу для идентификации потенциальных колоний без маркеров после процедуры вырезания и очистки. Если остаются колонии, устойчивые к антибиотикам, перед дальнейшей характеристикой может потребоваться дополнительная очистка единичных колоний и температурно-зависимая очистка. Стратегия хромосомной интеграции, используемая здесь, отличается от традиционных методов экспрессии на основе плазмид.
Плазмидные системы могут обеспечивать большее количество копий генов и, следовательно, могут быть преимущественны, когда требуется сильная экспрессия рекомбинантного белка. Однако на системы на основе плазмид могут влиять сегрегация плазмид, вариабельность числа копий, метаболическая нагрузка и зависимость от селективного давления для поддержания плазмид. Хромосомная интеграция устраняет необходимость поддерживать итоговую кассету биосорбента в виде экстрахромосомной плазмиды и была выбрана в данном протоколе для обеспечения более стабильной генетической конфигурации. В предыдущих исследованиях хромосомная интеграция описывалась как подход к улучшению генетической стабильности при делении клеток21,22. Однако долгосрочная генетическая стабильность рекомбинантного штамма, полученного в настоящем исследовании, не оценивалась напрямую. Следовательно, повышенную генетическую стабильность не следует рассматривать как экспериментально подтвержденный результат данного протокола. Еще одной особенностью метода является многогенный дизайн. Вместо введения одного гена, связанного с металлом, кассета объединяет cadA, cadD и металлотионеин (mt) с дизайном поверхностного экспонирования Lpp-OmpA и репортером gfp . Предыдущие стратегии создания рекомбинантных бактериальных биосорбентов обычно были сосредоточены на отдельных металлсвязывающих белках или детерминантах резистентности11,13,23,24. Используемая здесь модульная конфигурация позволяет объединить несколько генетических компонентов в едином рабочем процессе хромосомной интеграции. Таким образом, протокол может быть адаптирован для других многогенных конструкций путем модификации генов, промотора, репортера или компонентов поверхностного экспонирования в соответствии с предполагаемым применением. Тем не менее, увеличение размера кассеты и числа экспрессируемых генов может повлиять на эффективность рекомбинации, транскрипцию, трансляцию и метаболическую нагрузку на клетку, что следует учитывать при адаптации метода.
Важным ограничением данного исследования является то, что функциональная экспрессия сконструированной кассеты не была продемонстрирована в протестированных экспериментальных условиях. После воздействия на рекомбинантные клетки Cd2⁺, Zn2⁺ или Pb2⁺ детектируемая флуоресценция GFP не наблюдалась. Следовательно, полученные данные не подтверждают функциональную экспрессию полной мультигенной кассеты и не демонстрируют биосорбцию тяжелых металлов рекомбинантным штаммом. Хромосомная интеграция обычно приводит к меньшему числу копий генов, чем многокопийные плазмидные системы; кроме того, на рекомбинантную экспрессию могут влиять сайт геномной вставки и активность промотора22,25. Клеточные ответы на стресс, вызванный тяжелыми металлами, также могут влиять на гетерологичную экспрессию генов26,27. Эти факторы представляют собой возможные соображения, а не экспериментально установленные объяснения отсутствия детектируемой флуоресценции в данном исследовании. При применении данного протокола отсутствие детектируемой флуоресценции должно побудить к оценке условий культивирования, условий воздействия металлов, активности промотора и экспрессии репортера. Независимые измерения транскрипции и продукции белка помогли бы отличить недостаточную экспрессию от ограничений детектирования флуоресценции. Одновременная экспрессия нескольких рекомбинантных белков также может создавать дополнительную метаболическую нагрузку на хозяина, особенно в стрессовых условиях культивирования28.
Эти возможности требуют прямой экспериментальной оценки, прежде чем можно будет установить причину отсутствия детектируемой флуоресценции GFP. Данный протокол также имеет ограничения в отношении характеристики финального рекомбинантного штамма. Ген-специфическая ПЦР и отсутствие детектируемой плазмидной ДНК предоставляют доказательства, согласующиеся с хромосомной интеграцией, но не определяют точную последовательность сайта интеграции или долгосрочную генетическую стабильность. Чувствительность к антибиотикам обеспечивает практический скрининг после вырезания маркера, но может быть дополнена молекулярным анализом области, содержащей FRT, когда требуется более прямое подтверждение. Кроме того, флуоресцентная микроскопия дает качественную оценку детектируемой флуоресценции GFP, но не заменяет количественные измерения транскрипции или содержания белка. Таким образом, количественная ПЦР с обратной транскрипцией, анализ белков, количественные измерения флуоресценции и подтверждение с помощью секвенирования могли бы усилить характеристику штаммов, созданных с помощью данного протокола.
Перед тем как оценивать модифицированный штамм в качестве функционального биосорбента тяжелых металлов, необходимы дальнейшая оптимизация и функциональная характеристика. Для определения эффективности биосорбции требуются прямые измерения поглощения или удаления металлов. Также следует экспериментально подтвердить экспрессию и локализацию белков, особенно для слитого белка Lpp-OmpA-металлотионеин. Для определения того, обеспечивает ли хромосомная интеграция ожидаемую генетическую стабильность в соответствующих условиях культивирования, потребуются эксперименты по длительному пассированию. Генная инженерия без использования маркеров также может облегчить последующие раунды модификации хромосом без накопления множественных селективных маркеров, что откроет возможности для дальнейшей разработки многогенных конструкций15,27.
В целом данный протокол представляет собой методологическую основу для создания и оценки рекомбинантного бактериального штамма с хромосомно интегрированным многогенным конструктом без использования селективных маркеров. Его модульный дизайн может быть адаптирован для других комбинаций генов, связанных с метаболизмом металлов, репортерных систем или задач синтетической биологии. Настоящая работа определяет рабочий процесс проектирования и скрининга; функциональная экспрессия, долгосрочная генетическая стабильность, локализация белков и эффективность биосорбции тяжелых металлов требуют дальнейшего экспериментального подтверждения, прежде чем можно будет сделать выводы о возможностях применения штамма в экологии или биоремедиации.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Данная работа была поддержана исследовательским грантом AP/3/2/2018/CG/33 Университета Коломбо.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 0.22 μm мембранный фильтр | ThermoFisher Scientific | 596-3320 | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. |
| маркер ДНК 1 т.п.н. | Promega Corporation | G5711 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| маркер молекулярной массы ДНК 10 т.п.н. | Н/П | Данные отсутствуют | Маркер молекулярной массы, использованный для рисунка 6 |
| маркер молекулярной массы ДНК 100 п.н. | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Перевод отсутствует. Пожалуйста, предоставьте исходный текст. | Маркер молекулярной массы, использованный для рисунка 5 |
| 10X буфер для Т4 ДНК-лигазы | Promega Corporation | C1263 | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. |
| 6× буфер для нанесения ДНК | Данные отсутствуют | Данные отсутствуют | Используется для электрофореза в агарозном геле |
| Агароза | Молекулярный дизайн | A113-3 | Пожалуйста, предоставьте исходный текст для перевода. |
| Ацетат аммония | Данные отсутствуют | Данный раздел не заполнен | Приготовлено в виде 7,5 М раствора для экстракции геномной ДНК |
| Ампициллин | ThermoFisher Scientific | J60977.14 | Пожалуйста, предоставьте текст для перевода. |
| Рестриктаза BamHI | New England BioLabs | R0136S | Пожалуйста, предоставьте исходный текст для перевода. |
| Хлорид кадмия | ThermoFisher Scientific | 219141000 | Пожалуйста, предоставьте исходный текст для перевода. |
| Хлорид кальция | ThermoFisher Scientific | 012316.A7 | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. |
| Центрифугирование | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | Поскольку исходный текст отсутствует, пожалуйста, предоставьте контент для перевода. |
| Деионизированная вода | ThermoFisher Scientific | 751-610 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Краситель для ДНК Safe Stain | Молекулярный дизайн | C138 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Смесь дНТФ | Promega Corporation | U1511 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Оборудование для электрофореза | BioRad | 1704405 | Пожалуйста, предоставьте исходный текст для перевода. |
| Кювета для электропорации | BioRad | 1652086 | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст для перевода. |
| Электропоратор | BioRad | 1652100 | Пожалуйста, предоставьте исходный текст для перевода. |
| Escherichia coli BL21(DE3) | Университет Коломбо, кафедра химии | Данные отсутствуют | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. |
| Escherichia coli MG1655 | Кафедра наук о жизни и технологий, Токийский институт науки, Йокогама, Япония | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. Я готов выполнить профессиональный перевод вашего научно-образовательного контента в соответствии со всеми указанными требованиями. |
| Escherichia coli Компетентные клетки Pir1 | ThermoFisher Scientific | C101010 | Поскольку вы не предоставили исходный текст для перевода, пожалуйста, введите текст, который необходимо перевести с английского на русский язык. Я готов приступить к работе, соблюдая все ваши требования к научной точности, терминологии и академическому стилю. |
| Escherichia coli компетентные клетки BL21(DE3) | ThermoFisher Scientific | C600003 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Escherichia coli Штамм JM109, содержащий плазмиду pQBIT-GFP-T7 | Кафедра наук о жизни и технологий, Токийский институт науки, Иокогама, Япония | Данные отсутствуют | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Буфер ET | Данные отсутствуют | Данные отсутствуют | Для приготовления 1 л буфера ET растворите 6,06 г триса основания и 3,72 г ЭДТА примерно в 800 мл дистиллированной воды. Доведите pH до требуемого значения с помощью HCl, тщательно перемешайте и доведите конечный объем до 1 л дистиллированной водой. |
| Этанол | ThermoFisher Scientific | T038181000CS | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст для перевода. Я готов приступить к переводу вашего научно-образовательного контента JoVE на русский язык, соблюдая все указанные требования к терминологии, академическому стилю и точности протоколов. |
| Этилендиаминтетрауксусная кислота (ЭДТА) | ThermoFisher Scientific | 17892 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. |
| Флуоресцентный микроскоп | Прибрежные микроскопы | Olympus BX53/ 11679 | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст для перевода. |
| Аппарат для гель-электрофореза | Bio Rad | 1704405 | Пожалуйста, предоставьте исходный текст для перевода. |
| Ледяная уксусная кислота | MilliporeSigma | PHR1748 | Пожалуйста, предоставьте исходный текст для перевода. |
| Глицерин | MilliporeSigma | G5516 | Пожалуйста, предоставьте исходный текст для перевода. |
| Тиоцианат гуанидина | ThermoFisher Scientific | 433941000 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Соляная кислота (HCl) | MilliporeSigma | 1.00317 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Канамицин | ThermoFisher Scientific | 15160054 | Пожалуйста, предоставьте исходный текст для перевода. |
| L-арабиноза | ThermoFisher Scientific | 365185000 | Пожалуйста, предоставьте исходный текст для перевода. |
| Нитрат свинца | ThermoFisher Scientific | 211565000 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Лурия–Агар Бертани (LB) | Молекулярный дизайн | C120 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Лурия–Бульон Бертани (LB) | Молекулярный дизайн | C121 | Пожалуйста, предоставьте исходный текст для перевода. |
| Буфер для лизиса | Применимо/Неприменимо | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. | Для приготовления лизирующего буфера смешайте соответствующие объемы стоковых растворов 5 M NaOH и 20% (масс./об.) SDS до достижения конечных концентраций 0,2 N NaOH и 1% (масс./об.) SDS. Доведите раствор до требуемого конечного объема дистиллированной водой и тщательно перемешайте. |
| Лизоцим | ThermoFisher Scientific | 89833 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. |
| Хлорид магния (MgCl2)2) | Применимо / Неприменимо | Данные отсутствуют | Используется в ПЦР-реакциях в конечной концентрации 1,5 мМ |
| Нейтрализующий раствор | Данный раздел пуст. | Данные отсутствуют | Приготовьте нейтрализующий буфер, используя 3 M ацетат калия и ледяную уксусную кислоту. Доведите раствор до необходимого конечного объема дистиллированной водой и тщательно перемешайте. |
| рестриктаза NotI | New England BioLabs | R0189S | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. Я готов приступить к профессиональному переводу вашего научного контента в соответствии со всеми указанными требованиями. |
| pCP20 | Кафедра наук о жизни и технологий, Токийский институт науки, Йокогама, Япония | Нет данных | Пожалуйста, предоставьте исходный текст для перевода. |
| Амплификатор (ПЦР-машина) | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | Пожалуйста, предоставьте исходный текст для перевода. |
| плазмида pET-21a в E. coli BL21(DE3) | Коломбоский университет, кафедра химии | Данные отсутствуют | Пожалуйста, предоставьте текст для перевода. |
| Фосфатно-солевой буферный раствор | MilliporeSigma | P4474 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. |
| pKD46 | Creative Biogene | OVT2612 | Пожалуйста, предоставьте текст для перевода. |
| pKIKOArsBKm | Addgene | 46766 | Пожалуйста, предоставьте исходный текст для перевода. |
| Ацетат калия | MilliporeSigma | 236497 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. |
| Буфер для рестриктазы | Текст отсутствует. Пожалуйста, предоставьте исходный текст для перевода. | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте контент, который необходимо перевести. | Используется для реакций рестрикционного расщепления ферментами |
| рестриктаза SacI | New England BioLabs | R0156 | Пожалуйста, предоставьте текст для перевода. |
| Инкубатор-шейкер | Кристаллическая технология и промышленность | IS-A6 | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. |
| Ацетат натрия | ThermoFisher Scientific | A13184.30 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. Я готов выполнить профессиональный перевод вашего научно-образовательного контента JoVE на русский язык в соответствии со всеми указанными требованиями. |
| Додецилсульфат натрия (ДСН) | ThermoFisher Scientific | 15525017 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. |
| Гидроксид натрия (NaOH) | MilliporeSigma | 567530 | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. Я готов приступить к переводу материалов JoVE в соответствии с вашими профессиональными требованиями к академическому стилю и научной точности. |
| Среда Super optimal broth (SOB) | MilliporeSigma | H8032 | Пожалуйста, предоставьте исходный текст для перевода. |
| Среда SOC (супероптимальная среда с катаболическим репрессором) | ThermoFisher Scientific | J60255.AK | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Т4-ДНК-лигаза | Promega Corporation | M1801 | Пожалуйста, предоставьте исходный текст для перевода. |
| Буфер TAE | ThermoFisher Scientific | B49 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Taq-ДНК-полимераза | Promega Corporation | M3001 | Поскольку исходный текст отсутствует, пожалуйста, предоставьте текст для перевода. |
| буфер TE | MilliporeSigma | 93283 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. |
| фенол, уравновешенный по TE-буферу | ThermoFisher Scientific | 15513039 | Пожалуйста, предоставьте исходный текст для перевода. |
| Трис-основание | Поскольку исходный текст не был предоставлен, я не могу выполнить перевод. Пожалуйста, введите текст, который необходимо перевести на русский язык. | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст для перевода. | Используется для приготовления буфера ET |
| Универсальный ПЦР-буфер | Promega Corporation | M7911 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| УФ-трансиллюминатор | Labexchange | TFX-35M, 021425 | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте содержимое, которое необходимо перевести. Я готов выполнить профессиональный перевод вашего научно-образовательного контента JoVE с соблюдением всех указанных требований к академическому стилю, терминологии и точности. |
| УФ-видимый спектрофотометр | Микробиотесты | Jenway 6300, TE15 | Пожалуйста, предоставьте исходный текст для перевода. |
| Водяная баня | ThermoFisher Scientific | TSGP05 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| рестриктаза XhoI | New England BioLabs | R0146S | Пожалуйста, предоставьте исходный текст для перевода. |
| Хлорид цинка | ThermoFisher Scientific | A16281.36 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. |
| Праймеры | |||
| прямой праймер cadD (SD-EF) | Данные отсутствуют | Нет данных | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| обратный праймер cadD (SE-XHR) | Текст отсутствует. | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| прямой праймер cadA (PD-BF) | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Нет данных | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| обратный праймер cadA (PF-XHR) | Данные отсутствуют | Данных нет | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| прямой праймер к мтДНК (SEmtF) | Нет данных | Данные отсутствуют | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| обратный праймер мтДНК (SEmtR) | Нет данных | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| Название программного обеспечения/инструмента | Версия/Сервер | URL | Дата обращения |
| Инструменты ExPASy | Сервер TMPRED | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| Перевод ExPASy | Инструмент перевода ExPASy | https://web.expasy.org/translate/ | Данные отсутствуют |
| I-TASSER | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте контент, который необходимо перевести. | I-TASSER — это одна из самых точных и надежных систем предсказания трехмерной структуры белков. Она объединяет в себе методы моделирования по гомологии (comparative modeling) и моделирования *ab initio* (предсказание структуры «с нуля»), используя при этом информацию из различных источников, включая результаты поиска по шаблонам, предсказания вторичной структуры и профили контакта. Основные этапы работы I-TASSER: 1. Идентификация шаблонов: Система ищет структурные шаблоны в базе данных PDB, используя поиск по последовательностям и профилям. 2. Сбор информации: Собираются данные о вторичной структуре, конформациях и контактах из различных источников. 3. Построение фрагментов: На основе шаблонов и предсказаний строятся несколько начальных моделей (фрагментов). 4. Сборка и оптимизация: Фрагменты объединяются в единую структуру с помощью метода симуляции отжига (simulated annealing), при этом используются ограничения по расстояниям и углам. 5. Оценка качества: Каждая модель оценивается по показателю C-score, который коррелирует с точностью предсказанной структуры. I-TASSER широко используется в структурной биологии и биоинформатике для изучения функций белков, анализа активных центров ферментов и дизайна лекарственных средств в тех случаях, когда экспериментальные структуры (полученные с помощью рентгеноструктурного анализа, ЯМР или криоэлектронной микроскопии) недоступны. | 24-02-2023 |
| NCBI GenBank | база данных GenBank | https://www.ncbi.nlm.nih.gov/genbank/ | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. |
| SnapGene | v.7.1.2 | Данные отсутствуют | Нет данных |
| TMHMM | вер. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
Ссылки
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.