Мы представляем рабочий процесс трехмерной стимулированной эмиссионной деплеции (3D STED), сочетающий анализы поглощения и фармакологическое воздействие для визуализации транспорта мембранных белков в интактных имагинальных дисках крыла Drosophila с почти изотропным суперразрешением.
Методическая статья
Визуализация транспорта белков в контексте целой ткани с использованием наноскопии сверхвысокого разрешения у Drosophila
В этой статье
Краткое содержание
Аннотация
Плодовая мушка Drosophila melanogaster широко используется для изучения консервативных путей развития и клеточной сигнализации in vivo. Многие сигнальные пути, включая путь Wnt, зависят от строго регулируемых процессов секреции, эндоцитоза и внутриклеточного транспорта. Однако визуализация динамики мембранно-ассоциированных белков в интактных эпителиальных тканях, таких как имагинальные диски крыла, остается сложной задачей из-за малого размера и плотной колончатой организации этих клеток. В данной работе мы представляем протокол, сочетающий трехмерную наноскопию на основе подавления стимулированного излучения (3D STED) с анализами захвата (Uptake assays) и фармакологическими воздействиями в имагинальных дисках крыла Drosophila. Данный рабочий процесс позволяет получать изображения сверхвысокого разрешения динамики мембранно-ассоциированных белков в структуре интактной ткани с почти изотропным разрешением. На примере клеток, секретирующих белок Wingless, мы визуализируем локализацию и транспорт Wingless (Wg) на апикальной мембране. Для анализа динамических процессов транспорта визуализация сочетается с анализом захвата, который селективно маркирует белки, подвергающиеся секреции и реинтернализации в определенном временном окне. В сочетании с химическими ингибиторами и визуализацией с помощью 3D STED наноскопии этот подход позволяет проводить функциональный анализ динамики мембранного транспорта. В совокупности данный рабочий процесс представляет собой универсальную основу для изучения организации мембран и транспорта белков с субклеточным разрешением в образцах целых тканей Drosophila.
Введение
Плодовая мушка Drosophila melanogaster является широко используемым модельным организмом в биологии развития, эволюции, поведенческих и биомедицинских исследованиях, включая изучение рака и других заболеваний человека1,2. Многие фундаментальные пути клеточной сигнализации высококонсервативны у Drosophila и позвоночных, что делает эту модельную систему особенно ценной для исследования консервативных биологических механизмов in vivo.
В данном протоколе имагинальный диск крыла Drosophila используется в качестве модельной системы для изучения мембранной динамики в рамках сигнального пути Wingless (Wg)/Wnt. Многие пути развития зависят от строго регулируемой секреции, мембранной локализации, эндоцитоза и внутриклеточного транспорта сигнальных молекул3. Это также характерно для дорсовентральной (DV) границы имагинального диска крыла, где белок Wg секретируется из продуцирующих клеток через апикальную мембрану и транспортируется в соседние реципиентные клетки посредством взаимодействия с глипиканами4,5,6,7. В реципиентных клетках Wg связывается с рецепторами Frizzled и активирует нижележащий Wnt-сигналинг. Помимо пула Wg, который транспортируется от DV-границы, часть Wg реинтернализируется продуцирующими клетками и перемещается через эндосомальную систему к различным внутриклеточным пунктам назначения8,9,10. Таким образом, продуцирующие Wg клетки на DV-границе представляют собой отличную модель для исследования мембранного транспорта, динамики секреции и клеточных механизмов, регулирующих сигнальную активность in vivo.
Однако сильно выраженная столбчатая архитектура эпителиальных клеток имагинального диска затрудняет визуализацию, требуя более высокого и изотропного разрешения, чем может обеспечить обычная конфокальная микроскопия для разрешения отдельных везикул. Чтобы преодолеть эти ограничения, мы оптимизировали подготовку тканей, окрашивание и условия визуализации для наноскопии сверхвысокого разрешения в интактных тканях Drosophila. В частности, мы разработали рабочий процесс для трехмерной наноскопии на основе стимулированного истощения эмиссии (3D STED), которая позволяет осуществлять ортогональную визуализацию локализации мембранных белков вдоль апикально-базальной оси эпителия11,12. 3D STED особенно хорошо подходит для данной задачи, поскольку обеспечивает улучшенное осевое разрешение по сравнению с традиционной конфокальной микроскопией, позволяя визуализировать тонкие субклеточные структуры в плотно упакованных тканях13,14. Используя этот подход, мы проанализировали область апикальной мембраны секретирующих Wg клеток на DV-границе имагинального диска крыла и обнаружили Wg в апикальной мембране наряду с другими мембранными белками, такими как Discs large 1 (Dlg1) или Evenness interrupted/Wntless (Evi/Wls).
Для дальнейшего изучения динамики транспорта белков данный протокол визуализации был совмещен с ранее разработанным анализом поглощения15. Этот анализ позволяет селективно определять белки, которые подверглись секреции с последующей реинтернализацией в определенном временном окне, что позволяет визуализировать динамический пул белков, транспортируемых через плазматическую мембрану. Для расширения области применения анализ поглощения был дополнен фармакологическим воздействием, что позволило изучить влияние специфических клеточных процессов на динамику мембранного транспорта. В совокупности эти подходы обеспечивают мощную основу для изучения механизмов транспорта, секреции и сигналинга белков в нативном тканевом контексте с высоким пространственным разрешением.
Кроме того, данный протокол совместим с широким спектром методов окрашивания, включая стандартные протоколы иммунофлуоресценции. Также возможно включение флуоресцентных красителей, что дополнительно расширяет перечень клеточных структур и молекулярных мишеней, доступных для визуализации. Во всех случаях следует подбирать флуорофоры, совместимые с наноскопией STED. Хотя настоящий протокол сосредоточен на двухцветной (красной и дальне-красной) 3D-визуализации STED, рабочий процесс может быть легко адаптирован под дополнительные флуорофоры и альтернативные конфигурации визуализации, что повышает его гибкость для различных экспериментальных задач.
В совокупности данный протокол создает универсальную основу для сочетания наноскопии сверхвысокого разрешения STED с методами функционального воздействия в интактных тканях Drosophila. Описанный рабочий процесс служит фундаментом для будущих исследований организации мембран, трафика белков и динамики сигнализации с субклеточным разрешением в условиях сложных тканевых сред.
Протокол
1. Комбинированное воздействие ингибитора ex vivo и анализ поглощения
ПРИМЕЧАНИЕ: Подробную информацию об используемых химических веществах и материалах см. в Таблице материалов.
- Приготовление сред и растворов
- Приготовьте среду SchM+.
- Добавьте 4% эмбриональной бычьей сыворотки (FBS) в среду Шнайдера для насекомых и тщательно перемешайте.
ПРИМЕЧАНИЕ: Среду SchM+ необходимо готовить непосредственно в день проведения эксперимента.
- Добавьте 4% эмбриональной бычьей сыворотки (FBS) в среду Шнайдера для насекомых и тщательно перемешайте.
- Подготовка 1× Фосфатно-солевой буфер с Твином (PBS-T).
- Добавьте 0,1% Triton X-100 к 1× фосфатно-солевым буферным раствором (PBS) и тщательно перемешать.
- Приготовьте растворы химических соединений.
ПРЕДОСТЕРЕЖЕНИЕ: Многие из следующих химических соединений считаются цитотоксичными, поэтому крайне важно соблюдать осторожность при работе с ними в вытяжном шкафу, используя соответствующее оборудование и обеспечивая надлежащую утилизацию отходов.- Dynasor2-24: Растворите Dynasor2-24 (также известный как Dyngo-4a) в диметилсульфоксиде (ДМСО) в соответствии с инструкциями производителя для приготовления стокового раствора с концентрацией 10 мМ. Для обработки разведите стоковый раствор в среде SchM+ в пропорции 1:1000 или 1:2000 для получения конечных концентраций 10 µM или 5 µMсоответственно.
- Контроль DMSO: разведите DMSO в соотношении 1:1000 в среде SchM+ и используйте 200 µL в качестве отрицательного контроля в каждом эксперименте.
- Приготовьте кислый буфер для анализа поглощения.
- Приготовьте 0,1 М раствор глицина в дистиллированной воде (dH2O).2О.
- Доведите pH до 3,5 с помощью 37% HCl (соляной кислоты).
- Приготовьте среду SchM+.
- Сбор образцов
- Содержите мух при 25 °C с циклом освещения 12/12 ч (свет/темнота).
- С помощью пинцета извлеките личинок стадии L3 из пробирок и поместите их в стеклянный планшет для окрашивания на 12 лунок, предварительно заполнив каждую лунку средой SchM+.
ПРИМЕЧАНИЕ: Подготовьте достаточное количество ткани, чтобы в каждой экспериментальной повторности всегда присутствовали контрольные образцы. - Вскройте личинок с заднего конца и выверните.
- Как можно тщательнее удалите кишечник и жировое тело из перевернутой ткани личинки, поддерживая ткань в погруженном состоянии в среде SchM+.
- Затем перенесите ткань в ПЦР-пробирку объемом 0,2 мл, содержащую SchM+.
ПРИМЕЧАНИЕ: мы помещаем в одну пробирку для полимеразной цепной реакции (ПЦР) только 6–7 перевернутых личинок, чтобы обеспечить полное погружение тканей и их свободное перемещение.
ПРИМЕЧАНИЕ: Следует избегать переполнения пробирки тканью, чтобы предотвратить появление артефактов при окрашивании. См. раздел Таблица материалов для получения подробной информации о химических веществах и материалах, использованных в данном исследовании.
- Ex vivo обработка ингибитором и анализ поглощения
- Удалите среду SchM+ из образца.
- Добавьте по мере необходимости предварительно приготовленный раствор химического соединения, например, 200 µL из 5 µM Раствор Dynasor2-24.
ПРЕДОСТЕРЕЖЕНИЕ: Данные химические соединения считаются цитотоксичными, поэтому крайне важно соблюдать осторожность при работе с ними в вытяжном шкафу, используя соответствующее оборудование и соблюдая правила утилизации отходов. - Добавить 200 µL раствора DMSO (1:1000) в контрольный образец, который служит отрицательным контролем.
- Для проведения анализа поглощения (Witte et al., 2021)15), добавьте первичные антитела в раствор препарата: для детектирования Wg используйте анти-Wg в разведении 1:20, а для детектирования белков с меткой зеленого флуоресцентного белка (GFP) используйте анти-GFP в разведении 1:40.
- Инкубируйте образцы при комнатной температуре (RT) в течение 90 мин в темноте.
ПРИМЕЧАНИЕ: Анализ поглощения является необязательным и может быть легко исключен из протокола, если он не требуется. Кроме того, в зависимости от целей эксперимента, могут быть использованы другие химические соединения. Рекомендуется провести титрование соединения, чтобы определить оптимальную концентрацию для каждого конкретного случая применения. См. Таблица материалов для получения подробной информации о химических веществах и материалах, использованных в данном исследовании.
- Фиксация образцов
- Немедленно удалите окрашивающий раствор из этапа 1.3 по истечении времени инкубации.
- (Опционально) Промойте образцы дважды с помощью 200 µL SchM+.
- Для надлежащего удаления первичных антител, используемых в анализе захвата, промойте ткань кислотным буфером в течение 5 минут при комнатной температуре (КТ).
- Быстро промойте 3× в течение 3 мин с использованием SchM+.
- Зафиксируйте образцы в 4% растворе формальдегида в буфере SchM+ в течение 30 мин при комнатной температуре.
- Инкубация с первичными антителами
ПРИМЕЧАНИЕ: Если помимо антитела, используемого в анализе захвата, требуется дополнительное первичное антитело, его следует нанести на данном этапе и провести обработку в соответствии со стандартными процедурами иммуногистохимического окрашивания.- Заблокируйте ткань, используя 4% нормальную сыворотку козы в 1× в PBS-T не менее 30 мин при комнатной температуре при осторожном перемешивании.
- Удалите блокирующий раствор.
- Добавьте раствор первичных антител в 1× Фосфатно-солевой буфер (PBS) с требуемой концентрацией (например: анти-wg в разведении 1:200, анти-dlg1 в разведении 1:50 или анти-GFP в разведении 1:200, либо любые другие необходимые антитела)
- Инкубируйте образцы при 4 °C в течение ночи при осторожном перемешивании.
- (Опционально) Проведите инкубацию с первичными антителами в течение не менее 1,5 ч при комнатной температуре при осторожном встряхивании.
- ПРИМЕЧАНИЕ: Обратитесь к Таблица материалов для получения подробной информации о химических веществах и материалах, использованных в данном исследовании.
- Инкубация со вторичными антителами
- Удалите раствор первичных антител.
ПРИМЕЧАНИЕ: Используйте раствор первичных антител из пункта 1× Фосфатно-солевой буфер (PBS) можно использовать повторно несколько раз при условии хранения в чистой реакционной пробирке объемом 1,5 мл при 4 °C. - Промыть ткань 3× 10 мин в 1× PBS-T при осторожном встряхивании.
Добавьте необходимые вторичные антитела в разведении 1:200 в 1× PBS-T с ядерным контрастированием Hoechst33342 в разведении 1:2000. Вторичные антитела для STED включают куриные антитела против мышиных Alexa Fluor 594, козьи антитела против кроличьих Alexa Fluor 594, козьи антитела против кроличьих STAR635P и козьи антитела против мышиных STAR635P. См. в Список материалов для получения подробной информации о химических веществах и материалах, использованных в данном исследовании. - Инкубируйте с вторичными антителами в течение ночи при 4 °C (Опционально: инкубировать не менее 1,5 ч при осторожном перемешивании при комнатной температуре).
- На следующий день (день 3) промойте ткань× 10 мин в 1× PBS-T при осторожном перемешивании. Образцы готовы к подготовке для STED-визуализации. См. весь рабочий процесс Рисунок 1.
ПРИМЕЧАНИЕ: Оптика микроскопа обычно рассчитана на 23 °C эксплуатации, если не требуются иные условия. Стабильность температуры имеет решающее значение, так как ее колебания вызывают тепловой дрейф и могут повлиять на синхронизацию лазера. Стабильная комнатная температура 20–23 °C (≤ ±±1 °C рекомендуется)16., с 21,5–22 °C часто компенсируя тепло, выделяемое микроскопом. Перед началом визуализации все компоненты микроскопа должны достичь теплового равновесия. Инкубаторы, устанавливаемые на предметный столик, обеспечивают точный контроль температуры образца, однако закрытые камеры могут удерживать тепло и усиливать дрейф. Активное охлаждение повышает стабильность. В данном исследовании в специально сконструированном инкубаторе (EMBL Heidelberg) поддерживалась температура 21,5 ±± 0.05 °Cминимизируя тепловой дрейф и обеспечивая стабильную работу 3D STED.
- Удалите раствор первичных антител.
2. Подготовка образцов для 3D STED наноскопии и визуализации сверхвысокого разрешения
- Подготовка оборудования и материалов:
- Настройте микроскоп.
- Убедитесь, что для проведения эксперимента выбран подходящий микроскоп. В данной работе использовался микроскоп Leica Stellaris 8 STED Falcon.
- Используйте подходящий объектив. В данном случае был использован объектив HC PL APO 86x/1.20 W motCORR STED white.
- Для обеспечения надлежащей визуализации включите всю установку микроскопа как минимум за 2 ч до начала съемки (см. ПРИМЕЧАНИЕ после шага 1.6.4).
- Подготовьте планшеты с покрытием из поли-L-лизина.
- Приготовьте раствор поли-L-лизина, содержащий 0,6% поли-L-лизина и 0,002% Photo Flo в дистиллированной воде (dH2O).2О. Разделите раствор на аликвоты и храните длительное время при температуре -20 °CПосле размораживания хранить при 4 °C и использовать повторно до 10 раз.
- Добавить 200 µL раствора поли-L-лизина на стеклянное покровное стекло толщиной 1,5 H на дне µ-чашка (∅35 мм)
- Разместите чашки под наклоном в вертикальном положении для просушивания.
- После полного высыхания раствора поли-L-лизина повторите процедуру нанесения покрытия еще раз.
- Осторожно нанесите лак для ногтей в качестве спейсеров по двум сторонам стеклянного покровного стекла.
- После закрепления накройте образцы кругным стеклом диаметром 1,5 мм (∅предметные стекла (12 мм) (см. Рисунок 2).
- Настройте микроскоп.
- Схема установки для 3D STED-микроскопии
- ПРИМЕЧАНИЕ: Для 3D STED-наноскопии (см. ПРИМЕЧАНИЕ после шага 2.2.12) крайне важно обеспечить соответствие показателей преломления объектива STED и среды для закрепления образца (пример здесь: водный объектив и 1× среда для заключения образцов на основе PBS).
- Поместите образцы в небольшую чашку Петри, наполненную 1× Фосфатно-солевой буфер.
- Добавить 15 µL из 1× PBS каплей на предварительно подготовленное блюдце, покрытое поли-L-лизином.
- Выделите путем диссекции имагинальные диски крыльев из оставшихся тканей личинки и поместите их в 15 µL 1× Капля PBS.
- Убедитесь, что имагинальные диски крыльев прикреплены к покрывальному стеклу с нанесенным покрытием и не плавают.
- Не прижимайте диски с силой; дайте им максимально осторожно опуститься на покровное стекло. Для правильной ориентации убедитесь, что диски крыльев закреплены периподальной мембраной вниз, в сторону покровного стекла.
- После монтажа накройте образцы круглым стеклом высотой 1,5 Н (∅покровные стекла (12 мм).
- Убедитесь, что края покровного стекла опираются на ранее нанесенные прокладки из лака для ногтей, чтобы избежать сдавливания образца.
- Закрепите покровное стекло по всем сторонам с помощью лака для ногтей, чтобы предотвратить испарение среды для заключения препаратов.
- Храните чашки в темноте до проведения финальной визуализации.
- Доведите температуру образца до температуры инкубационной камеры микроскопа, поместив образец в камеру минимум за 30 минут до начала визуализации.
- Чтобы предотвратить любое смещение образца, зафиксируйте чашку в держателе микроскопа с помощью чувствительного к давлению адгезива (например, Blu Tack).
ПРИМЕЧАНИЕ: Термины 2D STED и 3D STED описывают тип повышения разрешения, а не то, whether получено одно изображение или z-стек12,172D STED улучшает только латеральное (x,y) разрешение, обычно до <50 нм, в то время как аксиальное (z) разрешение остается сопоставимым с разрешением конфокальной микроскопии (~600 нм). Данный метод сравнительно устойчив и в целом допускает несовершенство согласования показателей преломления образца и иммерсионной среды объектива123D STED повышает как латеральное, так и аксиальное разрешение, при этом особенно значительное улучшение наблюдается вдоль оси z. Путем оптимизации выбора флуорофора и условий STED-истощения в биологических образцах можно достичь почти изотропного разрешения порядка 100–120 нм.17,18Однако трехмерная картина истощения в STED-микроскопии крайне чувствительна к сферическим аберрациям. Следовательно, для успешного получения изображений требуется тщательное согласование показателей преломления и точная настройка корректирующего кольца объектива в соответствии с фактической толщиной покровного стекла.
- Требования к наноскопии и настройка системы
- Включите все необходимые компоненты микроскопа в соответствии с инструкциями производителя.
- Пока не включайте клавиши лазера.
- Установите температуру инкубационной камеры микроскопа на 22–23 °C минимум за 1,5 ч до проведения визуализации.
- Также поместите образец в камеру микроскопа и дайте ему адаптироваться к температуре в течение не менее 30 минут.
- Включите компьютер и откройте программное обеспечение LAS X (версия 4.9.0).
- Выберите STED-микроскопия в открывшемся окне запустите программное обеспечение
- После загрузки программного обеспечения поверните ключи безопасности обоих лазеров, когда их индикаторы будут гореть зеленым цветом.
- Перейдите к Получить перейдите на соответствующую вкладку и выберите подходящий объектив STED (HC PL APO 86x/1.20 W motCORR STED).
- Перейдите к Конфигурация перейдите на вкладку и нажмите кнопку для Конфигурация лазера.
- Нажмите на все ползунки лазеров, чтобы включить их ВКЛ..
- Перейдите к Конфигурация перейдите на вкладку и нажмите кнопку для STED (стимулированная эмиссионная depletion микроскопия / микроскопия с подавлением спонтанной эмиссии).
- Нажмите Выровняйте пучки.
- Повторите юстировку пучков через 30 минут и 2 часа визуализации для обеспечения оптимального совмещения; при необходимости повторите процедуру позже, например, при обнаружении снижения разрешения или увеличении фона.
- Совместите корректирующее кольцо (моторизованное) объекта с толщиной покровного стекла, используя сигнал отражения от поверхности покровного стекла:
- Перейдите к Получить перейдите на вкладку и установите значение motCORR.
- Создайте новый канал для флуоресценции GFP в конфокальный режим и сфокусируйтесь на клетках образца.
- Нажмите на В прямом эфире нажмите кнопку и переместите образец в позицию, где нет образца.
- Остановите визуализацию в реальном времени.
- Убедитесь, что для этого канала используется только детектор HyDS.
- Установите Режекторный фильтр конфигурация для Отражение.
- Нажмите на Ориентация кнопка и выбор Ориентация по осям xyz.
- Снизьте скорость экспресс-визуализации в реальном времени до 100 Гц, если образец кажется нестабильным или наблюдается его смещение по оси z.
- Запустите визуализацию в реальном времени, нажав на Быстрый просмотр в реальном времени кнопка
- Найдите покровное стекло образца, которое будет выглядеть как линия
- Отрегулируйте значение motCORR до тех пор, пока сигнал этой линии не станет максимально резким и узким
ПРИМЕЧАНИЕ: При использовании покровного стекла толщиной 1,5Н значение обычно находится в диапазоне 48–56%. - Теперь приступите к выбору каналов для визуализации в Получить табл.
- См. Таблица 1 для настроек детектирования Alexa Fluor 594 и STAR635P в режиме STED.
- Визуализация
- Выберите область визуализации, глядя в окуляры микроскопа.
- Осторожно поверните образец так, чтобы граница DV была ориентирована вертикально (Рисунок 2).
- Закройте затвор микроскопа и перейдите в режим конфокальной визуализации, управляя микроскопом с помощью компьютера.
- Нажмите Быстрая живая съемка нажмите кнопку, отрегулируйте фокус и проверьте ориентацию границы DV.
- Остановите визуализацию в режиме реального времени.
- (Опционально) на данном этапе сделайте обзорное изображение в ориентации xyz в конфокальном режиме (установите мощность STED-лазера на 0% для обоих каналов) для последующего использования. Включите STED-лазер после получения обзорного изображения.
- Выберите ориентацию xzy и переместите появившуюся линию точно в область для получения ортогональных изображений.
- Нажмите на Быстрая живая визуализация нажмите кнопку и при необходимости отрегулируйте фокусировку.
- Отрегулируйте положение образца по оси X с помощью колеса Z (z-Wheel) микроскопа.
- Убедитесь, что STED-лазеры включены для обоих каналов и все настройки заданы верно.
- Нажмите Начать эксперимент.
- Интенсивность на пиксель (детектор в режиме счета фотонов) должна составлять от 50 до 300 зарегистрированных фотонов; это значение также зависит от мощности лазера, времени выдержки пикселя и количества накоплений линий. Если доступен модуль измерения времени жизни флуоресценции (FLIM) (Falcon), убедитесь, что за один лазерный импульс регистрируется менее одного фотона.
- Отрегулируйте значения в соответствии с требованиями для каждого отдельного образца.
- Проблемы STED-наноскопии
- Для визуализации конкретной морфологической области при 3D-STED-микроскопии поверните и сориентируйте образец на микроскопе так, чтобы ткань была точно выровнена по нужной оси перед переключением с вида XY на вид XZ. Обеспечить такую свободу манипуляций можно, используя круглые планшеты, которые могут перемещаться в соответствии с требованиями эксперимента (Рисунок 2).
- При сканировании в плоскости xz образец физически перемещается вдоль оси z, что изначально приводило к небольшому смещению чашки в плоскости xy из-за колебаний по вертикальной оси. Чтобы предотвратить любое смещение чашек, зафиксируйте чашку на предметном столике микроскопа с помощью монтажного клея (Blu Tack). Это обеспечило возможность свободного вращения, предотвращая при этом перемещение по вертикали (оси z).
- Для предотвращения испарения среды для заключения и высыхания ткани покровные стекла запечатали лаком для ногтей.
- Чтобы избежать дрейфа образцов из-за разности температур между образцом и микроскопом, поместите образцы в инкубационную камеру микроскопа минимум за 30 минут до начала визуализации для их адаптации к температуре микроскопа.16.
- Для выбора вторичных антител выполните следующие шаги:
- Для STED-микроскопии подходит широкий спектр флуорофоров, однако лишь некоторые из них сочетают в себе благоприятные фотофизические и спектральные свойства для двухцветного STED-визуализирования с использованием одного лазера обеднения (в данном случае — 775 нм). Используйте одну длину волны STED-обеднения для обоих флуорофоров, чтобы обеспечить внутреннее хроматическое совмещение и исключить необходимость коррекции хроматического сдвига, поскольку оба канала будут определяться одним и тем же паттерном STED-обеднения.
- Распространенные пары флуорофоров включают STAR RED/STAR635P, ATTO 647N/ATTO 643 в сочетании с Alexa Fluor 594, STAR 580 или STAR ORANGE18,19В данном случае была использована широко применяемая комбинация красителей Alexa Fluor 594 и STAR635P. Поскольку их спектры испускания частично перекрываются, регистрацию флуорофоров следует проводить в режиме построчного сканирования, используя узкое окно детектирования для Alexa Fluor 594, чтобы минимизировать перекрестные помехи (см. Таблица 1). Поскольку это снижает эффективность детектирования Alexa Fluor 594, назначьте этот канал для более интенсивного иммуноокрашивания.
Результаты
Для установления подходящих условий визуализации при 3D STED-наноскопии имагинальных дисков крыла мы сначала провели стандартное иммунофлуоресцентное окрашивание Wg и ассоциированного с апикальной мембраной белка Dlp. Wg детектировали с помощью Alexa Fluor 594, а Dlp маркировали STAR635P — двумя флуорофорами, совместимыми с STED-наноскопией (Рисунок 3). Изображения получали как без STED-истощения для получения снимков конфокального качества, так и с STED-истощением для получения изображений сверхвысокого разрешения, используя настройки, описанные в шаге 2.3 (Рисунок 3).
Прямое сравнение одного и того же участка ткани, визуализированного в режиме конфокальной микроскопии и STED-микроскопии в виде xz-срезов, продемонстрировало значительное повышение пространственного разрешения, обеспечиваемое 3D STED-наноскопией (Рисунок 3А–D′). Структуры, которые выглядели как удлиненные сигналы на конфокальных изображениях (Рисунок 3A,А′и Рисунок С, С′) были разрешены на несколько отдельных пунктат в режиме STED (Рисунок 3B,B′, и Рисунок D, D′). Данное улучшение наблюдалось в обоих каналах, Alexa Fluor 594 и STAR635P, и было использовано для оптимизации параметров окрашивания и визуализации с целью достижения максимально возможного качества сигнала и изотропного разрешения в интактной ткани имагинального диска крыла.
Затем мы объединили анализ захвата Wg15 с фармакологическим ингибированием, чтобы изучить транспорт Wg на апикальной мембране и его рециклинг посредством клатрин-зависимого эндоцитоза. Мы использовали линию мух с эндогенно меченным Wg::GFP20, что позволило обнаруживать внеклеточный Wg::GFP с помощью антител к GFP, сохраняя при этом совместимость с дополнительными антителами мышиного происхождения.
Имагинальные диски крыла обрабатывали Dynasore 2-24, ингибитором динамина, воздействующим на клатрин- и динамин-зависимый эндоцитоз21,22, после чего проводили анализ поглощения Wg. Внеклеточный Wg::GFP маркировали антителами к GFP для мониторинга интернализации, а окрашивание антителами к Dlg1 использовали для визуализации морфологии ткани. Wg детектировали с помощью Alexa Fluor 594 и визуализировали в режиме STED, в то время как Dlg1 маркировали STAR635P (Рисунок 4). В контрольных дисках, обработанных DMSO, наблюдалась прогрессирующая интернализация Wg::GFP на протяжении всего анализа поглощения, при этом сигнал эндоцитоза обнаруживался на глубине примерно 14 µm (Рисунок 4A,A′). Эксперимент независимо повторяли дважды согласно протоколам, описанным в разделах 1 и 2 (Рисунок 4B,C). В первом повторе обработка 5 µM Dynasore2-24 полностью подавляла поглощение Wg (n = 4; Рисунок 4B,B′). Во втором повторе интернализация Wg была снижена, но не устранена полностью (n = 4; Рисунок 4C,C′), при этом максимальная глубина проникновения уменьшилась примерно до 5 µm.
Подобная вариабельность часто наблюдается в экспериментах по фармакологическому ингибированию и, вероятно, отражает различия в эффективности ингибитора или временных интервалах. Неполное ингибирование, ограниченное проникновение ингибитора в ткани, восстановление эндоцитоза во время анализа или задержки, вызванные этапами кислотной промывки и фиксации, могут способствовать остаточному интернализации Wg. Тем не менее, в обоих экспериментах последовательно наблюдалось заметное снижение захвата Wg и глубины проникновения по сравнению с контролями DMSO, что свидетельствует об успешном ингибировании эндоцитоза. Эти результаты также подчеркивают, что точное соблюдение временных интервалов на протяжении всего протокола имеет решающее значение для воспроизводимости результатов.
Остаточный мембранно-ассоциированный сигнал после кислотного стриппинга наблюдался эпизодически и, вероятно, соответствует молекулам Wg::GFP, которые уже проникли в ранние эндоцитозные ямки и поэтому были недоступны для удаления антителами23,24,25.
В совокупности эти эксперименты демонстрируют, что сочетание анализа поглощения Wg с фармакологическим воздействием и 3D STED-наноскопией позволяет визуализировать динамику мембранного транспорта в интактных имагинальных дисках крыла. Кроме того, определены ключевые параметры для успешной реализации протокола, включая подходящие комбинации флуорофоров и антител, оптимизированную обработку ингибиторами, строгое соблюдение временных интервалов анализа поглощения и немедленное монтирование образцов перед визуализацией.
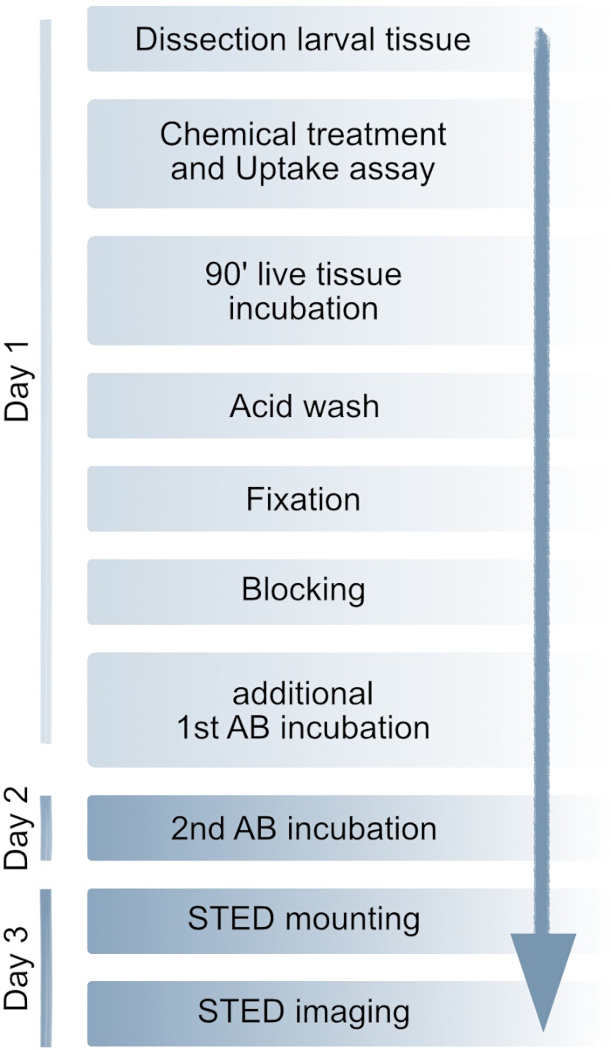
Рисунок 1: Схема метода. Полный протокол может быть выполнен в течение 3 дней. Опционально инкубация со вторичными антителами может быть проведена в тот же день. Подробные процедуры приведены в разделе «Протокол». AB: антитело. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
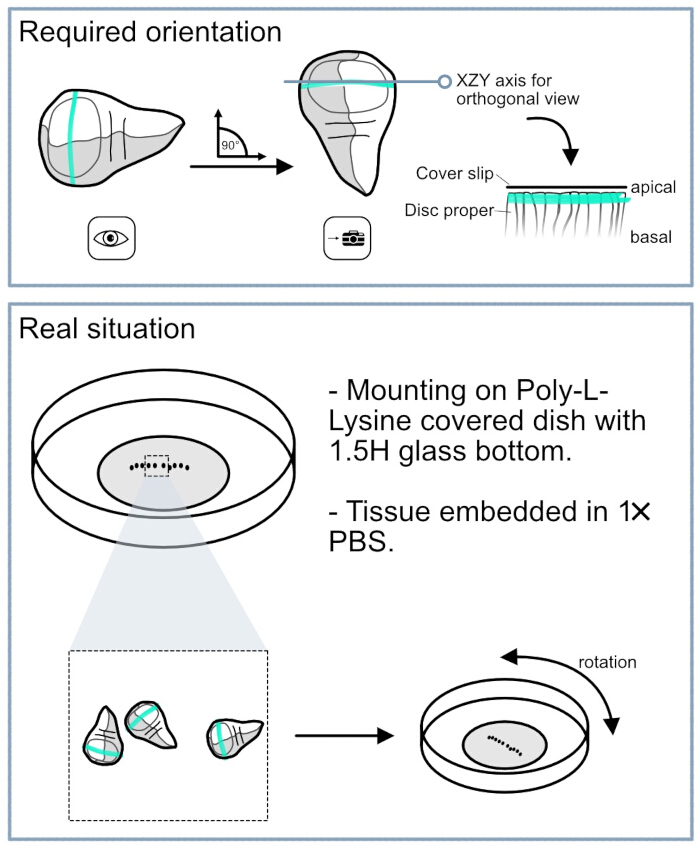
Рисунок 2: Трудности при подготовке препаратов крыльевых дисков Drosophila для 3D STED. На верхней панели показана требуемая ориентация крыльевых дисков. Для анализа секретирующих Wg клеток крайне важно, чтобы граница DV была выровнена строго вертикально в поле зрения окуляра. Такое выравнивание позволяет повернуть вид камеры в ортогональную плоскость, что обеспечивает точное нацеливание на нужную популяцию клеток. На нижней панели показана практическая установка, используемая для работы с крыльевыми дисками во время визуализации. Крыльевые диски монтировали в круглые чашки Петри с покровным стеклом толщиной 1,5H на дне. Поверхность покровного стекла была покрыта поли-L-лизином для облегчения прикрепления ткани. Круглая форма чашки позволяет вращать ее в держателе микроскопа, обеспечивая точное вертикальное выравнивание границы DV, необходимое для визуализации. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
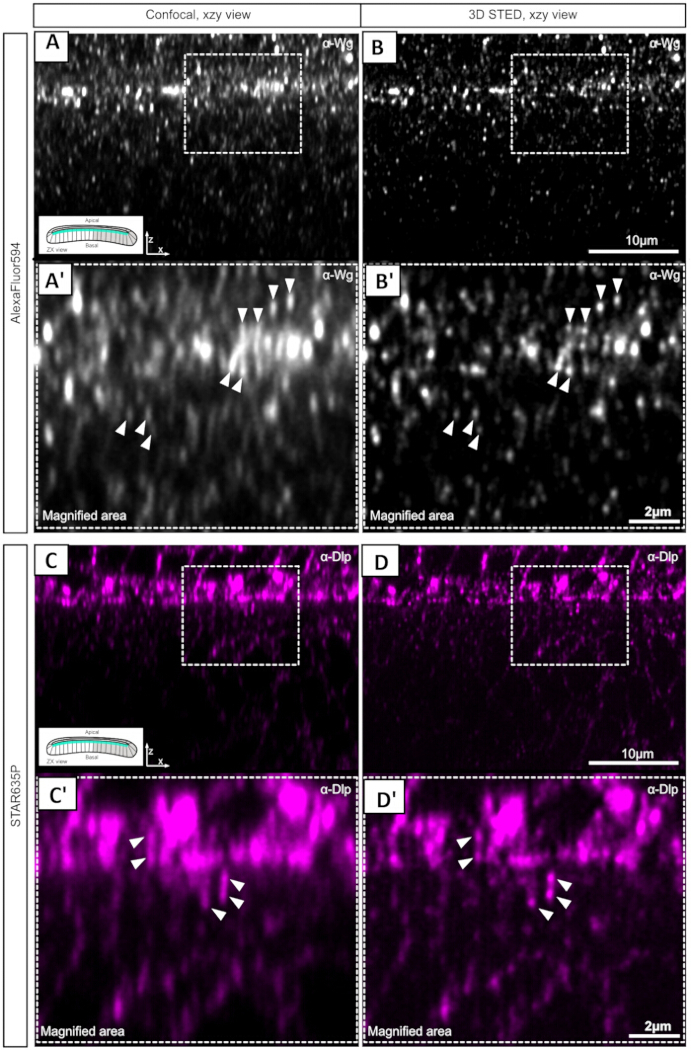
Рисунок 3: Сравнение конфокальной и 3D STED-визуализации на границе DV имагинальных дисков крыла Drosophila. (A) Конфокальное изображение секретирующих Wg клеток на границе DV в плоскости XZ. Окрашивание на anti-Wg было выполнено с использованием Alexa Fluor 594. (A’) Увеличенное изображение указанной области, демонстрирующее вытянутые сигналы (наконечники стрелок) в области апикальной мембраны. (B,B’) Та же область, снятая с помощью 3D STED-наноскопии. Показан сигнал Alexa Fluor 594. По сравнению с конфокальной визуализацией, 3D STED разделяет вытянутые сигналы на отдельные пункты и выявляет множество индивидуальных сигналов (наконечники стрелок). (C) Конфокальное изображение канала STAR635P того же образца, что показан на A и B. В качестве примера Dlp был обнаружен с помощью вторичного антитела, конъюгированного с STAR635P, что позволило выделить апикальную мембрану. (C’) Увеличенное изображение, демонстрирующее вытянутые сигналы на конфокальном снимке. (D) 3D STED-изображение той же области, что показана на C. (D’) Увеличенное изображение, демонстрирующее, что широкие вытянутые сигналы, наблюдаемые при конфокальной микроскопии, при 3D STED-визуализации разделяются на отдельные пункты. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
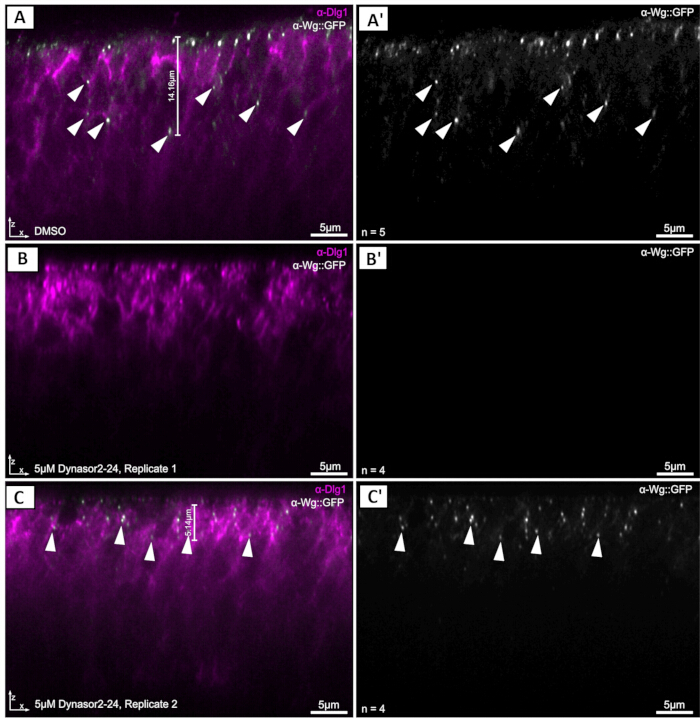
Рисунок 4: Сочетание химического ингибирования с анализом захвата Wg в имагинальных дисках крыльев Drosophila, визуализированных с помощью 3D STED. (A,A’) Репрезентативный контрольный диск, обработанный DMSO (n = 5). Внеклеточный Wg::GFP (серый) эффективно мечен, а интернализованный Wg::GFP обнаруживается внутри клеток (наконечники стрелок). Dlg1 (пурпурный) отмечает морфологию ткани и апикальную область собственно диска. (B,B’) Репрезентативный образец из первого повтора, обработанный 5 µM Dynasore2-24 для ингибирования клатрин- и динамин-зависимого эндоцитоза (n = 4). Сигнал Wg::GFP отсутствует после проведения анализа захвата. (C,C’) Репрезентативный образец из второго повтора, обработанный 5 µM Dynasore2-24 (n = 4). Остаточный сигнал Wg::GFP остается обнаруживаемым вблизи апикальной поверхности (наконечники стрелок), однако внутриклеточный сигнал ограничен примерно первыми 5 µm ткани по сравнению с примерно 14 µm в контролях, обработанных DMSO (шкалы измерений на A и C). Dlg1 (пурпурный) служит морфологическим ориентиром. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
| Настройки | канал Alexa Fluor 594 | канал STAR635P |
| Цель | 86x/1.2 HC PL APO CS2 (водный) | 86x/1.2 HC PL APO CS2 (водный) |
| Размер пикселя | 37 нм × 37 нм | 37 нм × 37 нм |
| Масштабирование | 1.2 | 1.2 |
| Окно обнаружения | 3072 × 1536 пикселей | 3072 × 1536 пикселей |
| Среднее значение по линии | 1 | 1 |
| Накопление линий | 16 | 16 |
| Скорость сканирования | 100–200 | 100–200 |
| Размер диафрагмы (pinhole) | 70 μm | 70 μm |
| Линия возбуждающего лазера | 580 нм | 638 нм |
| Интенсивность линии лазера возбуждения | 4%–10% (в зависимости от образца) | 8%–10% (в зависимости от образца) |
| Детектор | HyD X2, 595–625 нм | HyD X4, 650–740 нм |
| Возбуждающий лазер для тау-гейтирования | 0,5–8 нс | 0,5–8 нс |
| Линия лазера обеднения | 775 нм | 775 нм |
| Мощность лазера обеднения | 65–75% (зависит от образца) | 65–75% (зависит от образца) |
| Постобработка изображений на основе времени жизни (τ-STED) | τ-Сила: 10 | τ-Сила: 10 |
| τ-Подавление фона: активен | τ-Подавление фона: активно | |
| Сглаживание: 0 | Сглаживание: 0 |
Таблица 1: Подробные настройки микроскопа для флуорофоров на микроскопе STELLARIS SP8. Мы привели используемые нами настройки для флуорофоров Alexa Fluor 594 и Star635P.
Обсуждение
Визуализация мембранного трафика и динамики передачи сигналов в неповрежденных тканях остается технически сложной задачей, особенно в сильно поляризованных эпителиальных клетках, таких как клетки имагинального диска крыла Drosophila. Узкая столбчатая морфология этих клеток ограничивает объем информации, которую можно получить с помощью традиционной конфокальной микроскопии, особенно при анализе локализации белков вдоль апикально-базальной оси. В данном протоколе мы преодолели эти ограничения, объединив 3D STED11,12-наноскопию с анализами поглощения на основе антител и фармакологическими воздействиями. Сочетание этих подходов позволяет визуализировать динамические события транспорта белков в их естественной тканевой среде с пространственным разрешением, недоступным при стандартной конфокальной визуализации.
Основным преимуществом данного рабочего процесса является использование 3D STED-наноскопии для исследования мембранных процессов в целых тканях. Прямое сравнение конфокальной визуализации и STED-визуализации показало, что вытянутые сигналы, наблюдаемые при конфокальной микроскопии, могут быть разрешены в отдельные пункты с помощью 3D STED-визуализации (Рисунок 3), что существенно улучшает визуализацию белков на апикальной мембране. Повышенное разрешение особенно ценно для анализа секреции, эндоцитоза и путей внутриклеточного транспорта, где критически важна точная локализация отдельных везикул и мембрано-ассоциированных белковых комплексов. Кроме того, возможность получения ортогональных проекций позволяет изучать организацию и транспорт белков вдоль апикально-базальной оси эпителиальных клеток.
Интеграция фармакологических воздействий с анализом поглощения дополнительно расширяет экспериментальные возможности данного метода. В то время как анализ поглощения селективно маркирует белки, которые подверглись секреции и последующей реинтернализации в определенном временном окне, фармакологическая обработка позволяет воздействовать на специфические пути трафика. Таким образом, сочетание этих подходов обеспечивает прямое понимание того, как клеточные процессы влияют на динамику трафика белков in vivo. Как было показано, визуализация поглощенного Wg::GFP при ингибировании клатрин-зависимого эндоцитоза привела к исчезновению сигнала интернализованного маркированного белка на апикальной мембране и/или к снижению внутриклеточного сигнала поглощения, что иллюстрирует, как данный рабочий процесс может быть использован для исследования механизмов трафика в физиологическом контексте ткани. В более широком смысле этот подход дополняет классические генетические стратегии и дополнительно подтверждает ценность Drosophila как модельной системы для механистических исследований сигнальных путей.
Для успешной реализации данного протокола критически важны несколько факторов. Во-первых, решающее значение имеет выбор первичных антител, так как для надежного детектирования сигнала требуется интенсивное и специфическое мечение. Однако основным ограничением остается ограниченная доступность валидированных антител к эндогенным белкам Drosophila. В данном протоколе это обусловило необходимость использования линии с эндогенно меченным Wg::GFP, поскольку многие широко используемые антитела к Drosophila получены в мышах, что ограничивает возможности мультиплексного иммуномечения. Хотя флуоресцентные красители могут служить альтернативой для мечения клеточных структур, таких как мембраны, митохондрии или другие органеллы, большинство имеющихся в продаже красителей оптимизированы для культивируемых клеток, и их трудно эффективно применять к интактным тканям Drosophila.
Кроме того, необходимо тщательно оценивать совместимость вторичных антител и флуорофоров с наноскопией STED, так как не все флуорофоры обеспечивают достаточную интенсивность сигнала, фотостабильность или эффективность обеднения в условиях STED-визуализации19,26. Представленные здесь результаты дополнительно подчеркивают важность подготовки образцов и обращения с тканями. Аналогичным образом необходимо тщательно оптимизировать фармакологическое воздействие, поскольку избыточные концентрации препаратов могут нарушить целостность тканей и создать артефакты визуализации, которые маскируют биологические сигналы. Столь же важным является точная ориентация ткани, так как для получения ортогональных проекций и воспроизводимой визуализации целевых популяций клеток требуется прецизионное выравнивание по дорсовентральной границе (Рисунок 2).
Для адаптации рабочего процесса к различным экспериментальным требованиям можно внести несколько модификаций: продолжительность анализа поглощения (Uptake assay) может быть скорректирована для достижения баланса между достаточным мечением белков и сохранением целостности ткани. Аналогичным образом, концентрации ингибиторов могут потребовать титрования в зависимости от типа ткани, стадии развития или исследуемого сигнального пути. Данный протокол также совместим с различными методами окрашивания, включая стандартную иммунофлуоресценцию, внеклеточную иммунофлуоресценцию и стратегии маркировки на основе флуорофоров, при условии, что выбранные флуорофоры подходят для STED-наноскопии. Хотя настоящий рабочий процесс ориентирован на двухцветную визуализацию, использование дополнительных флуорофоров и конфигураций визуализации может расширить сферу его применения.
Хотя данный протокол был разработан с использованием имагинальных дисков крыла Drosophila и сигнального пути Wg/Wnt в качестве модельной системы, этот подход не ограничивается данными областями применения. Рабочий процесс может быть легко адаптирован для других тканей Drosophila и, вероятно, применим к другим моделям насекомых с сопоставимыми размерами тканей и оптическими свойствами. В более общем смысле сочетание анализов поглощения (Uptake assays), фармакологических воздействий и 3D STED-наноскопии представляет собой универсальную основу для исследования организации мембран, трафика белков, секреции и динамики сигнализации in vivo. Эта возможность, вероятно, будет ценна не только для фундаментальных исследований путей развития, но и для биомедицинских исследований, направленных на понимание дефектов трафика, связанных с заболеваниями. Обеспечивая прямую визуализацию динамических популяций белков с субклеточным разрешением в неповрежденных тканях, данный метод предоставляет мощную платформу для изучения клеточных механизмов, регулирующих сигнализацию в сложных биологических системах.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
M.B. и M.H. получили поддержку от Центра совместных исследований CRC/SFB1324 при Немецком исследовательском сообществе (Deutsche Forschungsgemeinschaft) (номер проекта 331351713), посвященного механизмам и функциям Wnt-сигналинга. Мы хотели бы поблагодарить центр световой микроскопии (LMCF) DKFZ за их профессиональный опыт и поддержку.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| ПЦР-пробирки объемом 0,2 мл | Biozym | 711068 | |
| реакционная пробирка объемом 1,5 мл | Sarstedt | 72.706.700 | |
| стеклянный покровный слой толщиной 1,5 мм на дне μ—Чашка, 35 мм | Ibidi | #81158 | |
| круглые покровные стекла 1,5 H (12 мм) | Мариенфельд | Поскольку вы не предоставили исходный текст для перевода, пожалуйста, введите текст на английском языке, который необходимо перевести на русский. Я готов приступить к работе в соответствии с вашими инструкциями по профессиональному научно-техническому переводу для JoVE. | |
| 12-луночный стеклянный планшет для окрашивания | Мариенфельд | CET6.20 | |
| 37% формальдегид | Merck | F8775 | |
| анти-dlg1 | DSHB | 4F3 | |
| анти-dlp | DSHB | 13G8 | |
| анти-GFP | Invitrogen | A11122 | |
| антимышиные антитела с Alexa Fluor 594 | Invitrogen | A21201 | |
| антитела против мышиных белков с STAR635P | Abberior | ST635P-1001 | |
| антитела к кролику Alexa Fluor 594 | Invitrogen | A11012 | |
| антитела против кролика STAR635P | Abberior | ST635P-1002 | |
| анти-Wg | DSHB | 4D4 | |
| Blu Tack | Bostik | 30811745 | Чувствительный к давлению клей |
| ДМСО | VWR | SIAL472301 | |
| Пинцет Dumont 5 | Думант | № 5 | |
| Dynasor2-24 | МКЭ (Многокомпонентный электролиз) | HY-13863 | |
| ФСБ (фетальная сыворотка быка) | Sigma-Aldrich | F7524 | |
| Глицин | Гербу | 10.231.000 | |
| Микроскоп Leica Stellaris 8 STED Falcon | Leica Microsystems | Поскольку исходный текст не был предоставлен, я не могу выполнить перевод. Пожалуйста, отправьте текст, который необходимо перевести на русский язык. | |
| Лак для ногтей | сущность | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | |
| Нормальная сыворотка козы | Клеточная сигнализация | 5425S | |
| Цель: объектив HC PL APO 86x/1.20 W motCORR STED белого цвета | Leica Microsystems | Пожалуйста, предоставьте исходный текст для перевода. | |
| Таблетки для приготовления PBS | Биотехнологии | 18912014 | |
| Photo Flo | Kodak | Данные отсутствуют | |
| Поли-L-лизин | Sigma-Aldrich | P1524 | |
| Среда Шнайдера для насекомых | Sigma | S0146 | |
| Triton-X100 | Sigma-Aldrich | T9284 |
Ссылки
- Giansanti MG, Frappaolo A, Piergentili R. Drosophila melanogaster: How and why it became a model organism. Int J Mol Sci. 2025;26(15):7485.
- Tolwinski NS. Introduction: Drosophila—A model system for developmental biology. J Dev Biol. 2017;5(3):9.
- Perrimon N, Pitsouli C, Shilo BZ. Signaling mechanisms controlling cell fate and embryonic patterning. Cold Spring Harb Perspect Biol. 2012;4(8):a005975.
- Grobe K, Guerrero I. Dally-like is unlike Dally in assisting Wingless spread. Dev Cell. 2020;54(5):572-573.
- Han C, Yan D, Belenkaya TY, Lin X. Drosophila glypicans Dally and Dally-like shape the extracellular Wingless morphogen gradient in the wing disc. Development. 2005;132(4):667-679.
- Khare N, Baumgartner S. Dally-like protein, a new Drosophila glypican with expression overlapping with wingless. Mech Dev. 2000;99(1):199-202.
- McGough IJ, et al. Glypicans shield the Wnt lipid moiety to enable signalling at a distance. Nature. 2020;585(7823):85-90.
- Beckett K, et al. Drosophila S2 cells secrete wingless on exosome-like vesicles but the wingless gradient forms independently of exosomes. Traffic. 2013;14(1):82-96.
- Gross JC. Extracellular WNTs: Trafficking, exosomes, and ligand–receptor interaction. Handb Exp Pharmacol. 2021;269:29-43.
- Gross JC, Chaudhary V, Bartscherer K, Boutros M. Active Wnt proteins are secreted on exosomes. Nat Cell Biol. 2012;14(10):1036-1045.
- Eggeling C, Willig KI, Sahl SJ, Hell SW. Lens-based fluorescence nanoscopy. Q Rev Biophys. 2015;48(2):178-243.
- Sahl SJ, Hell SW, Jakobs S. Fluorescence nanoscopy in cell biology. Nat Rev Mol Cell Biol. 2017;18(11):685-701.
- Wu Z, Xu X, Xi P. Stimulated emission depletion microscopy for biological imaging in four dimensions: A review. Microsc Res Tech. 2021;84(9):1947-1958.
- Jiang N, et al. Superresolution imaging of Drosophila tissues using expansion microscopy. Mol Biol Cell. 2018;29(12):1413-1421.
- Witte L, Linnemannstöns K, Honemann-Capito M, Gross JC. Visualization and quantitation of Wg trafficking in the Drosophila wing imaginal epithelium. Bio Protoc. 2021;11(11):e4040.
- Zimmermann T. Setting up a light microscopy core facility: Facility design. J Microsc. 2024;294(3):255-267.
- Hell SW. Microscopy and its focal switch. Nat Methods. 2009;6(1):24-32.
- Bückers J, et al. Simultaneous multi-lifetime multi-color STED imaging for colocalization analyses. Opt Express. 2011;19(4):3130-3143.
- Jeong S, Widengren J, Lee JC. Fluorescent probes for STED optical nanoscopy. Nanomaterials (Basel). 2022;12(1):21.
- Port F, Chen HM, Lee T, Bullock SL. Optimized CRISPR/Cas tools for efficient germline and somatic genome engineering in Drosophila. Proc Natl Acad Sci U S A. 2014;111(29):E2967-E2976.
- Preta G, Cronin JG, Sheldon IM. Dynasore - not just a dynamin inhibitor. Cell Commun Signal. 2015;13(1):24.
- Yamada H, et al. Dynasore, a dynamin inhibitor, suppresses lamellipodia formation and cancer cell invasion by destabilizing actin filaments. Biochem Biophys Res Commun. 2009;390(4):1142-1148.
- Brunt L, Scholpp S. The function of endocytosis in Wnt signaling. Cell Mol Life Sci. 2018;75(5):785-795.
- Fabrowski P, et al. Tubular endocytosis drives remodelling of the apical surface during epithelial morphogenesis in Drosophila. Nat Commun. 2013;4(1):2244.
- Fischer JA, Eun SH, Doolan BT. Endocytosis, endosome trafficking, and the regulation of Drosophila development. Annu Rev Cell Dev Biol. 2006;22:181-206.
- Klar TA, et al. Fluorescence microscopy with diffraction resolution barrier broken by stimulated emission. Proc Natl Acad Sci U S A. 2000;97(15):8206-8210.