В данном протоколе описывается анализ продолжительности жизни на основе микрофлюидики с использованием таймлапс-микроскопии гамет Saccharomyces cerevisiae, полученных из молодых или старых клеток-предшественников.
Методическая статья
Микрофлюидный анализ для поиска факторов омоложения при гаметогенеза в Saccharomyces cerevisiae
В этой статье
Краткое содержание
Аннотация
Saccharomyces cerevisiae постепенно стареет в процессе асимметричного деления клеток, при котором повреждения, связанные со старением, сохраняются в материнской клетке, в то время как дочерние клетки остаются молодыми. Гаметогенез полностью сбрасывает репликативный потенциал старых клеток, тем самым «перезапуская» часы старения для следующего поколения. Хотя о гаметогенном омоложении дрожжей описывалось ранее, до сих пор отсутствовали методы высокопроизводительной количественной оценки сброса репликативного потенциала. Предыдущие методы количественного определения омоложения после гаметогенеза были ограничены низкопроизводительными трудоемкими подходами, основанными на многократных ручных микроманипуляциях с отдельными клетками. Здесь мы подробно описываем высокопроизводительный микрофлюидный метод микроскопии, который позволяет систематически характеризовать факторы, необходимые для гаметогенного омоложения S. cerevisiae. Данный метод использует две инертные генетические модификации, позволяющие оценивать репликативный потенциал гамет с помощью микрофлюидики. После сортировки по возрасту и диссоциации тетрад условно стерильные гаметы загружаются в микрофлюидные устройства для визуализации и идентифицируются с помощью гамет-специфического маркера. Длительная интервальная съемка (time-lapse) обеспечивает надежное отслеживание и сравнение репликативного потенциала гамет, полученных из молодых и старых клеток-предшественников. В данной работе мы представляем пошаговый протокол, позволяющий систематически количественно определять продолжительность жизни гамет и высокопроизводительно идентифицировать молекулярные факторы, опосредующие гаметогенное клеточное омоложение у S. cerevisiae.
Введение
Saccharomyces cerevisiae клетки стареют репликативно во время митоза, разделяясь асимметрично, при этом повреждения, связанные со старением, сохраняются в материнской клетке, в то время как образуются молодые дочерние клетки1,2,3,4. Таким образом, репликативный период жизни дрожжей ограничен и определяется как количество дочерних клеток, которые данная материнская клетка производит до своего терминального деления, за которым следуют старение и, в конечном итоге, гибель. Примечательно, что если старая клетка S. cerevisiae завершает гаметогенез, репликативный период жизни всех полученных гамет полностью сбрасывается, что делает их неотличимыми от гамет, полученных из молодых клеток-предшественников5,6,7,8,9 (Рисунок 1A). С момента первого открытия гаметогенного омоложения у дрожжей было выявлено множество важных факторов, которые устраняют повреждения, связанные со старением, во время гаметогенеза, однако отсутствие высокопроизводительных методов затрудняло исследование влияния этих путей на продолжительность жизни гамет6. Количественная оценка репликативного периода жизни гамет исторически основывалась на ручном подсчете клеточных делений с использованием флуоресцентного микроскопа для микродиссекции, при котором репликативный период жизни гамет оценивается в течение нескольких дней путем непрерывного подсчета и ручного удаления образовавшихся дочерних клеток7. Хотя с помощью этого метода можно анализировать репликативный период жизни гамет, его трудоемкость и длительность привели к ограниченному применению в данной области за последнее десятилетие10,11. Тот факт, что с момента первоначального открытия не было показано, какие именно молекулярные пути напрямую способствуют гаметогенному омоложению7, подчеркивает ограниченность существующего метода и необходимость в автоматизированном и высокопроизводительном анализе.
В последние годы новые подходы на основе микрофлюидики заменили количественное определение репликативного срока жизни с помощью микроманипуляций, что исключило необходимость ручного отделения дочерних клеток12. Были разработаны различные ловушки для захвата и удержания материнских клеток в камерах визуализации с постоянным потоком свежей среды на протяжении всего их репликативного срока жизни, при котором вновь образованные дочерние клетки вымываются. Параллелизация нескольких камер визуализации дополнительно позволяет получать данные о репликативном сроке жизни сотен клеток с различными генетическими характеристиками в течение нескольких дней в рамках одного эксперимента13,14,15,16,17,18,19. Хотя эти микрофлюидные подходы в настоящее время предпочтительны для вегетативно растущих гаплоидных дрожжевых клеток, применение данной методики для измерения репликативного срока жизни гамет дрожжей до настоящего времени не описывалось.
Три основных технических и биологических препятствия затрудняют оценку продолжительности репликативного жизненного цикла гамет S. cerevisiae с использованием микрофлюидных устройств. Во-первых, в процессе гаметогенеза диплоидная клетка дрожжей проходит два мейотических деления и образует плотно упакованную тетраду, содержащую четыре гаплоидных гаметы с сегрегацией двух типов спаривания, MATa и MATα, в соотношении 2:2 (Рисунок 1A). Таким образом, при загрузке гамет MATa и MATα в микрофлюидные устройства секретируемые феромоны спаривания будут вызывать ответ на спаривание в соседних клетках, что приведет к остановке роста, аномальной морфологии клеток и засорению микрофлюидных устройств. Во-вторых, четыре гаметы внутри аска тетрады не разделяются естественным образом при прорастании. Следовательно, без ручного разделения в микрофлюидных камерах могут быть захвачены только целые тетрады. Сниженное удержание неразделенных тетрад в ловушках и невозможность отслеживания индивидуальных делений четырех все еще соединенных гамет делают невозможной оценку репликативного жизненного цикла каждой отдельной гаметы. В-третьих, если тетрады разделить на отдельные гаметы перед загрузкой в микрофлюидные устройства, они окажутся значительно меньше вегетативно растущих клеток и не будут захватываться стандартными ловушками (Рисунок 2A–C).
Чтобы преодолеть эти ограничения, Spiri et al. 20269 объединили инертные генетические модификации, разделение тетрад и прорастание гамет с использованием гамет-специфичного маркера, что позволило провести высокопроизводительный количественный анализ репликативного срока жизни гамет на базе микрофлюидики и охарактеризовать факторы, необходимые для гаметогенного омоложения S. cerevisiae (Рисунок 1B–F). Во-первых, для предотвращения спаривания после прорастания без вмешательства в стандартное генетическое скрещивание был сконструирован условно стерильный аллель (Рисунок 3A). Во-вторых, для разделения тетрад на одиночные гаметы обработка Zymolyase, которая ослабляет внешнюю оболочку споры, была совмещена с механическим воздействием. В-третьих, для обеспечения эффективной идентификации гамет даже после разделения и кратковременного прорастания, необходимого для использования стандартных микрофлюидных ловушек, был введен долгоживущий удерживаемый гамет-специфичный флуоресцентный репортер. С помощью этого подхода одиночные гаметы, полученные из предварительно отсортированных молодых и старых клеток-предшественников, могут быть изолированы и загружены в микрофлюидные устройства для непрерывной таймлапс-визуализации в течение 72 h, что позволяет проводить количественный анализ и сравнение репликативного срока жизни гамет из молодых и старых клеток-предшественников9. Подробный протокол, описанный здесь, существенно повышает доступность и производительность анализа срока жизни гамет как в старых, так и в молодых клетках-предшественниках, обеспечивая прямую идентификацию молекулярных путей, которые опосредуют клеточное омоложение во время гаметогенеза.
Протокол
Подробный список реагентов и оборудования, используемых в данном протоколе, приведен в Таблице материалов.
1. Репликативное старение исходных клеток
ПРИМЕЧАНИЕ: Все эксперименты с использованием данного протокола проводятся на диплоидных клетках S. cerevisiae на основе штамма SK1 со следующим минимальным генетическим фоном: pPMA2-PMA2-eGFP, ste5::NATR-pTet07.1-STE5, pRNR2-TetR-TUP1, pTetO7.1-TetR, flo8Δ, amn1D368V. Для всех культур, инкубируемых в стеклянных колбах, объем культуры не должен превышать 1/5 объема колбы для обеспечения надлежащей аэрации.
- Разморозьте диплоидные клетки на чашках с глицериновым дрожжевым экстрактом и пептоном (YP), инкубируйте при 30 °C в течение ночи. Перенесите диплоидные клетки на чашки с декстрозой в среде YP (YPD) и инкубируйте при 30 °C (>8 ч).
- Инокулируйте свежеразмороженные диплоиды в 5 мл жидкой среды YPD (2% декстрозы). Инкубируйте культуры при перемешивании (300 об/мин) при комнатной температуре в течение ночи (>12 ч).
- Повторно разведите стартовую культуру до оптической плотности при 600 нм (OD600) = 0,2 в 30 мл среды YPD (2% декстрозы). Культуры инкубируют при перемешивании (300 об/мин) при 30 °C в течение 3–4 ч, пока культуры не достигнут оптической плотности (OD)600 = 0.6–1.
- Убедитесь, что исходный объем культуры достаточен для достижения значения OD 16.600 количество клеток для маркировки на каждый генотип. Перенесите 2 x 8 ОД600 единицы клеток каждого генотипа в коническую пробирку объемом 50 мл.
- Рекомендуется: разделить при OD 16600 единицы в два образца (8 ОД600 (по столько-то единиц в каждую) для создания двух независимых культур клеток-основателей для каждого генотипа. После сортировки по возрасту (этап 2.16) объедините стареющие клетки из двух культур клеток-основателей, чтобы увеличить общий выход стареющих клеток.
- Центрифугируйте коническую пробирку объемом 50 мл в течение 2 мин при 1900 x г и декантируйте супернатант. Ресуспендируйте осадок в 20 мл фосфатно-солевого буферного раствора (PBS) (pH 8).
- Повторите шаг 1.6 еще дважды, чтобы в общей сложности провести три промывки в PBS (pH 8). Приготовьте раствор биотина с концентрацией 8 мг/мл (500 μL необходимо на 8 ед. ОП600 единиц клеток).
- Взвесьте биотин (4 мг на образец) и полностью суспендируйте порошок в PBS (pH 8) до достижения конечной концентрации 8 мг/мл (500 μL (требуется на один образец). После третьей промывки ресуспендируйте клетки в 1 мл PBS (pH 8).
- Распределить 500 μL клеточной суспензии в две центрифужные пробирки с низкой адгезией, разделяя исходный объем 2 x 8 OD600 единицы. Добавьте 500 μL раствор биотина (8 мг/мл) в каждую центрифужную пробирку до достижения общего объема 1 мл (Рисунок 1B).
- Закройте крышку парафильмом и перемешайте на вортексе в течение 1 минуты. Стареющие клетки чувствительны к механическому стрессу, поэтому это последнее воздействие вортекса на клетки. В дальнейшем ресуспендируйте клеточные осадки путем осторожного перемешивания пипеткой (вверх-вниз).
- Перенесите центрифужные пробирки в роторный штатив и инкубируйте в течение 30 мин при 4 °CЦентрифугируйте в течение 2 мин при 1 900 x гзатем удалите супернатант с помощью пипетки. Ресуспендируйте осадок в 1 мл PBS (pH 8 + 100 мМ глицина) для химического гашения избытка биотина.
- Повторите шаг 1.11 еще три раза, чтобы в общей сложности провести 3 промывки в PBS (pH 8 + 100 мМ глицина). Ресуспендируйте клетки в 1 мл среды YPD (2% декстрозы).
- Центрифугируйте в течение 2 мин при 1900 x g г и отсосите супернатант пипеткой. Приготовьте 50 мл среды YPD (2% декстрозы) с ампициллином (100 µg/mLкультуры в колбах объемом 500 мл для каждого образца, меченного биотином.
- Ресуспендируйте меченые биотином клетки в 1 мл среды YPD (2% декстрозы) и перенесите в колбу объемом 500 мл. Измерьте оптическую плотность (OD600) исходной культуры для оценки количества поколений на следующий день.
- Инкубируйте исходные культуры на встряхивателе (300 об/мин) при 30 °C в течение ночи (16–18 ч) для достижения репликативного старения (Рисунок 1B). В результате каждая меченая биотином исходная клетка разделится примерно 6–7 раз.
2. Изоляция стареющих клеток-основателей
ПРИМЕЧАНИЕ: Храните PBS (pH 7.4) + BSA (5 g/L) при 4 °C и держите на льду во время проведения эксперимента.
При повторном разведении клеточных осадков убедитесь, что они полностью ресуспендированы и перемешаны, чтобы избежать засорения колонки и максимально повысить эффективность сортировки. Для повышения чистоты популяции стареющих клеток проводят две последовательные сортировки, повторно нанося элюат из первой сортировочной колонки на новую вторую сортировочную колонку. Эта процедура позволяет получить популяции стареющих клеток с минимальным загрязнением молодыми клетками (чистота 90–98%). Стареющие клетки чувствительны к механическому стрессу; ресуспендируйте клеточные осадки путем осторожного пипетирования вверх-вниз с помощью серологического пипеточного дозатора.
- После 16–18 ч инкубации измерьте оптическую плотность (OD600) каждой исходной культуры. Рассчитайте расчетное количество поколений (средний возраст = log2(ОПС600Конец / OD600Пожалуйста, предоставьте текст для перевода.
- Центрифугируйте каждую культуру в течение 2 мин при 1 900 x г в конические пробирки объемом 50 мл и слейте супернатант. Ресуспендируйте осадок в 20 мл PBS (pH 7,4 + BSA (5 г/л)), перемешивая содержимое пипетированием вверх-вниз с помощью серологической пипетки на 25 мл.
- Повторите шаг 2.2 один раз. Перемешайте суспензию Anti-Biotin MicroBeads в флаконе путем инверсии. С помощью обрезанного наконечника добавьте 100 μL микросфер с антибиотином к клеточной суспензии.
- Перемешайте путем переворачивания. Инкубируйте при 4 °C в течение 15 мин. Инкубируйте на ротаторе или переворачивайте пробирку не менее 3–4 раз каждые 5 мин (Рисунок 1C).
- Подготовьте магнитную подставку QuadroMACS, колонки и фильтры для предварительной сепарации (30 µm). Поместите под колонку контейнер для сбора всех выходящих отходов.
- Подготовьте каждый фильтр/колонку, промыв их 3 мл PBS (pH 7,4 + BSA (5 г/л)). Для каждой колонки и каждого условия промаркируйте две конические пробирки объемом 15 мл (одну для «элюата старых клеток» и одну для «проскока молодых клеток»).
- Центрифугируйте клеточные суспензии в течение 2 мин при 1900 x g. г затем слейте супернатант. Ресуспендируйте осадок в 20 мл PBS (pH 7,4 + BSA (5 г/л)) и повторно центрифугируйте до получения осадка.
ПРИМЕЧАНИЕ: Этот этап важен для удаления избытка свободных микросфер Anti-Biotin, которые в противном случае приведут к насыщению колонки. - Полностью ресуспендируйте осадок клеток в 5 мл PBS (pH 7,4 + BSA (5 г/л)) и нанесите на первую сортировочную колонку (Рисунок 1C). Подпишите колонки в соответствии с используемым генотипом для контроля.
- Соберите первую фракцию промывного раствора в конические пробирки объемом 15 мл с пометкой «промыв молодых клеток». После того как вся клеточная суспензия пройдет через колонку, замените конические пробирки объемом 15 мл контейнером для отработанного промывного раствора.
- Объедините две суспензии проскока молодых клеток одного генотипа в одной конической пробирке объемом 15 мл. Разведите 250 μL объединенный проточный раствор молодых клеток с 9,75 мл PBS (pH 7,4 + BSA (5 г/л)) в новой конической пробирке объемом 15 мл. Отставить, пометив как «разбавленные молодые клетки», для последующих этапов.
- Промойте каждую колонку 4 раза, используя по 3 мл PBS (pH 7,4 + BSA (5 г/л)). Для первой промывки перенесите 3 мл PBS (pH 7,4 + BSA (5 г/л)) обратно в коническую пробирку объемом 50 мл, в которой находилась суспензия клеток. Перенесите этот объем в соответствующую колонку, чтобы нанести на нее все оставшиеся клетки. Промойте колонку 3 раза свежим раствором PBS (pH 7,4) + BSA (5 г/л) по 3 мл.
- Подготовьте новые колонки и фильтры для предварительной очистки (30 µm) для второй сортировки. Промойте каждый фильтр/колонку 3 мл PBS (pH 7,4 + BSA (5 г/л)).
- Снимите первую колонку с магнита и удерживайте ее над второй колонкой для проведения второго этапа сортировки. Добавьте 5 мл PBS (pH 7,4 + BSA (5 г/л)) в первую колонку и равномерно (осторожно, но уверенно) надавите с помощью прилагаемого поршня, чтобы элюировать стареющие клетки.
- Нанесите элюированные стареющие клетки на вторую колонку. Чтобы избежать путаницы, пометьте колонки в соответствии с нанесенным генотипом.
- Промойте каждую колонку 3 раза 3 мл PBS (pH 7,4) + BSA (5 г/л). Снимите колонку с магнита и поместите ее в коническую пробирку объемом 15 мл с надписью «элюат стареющих клеток». Добавьте в колонки 5 мл PBS (pH 7,4) + BSA (5 г/л) и равномерно (осторожно, но уверенно) надавите прилагаемым поршнем, чтобы элюировать стареющие клетки.
- Объедините два элюата, полученных из двух независимых исходных культур одного и того же генотипа, чтобы увеличить общий выход стареющих клеток (см. шаг 1.5).
3. Флуоресцентное мечение рубцов почкования и биотина
ПРИМЕЧАНИЕ: При использовании флуоресцентных красителей клетки следует защищать от света во время инкубации. Кондиционированная среда для индуцирования гаметогенеза получается путем фильтрационной стерилизации культуры для индуцирования гаметогенеза в стандартной среде для индуцирования гаметогенеза через 5 h после начала индуцирования гаметогенеза. Храните кондиционированную среду для индуцирования гаметогенеза, запечатанную парафильмом, при 4 °C.
- Центрифугируйте объединенную суспензию старых и разбавленных молодых клеток в течение 2 мин при 1,900 x g и слейте супернатант. Ресуспендируйте клетки в 12 mL PBS (pH 7).
- Повторите шаг 3.1 дважды, при этом во второй раз ресуспендируйте клетки в 4 mL PBS (pH 7). Добавьте в каждую пробирку 4 μL флуоресцентно меченного агглютинина пшеничных зародышей (1 µg/mL) и 4 μL флуоресцентно меченного стрептавидина (1 µg/mL) (Рисунок 1C).
- Инкубируйте в течение 15 мин в темноте при комнатной температуре. Переворачивайте пробирки 3–4 раза каждые 5 мин. Центрифугируйте клетки в течение 2 мин при 1,900 x g, затем слейте супернатант.
- Ресуспендируйте в 12 mL среды для индукции гаметогенеза. Повторите промывку путем центрифугирования и ресуспендирования три раза; после финальной промывки ресуспендируйте клетки в 2 mL кондиционированной среды для индукции гаметогенеза, содержащей ампициллин (100 µg/mL).
4. Индукция гаметогенеза и анализ возрастной сортировки
ПРЕДОСТЕРЕЖЕНИЕ: Формальдегид токсичен и вызывает раздражение; работайте с ним в вытяжном шкафу, используя соответствующие средства индивидуальной защиты (СИЗ).
- Измерьте плотность (OD600) ресуспендированной клеточной суспензии (из этапа 3.4). Разведите культуры до OD600 0,8 кондиционированной средой для индуцирования гаметогенеза, содержащей ампициллин (100 µg/mL), затем перенесите в стеклянную колбу.
ПРИМЕЧАНИЕ: Объем зависит от общего выхода стареющих клеток; конечного объема культуры 10 mL достаточно для последующих приложений. - Перенесите аликвоты по 135 μl разведенной прегаметогенной культуры в центрифужные пробирки объемом 1,5 mL, содержащие 15 μl формальдегида (37%). Перемешайте и инкубируйте при комнатной температуре в течение 15 мин. Храните при 4 °C.
- Инкубируйте культуры при перемешивании (300 rpm) при 30 °C в течение 24 ч для завершения гаметогенеза (Рисунок 1C).
ТОЧКА ОСТАНОВКИ: Визуализацию клеток, фиксированных формальдегидом, можно проводить в любое удобное время. Однако рекомендуется проверить эффективность сортировки стареющих клеток перед продолжением выполнения протокола. Клетки могут храниться до 48 ч в среде для фиксации формальдегидом при 4 °C. Для длительного хранения замените раствор, содержащий формальдегид, на сорбитол (1,2 M) и храните при -20 °C. - Перед визуализацией центрифугируйте клетки, фиксированные формальдегидом, в течение 2 мин при 1 900 x g. Удалите супернатант пипеткой в специальный контейнер для отходов формальдегида.
- Ресуспендируйте в 20 μL сорбитола (1,2 M). Нанесите 3,3 μL клеточной суспензии на стандартный предметное стекло и накройте покровным стеклом 22 x 22 мм.
- Выполните z-стекирование всего объема клеток в каналах DAPI, mCherry, FITC и дифференциально-интерференционного контраста (DIC) для оценки количества рубцов почкования, биотиновой метки и Pma2-GFP (Рисунок 1C и Рисунок 4A; показаны пурпурным, желтым и голубым цветами соответственно).
- Продолжайте съемку до получения изображений не менее 50 клеток для каждого условия.
5. Анализ изображений для оценки эффективности биотинилирования и количества рубцов почкования
МОМЕНТ ПАУЗЫ: Анализ изображений для проверки разделения по возрасту можно провести в любой удобный момент. Однако рекомендуется проверить эффективность сортировки перед переходом к остальной части протокола.
ПРИМЕЧАНИЕ: Количественный анализ изображений проводится с использованием специализированных полуавтоматических макросов Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Конкретные указания по входным данным макросов приведены в заголовке каждого макроса и требуют адаптации под конкретные исходные данные.
- Откройте Fiji/ImageJ. Перетащите макрос Manual ROI Selection and TIFF Export (Supplementary File 1) в Fiji/ImageJ, чтобы открыть его.
- Нажмите Run в окне макроса. Выберите входную и выходную папки согласно запросу и нажмите OK.
- Обведите прямоугольником интересующие клетки и добавьте каждый прямоугольник в менеджер областей интереса (ROI manager) вручную или с помощью горячей клавиши t. Включите в прямоугольник всю клетку, оставив отступ примерно в один диаметр клетки с каждой стороны.
- После добавления всех ROI из первого изображения в ROI manager нажмите OK в окне запроса: Action Required (all ROI selected and saved to ROI manager (t)?) (Supplementary Figure 1). Все выбранные ROI будут обрезаны и сохранены автоматически. Следующее изображение во входной папке откроется автоматически.
- Повторяйте шаги 5.3–5.4 для всех изображений во входной папке. Макрос остановится после обработки всех изображений во входной папке. Перетащите макрос Single-Cell 3D and Z Projection (Supplementary File 2) в Fiji/ImageJ, чтобы открыть его.
- При необходимости отрегулируйте расстояние между срезами в команде 3D Project…. Нажмите Run в окне макроса. Выберите входные и выходные папки согласно запросу и нажмите OK.
ПРИМЕЧАНИЕ: Макрос будет выполняться автоматически, вмешательство пользователя не требуется. Макрос остановится после обработки всех изображений в папке. - Переместите все изображения с названием Y_projection… в новую входную папку для подсчета. Перетащите макрос Manual Budscar and Biotin Annotation (Supplementary File 3) в Fiji/ImageJ, чтобы открыть его.
- Нажмите Run в окне макроса. Выберите входные и выходные папки согласно запросу и нажмите OK. Подсчитайте количество рубцов почкования, вращая клетку в 3D.
ПРИМЕЧАНИЕ: Каждая DAPI- и mCherry-положительная кольцевидная структура считается за один рубец почкования, если только они не перекрываются и не представляют собой одно и то же событие формирования рубца. Большая заполненная круговая biotin-положительная (mCherry) метка на каждой клетке с момента её рождения не учитывается при подсчете общего количества рубцов почкования (Figure 4A). - Нажмите OK в окне запроса: Action Required (Number of bud scars?). Выберите подсчитанное количество рубцов почкования в окне запроса, затем нажмите OK (Supplementary Figure 2).
- Определите, помечена ли клетка биотином, изучив сигнал mCherry. Если клетка присутствовала во время маркировки биотином, вся клетка будет mCherry-положительной (Figure 4A).
- Нажмите OK в окне запроса: Action Required (Biotin label: No = 0/ Yes = 1?). Выберите 0, если клетка не имеет метки биотина, и 1, если клетка имеет метку биотина. В окне Other нажмите OK (Supplementary Figure 3).
- Результаты будут автоматически записаны в окне Log и сохранены в виде .txt файла в выходной папке. Не закрывайте окно Log во время подсчета.
- Следующее изображение откроется автоматически. Повторяйте шаги 5.9–5.13 для всех изображений во входной папке. Макрос остановится после обработки всех изображений во входной папке.
6. Оценка эффективности гаметогенеза и анализ возраста тетрад
ПРИМЕЧАНИЕ: Важно повторно проверить разделение тетрад по возрасту, чтобы исключить специфическое для гаметогенеза снижение содержания старых клеток. Используйте тот же конвейер анализа, что и для догаметогенных клеток, описанный в шаге 5 (Анализ изображений для оценки эффективности биотинилирования и количества рубцов почкования), с тем различием, что для условий после гаметогенеза вырезаются и используются для анализа только тетрады, так как только гаметы внутри тетрад выживут после обработки Zymolyase и, следовательно, будут вносить вклад в популяцию гамет. Количественный анализ изображений проводится с помощью специально разработанных полуавтоматических макросов Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Специальные примечания по входным данным макросов указаны в заголовке каждого макроса и должны быть адаптированы к конкретным исходным данным.
МОМЕНТ ПРИОСТАНОВКИ: Определение эффективности споруляции можно провести после подготовки к разделению спор, отделив аликвоту (100 μl) исходной культуры в центрифужную пробирку для подсчета.
- Определите эффективность споруляции, подсчитав количество монад, диад и тетрад для 300 клеток из каждой культуры с помощью светового микроскопа.
- Через 24 ч пребывания в среде, индуцирующей гаметогенез, перенесите аликвоту объемом 135 μL разведенной постгаметогенной культуры (из шага 4.3) в пробирки, содержащие 15 μL формальдегида (37%).
- Перемешайте путем вращения и инкубируйте при комнатной температуре в течение 15 мин. Храните при 4 °C.
ТОЧКА ОСТАНОВКИ: Если для прегаметогенных клеток была проведена сортировка по возрасту, визуализацию фиксированных формальдегидом тетрад можно выполнить в любое удобное время. Клетки могут храниться до 48 ч в среде для фиксации формальдегидом при 4 °C. Для длительного хранения замените раствор, содержащий формальдегид, на сорбитол (1.2 M) и храните при -20 °C. - Перед визуализацией центрифугируйте фиксированные формальдегидом клетки в течение 2 мин при 1,900 x g. Отберите супернатант пипеткой в специальный контейнер для отходов формальдегида.
- Ресуспендируйте клетки в 20 μL сорбитола (1.2 M). Нанесите 3.3 μL клеточной суспензии на стандартный предметное стекло и накройте покровным стеклом размером 22 x 22 мм.
- Получите z-стек, охватывающий весь объем клеток, в каналах DAPI, mCherry, FITC и DIC для оценки количества рубцов почкования, биотинового мечения и PMA2-GFP (Рисунок 1D и Рисунок 4A; показаны пурпурным, желтым и голубым цветами соответственно).
- Продолжайте сбор данных минимум для 50 тетрад для каждого условия.
ТОЧКА ОСТАНОВКИ: Если для прегаметогенных клеток была проведена сортировка по возрасту, анализ эффективности биотинового мечения и количества рубцов почкования на тетрадах можно выполнить в любое удобное время. - Проанализируйте эффективность биотинового мечения и количество рубцов почкования постгаметогенных тетрад, как описано в шаге 5.
7. Разделение тетрад на отдельные гаметы
ПРИМЕЧАНИЕ: После обработки Zymolyase клетки становятся очень липкими; будьте осторожны при ресуспендировании осадка клеток, чтобы избежать их аспирации или потери. Приготовьте свежую и стерилизованную фильтрованием среду YPD (2% dextrose) + ампициллин (100 µg/mL) в день проведения эксперимента, чтобы исключить наличие любых нежелательных частиц или осадка.
ПРЕДОСТЕРЕЖЕНИЕ: β-меркаптоэтанол токсичен и летуч; работайте с ним в вытяжном шкафу, используя соответствующие средства индивидуальной защиты.
- После 24 ч пребывания в среде, индуцирующей гаметогенез, перенесите культуры (из шага 4.3) в конические пробирки объемом 15 мл. Центрифугируйте в течение 2 мин при 1,900 x g и слейте супернатант.
- Ресуспендируйте осадок в 900 μl стерильной деионизированной H2O и перенесите в пробирки с низким уровнем адгезии объемом 1,5 мл. Добавьте 100 μL Zymolyase (1 mg/mL).
- В вытяжном шкафу добавьте 2 μL β-меркаптоэтанола. Герметично закройте пробирки парафильмом, поместите в ротатор и инкубируйте в течение 3 ч при 30 °C (Рисунок 1D).
- После 3 ч инкубации перенесите суспензию в коническую пробирку объемом 15 мл. Пипетируйте осторожно, так как клетки становятся очень липкими. Центрифугируйте образцы в течение 2 мин при 1,900 x g. Полностью и осторожно удалите супернатант, не задевая липкий осадок, затем ресуспендируйте его в 1 мл стерильной деионизированной H2O.
- Повторите шаг 7.4 один раз. Обработайте образцы ручным ультразвуковым гомогенизатором (Рисунок 1D). Проводите соникацию в течение 20 секунд при режиме 1 импульс/секунду и 50% рабочем цикле. Между циклами соникации выдерживайте образцы на льду в течение 1 минуты.
- Промывайте наконечник соникатора 70% этанолом между образцами. Повторите процедуру соникации, описанную в шаге 7.5, еще пять раз, чтобы в общей сложности получить шесть циклов соникации.
- Проверьте разделение тетрад с помощью светового микроскопа (Рисунок 3B). Добавьте в каждый образец 1 мл среды YPD (2% декстрозы) + ампициллин (100 µg/mL) (стерилизованной фильтром в день проведения эксперимента).
- Снова разведите культуру до OD600 = 0.8 с помощью среды YPD (2% декстрозы) + ампициллин (100 µg/mL). Объем зависит от общего выхода разделенных клеток.
ПРИМЕЧАНИЕ: Максимальный объем составляет 12 мл при использовании конических пробирок объемом 15 мл. - Профильтруйте культуры через фильтр для предварительного разделения в новую коническую пробирку объемом 15 мл. Поместите в ротатор и инкубируйте при 30 °C в течение 3 ч перед загрузкой в микрофлюидные устройства (Рисунок 1D).
8. Подготовка микрофлюидного устройства
ПРИМЕЧАНИЕ: В данном разделе описывается установка микрофлюидных устройств (Рисунок 2A–C) в соответствии с рекомендациями производителя с использованием инвертированного флуоресцентного микроскопа с камерой контроля условий окружающей среды. Для снижения риска загрязнения на всех этапах установки используйте 70% Ethanol для стерилизации рабочей зоны, ножниц, трубок и перчаток. Для снижения риска слипания клеток и засорения каналов во время эксперимента в среду для культивирования добавляют Pluronic F-127. Растворите 5 г порошка Pluronic F-127 (10 г/л) в 500 mL среды YPD (2% декстрозы) за один день до эксперимента, добавьте ампициллин (100 µg/mL) и проведите фильтрационную стерилизацию за 1–2 ч до использования. При установке микрофлюидного устройства убедитесь, что в шприцах со средой и в трубках не осталось пузырьков воздуха.
- Растворите 5 г порошка Pluronic F-127 (10 г/л) в 500 мл среды YPD (2% декстрозы). Приготовьте раствор за один день до начала эксперимента и оставьте его для полного растворения на ночь. В день проведения эксперимента добавьте ампициллин (100 µg/mL) в среду YPD (2% декстрозы), Pluronic F-127 (10 г/л).
- Стерилизовать через фильтр среду YPD (2% декстрозы) с ампициллином (100 µg/mL) + Pluronic F-127 (10 г/л). Оставьте раствор на 1–2 ч перед загрузкой в насосы для подачи среды, чтобы удалить пузырьки воздуха, появившиеся в процессе фильтрации.
- Осмотрите микрофлюидное устройство на наличие повреждений, например, трещин на покровном стекле. Заблокируйте входные порты для загрузки клеток с помощью сплошных стержней из нержавеющей стали (Рисунок 2A,D,E).
ПРИМЕЧАНИЕ: Следует быть осторожным и не вводить стальные штифты слишком глубоко в порты загрузки клеток, так как это может затруднить их извлечение в процессе загрузки. - Отрежьте трубку для слива среды до длины, необходимой для соединения порта слива среды с контейнером для сбора отходов, оставив запас для перемещения предметного столика во время визуализации (Рисунок 2A,G).
- Подсоедините полые штифты из нержавеющей стали к трубкам выхода среды. Вставьте полые штифты из нержавеющей стали и трубки в порты выхода среды (Рисунок 2D–F). Нанесите иммерсионное масло на объектив микроскопа и на покровное стекло микрофлюидного устройства.
- Установите микрофлюидное устройство на микроскоп (Рисунок 2G). Найдите фокальную плоскость блоков визуализации и проверьте целостность U-образных ловушек из полидиметилсилоксана (PDMS) (Рисунок 2C).
- Подсоедините трубку от выходного порта для среды напрямую к контейнеру для отходов (Рисунок 2G). Прикрепите трубку выходного отверстия для среды к предметному столику микроскопа (Рисунок 2G, зеленая лента).
- Убедитесь, что трубка для вывода среды находится значительно выше дна контейнера для отходов; это необходимо, чтобы трубка не была погружена в отработанную среду, которая будет скапливаться в ходе эксперимента, что может привести к возникновению противодавления.
- При необходимости укоротите трубки подачи среды. Отрежьте трубку подачи среды до длины, необходимой для соединения порта подачи среды со шприцами с питательной средой, установленными на микронасосах. Оставьте достаточный запас длины (свободный ход) для перемещения предметного столика во время визуализации.
- Подсоедините полые штифты из нержавеющей стали к трубке подачи среды. Откройте упаковку шприца объемом 20 мл и полностью вытесните из него воздух.
- Отберите 20 мл среды YPD (2% декстрозы) + ампициллин (100 µg/mL) + Pluronic F-127 (10 г/л) в шприцы объемом 20 мл. Прикрепите адаптер для шприца к головке шприца со средой.
- Убедитесь, что адаптер для шприца плотно завинчен. Подсоедините трубку подачи среды к адаптеру шприца для среды. Закрепите другой конец трубки подачи среды скотчем к контейнеру для сбора отходов так, чтобы полый штифт из нержавеющей стали был направлен в сторону контейнера.
- Осторожно удалите оставшиеся пузырьки воздуха из шприца со средой. Держите шприц вертикально, чтобы пузырьки воздуха поднимались к поршню. Надавите на поршень, чтобы вытеснить пузырьки воздуха и среду через трубку в контейнер для отходов.
- Осторожно постучите боковой стороной шприца о стол, удерживая его вертикально, чтобы высвободить оставшиеся пузырьки воздуха, затем снова приложите давление до полного вытеснения всего воздуха. Тщательно проверьте трубку и шприц на наличие остаточных пузырьков воздуха.
- Установите шприц с питательной средой в микронасос. При использовании микронасоса с несколькими слотами повторите процедуру подготовки шприцев, описанную в шагах 8.10–8.14, для каждого дополнительного шприца и устанавливайте подготовленные шприцы в микронасос до заполнения всех необходимых слотов. Переместите поршень микронасоса вперед до совмещения с поршнями шприцев, пока среда не начнет выходить через трубки всех шприцев.
- Вставьте полые штифты из нержавеющей стали, соединенные с трубками и шприцем с питательной средой, в порт ввода среды установленного микрофлюидного устройства (Рисунок 2A,H,I).
- Запустите насос со скоростью потока 2.4 µL/min после того как все шприцы, установленные на микронасосе, будут подключены к микрофлюидному устройству, закрепите трубку, соединенную с входным портом для среды, скотчем к предметному столику микроскопа (Рисунок 2I, зеленая лента на заднем плане).
- Обеспечьте наличие запаса длины трубок, чтобы обеспечить свободное перемещение предметного столика во время визуализации. Включите климатическую камеру и установите ее на 30 °CЗапустите насосы для подачи среды минимум за 2 ч до загрузки клеток, чтобы заполнить системы визуализации средой.
- Сделайте тестовые снимки области интереса (ROI) примерно через 1 час потока среды, чтобы проверить различия в фокальной плоскости в пределах одного модуля визуализации.
- В зависимости от микроскопа и увеличения, получите для каждой камеры 2 x 27 изображений и три z-среза на каждую позицию с 3–8 µm дистанцирование для компенсации различий в фокальной плоскости в пределах одного блока визуализации.
- Остановите насосы за 1 ч до загрузки клеток, чтобы снизить давление и облегчить процесс загрузки.
9. Загрузка гамет в микрофлюидные устройства
ПРИМЕЧАНИЕ: Загрузка клеток для всех условий должна быть завершена менее чем за 1 h, чтобы избежать преждевременного деления гамет. Несоблюдение этого требования приведет к разбавлению гамет вновь образовавшимися дочерними клетками и неточной оценке общей репликативной продолжительности жизни. Для каждого условия и генотипа загружаются два модуля визуализации для получения двух технических повторностей для анализа.
- Отрежьте трубку для загрузки клеток необходимой длины, чтобы соединить вход для загрузки клеток со шприцем. Присоедините полые стальные штифты к трубке для загрузки клеток. Присоедините адаптер для шприца к головке шприца объемом 5 mL.
- Подсоедините трубку для загрузки клеток к адаптеру шприца объемом 5 mL. После 3 ч регенерации (шаг 7.9) проверьте, начали ли расти большинство гамет. С помощью светового микроскопа проверьте наличие увеличившихся гамет и появляющихся почек.
- Перенесите 2 mL образца первого условия, которое будет загружено, в центрифужную пробирку объемом 2 mL. Для каждого условия последовательно выполните шаги 9.3–9.15. Извлеките сплошной стальной штифт из двух блоков визуализации, которые будут загружены клетками конкретного условия, чтобы сбросить давление.
- Обработайте аликвоты клеток ручным соникатором (пять импульсов с частотой 1 импульс/секунду и рабочим циклом 50%) непосредственно перед набором в шприц. Пропустите соницированную суспензию клеток через фильтр предварительной сепарации (30 µm) в новую центрифужную пробирку объемом 2 mL.
- Загрузите суспензию клеток в подготовленный шприц объемом 5 mL через полый стальной штифт и подсоединенную трубку. Выпустите воздух из шприца с суспензией клеток, убедившись, что в шприце и трубке не осталось воздуха.
- Нажимайте на поршень шприца до тех пор, пока на полом стальном штифте не появится маленькая капля жидкости. Вставьте полый стальной штифт во вход для загрузки клеток микрофлюидного устройства.
- Чтобы избежать попадания воздуха, соедините каплю жидкости на стальном штифте непосредственно с входом для загрузки клеток. Используйте свернутую безворсовую лабораторную салфетку, чтобы промокнуть излишки жидкости с микрофлюидного устройства.
- Загрузите клетки вручную, осторожно нажимая на поршень шприца и наблюдая за блоком визуализации непосредственно под микроскопом в режиме реального времени. Нажимайте на поршень до тех пор, пока структуры U-ловушек из PDMS не начнут слегка деформироваться.
- Поддерживайте давление непрерывно и ждите, пока клетки не начнут поступать в зону визуализации. Не прилагайте чрезмерного давления, так как это может привести к перегрузке и/или отслоению структур из PDMS от покровного стекла, что сделает блок визуализации непригодным.
- Сбросьте давление, как только клетки начнут попадать в ловушки, и контролируйте эффективность загрузки по всему блоку визуализации. Снова приложите давление, чтобы повторить цикл загрузки, пока не будет захвачено достаточное количество клеток.
- Повторите цикл загрузки, если заполнено менее 200 ловушек. В оптимально загруженных блоках клетки должны занимать 2/3 ловушек, что обеспечит баланс между достаточной загрузкой и риском перегрузки, которая повышает вероятность засорения в ходе эксперимента.
- Если для разных блоков визуализации используются общие насосы и один из блоков перегружается, трубку этого блока следует отсоединить от насоса для подачи среды, чтобы предотвратить остановку насоса из-за засорения и избежать потери дополнительных экспериментальных условий (Рисунок 2J).
- Извлеките полые стальные штифты из входа для загрузки клеток после загрузки достаточного количества клеток. Осторожно и медленно вставьте сплошной стальной штифт обратно в порт входа для загрузки клеток.
- Избегайте слишком глубокого или слишком быстрого введения сплошного стального штифта в загрузочный порт, так как это может вызвать резкий скачок давления в блоке визуализации, что приведет к потере захваченных клеток. Загрузите второй канал для того же условия, начиная с шага 9.6.
- Извлеките сплошные стальные штифты из блоков визуализации, которые будут загружены следующими, затем начните с шага 9.3 для загрузки следующего условия. Повторяйте до загрузки всех условий.
- С помощью режима реального времени под микроскопом осмотрите все загруженные блоки визуализации, убедившись в достаточности и стабильности загрузки и подтвердив отсутствие перегрузки блока. После того как все блоки визуализации, подключенные к микронасосу, будут загружены и подтверждена соответствующая загрузка клеток, запустите микронасос с постоянной скоростью потока 2.4 µL/min.
- После возобновления потока среды внимательно осмотрите микрофлюидное устройство на наличие утечек из повторно закрытых загрузочных портов. При обнаружении утечки: извлеките и осторожно вставьте сплошной стальной штифт заново.
- Если утечку не удается остановить, отсоедините соответствующий блок визуализации от насоса для среды, сняв трубку с адаптера шприца для среды объемом 20 mL (Рисунок 2J). Если блок визуализации перегружен, отсоедините его от насоса для среды, сняв трубку с адаптера шприца на головке шприца для среды объемом 20 mL.
10. Сбор изображений
ПРИМЕЧАНИЕ: После запуска насосов и завершения контроля качества гаметы идентифицируют путем визуализации всего поля зрения (областей с захваченными клетками) для каждой камеры в каналах FITC и светлого поля в момент времени t0 (Рисунок 1E и Рисунок 3D,E). Условия визуализации зависят от конкретной системы и экспериментальных целей и могут быть соответствующим образом адаптированы. Например, с использованием объектива 40x в каналах FITC и светлого поля делают 2 x 27 изображений и три z-среза на каждую позицию с интервалом 3–8 µm для компенсации различий в фокальной плоскости внутри одного модуля. После получения снимков в момент t0 проводят таймлапс-визуализацию того же поля зрения с интервалом 15–20 min в течение 72 h, чтобы охватить весь репликативный период жизни гамет (Рисунок 3D,E). Таймлапс-визуализация выполняется только в канале DIC, чтобы избежать кумулятивной фототоксичности вследствие повторных снимков в канале FITC.
- После запуска микронасосов повторно проверьте все ROI и фокальные плоскости для всех загруженных модулей визуализации. Выполните сбор данных для первой временной точки (t0) в каналах FITC и DIC для всех ROI, чтобы идентифицировать гаметы (GFP-положительные) (Рисунок 1D и Рисунок 3C).
- После сбора t0 начните таймлапс-визуализацию с интервалами 15–20 min в течение общего периода 72 h, выполняя съемку только в канале DIC (Рисунок 1E и Рисунок 3D,E). Время от времени контролируйте устройство в ходе эксперимента на предмет возникновения спонтанных утечек. При обнаружении утечек отсоедините соответствующий шприц, чтобы предотвратить масштабные сбои насосов или пролив среды в микроскоп.
- По завершении таймлапса перенесите данные и приступите к очистке системы.
11. Завершение работы
- Остановите насосы за 30 мин до начала очистки после завершения таймлапс-съемки. Извлеките шприцы со средой из микронасосов и выключите насосы. Отсоедините полые стальные пины, подключенные к трубкам и шприцам со средой.
- Снимите микрофлюидное устройство с микроскопа и отсоедините все стальные пины. Удалите масло с объектива микроскопа.
- Утилизируйте микрофлюидное устройство и стальные пины в соответствующие контейнеры для отходов. Перенесите данные и выключите микроскоп.
12. Анализ репликативного срока жизни гамет
ПРИМЕЧАНИЕ: Для количественного определения репликативного срока жизни гамет по завершении эксперимента с записью таймлапс-видео проводится обработка изображений и подсчет репликативного срока жизни гамет (Рисунок 1F). Обработка зависит от конфигурации микроскопа и конкретных задач. Вкратце, таймлапс-изображения в светлом поле для каждого условия (с использованием одного и того же модуля визуализации) сшиваются в гиперстек. При необходимости гиперстек таймлапс-изображений в светлом поле и изображения FITC в момент t0 обрезаются и масштабируются таким образом, чтобы координаты X-Y определенной точки совпадали на всех изображениях. Количественный анализ изображений проводится с помощью специально разработанных полуавтоматических макросов Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Конкретные примечания по входным параметрам макросов указаны в заголовке каждого макроса и должны быть адаптированы под индивидуальные входные данные. Репликативный срок жизни измеряется для 200 клеток на один технический повтор для каждого генотипа и условия. Данные двух технических повторов объединяются для получения достоверных измерений репликативного срока жизни. Эксперимент повторяется для получения отдельного биологического повтора.
ТОЧКА ОСТАНОВКИ: Анализ изображений для оценки репликативного срока жизни гамет можно провести в любой удобный момент после завершения экспериментальной части протокола.
- Открыть т0 Изображение FITC для конкретного микрофлюидного устройства. Выберите входную и выходную папки в соответствии с запромом и нажмите Пожалуйста, предоставьте исходный текст для перевода..
- Обведите прямоугольником FITC-положительную гамету, помещенную в микрофлюидную ловушку, и добавьте прямоугольник в менеджер ROI (горячая клавиша t). Не обрезайте изображение слишком плотно вокруг клетки; оставьте поля примерно в одну ширину ловушки с каждой стороны. (Рисунок 1D, Рисунок 3C, и Дополнительный рисунок 4).
- Повторяйте процедуру до тех пор, пока все FITC-положительные гаметы не будут добавлены в менеджер ROI (областей интереса)Дополнительный рисунок 5)Перейдите в менеджер ROI (ROI manager) и выберите все точки. Нажмите на Подробнее и Сохранить.
- Сохраните список ROI в выходную папку. Перетащите макрос. Ручная обрезка области интереса (ROI) и экспорт в TIFF — Open Images (Дополнительный файл 4) в FIJI/ImageJ для открытия.
- Выберите последний ROI в списке и нажмите. Запуск в окне макроса: Ручное кадрирование ROI и экспорт в TIFF — Open Images (Дополнительный файл 4). Следуя подсказкам, выберите папку для вывода данных, чтобы запустить макрос.
- Макрос начинает дублировать и сохранять все выбранные области интереса (ROI) в указанную выходную папку. Работа макроса прекращается после того, как все ROI будут дублированы и сохранены.
- Закрыть0 Изображение FITC. Откройте гиперстек time-lapse в светлом поле для того же микрофлюидного устройства. Если макрос еще не открыт, перетащите и отпустите его. Ручная обрезка ROI и экспорт в TIFF — Open Images (Дополнительный файл 4) в Fiji/ImageJ для открытия.
- Если список ROI еще не открыт, перетащите сохраненный список ROI из t0 Откройте изображение FITC в Fiji/ImageJ. Выберите последний ROI в списке и нажмите Запуск на макроуровне: Ручной обрезкой ROI и экспорт в формат TIFF — Open Images (Дополнительный файл 4).
- Следуя подсказкам, выберите папку вывода для запуска макроса и нажмите кнопку Пожалуйста, предоставьте исходный текст для перевода.Макрос начинает дублировать и сохранять все выбранные области интереса (ROI) в указанную выходную папку.
- Макрос останавливается после дублирования и сохранения всех выбранных ROI. Закройте гиперстек таймлапс-снимков в светлом поле.
- Перетащите макрос Ручная аннотация GFP, RLS и терминального фенотипа (Дополнительный файл 5) в Fiji/ImageJ для открытия. Нажмите Запуск в окне макроса.
- Выберите папки ввода и вывода в соответствии с запросом, затем нажмите Пожалуйста, предоставьте текст для перевода.Осмотрите т0 FITC для подтверждения того, что гамета (GFP-положительная клетка) загружена. Сравните т0 Изображение FITC и t0 тайм-лапс в светлом поле, чтобы убедиться, что в t одна и та же клетка все еще загружена0 таймлапс-съемка в светлом поле (Рисунок 3C).
- Нажмите Пожалуйста, предоставьте исходный текст для перевода. в окне командной строки: Требуется действие (Клетка с GFP захвачена? Да/Нет) (Дополнительная фигура 6)Если t0 Клетка, окрашенная FITC, не является GFP-положительной, выберите 0 в окне командного интерфейса.
- Если клетка, загруженная на кадре t0 в режиме светлого поля при таймлапс-съемке, не совпадает с клеткой, загруженной на изображении t0 в канале FITC, выберите 0 в окне командной строки. Если т0 Клетка, меченная FITC, является GFP-положительной, и клетка, загруженная в t0 при съемке в светлом поле в режиме тайм-лапс, является той же самой клеткой, что и загруженная в t0 Изображение FITC, выбрать 1 в окне командной строки (Дополнительный рисунок 7). Нажмите Пожалуйста, предоставьте текст, который необходимо перевести. в окне подсказки после принятия решения по клеткам GFP.
- Определите репликативную продолжительность жизни, подсчитав количество дочерних клеток, появившихся из загруженного гамета до того, как он приобретет терминальный фенотип (прекратит деление) или вылетит из ловушки (выйдет за пределы области интереса, ROI).
- После подсчета репликативного срока жизни нажмите Пожалуйста, предоставьте текст для перевода. в окне командной строки: Требуется действие (RLS клетки?) (Дополнительный рисунок 8)В окне подсказки выберите количество наблюдаемых делений (RLS) (Рисунок 3D,Е; Дополнительный рисунок 9).
- После регистрации RLS нажмите Пожалуйста, предоставьте текст для перевода. в окне подсказок. Определите, достиг ли клетка терминального фенотипа или была ли она вытолкнута из ловушки до прекращения деления.
- Нажмите Пожалуйста, предоставьте текст для перевода. в окне командной строки: Требуемое действие (Терминальный?) (Дополнительный рисунок 10)В окне запроса выберите 0 если клетка выбрасывается в процессе деления, до того как будет зафиксирован терминальный фенотип.
- В окне запроса выберите 1 если был наблюдаться терминальный фенотип (Дополнительная фигура 11)В окне подсказки выберите «?” если неясно.
- Нажмите OK в окне подсказки после того, как будет принято решение о терминальной дифференцировке. Нажмите Пожалуйста, предоставьте текст для перевода. в окне подсказки: Требуется действие (Причина?) (Дополнительный рисунок 12).
- Если клетка была вытолкнута до достижения терминального фенотипа, выберите вариант судьбы вытолкнутой клетки: «ejected» (вытолкнута) — клетка вытолкнута, всё еще продолжая делиться; если клетка достигла терминального фенотипа, выберите один из вариантов терминальной судьбы клетки: (a) «ejected/done» (вытолкнута/завершена) — клетка приобрела терминальную морфологию, но была вытолкнута в течение 3 ч после последнего деления; (b) «enlarged» (увеличилась) — клетка увеличилась в размере и перестала делиться; (c) «failed division and enlarged» (деление не удалось, клетка увеличилась) — клетка не смогла разделиться во время последнего деления и перестала делиться; (d) «shriveled up» (сморщилась) — клетка больше не делится и имеет сжатую, сморщенную морфологию (Дополнительный рисунок 13); (e) прочее = любой другой класс, не подходящий под вышеуказанные описания.
- Нажмите Пожалуйста, предоставьте текст для перевода. в окне подсказок после того, как будет принято решение о судьбе терминальной клетки. Результаты всех подсказок будут автоматически записаны в окне лога и сохранены в виде файла .txt в папке с выходными данными.
- Не закрывайте окно журнала (Log) во время подсчета. Следующее изображение из входной папки откроется автоматически. Повторяйте шаги 12.12–12.22 до тех пор, пока скрипт не обработает все изображения во входных папках.
Результаты
Оценка разделения репликативного возраста и эффективности гаметогенеза
Для сравнения репликативного срока жизни гамет из клеток-предшественников разного возраста необходимо обеспечить достаточную разницу в возрасте и чистоту популяций клеток. Для повышения чистоты полученных популяций стареющих клеток до 90–100% в стандартный протокол разделения по возрасту была внесена критическая модификация: элюат стареющих клеток после первой сортировки повторно наносится на новую колонку для второй сортировки9. Чтобы оценить чистоту и возраст популяций старых и молодых клеток, прошедших двойную сортировку, проводят окрашивание на рубцы почкования и биотин, при этом для каждого условия визуализируют примерно 50 клеток. Агглютинин зародышей пшеницы специфически связывается с рубцами почкования, которые представляют собой богатые хитином кольцевидные структуры на клеточной стенке дрожжей; один такой рубец остается после каждого события почкования, что позволяет определить точный репликативный возраст клетки (Рисунок 1C и Рисунок 4A)22. Изображения догаметогенных клеток анализируются с использованием конвейера анализа изображений, описанного в шаге 5 протокола.
Описанный здесь протокол последовательной сортировки позволяет стабильно получать популяции молодых клеток, содержащие примерно 3,63% биотинилированных клеток со средним репликативным возрастом 1,16, и популяции старых клеток, содержащие примерно 96,74% биотинилированных клеток со средним репликативным возрастом 8,55 (Рисунок 4B,C)9. Если чистота либо популяции старых, либо популяции молодых клеток, определенная по окрашиванию на биотин, составляет менее 80%, эксперимент прекращается. В оптимальном эксперименте разница в среднем возрасте между молодыми и старыми популяциями клеток составляет не менее 6 делений; если эта разница составляет менее 4 делений, эксперимент прекращается.
Эффективность гаметогенеза анализируют через 24 ч нахождения в среде, индуцирующей гаметогенез. В описанных условиях 79,8% молодых клеток и 78,89% старых клеток успешно формируют визуально различимые тетрады у контрольного генотипа (Рисунок 4D)9. Низкая эффективность гаметогенеза не является критическим ограничением для данного протокола, однако она снижает выход гамет, что затрудняет последующие этапы и снижает их воспроизводимость. Поэтому, если эффективность гаметогенеза составляет менее 30%, количество клеток для сортировки удваивают (4 x 8 OD600), чтобы обеспечить достаточно высокий выход гамет из старых клеток-предшественников.
Популяции тетрад после гаметогенеза, полученные из молодых клеток-предшественников, воспроизводимо имеют чистоту 13,38% биотинилированных клеток и средний репликативный возраст 1,31, тогда как популяции из старых клеток имеют чистоту 97,34% биотинилированных клеток и средний репликативный возраст 8,17 (Рисунок 4E,F)9. Дополнительная оценка необходима, если при определенном генотипе чистота отсортированных популяций тетрад изменяется более чем на 20% или средний возраст старых тетрад снижается более чем на 3 деления по сравнению с популяциями старых клеток до гаметогенеза (Рисунок 4E,F).
Таким образом, последовательная сортировка с помощью магнитных бусин позволяет эффективно разделять премейотические клетки по возрасту, при этом эффективность гаметогенеза в молодых (79,8%) и старых (78,89%) клетках сопоставима. Репликативный возраст и чистота клеточных популяций анализируются дважды: до и после гаметогенеза. Повторная проверка возрастного разделения тетрад важна для исключения возможности того, что определенная мутация препятствует гаметогенезу в зависимости от возраста, что привело бы к специфическому для гаметогенеза обеднению популяции старых клеток.
Оценка гаметогенного омоложения
Клетки дикого типа до начала гаметогенеза были разделены на популяции молодых и старых клеток, после чего гаметогенез индуцировали согласно описанному здесь методу. Количество шрамов от почкования на тетраду подсчитывали для определения репликативного возраста популяций перед разделением гамет и приобретением гаметами репликативного срока жизни (Рисунок 5A)9. После проведения таймлапс-визуализации количественный анализ и сравнение репликативного срока жизни гамет, полученных из молодых и старых клеток-предшественников, показали схожие медианные значения репликативного срока жизни для гамет из обеих групп (21 и 22 деления соответственно; p = 0.982; Рисунок 5B), что подтверждает способность описанного здесь протокола регистрировать гаметогенное омоложение.
Используя этот подход, мы установили, что деградация поврежденных клеточных компонентов посредством селективной аутофагии необходима для гаметогенного омоложения9. Пути аутофагии, обеспечивающие деградацию поврежденных компонентов через вакуоль, ослабевают с возрастом, что приводит к накоплению поврежденных клеточных компонентов23,24. Atg11, основной скаффолд-белок селективной аутофагии, необходимый для привлечения основного аппарата аутофагии к рецепторам селективной аутофагии, которые маркируют специфические грузы, динамически экспрессируется в повышенном количестве во время гаметогенеза9. Чтобы проверить, является ли удаление повреждений посредством селективной аутофагии важным для гаметогенного омоложения, прегаметогенные клетки atg11Δ были разделены на популяции молодых и старых клеток, после чего гаметогенез индуцировали согласно описанному здесь протоколу. После подтверждения репликативного возраста популяции тетрад путем количественного определения количества шрамов от почкования на одну тетраду (Рисунок 5C)9, тетрады разделяли и определяли репликативный срок жизни гамет. Количественный анализ медианного репликативного срока жизни гамет atg11Δ из молодых и старых предшественников показал, что гаметы из старых клеток-предшественников имеют значительно и воспроизводимо более короткий репликативный срок жизни, чем гаметы из молодых клеток-предшественников atg11Δ (Рисунок 5D, Rep.1, p = 2 x 10⁻⁶, Rep.2, p = 3 x 10⁻⁶ по сравнению с Рисунком 5B)9. Этот результат позволяет предположить, что селективная аутофагия с участием Atg11 играет решающую роль в полном омоложении гамет, полученных из старых клеток-предшественников, и демонстрирует, что описанный здесь рабочий процесс может помочь выявить компоненты, необходимые для получения полностью омоложенных гамет.
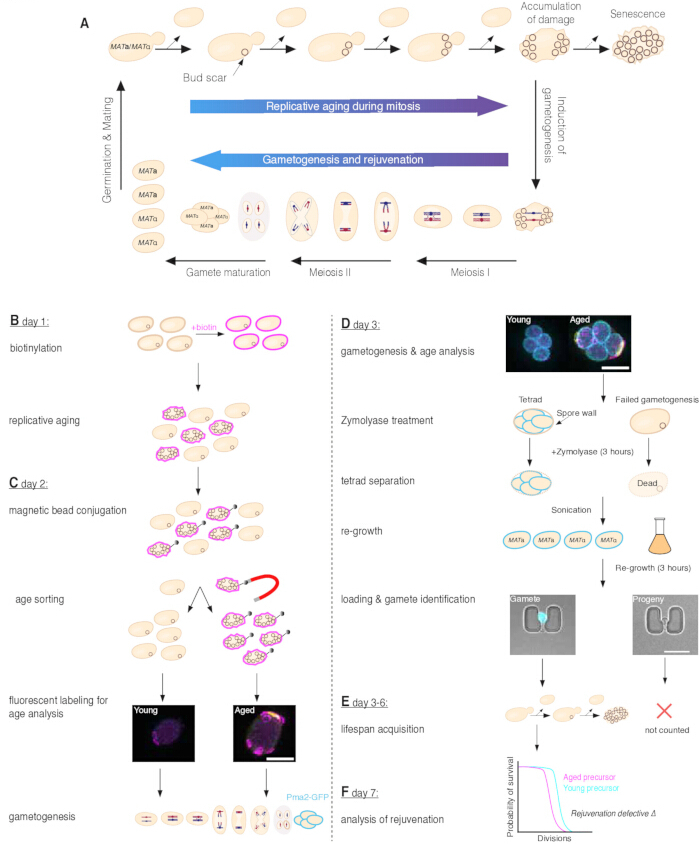
Рисунок 1. Гаметогенное омоложение и схема оценки репликативного срока жизни гамет. (A) В период вегетативного роста почкующиеся дрожжи делятся асимметрично. Вновь образованные дочерние клетки рождаются молодыми, в то время как материнские клетки постепенно накапливают повреждения, связанные со старением, и в конечном итоге становятся сенесцентными. Репликативный возраст отдельной дрожжевой клетки определяется количеством шрамов от почкования, которые образуются после каждого деления и остаются на стенке материнской клетки (верхняя панель). Гаметогенез индуцируется истощением питательных веществ (стрелка вниз, справа). В ходе этого процесса диплоидные дрожжи делятся симметрично, образуя тетрады, содержащие четыре одинаково молодых гаплоидных гаметы двух типов спаривания. Репликативный срок жизни гамет полностью сбрасывается даже в гаметах, полученных из репликативно старых клеток-предшественников (нижняя панель). После добавления питательных веществ гаметы прорастают, возобновляют митотический рост и формируют диплоидные клетки при спаривании двух типов спаривания (стрелка вверх, слева). (B) Клетки-основатели метятся биотином в день 1 и культивируются в течение ночи в богатой среде при оптимальной температуре роста для получения репликативно старых клеток-основателей и молодых дочерних клеток. (C) Во второй день меченные биотином клетки-основатели конъюгируют с магнитными бусинами, после чего проводят магнитную сортировку по возрасту для отделения старых клеток-основателей от молодых дочерних клеток. Затем оценивают флуоресценцию биотина и шрамов от почкования для определения эффективности сортировки и подтверждения репликативного возраста разделенных популяций. Затем клетки инкубируют в течение ночи в среде, индуцирующей гаметогенез, для получения тетрад, экспрессирующих Pma2-GFP. (D) В третий день оценивают эффективность гаметогенеза, мечение биотином и шрамы от почкования для подтверждения гаметогенеза и распределения популяций по возрасту. Тетрады обрабатывают Zymolyase в течение 3 h для переваривания споровой стенки и лизиса клеток, которые не прошли через гаметогенез, с последующим механическим разделением путем соникации. Разделенным гаметам дают возможность повторно вырасти для облегчения их удержания в микрофлюидных U-ловушках, после чего их загружают в микрофлюидное устройство. Репрезентативные изображения показывают Pma2-GFP-положительную гамету (слева) и Pma2-GFP-отрицательное потомство гаметы (справа), захваченные в U-ловушку и визуализированные с помощью светлого поля и флуоресценции Pma2-GFP (циан). (E) Репликативный срок жизни гамет измеряют с помощью долгосрочного таймлапс-имиджинга на основе микрофлюидики в течение 3–6 дней протокола. (F) Гипотетический результат после анализа репликативного срока жизни гамет на фоне дефекта омоложения в день 7 протокола. Масштабные отрезки = 5 µm. Этот рисунок адаптирован из Spiri et al.9. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
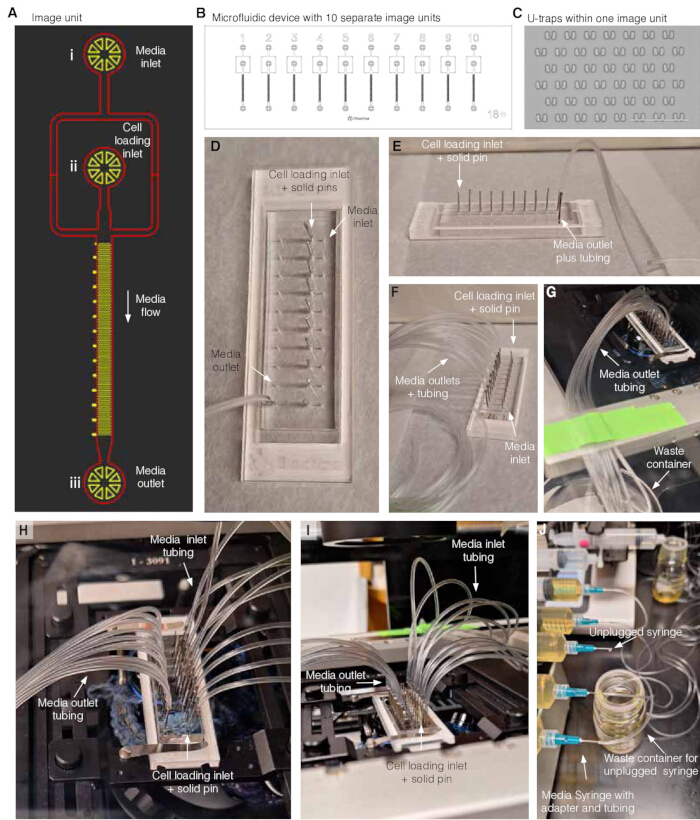
Рисунок 2. Подготовка микрофлюидного устройства. (A) Схематический обзор одного модуля визуализации. (i) вход для среды; (ii) вход для загрузки клеток и (iii) выход для среды. В ходе эксперимента свежая среда течет от входа для среды (i) к выходу для среды (iii), в то время как вход для загрузки клеток (ii) перекрыт сплошным штифтом из нержавеющей стали. (B) Схематический обзор одного микрофлюидного устройства, содержащего 10 отдельных модулей визуализации. (C) Изображение U-образных ловушек из PDMS и расстояний между ними в одном модуле визуализации, масштабная линейка — 100 µm. (D) Вид сверху микрофлюидного устройства, в котором все входы для загрузки клеток перекрыты сплошными штифтами из нержавеющей стали, а один выход для среды перекрыт полым штифтом из нержавеющей стали с трубкой для сбора проточной среды. (E) Вид сбоку микрофлюидного устройства, в котором все входы для загрузки клеток перекрыты сплошными штифтами из нержавеющей стали, а один выход для среды перекрыт полым штифтом из нержавеющей стали с трубкой для сбора проточной среды. (F) Микрофлюидное устройство, в котором все входы для загрузки клеток перекрыты сплошными штифтами из нержавеющей стали, а все выходы для среды перекрыты полыми штифтами из нержавеющей стали с трубками для сбора проточной среды. (G) Микрофлюидное устройство, установленное на микроскопе, в котором все входы для загрузки клеток перекрыты сплошными штифтами из нержавеющей стали, а все выходы для среды перекрыты полыми штифтами из нержавеющей стали с трубками для сбора проточной среды. Трубки для сбора проточной среды прикреплены лентой (зеленая лента) к предметному столику микроскопа и направлены в контейнер для сбора отходов. (H) Микрофлюидное устройство, установленное на микроскопе, в котором все входы для загрузки клеток перекрыты сплошными штифтами из нержавеющей стали, все выходы для среды перекрыты полыми штифтами из нержавеющей стали с трубками, а все входы для среды перекрыты полыми штифтами из нержавеющей стали с трубками, подключенными к шприцам со средой. (I) Микрофлюидное устройство, установленное на микроскопе, в котором все входы для загрузки клеток перекрыты сплошными штифтами из нержавеющей стали, все выходы для среды перекрыты полыми штифтами из нержавеющей стали с трубками, а все входы для среды перекрыты полыми штифтами из нержавеющей стали с трубками, подключенными к шприцам со средой. Трубки от шприцов со средой прикреплены лентой к предметному столику микроскопа (зеленая лента на заднем плане). (J) Пример того, как отсоединить шприц со средой от микрофлюидного устройства в случае утечки или перегрузки модуля визуализации. Рисунки 2A–C адаптированы из Jo et al.15. Рисунки D–J адаптированы из Spiri et al.9. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
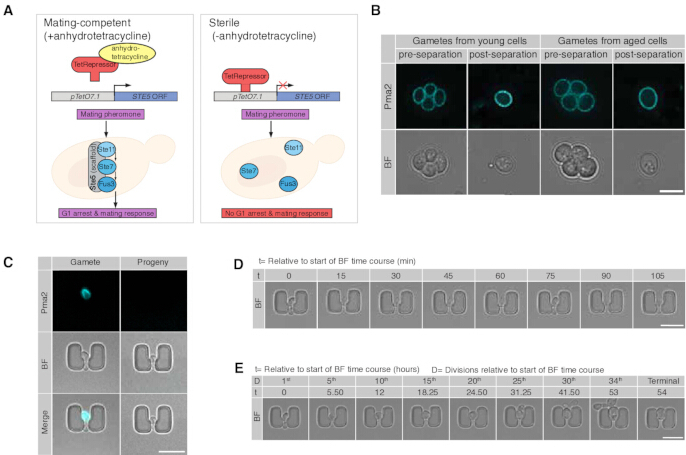
Рисунок 3Подготовка гамет для определения репликативного срока жизни гамет с использованием микрофлюидных технологий. (A) Схематическое изображение генетической системы для достижения условного стерилитета. Эндогенный промотор STE5, скаффолд-белок, необходимый для передачи сигнала при восприятии феромона спаривания, заменяют на pTetO7.1 фрагмент промотора. В исходном состоянии белок-репрессор Tet (TetR), экспрессируемый под управлением конститутивного промотора, связывается pTetO7.1 и подавляет транскрипцию с этого промотора. Добавление и связывание ангидротетрациклина вызывает конформационное изменение репрессора Tet, что снижает его сродство к pTet07.1 и, таким образом, снимая репрессию транскрипции STE5. (B) Репрезентативные отдельные z-срезы тетрад и гамет до и после разделения у молодых (левая панель) и старых (правая панель) образцов соответственно, визуализированные в светлом поле и по Pma2-GFP (голубой цвет). (С) Репрезентативная Pma2-GFP-положительная гамета (левая панель) и потомство Pma2-GFP-отрицательной гаметы (правая панель), захваченные в микрофлюидном устройстве; визуализация в светлом поле и по флуоресценции Pma2-GFP (циан).Г) Представительная захваченная гамета делится дважды в течение 2 ч. (Е) Репрезентативная гамета, захваченная в микрофлюидном блоке визуализации, с визуализацией каждые 5th деление до терминального 34th деление в течение 54 ч. Масштабные отрезки = 5 µmЭтот рисунок адаптирован из работы Spiri и др.9. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
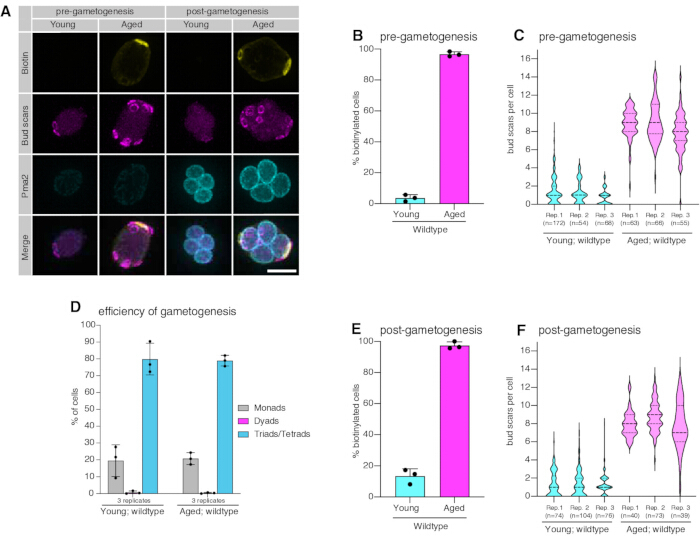
Рисунок 4. Количественная оценка репликативного возраста и эффективности гаметогенеза. (A) Репрезентативные изображения клеток до гаметогенеза с максимальной интенсивностью проекции (левая панель) и тетрад после гаметогенеза (правая панель), отсортированных по возрасту; визуализация биотина с помощью флуоресцентно меченного стрептавидина (желтый), богатых хитином шрамов почкования с помощью флуоресцентно меченого агглютинина зародышей пшеницы (пурпурный) и Pma2-GFP (голубой). (B) Количественная оценка доли биотинилированных клеток в популяциях клеток дикого типа молодых (3.63 ± 2.12 %, среднее ± стандартное отклонение (SD), 3 повторности, n = 172, 54 и 68 соответственно) и старых (96.74 ± 1.58 %, среднее ± SD, 3 повторности, n = 63, 66 и 55 соответственно); планки погрешностей соответствуют SD. (C) Количественная оценка репликативного возраста путем подсчета количества шрамов почкования в популяциях клеток дикого типа молодых (1.16 ± 0.41, среднее ± SD, n = 3 повторности, n = 172, 54 и 68 соответственно) и старых (8.55 ± 0.66, среднее ± SD, 3 повторности, n = 63, 66 и 55 соответственно). (D) Количественная оценка доли тетрад в популяциях клеток дикого типа после гаметогенеза молодых (79.8 ± 9.43%; среднее ± SD, 3 повторности, Rep.1 и 3 n = 300, Rep. 2 n = 281) и старых (78.89 ± 3.17 %, среднее ± SD, 3 повторности n = 300 для каждой); планки погрешностей соответствуют SD. (E) Количественная оценка доли биотинилированных тетрад в популяциях дикого типа после завершения гаметогенеза молодых (13.38 ± 4.74%, среднее ± SD, n = 3 повторности, n = 74, 104 и 76 соответственно) и старых (97.34 ± 2.33%, среднее ± SD, 3 повторности, n = 40, 73 и 39 соответственно); планки погрешностей соответствуют SD. (F) Количественная оценка репликативного возраста путем подсчета количества шрамов почкования в популяциях тетрад дикого типа молодых (1.31 ± 0.04, среднее ± SD, 3 повторности, n = 74, 104 и 76 соответственно) и старых (8.17 ± 0.54, среднее ± SD, 3 повторности, n = 40, 73 и 39 соответственно). Масштабный отрезок = 5 µm. Доверительные интервалы рассчитаны методом оценки Уилсона. Скрипичные диаграммы указывают медиану (сплошные линии), 25й и 75й процентили (пунктирные линии). Данный рисунок адаптирован из работы Spiri et al.9. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
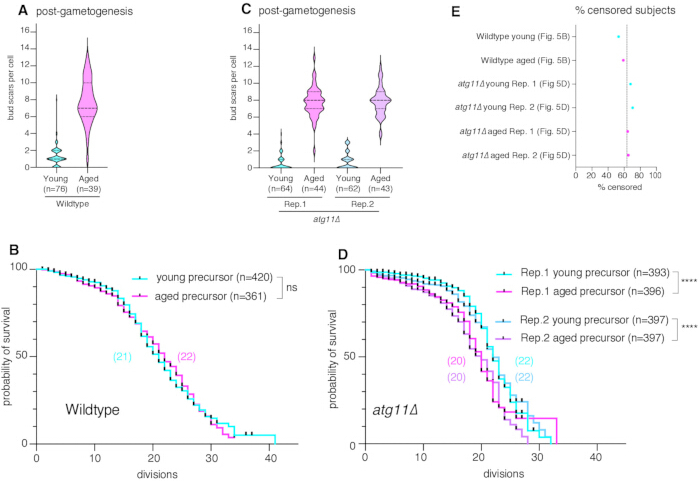
Рисунок 5. Количественная оценка репликативной продолжительности жизни. (A) Количественная оценка репликативного возраста путем подсчета количества рубцов почкования в популяциях гамет дикого типа молодых (1.3 ± 1.2, среднее ± SD, n = 76) и старых (7.8 ± 2.6, среднее ± SD, n = 39) клеток, те же данные, что представлены на Рисунке 4F для повтора 3. (B) Количественная оценка репликативной продолжительности жизни молодых (медианная продолжительность жизни = 21, n = 420, 223 цензорированных субъекта) и старых (медианная продолжительность жизни = 22, n = 361, 213 цензорированных субъектов, p = 0.982 по сравнению с молодыми) гамет дикого типа. Данные двух технических повторов были объединены. (C) Количественная оценка репликативного возраста путем подсчета количества рубцов почкования в популяциях тетрад atg11Δ: повтор 1 молодые (0.53 ± 0.91, среднее ± SD, n = 64) и старые (7.8 ± 1.8, среднее ± SD, n = 44); повтор 2 молодые (0.82 ± 1, среднее ± SD, n = 62) и старые (7.9 ± 1.7, среднее ± SD, n = 43). (D) Количественная оценка репликативной продолжительности жизни гамет atg11Δ для двух независимых биологических повторов: повтор 1 молодые (медианная продолжительность жизни = 22, n = 393, 267 цензорированных субъектов) и старые (медианная продолжительность жизни = 20, n = 396, 255 цензорированных субъектов, p = 2 x 10⁻⁶); повтор 2 молодые (медианная продолжительность жизни = 22, n = 397, 280 цензорированных субъектов) и старые (медианная продолжительность жизни = 20, n = 397, 259 цензорированных субъектов, p = 3 x 10⁻⁶ по сравнению с молодыми). Для каждого независимого биологического повтора данные двух технических повторов были объединены. (E) Процент цензорированных событий во всех экспериментах по продолжительности жизни. Пунктирная линия указывает среднее значение (63.4% ± 6.2 среднее ± SD) цензорированных субъектов по n = 6 экспериментам. Статистическая значимость различий в репликативной продолжительности жизни оценивалась с помощью логарифмического рангового теста (Мантеля-Кокса); отметки на кривых выживаемости представляют цензорированные события. Скрипичные диаграммы указывают медиану (сплошные линии), 25й и 75й процентили (пунктирные линии). Указаны значения p (ns = p > 0.05, * = p ≤ 0.05, ** = p ≤ 0.01, *** = p ≤ 0.001, **** = p ≤ 0.0001). Данный рисунок адаптирован из Spiri et al.9. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Дополнительный рисунок 1: Выбор областей интереса для анализа рубцов почкования. Репрезентативный скриншот из ImageJ, демонстрирующий отдельные клетки, выбранные с помощью прямоугольных областей интереса (ROI) и добавленные в менеджер ROI (ROI Manager) для последующего анализа. Выбранные ROI отображены в виде желтых квадратов. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная фигура 2: Ручной ввод количества рубцов почек.Скриншот Representative ImageJ, демонстрирующий диалоговое окно, используемое для ручного ввода количества рубцов почек, выявленных для каждой выбранной клетки. Рубцы почек подсчитывают путем вращения Y-проекции и анализа сигнала лектина из пшеничного зародыша (WGA). Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 3: Ручная классификация биотинирования. Репрезентативный скриншот ImageJ, демонстрирующий диалоговое окно, используемое для фиксации того, является ли выбранная клетка положительной или отрицательной по биотинированию. Значение 1 указывает на биотиноположительную клетку, а значение 0 — на биотиноотрицательную клетку. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 4: Выбор областей интереса в микрофлюидном устройстве. Репрезентативный скриншот из ImageJ, демонстрирующий отдельные микрофлюидные U-ловушки, выбранные с помощью прямоугольных ROI (областей интереса) и добавленные в ROI Manager. Каждая ROI охватывает одну U-ловушку для последующего анализа. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 5: Визуализация выбранных областей интереса (ROI) микрофлюидных U-ловушек. Репрезентативный скриншот из ImageJ, демонстрирующий несколько прямоугольных ROI, наложенных на микрофлюидное устройство после выбора отдельных U-ловушек. ROI отображены одновременно с использованием функции «Show All» в менеджере ROI. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная фигура 6: Идентификация GFP-положительных клеток в микрофлюидных U-ловушках. Репрезентативный скриншот из ImageJ, демонстрирующий запрос, используемый для определения того, захвачена ли GFP-положительная клетка в выбранной U-ловушке. Для облегчения идентификации флуоресцентное изображение отображается рядом с изображением в светлом поле. Пожалуйста, нажмите здесь для загрузки этого файла.
Дополнительный рисунок 7: Ручная классификация GFP-положительных клеток. Репрезентативный скриншот из ImageJ, демонстрирующий диалоговое окно, используемое для записи статуса GFP клетки внутри выбранной U-ловушки. Значение 1 указывает на GFP-положительную клетку, тогда как значение 0 указывает на GFP-отрицательную клетку. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 8: Ручной ввод репликативного срока жизни.Репрезентативный скриншот из ImageJ, демонстрирующий диалоговое окно, используемое для ввода репликативного срока жизни (RLS) отдельной клетки после анализа серии изображений таймлапс-съемки. RLS определяется как общее количество наблюдаемых делений клетки. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 9: Ручной ввод репликативного срока жизни. Репрезентативный скриншот из Fiji/ImageJ, демонстрирующий диалоговое окно, используемое для ввода репликативного срока жизни (RLS) отдельной клетки после анализа серии снимков таймлапс-микроскопии в светлом поле. RLS регистрируется как общее количество наблюдаемых делений клетки. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 10: Оценка терминального статуса при анализе репликативного срока жизни. Репрезентативный скриншот из Fiji/ImageJ, демонстрирующий запрос «Terminal?», используемый для определения того, достигла ли анализируемая клетка терминального фенотипа или была выброшена из ловушки до терминальной остановки. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 11: Регистрация терминального статуса в ходе анализа репликативного срока жизни. Репрезентативный скриншот из программы Fiji, демонстрирующий выбор значения терминального статуса после определения того, наблюдался ли терминальный фенотип. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 12: Определение конечной судьбы клетки.Репрезентативный скриншот из программы Fiji, демонстрирующий подсказку, используемую для назначения причины цензурирования или конечной судьбы анализируемой клетки. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 13: Классификация морфологии терминальных клеток. Репрезентативный скриншот из программы Fiji, демонстрирующий выбор терминального фенотипа, включая классификацию «сморщенный» (shriveled up) для клетки, которая прекратила деление и имела уменьшенную в размерах морфологию. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 1. Макрос Fiji для ручного выбора ROI и экспорта в TIFF. Специальный макрос Fiji/ImageJ, используемый для ручного выбора отдельных клеток в качестве областей интереса (ROI), обрезки выбранных ROI и экспорта обрезанных изображений в виде TIFF-файлов для последующего анализа. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 2. Макрос Fiji для 3D-реконструкции и Z-проекции отдельных клеток. Специальный макрос Fiji/ImageJ, используемый для создания трехмерных проекций и изображений Z-проекции отдельных обрезанных клеток для последующего анализа шрамов почкования и биотин-маркировки. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 3. Макрос Fiji для ручной аннотации рубцов почек и биотина. Специальный макрос Fiji/ImageJ, используемый для ручного подсчета количества рубцов почек и классификации отдельных клеток в зависимости от статуса мечения биотином. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 4. Ручная обрезка ROI и экспорт в TIFF – макрос Open Images для Fiji.Специальный макрос Fiji/ImageJ, используемый для обрезки и экспорта соответствующих областей интереса из изображений FITC в момент t0 и гиперстеков таймлапс-снимков в светлом поле для последующего анализа репликативного срока жизни гамет. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 5. Макрос Fiji для ручной аннотации GFP, RLS и терминального фенотипа. Специальный макрос Fiji/ImageJ, используемый для идентификации GFP-положительных гамет, ручной регистрации репликативного срока жизни (RLS), определения терминального статуса и классификации терминальных фенотипов или фенотипов выброса при анализе репликативного срока жизни гамет. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
В данной работе мы представляем подробный протокол измерения репликативного срока жизни гамет дрожжей, полученных из предшествующих клеток разного возраста, с использованием высокопроизводительного рабочего процесса на основе микрофлюидики, предложенного Spiri et al9. Этот метод ускоряет исследование эффективности гаметогенного омоложения при различных генетических фонах и может быть использован для получения механистических представлений о консервативном процессе гаметогенного омоложения. Открытие того, что гаметогенез сбрасывает репликативный срок жизни у дрожжей, было первоначально сделано на фонах штаммов W303 и A364 с использованием анализа микродиссекции в качестве метода считывания7. Сброс репликативного срока жизни при гаметогенезе не удалось оценить для штамма SK1, несмотря на его широкое использование при изучении гаметогенеза, из-за трудностей с отделением первых нескольких дочерних клеток от гаметы7. В ходе разработки данного протокола мы обошли это ограничение путем модификации фона штамма SK1, внеся точечную мутацию D368V в локус AMN1 для модуляции отделения клеток и удалив FLO8 для устранения флокуляции25,26. Кроме того, экспрессия STE5, сигнального скаффолд-белка, необходимого для запуска спаривания, была ограниченно контролируема путем внедрения ангидротетрациклин-индуцибельной системы Tet-OFF в эндогенный локус (Рисунок 3A)27,28,29. Это приводит к полной условной недостаточности спаривания между клетками MATa и MATα, что позволяет проводить генетические скрещивания, избегая при этом запуска реакций спаривания между гаметами MATa и MATα во время экспериментов. Наконец, для идентификации гамет и их отличия от вегетативных клеток после короткого периода роста был введен трансгенный репортер, несущий слитный белок Pma2-GFP под его эндогенным промотором. Pma2-GFP экспрессируется специфически на поздних стадиях гаметогенеза, локализуется в плазматической мембране гаметы и сохраняется в течение нескольких раундов деления клеток после прорастания (Рисунок 1D, Рисунок 3B,C, и Рисунок 4A)9. Описанный здесь анализ на основе микрофлюидики значительно повышает производительность и осуществимость исследований программы гаметогенного омоложения по сравнению с трудоемким многодневным анализом микродиссекции, который ранее был единственным доступным методом количественной оценки гаметогенного омоложения. В соответствии с результатами, полученными для W303 и A364 с помощью микродиссекции7, мы демонстрируем, что репликативный срок жизни полностью сбрасывается после гаметогенеза на фоне штамма SK1. Кроме того, применяя этот метод, мы обнаружили, что селективная аутофагия, зависящая от Atg11, необходима для полного омоложения гамет (Рисунок 5B,D) (данные получены из Spiri et al)9.
Микрофлюидные устройства (Рисунок 2A–D) подготавливают и устанавливают согласно описанному протоколу (шаг 8). Перед установкой микрофлюидного устройства на микроскоп покровное стекло тщательно проверяют на наличие трещин. При обращении с микрофлюидным устройством следует соблюдать осторожность, чтобы не повредить покровное стекло. При обнаружении трещин соответствующий блок визуализации не используется, чтобы предотвратить проливание среды в микроскоп и перепады давления во время эксперимента. Хотя неповрежденные блоки визуализации того же микрофлюидного устройства теоретически могут быть использованы, рекомендуется перейти на новое устройство, так как структурно поврежденное покровное стекло несет высокий риск дальнейшего распространения трещин в ходе эксперимента. Затем каждый блок визуализации необходимо осмотреть под микроскопом, чтобы проверить целостность структур из PDMS и их надлежащее прикрепление к покровному стеклу. Чтобы снизить риск слипания клеток и засорения в ходе эксперимента, в ростовую среду добавляют Pluronic F-127, а саму среду перед экспериментом стерилизуют путем фильтрации для удаления частиц клеточного детрита. Среду пропускают через микрофлюидные блоки визуализации в течение как минимум 2 h перед загрузкой клеток, чтобы обеспечить достаточное заполнение блоков средой. Если в конкретном блоке визуализации в верхней части U-образной ловушки скапливается значительное количество детрита, что препятствует загрузке клеток и потоку среды, рекомендуется исключить этот блок из эксперимента, отсоединив его от насоса для подачи среды (Рисунок 2J). После полного распределения среды по блокам визуализации получают тестовое изображение областей интереса (ROI) для контроля различий в фокальной плоскости внутри одного блока и по всему микрофлюидному устройству. Если микрофлюидное устройство имеет внутренний наклон, эту проблему можно устранить с помощью микрорегулировки наклона предметного столика. В качестве альтернативы можно снимать по три z-среза для каждой позиции и временной точки с z-шагом 3–8 µm, чтобы компенсировать различия фокальной плоскости в пределах одного блока визуализации.
Для разделения тетрад на отдельные гаметы культуры, отсортированные по возрасту после гаметогенеза, инкубируют с Zymolyase в течение 3 ч (Рисунок 1D). Этот фермент специфически расщепляет клеточную стенку дрожжей, ослабляя тетрадный аск, защищающий гаметы, и вызывая лизис не-гамет (Рисунок 1D). Разделенные гаметы защищены собственными клеточными стенками, которые более устойчивы к расщеплению и, таким образом, предотвращают лизис. После разделения тетрад проверьте разделенные гаметы, чтобы подтвердить достаточную диссоциацию тетрад и сохранение целостности гамет. Если более 30% клеток остаются в виде целых тетрад, дополнительные циклы соникации могут помочь их дальнейшему расщеплению (Рисунок 3B). Рекомендуется прекратить эксперимент и начать заново с новой порцией Zymolyase, если более 30% тетрад остаются неразделившимися, так как они могут образовывать клеточные агрегаты в процессе культивирования, что может вызвать проблемы при загрузке и работе микрофлюидной системы. После разделения культуры гамет культивируют в течение 3 ч при 30 °C в богатой среде; этого времени достаточно для увеличения размера гамет, чтобы их можно было легко захватить в микрофлюидных устройствах, но недостаточно для того, чтобы большинство клеток завершили первое деление (Рисунок 1D). После культивирования клетки осматривают под световым микроскопом для подтверждения увеличения размера и появления первой почки. Если при определенном генотипе увеличение размера гамет и начало деления происходит значительно дольше, время инкубации следует соответствующим образом скорректировать для обеспечения эффективного захвата гамет.
Затем разросшиеся клетки вручную загружают в микрофлюидные блоки для визуализации, осторожно оказывая давление на шприц при наблюдении за блоком через режим живого просмотра микроскопа. Необходимо следить за тем, чтобы не прилагать чрезмерного давления, так как это может привести к отслаиванию структур из PDMS от покровного стекла, что повредит блок визуализации. Давление прикладывают непрерывно до тех пор, пока структуры из PDMS не начнут слегка деформироваться и клетки не начнут поступать в зону визуализации. Как только клетки начинают поступать в устройство визуализации, давление снижают по мере их прохождения через блок и заполнения отдельных ловушек. Если за первый цикл захвачено менее 200 клеток, давление прикладывают повторно для повторения цикла загрузки. В оптимально загруженных блоках клетки должны заполнять не менее 66% ловушек, что обеспечивает баланс между достаточной загрузкой и перегрузкой, которая повышает риск засорения во время эксперимента. В перегруженных блоках визуализации наблюдается избыточное количество клеток и клеточного дебриса над областью U-образной ловушки и внутри нее, что может препятствовать току среды по всему блоку визуализации. Если для разных блоков визуализации используются общие насосы и один из блоков случайно оказывается перегружен, его отключают от насоса для подачи среды, чтобы предотвратить остановку насоса из-за засорения, тем самым исключая сбои в работе других экспериментальных групп (Рисунок 2J). Загрузка для всех условий завершается в течение 1 h, чтобы избежать преждевременного деления гамет, что привело бы к разбавлению гамет образовавшимися дочерними клетками и неточному определению репликативного срока жизни. После завершения загрузки для всех условий и возобновления тока среды микрофлюидное устройство тщательно проверяют на наличие утечек среды из повторно закрытых загрузочных портов. При обнаружении утечки осторожно извлекают штифт из нержавеющей стали и снова вставляют его в загрузочные порты для устранения проблемы. В случае, если утечку остановить не удается, блок визуализации отключают от насоса для подачи среды, чтобы предотвратить пролив жидкости на микроскоп во время эксперимента (Рисунок 2J). Если блок визуализации перегружен, о чем свидетельствует количество клеток и наличие дебриса вокруг первых нескольких ловушек, его также отключают от насоса для подачи среды, чтобы предотвратить остановку насоса во время эксперимента из-за повышенного обратного давления, вызванного снижением тока среды (Рисунок 2J).
Использованные здесь специализированные микрофлюидные устройства с открытыми U-образными ловушками, адаптированные для работы с SK1, позволяют охватить широкий динамический диапазон репликативного долголетия при меньшем ограничении клеток в пространстве по сравнению с другими конструкциями ловушек, что сводит к минимуму вероятность ранее описанных эффектов влияния на долголетие30. Однако эта открытая конструкция имеет недостаток: клетки могут преждевременно выбрасываться из ловушек до того, как будет зафиксировано старение, главным образом из-за значительного увеличения размера клеток в течение последних нескольких делений репликативной жизни (что особенно наблюдается для SK1 и неизбежно) или из-за незначительных перепадов давления в жидкостной системе с течением времени. Таким образом, при подготовке устройства и загрузке клеток необходимо проявлять особую осторожность, чтобы избежать попадания воздуха в микрофлюидную систему. Чтобы избежать систематической ошибки при оценке репликативного долголетия гамет, каждая гамета, загруженная в начале таймлапс-съемки, учитывается до тех пор, пока не будет проанализировано 200 гамет. Клетки, выброшенные до наступления старения, строго классифицируются как цензурированные объекты для целей анализа. Мы обнаружили, что уровни цензурирования сопоставимы для разных генотипов (Рисунок 5E, цензурированные объекты = 63,4% ± 6,2, среднее ± SD), и никакой систематической связи между частотой выброса и наблюдаемыми фенотипами долголетия нет. Хотя до сих пор такого не наблюдалось, мы рекомендуем повторить эксперимент, если доля выброшенных клеток среди проанализированных превышает 80%. Таким образом, несмотря на то что выброс клеток представляет собой существенный источник цензурирования, присущий данному методу (отчасти потому, что мы учитываем каждую загруженную гамету, даже если она выбрасывается в течение первых нескольких делений), мы не видим доказательств того, что дифференциальный выброс между генотипами объясняет сообщаемые различия в продолжительности жизни. При использовании такого подхода репликативное долголетие можно измерять последовательно и надежно. Для уменьшения количества случаев выброса в будущих экспериментах в настоящее время разрабатываются и тестируются устройства с новыми конструкциями ловушек.
Хотя пропускная способность для количественного определения гаметогенного сброса продолжительности жизни значительно выше, чем у существовавшего ранее метода, деления клеток в каждой гамете должны подсчитываться вручную опытным специалистом, что делает анализ данных текущим ограничением представленного метода. Последние достижения в области подходов машинного обучения для автоматизации анализа репликативной продолжительности жизни дрожжей предлагают перспективную стратегию для преодоления вышеупомянутого ограничения31. Особенно многообещающим является недавно опубликованный подход под названием BudFinder, в котором используется Masked Autoencoder, предварительно обученный с помощью самообучения на крупномасштабных данных визуализации дрожжей, а затем этот автоэнкодер применяется для доработки трансформерной модели с целью прямого обнаружения событий деления клеток32. Данный подход значительно сокращает количество вручную аннотированных событий деления, необходимых для доработки модели, по сравнению с предыдущими методами. Примечательно, что огромный объем данных, уже полученных и аннотированных с помощью описанного здесь протокола, хорошо подходит для аналогичного подхода, который в будущем позволит автоматизировать анализ репликативной продолжительности жизни гамет и преодолеть текущее ограничение. Кроме того, в будущих приложениях данный протокол можно легко сочетать с установленными биомаркерами и сложными системами экспрессии для выявления молекулярных механизмов и факторов, опосредующих клеточное омоложение во время гаметогенеза у S. cerevisiae, что позволит получить новые сведения об этом консервативном процессе.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Мы благодарим нынешних и бывших сотрудников лабораторий Brar и Ünal за критические обсуждения и замечания к рукописи. Данная работа была поддержана стипендией на мобильность Швейцарского национального научного фонда P500PB_214421, предоставленной S.S.; G.A.B. получил поддержку в виде финансирования от Национальных институтов здравоохранения (R01AG071869); T.L.S. получил поддержку в виде гранта Longevity Impetus от Norn Group, Hevolution Foundation и Rosenkranz Foundation. E.Ü. поддерживается финансированием от Национальных институтов здравоохранения (R01AG071801) и Astera Institute.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Система вакуумного фильтра и накопительной бутыли объемом 1000 mL | Corning | 431098 | Стерильная PES-мембрана с размером пор 0.22 µm и диаметром 54.5 cm2. Хранить при комнатной температуре. |
| Шприц объемом 20 mL | Becton, Dickinson and Company (BD) | 302830 | Шприц Luer-Lok объемом 20 mL. Хранить при комнатной температуре. |
| Шприц объемом 5 mL | Becton, Dickinson and Company (BD) | 14-829-45 | Шприц Luer-Lok объемом 5 mL, хранить при комнатной температуре. |
| Ампициллин | Alpha Teknova | A9510 | После восстановления в воде хранить при -20 °C . |
| Антибиотин-магнитные бусины | Miltenyi Biotechnology | 130-097-046 | Хранить при 4 °C. |
| β-меркаптоэтанол | MilliPORE SIGMA | M625-250mL | Хранить при 4 °C. |
| BSA | MilliPORE SIGMA | A4503-100G | Хранить при 4 °C. |
| Адаптер Clay Adams Intramedic Luer-Stub | Becton, Dickinson and Company (BD) | 427565 | Калибр 23 Gauge, хранить при комнатной температуре. |
| Кюветы | Bio Rad | 2239955 | Одноразовые полистирольные полумикрообъемные кюветы. Хранить при комнатной температуре. |
| Этанол | NA | various | |
| EZ-Link Sulfo-NHS-LC-biotin | ThermoFisher Scientific | 21335 | Биотин для маркировки клеток-основателей при репликативном старении |
| Программное обеспечение Fiji | https://fiji.sc/ | NA | версия: Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m) |
| Флуоресцентно меченый стрептавидин | ThermoFisher Scientific | S11225 | Конъюгат Alexa Fluor 546, хранить при -20 °C в виде аликвот. |
| Флуоресцентно меченый агглютинин пшеничного зародыша | ThermoFisher Scientific | W11263 | Конъюгат Alexa Fluor 350, хранить при -20 °C в виде аликвот. |
| Формальдегид | ThermoFisher Scientific | F79-1 | 37%, хранить при 4 °C. |
| Среда для индукции гаметогенеза | NA | Приготовлена в лаборатории по стандартному рецепту | 2% ацетата калия, добавки аминокислот и ампициллин (40 mg/L аденина, 40 mg/L урацила, 10 mg/L гистидина, 10 mg/L лейцина и 10 mg/L триптофана, 100 μg/mL ампициллина) |
| Глицин | ThermoFisher Scientific | BP381-1 | 100%, 200 proof. Хранить при комнатной температуре. |
| Полый стержень из нержавеющей стали | iBiochips | HSP-100 | P/N: нар. диам. 0.28”, вн. диам. 0.016”, длина 0.500”, хранить при комнатной температуре. |
| Инвертированный флуоресцентный микроскоп | NA | NA | |
| Шприцевые насосы Legato 200 | kdScientific | 788200 | Хранить при комнатной температуре. |
| Пластиковый или стеклянный многопозиционный штатив для Legato 200/210 6/10 | kdScientific | 788300 | Хранить при комнатной температуре. |
| Световой микроскоп | NA | NA | |
| Пробирки с низкой адсорбцией | USA Scientific | 1415-2600 | Хранить при комнатной температуре. |
| Колонки LS | Miltenyi Biotechnology | 130-042-401 | Хранить при комнатной температуре. |
| Микрофлюидные устройства | iBiochips | ADU-10, (AD-Chips of the #18++) | Хранить при комнатной температуре. |
| Медицинская трубка без DEHP | iBiochips | MTB-100 | вн. диам. = 0.202”, нар. диам. = 0.060”, стенка = 0.20”, хранить при комнатной температуре. |
| PBS | NA | Приготовлен в лаборатории по стандартному рецепту | Приготовить по 1L следующих растворов: PBS pH 7; PBS pH 8, PBS pH 8 + 100 mM глицина, PBS pH 7.4 + 0.5% BSA |
| Pluronic F-127 | MilliPORE SIGMA | P2443 | Хранить при комнатной температуре. |
| Фильтр для предварительного разделения | Miltenyi Biotechnology | 130-041-407 | Размер пор 30 µm |
| Сепаратор QuadroMACS и стартовые наборы | Miltenyi Biotechnology | 130-091-051 | Хранить при комнатной температуре. |
| Сплошной стержень из нержавеющей стали | iBiochips | SSP-200 | нар. диам. 0.027”, вн. диам. 0.500”, хранить при комнатной температуре. |
| Соникатор | Branson | 100-132-1623R & 101-135-066R | |
| Спектрофотометр | NA | NA | |
| Ротатор для пробирок | NA | NA | |
| Y+A8+2:29+2:31+A8+2+2:33 | База данных штаммов дрожжей Brar-Ünal | pÜB42275 | trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| Штамм дрожжей 2 | База данных штаммов дрожжей Brar-Ünal | pÜB48561 | atg11Δ::KanMX, trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| YPD (YEP + 2% глюкозы, с добавлением Trp и Ura) | NA | Приготовлен в лаборатории по стандартному рецепту | YPD (1% дрожжевого экстракта, 2% пептона, 2% глюкозы, 22.4 mg/L урацила и 80 mg/L триптофана). |
| Zymolyase 100T | MP Biomedicals | 8320932 | После восстановления в воде хранить при -20 °C в виде аликвот. |
Ссылки
- Denoth Lippuner A, Julou T, Barral Y. Budding yeast as a model organism to study the effects of age. FEMS Microbiol Rev. 2014;38(2):300-25.
- Higuchi-Sanabria R et al. Role of asymmetric cell division in lifespan control in Saccharomyces cerevisiae. FEMS Yeast Res. 2014;14(8):1133-46.
- Hughes AL, Gottschling DE. An early age increase in vacuolar pH limits mitochondrial function and lifespan in yeast. Nature. 2012;492(7428):261-5.
- Nyström T, Liu B. Protein quality control in time and space—links to cellular aging. FEMS Yeast Res. 2014;14(1):40-8.
- Neiman AM. Sporulation in the budding yeast Saccharomyces cerevisiae. Genetics. 2011;189(3):737-65.
- Sing TL, Brar GA, Ünal E. Gametogenesis: exploring an endogenous rejuvenation program to understand cellular aging and quality control. Annu Rev Genet. 2022;56(1):89-112.
- Ünal E, Kinde B, Amon A. Gametogenesis eliminates age-induced cellular damage and resets life span in yeast. Science. 2011;332(6037):1554-7.
- Ünal E, Amon A. Gamete formation resets the aging clock in yeast. Cold Spring Harb Symp Quant Biol. 2011;76:73-80.
- Spiri S et al. A role for selective ER autophagy in gametogenic rejuvenation revealed by high-throughput lifespan profiling. Nat Commun. 2026. doi:10.1038/s41467-026-77993-0.
- Koch BA, Staley E, Jin H, Yu HG. The ESCRT-III complex is required for nuclear pore complex sequestration and regulates gamete replicative lifespan in budding yeast meiosis. Nucleus. 2020;11(1):219-36.
- Lee MB et al. Defining the impact of mutation accumulation on replicative lifespan in yeast using cancer-associated mutator phenotypes. Proc Natl Acad Sci U S A. 2019;116(8):3062-71.
- Mortimer RK, Johnston JR. Life span of individual yeast cells. Nature. 1959;183(4677):1751-2.
- Chen KL, Crane MM, Kaeberlein M. Microfluidic technologies for yeast replicative lifespan studies. Mech Ageing Dev. 2017;161(Pt B):262-9.
- Jin M et al. Divergent aging of isogenic yeast cells revealed through single-cell phenotypic dynamics. Cell Syst. 2019;8(3):242-53.e3.
- Jo MC et al. High-throughput analysis of yeast replicative aging using a microfluidic system. Proc Natl Acad Sci U S A. 2015;112(30):9364-9.
- Li Y et al. A programmable fate decision landscape underlies single-cell aging in yeast. Science. 2020;369(6501):325-9.
- Li Y et al. Multigenerational silencing dynamics control cell aging. Proc Natl Acad Sci U S A. 2017;114(42):11253-8.
- Liu P, Young TZ, Acar M. Yeast Replicator: a high-throughput multiplexed microfluidics platform for automated measurements of single-cell aging. Cell Rep. 2015;13(3):634-44.
- Thayer NH et al. The Yeast Lifespan Machine: a microfluidic platform for automated replicative lifespan measurements. bioRxiv. 2022;2022.02.14.480146.
- Schindelin J et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Spiri S. Fiji macros for microscopy analysis of gametogenic rejuvenation [Internet]. Zenodo; 2026. Available from: [https://doi.org/10.5281/zenodo.22004193](https://doi.org/10.5281/zenodo.22004193)
- Cabib E, Bowers B. Chitin and yeast budding: localization of chitin in yeast bud scars. J Biol Chem. 1971;246(1):152-9.
- Mizushima N, Levine B, Cuervo AM, Klionsky DJ. Autophagy fights disease through cellular self-digestion. Nature. 2008;451(7182):1069-75.
- Rubinsztein DC, Mariño G, Kroemer G. Autophagy and aging. Cell. 2011;146(5):682-95.
- Kobayashi O, Suda H, Ohtani T, Sone H. Molecular cloning and analysis of the dominant flocculation gene FLO8 from Saccharomyces cerevisiae. Mol Gen Genet. 1996;251(6):707-15.
- Fang O et al. Amn1 governs post-mitotic cell separation in Saccharomyces cerevisiae. PLoS Genet. 2018;14(10):e1007691.
- Azizoglu A, Brent R, Rudolf F. A precisely adjustable, variation-suppressed eukaryotic transcriptional controller to enable genetic discovery. eLife. 2021;10:e69549.
- Choi KY, Satterberg B, Lyons DM, Elion EA. Ste5 tethers multiple protein kinases in the MAP kinase cascade required for mating in S. cerevisiae. Cell. 1994;78(3):499-512.
- Bellí G et al. An activator/repressor dual system allows tight tetracycline-regulated gene expression in budding yeast. Nucleic Acids Res. 1998;26(4):942-7.
- Gao Z et al. Comparative analysis of yeast replicative lifespan in different trapping structures using an integrated microfluidic system. Adv Mater Technol. 2020;5(12):2000655.
- Aspert T, Hentsch D, Charvin G. DetecDiv, a generalist deep-learning platform for automated cell division tracking and survival analysis. eLife. 2022;11:e79519.
- Nguyen P et al. BudFinder: a masked auto-encoder vision transformer framework for yeast budding detection and lifespan quantification. PLoS Comput Biol. 2026;22(5):e1013700.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно