تصف الدراسة الحالية سير عمل لتسلسل البلازميدات النانوية عندما يكون تسلسل الكروموسومات معروفا بالفعل أو غير مهم. تضمن خطوة أولية لإثراء الحمض النووي بالبلازميدات عمقا مثاليا لتسلسل البلازميد، وتعظيم عدد العينات التي يمكن تتبعها لكل خلية تدفق.
مقالة منهجية
تسلسل وتجميع البلازميدات طويلة القراءة باستخدام سير عمل قائم على تسلسل النانو بور
* These authors contributed equally
في هذه المقالة
ملخص
الملخص
تصف هذه الدراسة سير عمل لتسلسل النانوفور مصمما لتعظيم عائد الحمض النووي للبلازميدات ودقة التسلسل. يغطي الباحثون كل خطوة من خطوات العملية، والتي تشمل استخراج الحمض النووي بالبلازميد، وتحضير المكتبة باستخدام الترميز الشريطي السريع وربط المحولات، وتحميل المكتبة على خلية تدفق للتسلسل، واستدعاء القاعدة (في الوقت الحقيقي أو بعد التسلسل)، وتجميع التسلسل باستخدام Autocycler. كما يحدد المؤلفون متطلبات الحاسوب، والتي تعتمد بشكل كبير على ما إذا كان الاستدعاء الأساسي يتم في الوقت الحقيقي. قام المؤلفون بتسلسل البلازميدات المنقاة من عشرة سلالات سريرية باستخدام هذا السير العملي. لإزالة الفروق بين سلالات الخلايا المضيفة كمتغير، قام المؤلفون أيضا بربط هذه السلالات السريرية بسلالة متلقية مشتركة وسلسلوا الترانزاجينات. أنتجت هذه التجارب تجميعات بلازميدات تطابق أحجام البلازميدات المستخلصة من حركة الجل، والتي في ثلثي الحالات تتطابق أيضا مع تجميعات مصقولة قصيرة القراءة أو ضمن 0.05٪ من هوية التسلسلات الزوجية. كما أن إثراء تسلسلات الحمض النووي للبلازميدات يعزز كفاءة تسلسل البلازميدات، مما يسمح بالتسلسل المتوازي لما يصل إلى 24 عينة مع تغطية مثالية. هذا البروتوكول كاف للبلازميدات التي تتراوح سعتها بين 4 إلى 174 كيلوبايت ويتحمل تلوث كروموسوم بنسبة تصل إلى 72٪ دون التأثير على الدقة. هذا البروتوكول مثالي للحالات التي يكون فيها تسلسل الكروموسومات معروفا بالفعل أو لا يثير الاهتمام، مثل التحقق من تسلسل البلازميدات، وتحسين دقة تسلسلات البلازميدات التي تم الحصول عليها بالفعل بواسطة WGS، أو تسلسل البلازميدات التي يتم جمعها بالترفق. الكائن الحي المستخدم لتوضيح هذا العمل هو الإشريكية القولونية، والتي تمثل المضيفات المستخدمة في التعبير الجيني المؤتلف، والتقاط البلازميدات من خلال الاقتران.
المقدمة
البلازميدات هي قطع DNA ذاتية التكاثر توجد في كل مكان في البكتيريا. تتميز بأحجام متغيرة للغاية، حيث تتراوح من <800 وحدة توقف لكل بوصة إلى 2.5 ميغابت لكل بوصة، وعادة ما تتبع توزيعا ثنائي النمط، حيث توجد ذروة أصغر تقابل البلازميدات متعددة النسخ غير المرتبطة، وذروة أكبر تقابل البلازميدات المنخفضة النقوش، وغالبا ما تكون مرافق 1,2. تلعب البلازميدات دورا رئيسيا في علم البيئة الميكروبي، حيث تحمل جينات تساعد مضيفيها على التكيف مع التحديات البيئية أو الوصول إلى بيئات بيئية جديدة. تعمل البلازميدات أيضا كمنصات للتطور المتسارع، حيث توفر زيادة المرونة الجينية وتتوسط في نقل الجينات الأفقي عبر السلالات والأنواع والأجناس وحتى العائلات3،4. أكدت التحليلات الشبكية والمقارنة الجينومية دور المقاوم البيئي كمخزن دائم لجينات مقاومة المضادات الحيوية ذات الصلة سريريا (ARGs)، مما يسهل صيانتها وانتشارها عبر البيئات البيئية5. تتبع البلازميدات وحمولتها من جينات مقاومة المضادات الحيوية والضراوة يساعد في تحديد طرق الانتقال6. لذلك، فإن تحديد وتوصيف البلازميدات يحظى باهتمام كبير لمجموعة متنوعة من التطبيقات الصحية العامة، وعلم الأحياء الدقيقة السريري، والتقنيات الحيوية.
فتح إدخال تقنيات التسلسل من الجيل القادم (NGS)، التي تمكن من تسلسل الحمض النووي المجهول عالي الإنتاجية، الباب أمام التوصيف الجينومي للعزلات الميكروبية. يتيح تسلسل الجينوم الكامل (WGS) تتبع ظهور وانتشار وانتقال مسببات الأمراض الجديدة، والسلالات المقاومة للأدوية، والمتحورات التي تتجنب اللقاحات. كما يستخدم بشكل متزايد للمساعدة في تحديد طرق انتقال العدوى أثناء التفشيات السريرية، مما قد يوجه تدخلات للوقاية المستقبلية من التفشي7. أخيرا، يسمح WGS بتنميط مجموعات البدلاء البدائل، والتي يمكن أن تؤثر على القرارات العلاجية8، رغم أن ربط المجموعات البدينية بأنماط مقاومة المضادات الحيوية النوعية والكمية لا يزال قيد التطوير9.
ومع ذلك، فإن بيانات تسلسل القراءة القصيرة (SR) التي تنتجها WGS عادة على نطاق واسع تكون عادة في نطاق 400–500 بيت. هذا الحجم أقصر من حجم معظم العناصر الجينية المتنقلة (MGEs)، وبالتالي لا يمكن حلها10. يتعقد تحديد تسلسلات البلازميدات في بيانات WGS بشكل سيليكي بسبب التغطية غير الكاملة، وبسبب التسلسلات المشتركة بين البلازميدات وبين الكروموسومات البكتيرية والبلازميدات الأخرى10. وبالتالي، غالبا ما تكون التجميعات مجزأة وغير مكتملة، مما يجعل موقعها تحت الجينوم (الكروموسومي أو البلازميدي) مستحيلا نسبه10.
تنتج تقنية تسلسل القراءة الطويلة (LR) تجميعات متجاورة للغاية تمتد عبر عدد أكبر من التكرارات، مما يسهل بشكل كبير إنتاج تجميعات البلازميدات الكاملة. هناك نوعان أساسيان من تقنيات القراءة الطويلة والجزيء الواحد متاحان11,12. أحد هذه الأساليب، وهو تسلسل النانو-مسام، أصبح شائعا في علم الجينوم الميكروبي بسبب تكلفته المنخفضة، وسرعة الاستجابة، وملاءمته للبيئات ذات الموارد المحدودة13،14.
تستخدم أجهزة تسلسل المسام النانوية خلايا تدفق تحتوي على مصفوفات تضم آلاف المسامات النانوية. يتم تحميل الحمض النووي في خلية التدفق، يفتحها بروتين حركي ذو نشاط هليكاز، ويمر عبر النانوسام مدفوعا بفارق تيار. عندما تمر النيوكليوتيدات في سلسلة واحدة عبر مسام نانوية فردية، يتعطل التيار لإنتاج إشارة مميزة تقاس بواسطة حساس إلكتروني متصل بكل مسام. يتم فك تشفير هذه الإشارة باستخدام خوارزميات الاستدعاء الأساسي، ويتم تجميع البيانات الناتجة وتحليلها لاحقا باستخدام أدوات المعلوماتية الحيوية المختلفة.
مقارنة بأساليب تسلسل SR، يميل تسلسل النانوسام إلى إنتاج جودة قراءة أقل (درجات Q أقل) وتوليد إدخالات/حذف في تسلسلات البوليمرات المتجانسة أثناء تحليل بيانات الإشارات الكهربائية (الاستدعاء الأساسي)15. كما لوحظ أن المثيلة القريبة في الحمض النووي الأصلي يمكن أن تسبب أخطاء منهجية في استدعاء القاعدة16. كان من الحلول الشائعة المعتمدة تضمين بيانات قصيرة القراءة لتصحيح الأخطاء بعد التجميع. ومع ذلك، فإن هذه العملية (المعروفة باسم "التلميع") تزيد من التكلفة والتعقيد التشغيلي17. زيادة تغطية التسلسل يمكن أن تحسن الدقة أيضا، لكنها ليست دائما ممكنة تقنيا.
في عام 2024، أظهر أن خلايا تدفق تسلسل النانوبور من أكسفورد (ONT) R10.4.1 وكيمياء V14 تنتج تجميعات عالية الجودة ومتصلة لبكتيريا G، بينما لا تزال التحليلات الدقيقة على مستويات النيوكليوتيدات الأحادية تستفيد من بيانات تسلسل SR18. ومع ذلك، فإن الفجوة بين دقة تسلسل LR وSR تزداد تدريجيا. تشمل التحسينات الحديثة عملية أخذ عينات بيانات أكثر دقة بسرعة تسلسل أعلى، وإدخال مستدعي قاعدة جديد مصمم للحمض النووي البكتيري الأصلي والمثيلة، مما أدى إلى زيادة دقة النداء الأساسي،وأدوات تحليل محدثة مثل خوارزميات جديدة للمرحلة، واستدعاء المتغيرات، واستدعاء الأليل النجمي. لاحظ أيضا أن أحدث خوارزمية دورادو V.0.9.0 ONT (2025) يمكن استخدامها لاستدعاء إعادة تأسيس بيانات الخطوط المتعرجة الخام. في الواقع، أفادت بعض دراسات WGS بالفعل عن توليد جينومات ميكروبية عن طريق تسلسل النانو المسام بجودة لا يتوقع أن يحسن التلميع القصير القراءة تسلسل الإجماع بشكل كبير20,21.
غالبا ما تحتوي البلازميدات على الجزء الأكبر من جينات المقاومة المكتسبة، خاصة في عزلات المعويةالبكتيرية 22. لذلك، يسمح حل تسلسلات البلازميدات بوضع جينات AR في سياقها، وهو أمر أساسي لتتبع انتقال AMR 23,24. تم بالفعل استخدام تسلسل النانوبور لفحص التطور الدقيق ل BLAKPC الذي يحتوي على البلازميدات25. كما تم استخدام أجهزة MinION في التسلسل اللحظي للبلازميدات واكتشاف جينات المقاومة في العازلات السريريةفي المستشفيات. ومع ذلك، فإن استجواب البلازميدات ليس بعد جزءا من الممارسات الروتينية لمكافحة العدوى.
على الرغم من التحسن الكبير في تسلسل LR مقارنة بتسلسل SR في القدرة على إنقاذ البلازميدات من التسلسل الجيني27، إلا أن بعض المشاكل لا تزال قائمة. تنتج المجمعات طويلة القراءة مثل فلاي28 وكانو29 ورافن30 تجميعات كروموسوماتية عالية الجودة لكنها تواجه صعوبة في تجميع تسلسلات البلازميدات. ويرجع ذلك جزئيا إلى نقص عمق التغطية لأن الحمض النووي للبلازميدات ممثل تمثيلا ناقصا في بيانات تسلسل WGS31. لاحظ أنه بسبب تركيبها المعياري، ووفرة البنى الثانوية، ووجود تكرارات متكررة، فإن التجميع عالي الجودة لتسلسل الحمض النووي البلازميدي يتطلب تغطية أعلى من الحمض النووي الكروموسومي (عمق قراءة 50x32).
إثراء عينات الحمض النووي بتسلسلات البلازميدات هو نهج فعال لزيادة عمق التغطية، لكن عزل أو إثراء حمض البلازميد قبل تسلسل الحمض النووي مكلف جدا أو مرهق جدا للتطبيقات التشخيصية السريرية وقد يسبب تحيزا من خلال إثراء تسلسلات الحمض النووي المختارة. في عام 2017، تم استخدام الحمض النووي الغني بالبلازميدات لمحاولة التجميع الكامل للحمض النووي البلازميدي في العينات السريرية للكشف عنARGs 24. تم تسلسل ثماني عزلات من ستة أنواع مختلفة من البكتيريا المعوية لتعظيم تنوع السكان والبلازميدات الهيكلية. بعد تجربة عدة مجمعات، تبين أن كانو/كانو+بيلون تفوق بوضوح على الآخرين؛ كما حاولت هذه المجموعة البحثية نهج التجميع الفوقي الذي حقق دقة هياكل بلازميدات إضافية، مما أدى إلى تجميع كامل ل 78٪ من جميع البلازميدات المعروفة في العينات المخطئة. ومع ذلك، فإن وجود هياكل التكرار الكبير ومشاكل (بدرجة أقل) في استخراج الحمض النووي لا تزال تشكل مشاكل كبيرة في اكتشاف جميع تجمعات البلازميدات ذات الكونتيج الواحد24.
مؤخرا، تم فحص العينة التكيفية كنهج تكميلي لإثراء تسلسلات البلازميدات منخفضة الوفرة من خلال رفض التسلسلات الكروموسومالية في عينات عزل البكتيريا، رغم أن هذه الطريقة تتطلب تسلسلات مرجعية معروفة33.
هنا، يصف المؤلفون بروتوكولات لتسلسل ONT مخصصة للعينات المغنية بحمض نووي البلازميدي. من خلال الجمع بين زيادة تمثيل الحمض النووي للبلازميدات مع بروتوكولات تحضير المكتبة المحدثة، وتقنية خلايا التدفق، وأدوات تجميع التسلسل، أنتج سير العمل تجميعات تطابق الأحجام المستخلصة من حركة الجل، وفي ثلثي الحالات، إما تطابق تلميع تسلسل SR أو كانت ضمن 0.05٪ من هوية التسلسل الزوجي. كما أن إثراء تسلسلات الحمض النووي للبلازميدات يعزز كفاءة تسلسل البلازميدات، مما يسمح بالتسلسل المتوازي لما يصل إلى 24 عينة مع تغطية مثالية. البروتوكولات ليست مصممة لاستبدال أساليب WGS القياسية للمسامات النانوية، بل لتعظيم دقة وكفاءة تسلسل البلازميدات في الحالات التي يكون فيها تسلسل الكروموسومات معروفا بالفعل أو غير مثير للاهتمام.
يشمل سير العمل استخراج الحمض النووي بالبلازميد، وتحضير المكتبة باستخدام الترميز الشريطي، وربط المحول ببروتين محرك، وفحص خلية التدفق، وتحميل المكتبة على خلية تدفق للتسلسل، وتحليل بيانات الإشارات الكهربائية (في الوقت الحقيقي أو بعد التسلسل)، وتجميع التسلسل باستخدام Autocycler34، وتحليلات لاحقة متنوعة (الشكل 1).
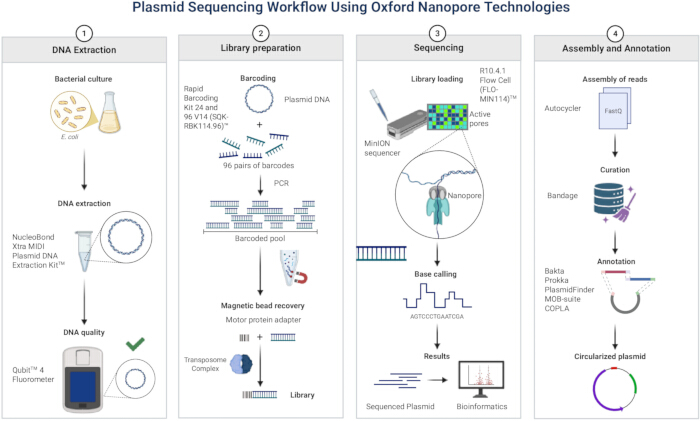
الشكل 1: سير عمل تسلسل البلازميدات باستخدام تقنيات أكسفورد نانوبور. الخطوة 1: استخراج الحمض النووي؛ الخطوة 2: تحضير المكتبة؛ الخطوة 3: التسلسل؛ الخطوة 4: التجميع والتعليق. تم إنشاؤه في BioRender. كورتيس، ج. (2026) https://BioRender.com/u3b15st. يرجى الضغط هنا لعرض نسخة أكبر من هذا الشكل.
البروتوكول
1. استخراج الحمض النووي من البلازميدات
ملاحظة: استخدم هذا البروتوكول لاستخراج الحمض النووي البلازميدي من سلالة الإشريكية القولونية السريرية والمتجانسات المقابلة لها باستخدام مجموعة استخراج الحمض النووي البلازميديةالتجارية رقم 35. يمكن العثور على بروتوكولات مفصلة للتصريف، فيالقسم 36. البروتوكول مناسب لكل من البلازميدات عالية النصوص والمنخفضة النسخ، وتتراوح من ~3 كيلوبايت إلى ~200 كيلوبايت. تتطلب البلازميدات الكبيرة اهتماما خاصا لأنها غالبا ما يكون لديها عدد نسخ منخفض (ما قد لا يقل عن 1–2 نسخة لكل خلية)، مما يحد من إنتاج الحمض النووي. للتعويض، يوصي البروتوكول بزيادة كتلة الخلية وحجم مخازن التحلل والتعادلية لضمان كمية كافية من حمض نووي البلازميدي لربط الأعمدة. لا يزال بإمكان البلازميدات التي تصل إلى 200 كيلوبايت باستخدام هذا البروتوكول؛ ومع ذلك، فإن قابليتها للتطبيق على البلازميدات الضخمة (>200 كيلوبايت) محدودة.
- استخراج البلازميدات
- اليوم الأول: عينات متسلسلة على ألواح الأجار من لوريا-بيرتاني (LB) مع مضاد حيوي مناسب لاختيار مؤشر المقاومة المحمولة بالبلازميد، وحضنة عند 37 درجة مئوية لمدة 24 ساعة.
ملاحظة: أضف الكاربينيسلين (أو مضاد حيوي مناسب) إلى LB بتركيز نهائي 100 ميكروغرام/مل بإضافة 1 ميكرولتر من محلول مخزوني بسعة 100 ملغ/مل لكل مل من الوسط. - اليوم الثاني: تلقيح 3–5 مل من LB بالوسط المضاد الحيوي المناسب مع مستعمرة معزولة واحدة من اليوم الأول. حضانة مع الرج عند 37 درجة مئوية لمدة ~8 ساعات، أو حتى تصل الزراعة إلى درجة OD₆₀₀ 1–2.
ملاحظة: قياس OD600: قم بإفراغ مقياس الطيف الفوتومي بوسط LB طازج يحتوي على المضاد الحيوي المناسب، ثم نقل 1 مل من الزراعة إلى مطعم نظيف وقس الكمية الزائدة عند 600 نانومتر. إذا تجاوزت القراءة النطاق الخطي، قم بتخفيف العينة وإعادة القياس. - تم تلقيح 400 مل من LB مع الوسط المضاد الحيوي المناسب مع 400 ميكرولتر من مزرعة البداية في اليوم الثاني. الحضانة مع الرج عند 37 درجة مئوية لمدة 8–12 ساعة، أو حتى يصل OD600 إلى 1–2 (كما وصف سابقا).
ملاحظة: زد حجم الزراعة لأكثر من 400 مل إذا لم يصل جرعة الجرعة الزائدة600 إلى 1–2 خلال 12 ساعة. لتقليل خطر فقدان أو إعادة ترتيب البلازميدات، قلل من مرور الزراعة قدر الإمكان وحافظ على اختيار المضادات الحيوية طوال جميع خطوات النمو. زيادة حجم الزراعة فقط عندما يرغب في تحقيق إنتاج DNA أعلى. - اليوم الثالث: نقل الثقافة إلى زجاجات طرد مركزي مناسبة لحجم الزرعة. قم بالطرد المركزي عند 4200 × جرام لمدة 10 دقائق، ثم أعد تعليق الحبيبات باستخدام حجم المواد الموصى بها من المصنع وفقا للصيغة التالية:
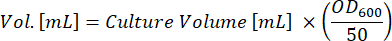
ملاحظة: مثال: بالنسبة ل 400 مل من مزرعة بكتيرية منخفضة النسخة (OD600 = 2) التي يتم تحللها، فإن حجم مخازن التحلل المناسب RES، LYS، وNEU هو 16 مل لكل منها.
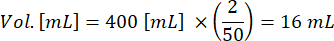
ملاحظة: إذا لم يتم تعديل أحجام الكواشف لإعادة التعليق أو التحلل أو التحييد بشكل صحيح مع إجمالي كتلة الزراعة الحيوية (OD600 × حجم أو ODV)، فقد يكون التحلل غير مكتمل، أو تحييد غير فعال، ويكون التكوين مفرطا في ترسيب الترسبات. وهذا قد يؤدي إلى انخفاض إنتاج البلازميدات، وانخفاض النقاء، واحتمال انسداد أعمدة التنقية. تضمن تحجيم أحجام المخزن بشكل نسبي، باستخدام صيغة الشركة المصنعة (الخطوة 1.1.4)، تحللا فعالا، وتحييدا كاملا، واسترجاع منتظم لحمض نووي عالي الجودة للبلازميد. - قم بتحليل الخلايا، وترطيب الترشيح باستخدام المخزن المناسب، والتحييد حسب تعليمات المجموعة.
ملاحظة: قم بتكديس مرشحين إذا كان حجم الترسيب كبيرا، مع ضبط المخزن بشكل متناسب. قم بتنفيذ خطوات طرد مركزية إضافية إذا بقي السائل الفائق معتما. بعد التعادل، قد يتطلب حجم الرواسب العالي خطوات طرد مركزية إضافية. وهذا هو الحال في معظم العينات السريرية من الإشريكية القولونية، ربما لأنها تميل إلى تكوين الغشاء الحيوي في الزراعة37، والتي تتضمن إفراز مصفوفة سميكة38. الترسيب الزائد في الليزات يمكن أن يسد العمود، ويطيل وقت التصريف، وقد يلوث العينة بالبروتينات. إذا كان الفائق خاليا، فقد لا تكون هذه الخطوات الإضافية ضرورية. - قم بطرد مركزي بجهاز الليزات عند 4200 × g لمدة 30 دقيقة. انقل المادة الفائقة إلى أنبوب جديد وجهاز طرد مركزي مرة أخرى لمدة 30 دقيقة. إذا بقي الفائق معتما بعد هذه الدورات (الشكل 2)، قم بإجراء طرد مركزي إضافي عند 4200 × جرام.
ملاحظة: نقل المادة اللايزات إلى أنبوب زراعة بسعة 50 مل أثناء الطرد المركزي قد يسهل إزالة السائل الفائق، حيث قد يفشل الترسيب أحيانا في التكوين بشكل صحيح ويحبس بالقرب من سطح الأنبوب. بسبب الكميات الكبيرة التي يتم معالجتها، قد يصبح عمود واحد مشبعا ولا يستطيع استيعاب عينات إضافية. لزيادة سرعة الترشيح أو تعظيم إنتاج الحمض النووي، يمكن تقسيم اللايزات بين عمودين. - قم بتنفيذ خطوات EQU، WASH، وELU وفقا لتعليمات المجموعة.
- ترسيب الحمض النووي باستخدام الإيزوبروبانول.
ملاحظة: حضانة عند -20 درجة مئوية لمدة ~10 دقائق إذا لم تكن الحبيبات مرئية. ومع ذلك، من الأفضل عموما إزالة السوبرناتانت بعناية، مع الثقة في أن الحبيبة تبقى ملتصقة بجدران الأنبوب، حتى لو لم تكن مرئية. - اغسل الحمض النووي بالإيثانول كما هو مطلوب. قم بغسل إضافي إذا استمر ترسيب البروتين.
- الحمض النووي الجاف في درجة حرارة الغرفة (~20 درجة مئوية) لمدة 15–30 دقيقة.
- إعادة تعليق الحمض النووي في 100 ميكرولتر من الماء الخالي من النوكلياز؛ يساعد هذا المجلد الصغير في تعظيم التركيز لتحضير مكتبة نانوبور.
ملاحظة: هذه نقطة توقف مناسبة. يمكن تخزين حمض البلازميد النووي لعدة أشهر عند –20 درجة مئوية. تم تصميم مجموعة الاستخراج المستخدمة في هذا البروتوكول لتقليل التلوث من الحمض النووي الكروموسومي (الجيني) من خلال كيمياء المخزن المحسنة، والتحليل اللطيف، وخطوات توضيح التحلل، رغم أنه لا يمكن استبعاد تلوث كبير للحمض النووي الكروموسومي، وقد وجده المؤلفون في التحضيرات (انظر النتائج).
- اليوم الأول: عينات متسلسلة على ألواح الأجار من لوريا-بيرتاني (LB) مع مضاد حيوي مناسب لاختيار مؤشر المقاومة المحمولة بالبلازميد، وحضنة عند 37 درجة مئوية لمدة 24 ساعة.
- عائد الحمض النووي ومراقبة الجودة
قم بقياس الحمض النووي وتقييم جودته باستخدام أصباغ فلورية، التي توفر خصوصية وحساسية أكبر لتركيزات منخفضة من الحمض النووي مقارنة بطرق امتصاص الأشعة فوق البنفسجية. في هذا البروتوكول، استخدم جهاز فلورومتر لقياس عينات الحمض النووي أو الحمض النووي الريبي أو البروتين بدقة وسهولة39.- سير عمل الفلورومتر
- أحضر عينات الحمض النووي إلى درجة حرارة الغرفة. جهز الأنابيب للمعايير والعينات.
ملاحظة: احسب الأحجام المناسبة من الصبغة والمخزن المؤقت لتضمينها في المحلول العامل بناء على عدد العينات. لكل معيار وعينة، يجب تحضير 200 ميكرولتر من محلول العمل عن طريق تخفيف الصبغة في المخزن بنسبة 1:200. يحتوي الجهاز على حاسبة كاشف مدمجة يمكن استخدامها أيضا لهذه الحسابات. - جهز أنابيب الفحص وفقا للجدول 1.
- قم بعمل دوامة لكل أنبوب لبضع ثوان قبل الحضانة لمدة دقيقتين في درجة حرارة الغرفة.
- معايرة الفلورومتر باستخدام المعايير. أدخل أنابيب العينات وسجل القراءات. للحصول على تعليمات مفصلة، يرجى الرجوع إلى دليل الفلورومتررقم 39.
ملاحظة: بالنسبة لتحضيرات البلازميدات النموذجية الميدي، من المتوقع أن تتراوح إنتاجية الحمض النووي بين ~50 إلى 150 ميكروغرام لكل مزرعة بحجم 100–400 مل، وذلك حسب حجم البلازميد، وعدد النسخ المستخدمة، وظروف النمو. تتراوح أطوال قراءة النانوبور النموذجية من ~2 كيلوبايت إلى 20 كيلوبايت، مع قراءات متوسطة غالبا بين 5–10 كيلوبايت للبلازميدات القياسية. يمكن لمجموعات الربط إنتاج قراءات أطول (>متوسط 20 كيلوبايت) للبلازميدات الأكبر، لكن مجموعة الربط توفر تحضيرا أسرع مقابل قراءات أقصر قليلا.
- أحضر عينات الحمض النووي إلى درجة حرارة الغرفة. جهز الأنابيب للمعايير والعينات.
- سير عمل الفلورومتر
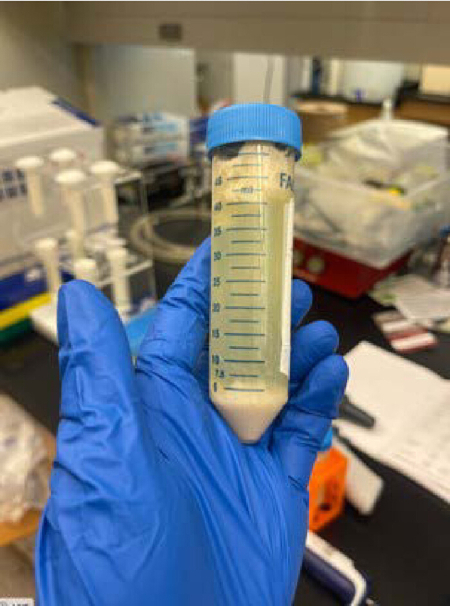
الشكل 2: طبقة التحليل السطحية المعبدة بعد خطوة طرد مركزي واحدة. يتطلب الأمر الطرد المركزي التسلسلي حتى يصبح السائل الفائق نظيفا لتجنب انسداد عمود الترشيح. يرجى الضغط هنا لعرض نسخة أكبر من هذا الشكل.
| أنابيب الفحص القياسية | أنابيب اختبار عينات المستخدم | |
| محلول يعمل (صبغة ومخزن مؤقت، 1:200) | 190 ميكرولتر | 180–199 ميكرولتر |
| القياسي (من المجموعة) | 10 ميكرولتر | – |
| عينة مستخدم | – | 1–20 ميكرولتر |
| الحجم الكلي في كل أنبوب اختبار | 200 ميكرولتر | 200 ميكرولتر |
الجدول 1: أحجام وكميات المواد للفلورومتر. تظهر الكميات لعينة واحدة؛ يمكن إعداد تجمع بناء على عدد العينات التي سيتم تحليلها.
2. الطريقة 2: التحضير للمكتبة
ملاحظة: الاعتبارات. تم إجراء تحضير المكتبة لتسلسل البلازميدات المستخرجة وفقا للتعليمات المقدمة مع مجموعة الترميزالشريطي 40. يستخدم هذا البروتوكول مجموعة تعتمد على نهج التحويل البديل لتجزئة الحمض النووي والرمز الشريطي في نفس الوقت، مما يوفر سير عمل سريع وسهل يقلل من وقت الممارسة ويبسط تحضير المكتبة.
- تحضير الحمض النووي
- اليوم الأول: برمج جهاز تدوير حراري: 30 درجة مئوية لمدة دقيقتين، ثم 80 درجة مئوية لمدة دقيقتين.
- قم بإذابة مكونات مجموعة الإذابة في درجة حرارة الغرفة، ثم تدور للأسفل، ثم اخلطها حسب الجدول 2.
ملاحظة: إذا كنت تستخدم جهاز طرد مركزي، قم بالدوران بسرعة بطيئة لا تتجاوز 330 × g. - تحضير الحمض النووي في مياه خالية من النوكليز: انقل 200 نانوغرام DNA إلى أنابيب PCR بحجم 0.2 مل وأضف حجما مناسبا من الماء الخالي من النوكلياز لكل عينة ليصل الحجم النهائي إلى 10 ميكرولتر. اخلط بلطف بالماصات 10–15 مرة. قم بتدوير الميكروفوج أو جهاز الطرد المركزي لفترة وجيزة عند 330 × g لتسهيل التوصيل بالماصات في الخطوات التالية.
- تحضير الخلطات في أنابيب PCR كما هو موضح في الجدول 3.
- اخلط عن طريق التوصيل بالماصة، ثم قم بالدوران للأسفل لفترة وجيزة.
- حضن أنابيب PCR باستخدام برنامج الدورة الحرارية من Step 1. ضع الأنابيب على الثلج لتبرد.
- استدار للأسفل لفترة وجيزة.
- ربط الباركود الأصلي
- عينات باركود في حوض في أنبوب إيبندورف نظيف بسعة 1.5 مل. تأكد من أن الحجم الكلي لا يتجاوز 1000 ميكرولتر.
- أعد تعليق الخرز عن طريق الدوامة. أضف كمية متساوية من الخرز إلى العينات المجمعة المشفرة وامزج بالنقرة.
- حضن الأنابيب لمدة 10 دقائق في درجة حرارة الغرفة على خلاط هولا.
- حضر 2 مل من الإيثانول بنسبة 80٪ في مياه خالية من النوكليز.
- قم بتدوير العينة والحبيبة عن طريق إمساك الأنبوب بمغناطيس. مع إبقاء الأنبوب على المغناطيس، استخدم الماصة من المادة الفائقة كفضلات.
ملاحظة: أي مغناطيس ذو قوة وحجم مناسبين، بما في ذلك مغناطيسات النيوديميوم، يمكن أن يكون بديلا فعالا لاستخدام رف مغناطيس باهظ الثمن. المغناطيسات ذات قوة تثبيت تقارب 5–12 رطل وقطر 0.3–1 بوصة عادة ما تكون مناسبة للأنابيب القياسية بحجم 0.2–1.5 مل، مما يسمح بإزالة الفائق الشفاف بشكل نظيف أثناء خطوات التنظيف المعتمدة على الخرز. - اغسل الخرز ب 1 مل إيثانول 80٪ أثناء استخدامه على المغناطيس. أزل الإيثانول. كرر الغسيل.
ملاحظة: تغيير موضع الأنبوب بالنسبة للمغناطيس قد يحسن سهولة إزالة الإيثانول. استخدم دوران إضافي منخفض السرعة لضمان تكوين حبيبات الخرز بالكامل إذا تم إزعاج الحبيبة عن طريق الخطأ. - قم بتدوير الأنبوب لفترة وجيزة ووضع الأنبوب مرة أخرى على المغناطيس. أقطع أي إيثانول متبق. جفف الحبيبة لمدة 30 ثانية، لكن لا تجفف الحبيبة حتى تصل إلى التشقق.
- أزل المغناطيس وأعد تعليق الخرزات في مخزن التسهيل. راجع الجدول 4 للأحجام المناسبة من EB التي يجب استخدامها حسب عدد الباركودات المستخدمة.
- حضن الأنبوب لمدة 10 دقائق في درجة حرارة الغرفة.
- أعد الأنبوب إلى المغناطيس حتى يصبح الأنبوب شفافا.
- قم بقياس تركيز الحمض النووي باستخدام 1 ميكرولتر من العينة المخروفة على جهاز قياس الفلورومتر لضمان تنفيذ تحضير المكتبة بنجاح وتجنب هدر خلية تدفق على مكتبة فاشلة.
- ربط المحول
- نقل 11 ميكرولتر من مكتبة الحمض النووي إلى أنبوب وملصق جديد.
ملاحظة: قم بتخزين حمض نووي إضافي عند -20 درجة مئوية لعمليات التسلسل المستقبلية إذا لزم الأمر. - قم بتخفيف المحول السريع المذائب في أنبوب جديد حسب الجدول 5 وقم بإزالة الماصة للأعلى والأسفل لخلطها.
- أضف 1 ميكرولتر حمض روماتويدي مخفف إلى مكتبة الحمض النووي بسعة 11 ميكرولتر.
- حرك الأنبوب ليخلط، ثم لف قليلا للأسفل لضمان تراكم الحجم الكامل في أسفل الأنبوب.
- احتضن لمدة 5 دقائق على المقعد.
- نقل 11 ميكرولتر من مكتبة الحمض النووي إلى أنبوب وملصق جديد.
| المادة الكيميائية | الذوبان في درجة حرارة الغرفة | انزلق | الخلط عن طريق التوصيل بالماصة |
| الرموز الشريطية السريعة | ليس مجمدا | ✓ | ✓ |
| المحول السريع | ليس مجمدا | ✓ | ✓ |
| خرز AMPure XP | ✓ | ✓ | اخلط عن طريق الماصة أو الدوامة مباشرة قبل الاستخدام |
| مخزن الترشيح | ✓ | ✓ | ✓ |
| مخزن المحول | ✓ | ✓ | المزج عن طريق الدوامة |
الجدول 2: حجم وكميات المواد المستخدمة في تحضير مكتبة النانوبور. يتم وضع علامة على الإجراءات التي يجب تنفيذها مع كل مادة ب (✓).
| المادة الكيميائية | الحجم/العينة |
| حمض نووي قالب 10 ميكرولتر (200 نانوغرام من الخطوة السابقة) | 10 ميكرولتر |
| 1.5 ميكرولتر من الرموز الشريطية السريعة، واحدة لكل عينة | 1.5 ميكرولتر |
| الحجم الكلي | 11.5 ميكرولتر |
الجدول 3: الكواشف والحجم للترميز الشريطي السريع. يتم عرض الأحجام لكل عينة من الحمض النووي؛ يمكن تحضير خليط مجمع، وإضافة الحمض النووي بشكل منفصل.
| 1-24 باركود | 48 باركود | 72 باركود | 96 باركود | |
| حجم مخزن التفريغ | 15 ميكرولتر | 30 ميكرولتر | 45 ميكرولتر | 60 ميكرولتر |
الجدول 4: حجم مخزن الاستشفاع المستخدم لكل 24 باركود. يتم تحديد الأحجام حسب عدد الرموز الشريطية.
| المادة الكيميائية | الحجم |
| المحول السريع (RA) | 1.5 ميكرولتر |
| مخزن المحول (ADB) | 3.5 ميكرولتر |
| الحجم الكلي | 5 ميكرولتر |
الجدول 5: المواد والكواشف للمحول الكهربائي. يمكن تعديل الأحجام حسب عدد العينات.
3. تشغيل خلايا التدفق
ملاحظة: اختر خلية تدفق مخرجة قياسية عند تسلسل عدد قليل من البلازميدات ذات الاحتياجات المتوسطة للتغطية المتوسطة. توصي نانوبور بإجراء فحص خلية تدفق لتحديد عدد المسام النشطة؛ يجب أن تحتوي خلايا التدفق في أجهزة نانوبور على ما لا يقل عن 800 مسام نشطة كما هو محدد في معايير الضمان. توفر خلية تدفق MinION واحدة مخرجا كافيا لتسلسل عينات DNA متعددة غنية بحمض نووي بلازميد (انظر المزيد من التفاصيل حول التعدد في قسم النقاش)، مع توفير تكلفة أقل ومرونة أكبر من خلية تدفق GRIDion أو Promethean.
- تمهيد وتحميل خلية التدفق
ملاحظة: تم استخدام خلايا تدفق R10.4.1 (التي تم إصدارها في 2022) لتطوير هذا البروتوكول. هذه الخلايا ذات مسام أطول مع رأس قارئ مزدوج، مما يؤدي إلى تحسين تسلسل البوليمرات المتجانسة20,21. هذا البروتوكول التسلسلي ومجموعة الترميز الشريطي غير متوافقين مع خلايا التدفق الأخرى. اختر خلية تدفق عالية الخرج عند إجراء تعدد إرسال واسع النطاق، أو الهدف من تغطية عالية، أو العمل مع بلازميدات أو جينومات أكبر. ضع في اعتبارك عدد العينات وعمق الهدف لتحقيق التوازن بين التكلفة وسرعة النقل وجودة التسلسل.- إزالة الكواشف من التخزين البارد، بما في ذلك مخزن التسلسل (SB)، وخرز المكتبة (LIB) أو محلول المكتبة (LIS)، وألبومين المصل البقري (BSA)، وربط خلية التدفق (FCT)، وتدفق الخلايا (FCF). إذابة الجليد في درجة حرارة الغرفة. بمجرد ذوبان الكواشف، يقوم الدوامة بالخلط، والدوران السريع، والتخزين على الثلج.
- جهز تمهيد خلية التدفق عن طريق خلط أنبوب حمض نووي جديد باستخدام الكواشف المدرجة في الجدول 6. امزج عن طريق الانقلاب واستخدام الماصات.
- ارفع غطاء الجهاز وأدخل خلية التدفق. طبق ضغطا لطيفا لضمان وضعه الصحيح.
- كشف منفذ التحضير عن طريق دفع الغطاء جانبا.
- تحقق من وجود فقاعات هواء داخل أو بجانب منفذ التمهيد. سحب 20–30 ميكرولتر من السائل لإزالة الفقاعات.
ملاحظة: لا تزيل أكثر من 20–30 ميكرولتر من المخزن المؤقت. يجب أن تبقى المسام مغمورة في المخزن المؤقت طوال الوقت. قد تصبح المسام المعرضة للهواء غير صالحة للاستخدام. تأكد من أن المخزن المؤقت مستمر عبر القناة المرئية. - اسحب 800 ميكرولتر من خليط التمهيدي ووزعه في منفذ التمهيد. تجنب إدخال فقاعات الهواء. اترك الجهاز لمدة 5 دقائق.
- أعد تعليق الليبرالي عن طريق الغناء صعودا وهبوطا.
ملاحظة: أعد التعليق فورا قبل الاستخدام، حيث تستقر الليبرالية بسرعة. - اخلط مكتبة الحمض النووي مع الحجم المناسب من خرزات المكتبة في أنبوب جديد، كما هو موضح في الجدول 7.
ملاحظة: مجموعة الترميز الشريطي السريع التي يستخدمها المؤلفون تستخدم نهجا يعتمد على الترانسبوزاز لتقسيم الحمض النووي إلى أجزاء وربط الرموز الشريطية دون اختيار حجم مقصود، لذا فإن أطوال القراءة تعكس بشكل رئيسي الحمض النووي الأصلي المدخل. على عكس مجموعات الربط مثل مجموعات الترميز الشريطي الأصلية، لا تتضمن مجموعة الترميز السريع المخازن القصيرة أو الطويلة منفصلة. بينما يمكن للحمض النووي الأطول توليد قراءات طويلة، فإن التوزيع أكثر تنوعا وعموما أقصر من المكتبات القائمة على الربط التي تستخدم مخزن الأجزاء الطويلة لإثراء الشظايا الطويلة. غياب المخازن المؤقت يبسط سير العمل ويقلل من وقت العمل العملي، لكنه يوفر تحكما أقل في توزيع حجم المكتبة، مما قد يؤثر على جودة التجميع. عادة ما تعطي مجموعات الربط المعتمدة على الربط من خلال إثراء الشظايا الكبيرة بشكل انتقائي وإزالة القصيرة منها، أطوال قراءة متوسطة أعلى وتحسين استمرارية التجميع، خاصة للتجميعات الجديدة والجينومات المعقدة. - عدل غطاء منفذ العينة لكشف المنفذ. حمل 200 ميكرولتر من خليط التمهيدي في منفذ خلية التدفق.
- اخلط مكتبة الحمض النووي المعد برفق قبل التحميل.
- وزع 75 ميكرولتر من مكتبة الحمض النووي مع خرزات في منفذ العينة، قطرة تلو الأخرى، مع السماح لكل قطرة بالامتصاص قبل إضافة التالية.
- أعد وضع غطاء منفذ العينة وأغلق منفذ التمهيد.
- أضف درع الضوء إلى خلية التدفق عن طريق تبطين الحافة الأمامية للدرع الضوئي مع المشبك ثم خفض بقية الدرع لتغطية خلية التدفق. لا تحاول وضع درع الضوء تحت المشبك. يجب أن يكون درع الضوء حول الغطاء، لحماية الجزء العلوي بالكامل من خلية التدفق من التعرض للضوء.
ملاحظة: قم بتركيب درع الضوء على خلية التدفق بمجرد تحميل المكتبة للحصول على أفضل مخرج تسلسل. اتركها تعمل أثناء أي خطوات لاحقة حتى يتم إزالة المكتبة من خلية التدفق. الدرع الضوئي غير مثبت بإحكام على الجهاز؛ تعامل معه بحذر لتجنب إزاحة الجهاز. - أغلق غطاء الجهاز وابدأ عملية التسلسل.
- بدء متطلبات التسلسل والحسابات:
الحد الأدنى: معالج 8 خيوط، 16 جيجابايت من الذاكرة، بطاقة NVIDIA 1070، قرص SSD بسعة 500 جيجابايت
الموصى به: معالج 16 خيطا، ذاكرة 32 جيجابايت، بطاقة رسومات NVIDIA 2070، قرص SSD بسعة 1 تيرابايت
ملاحظة: تأكد من أن البرنامج والكمبيوتر محدثان وأن لديهما ما لا يقل عن 500 جيجابايت من التخزين المجاني لاستيعاب الملفات الجديدة. قد تتداخل تحديثات البرمجيات والبرامج الأخرى مع عملية التسلسل. تأكد من تشغيل البرنامج على نظام تشغيل ويندوز أو أوبونتو.- حدد حد وقت التشغيل: اعتمادا على عدد البلازميدات التي يتم تعددها، اضبط حد التشغيل. الإعداد الافتراضي هو 48 ساعة، ويمكن ركض وقت أقصى 72 ساعة. للحصول على تعليمات مفصلة، يرجى الرجوع إلى الدليل.
ملاحظة: مدة التشغيل تعتمد على التعدد المتعدد وحجم البلازميد بدلا من عدد البلازميد. يعتمد عدد العينات أو البلازميدات التي يمكن تعددها على عمق التسلسل المطلوب ومخرجات خلية التدفق. بالنسبة لتسلسل البلازميدات النموذجي، يوفر تعدد 20–24 عينة لكل خلية تدفق نانوية قياسية عادة تغطية كافية للتجميع الدقيق والكشف عن المتغيرات، بافتراض أحجام البلازميدات أقل من ~200 كيلوبايت. قد تتطلب البلازميدات الأكبر أو متطلبات التغطية الأعلى عينات أقل لكل خلية تدفق. يمكن لخلايا التدفق ذات الخرج الأعلى أن تدعم عددا أكبر بكثير من العينات (حتى 96 أو أكثر) في كل جولة، مما يجعلها مناسبة لتسلسل البلازميدات عالي الإنتاجية أو المشاريع التي تتطلب تغطية عميقة جدا. يجب على المستخدمين موازنة عدد الباركود، حجم البلازميد، وعمق الهدف لضمان حصول كل بلازميد على قراءات كافية للتجميع الكامل. - تفعيل تقليم الباركود إذا كنت تقوم بإزالة التعدد أثناء التسلسل.
ملاحظة: يقرأ المراقبة حسب الرمز الشريطي ويوقف التشغيل عند تحقيق تغطية كافية للحفاظ على عمر خلايا التدفق. - اختر وضع الاستدعاء الأساسي فائق الدقة.
ملاحظة: لا تختار العينة التكيفية/موازنة الباركود. هذا الخيار يقلل بشكل كبير من مخرج القراءة ويتلف المسام بمعدل أسرع. إذا لم يكن لديك بطاقة رسوميات، من الأفضل تأجيل الاتصال الأساسي بعد انتهاء التشغيل. - اختر مجموعة الباركود السريع المناسبة (24 أو 96).
- تأكد من أن الجهاز مستوي وابدأ تشغيل التسلسل على الإعدادات الافتراضية (الحد الأدنى لدرجة Q 10)
ملاحظة: هذه نقطة توقف مناسبة. يمكن تشغيل الجهاز طوال الليل. - استدعاء القاعدة بعد الوقوع (في حال لم يكن لدى الحاسوب سعة كافية للاستدعاء الأساسي الحي أو لتحسين دقة الاستدعاء الأساسي، وإعادة تحليل البيانات الخام باستخدام أدوات تحليلية محسنة): افتح تشغيل التسلسل المكتمل في البرنامج
ملاحظة: الخطوات التالية تنطبق فقط إذا لم تختر الاتصال المباشر بالقاعدة. - اختر استدعاء القاعدة واختر نموذج الدقة الفائقة (SUP).
- اختر بيانات FAST5/POD5 الخام وحدد مجلد الإخراج.
- ابدأ الاتصال بالقاعدة.
- حدد حد وقت التشغيل: اعتمادا على عدد البلازميدات التي يتم تعددها، اضبط حد التشغيل. الإعداد الافتراضي هو 48 ساعة، ويمكن ركض وقت أقصى 72 ساعة. للحصول على تعليمات مفصلة، يرجى الرجوع إلى الدليل.
| المواد الكيميائية | الحجم لكل خلية تدفق |
| تدفق خلية التدفق (FCF) | 1,170 ميكرولتر |
| مصل البقر الألبومين (BSA) بجرعة 50 ملغ/مل | 5 ميكرولتر |
| حبل خلية التدفق (FCT) | 30 ميكرولتر |
| الحجم الكلي النهائي في الأنبوب | 1,205 ميكرولتر |
الجدول 6: الكواشف والحجم لتجهيز وتحميل خلية التدفق. يتم الإشارة إلى أحجام المواد الكيميائية لكل خلية تدفق.
| المواد الكيميائية | الحجم لكل خلية تدفق |
| مخزن التسلسل (SB) | 37.5 ميكرولتر |
| خرزات المكتبة (LIB) أو حل المكتبة (LIS)، إذا كنت تستخدم | 25.5 ميكرولتر |
| مكتبة الحمض النووي | 12 ميكرولتر |
| المجموع | 75 ميكرولتر |
الجدول 7: المواد الكيميائية والمجلدات لتحميل المكتبة. تعرض المجلدات لمكتبة الحمض النووي؛ يجب خلط خرزات المكتبة (المزايدة) مباشرة قبل الاستخدام.
4. الطريقة 4: التجميع باستخدام جهاز إعادة تدوير
ملاحظة: هناك العديد من الخيارات لتجميع القراءات في كونتيغ. لكل مجمع إيجابياته وتحيزاته. يوصي هذا البروتوكول باستخدام Autocycler، الذي يستخدم العديد من التجميعات المختلفة ويجمعها في تجميع واحد. هذا يتطلب جهدا أكبر، ويمكنك استخدام مجمع واحد لتوفير الوقت. يرجى تثبيت Conda في الطرفية لتحميل البرنامج المناسب. يحتوي مستند الأوامر التكميلية على رابط لملف بيئي لإعداد النظام.
- تقييم جودة التشغيل: تحقق من جودة الجولة من برنامج Minknow أو من تقرير التشغيل .html الملف لتدوين مقاييس الجودة (العائد، درجات Q، الطول، التوزيع). اختياريا، تقييم ملفات FASTQ باستخدام NanoPlot لتأكيد توزيع طول القراءة، N50، وملفات تقييم الجودة لكل باركود. تابع فقط إذا كانت توزيع التسلسل وطول القراءة متوافقا مع أحجام البلازميدات المتوقعة.
- إزالة الرموز الشريطية: حدد ما إذا كان تقليم الباركود مفعلا أثناء تشغيل التسلسل. إذا لم تتم إزالة الرموز الشريطية، قم بتقليم ملفات FASTQ باستخدام Porechop (v0.2.4) وتحقق من نجاح إزالة تسلسلات محولات الباركود قبل التحليل النهائي.
- قراءات الترايم: يقرأ التريم الطويل باستخدام فيلتلونغ (v0.3.1)، مما يزيل حوالي 5–10٪ من القراءات ذات الجودة الأقل مع الاحتفاظ ب~90٪ من إجمالي العائد. إنشاء ملف FASTQ مفلتر للتجميع. إذا أنتجت التجميعات اللاحقة مقاطعات كيميرية، زد من صرامة الترشيح بفرض حد أدنى لطول القراءة يبلغ ≥3,000 بت بايت، وأعد توليد القراءات المصفاة.
- عينات فرعية وتجميع مجموعات قراءة النص الفرعي: يقرأ العينات الفرعية باستخدام Autocycler وفقا للإعدادات الموصى بها وتجميع كل مجموعة قراءة باستخدام Raven (v1.8.3)، Flye (v2.9.6)، Canu (v2.3.0)، miniasm (v0.3.0)، Myloasm (v0.2.0)، NECAT (v0.0.1)، Plassembler (v1.8.1)، وأي تجميعات أخرى من الاختيار. لاحظ أطوال الكونتيج وحالة الدوران لكل تجميع. يجب إعطاء الأولوية للمجمعات التي تبلغ عن التدوير (Raven، Flye، miniasm، Myloasm، وPlassembler) لإعادة بناء البلازميدات. بالنسبة لتجميعات Canu وNECAT، حدد مكونتيجات البلازميدات المرشحة بناء على الحجم المتوقع للبلازميدات من الكونتيجات الدائرية في التجميعات السابقة.
- فحص وتنظيم التجميعات: تصور كل ملف رسم بياني للتجميع (.gfa) باستخدام Bandage (v0.9.0) وقيم الكونتيجيس من حيث الدائرية، واتساق الحجم بين المجمعات، وأدلة على وصلات كيميرية. قم بإزالة الكونتيجات الخطية التي تفتقر إلى الدعم عبر عدة مجمعات واحتفظ بكونتيجيات دائرية مع تقديرات حجم متسقة. إذا كانت العديد من التجميعات تحتوي على وصلات كيميرية، عد إلى الخطوة 4.3 وزد الحد الأدنى لطول القراءة (موصى به ≥3000 نقطة حمل). في الحالات التي تكون فيها البلازميدات الرئيسية دائرية لكن تبقى كونتيجات أصغر غير مدعومة، قم بإزالة الكونتيجات الصغيرة قبل توليد الإجماع. الانتقال إلى توليد الإجماع وخطوات التلميع يمكن تنفيذها دفعة واحدة بعد التنسيق اليدوي.
- توليد توافق والتجميع النهائي: بعد التنسيق اليدوي، تابع توليد توافق Autocycler باستخدام التجميعات المختارة. نفذ أوامر الأوتوسايلر المتبقية لإنتاج تسلسل البلازميدات النهائي بالإجماع. تم توفير تعليمات تفصيلية في سطر الأوامر وإعدادات المعلمات في المادة التكميلية.
- التلميع: بمجرد إنشاء التجميع الكامل، قم بتلميع التجميع باستخدام القراءة الطويلة المقطوعة باستخدام Medaka (الإصدار 2.1.1) لتحسين دقة الإجماع بشكل كبير.
ملاحظة: بينما تساعد طلقات التلميع الإضافية في الدقة التوافقية، إلا أنها قد تسبب أخطاء أيضا. من الأفضل استخدام برنامج مثل DNAapler لتدوير الكونتيج الجديد قبل التلميع؛ يمكن العثور على الأوامر في قسم الأوامر الإضافية.
5. الطريقة 5: التعليق
ملاحظة: هناك العديد من أدوات التعليق الفعالة للبكتيريا. البرامج التالية موصى بها للحصول على تعليق شامل.
- باكتا رائعة لتحليلات البروتيومية لأنها تحافظ عليها بنشاط حاليا وتعمل كخليفة روحي لبروكا41,42.
- بالنسبة للطباعة بالتكرار، وتصنيف الحركة بالبلازميد، والطباعة بالترفيق، فإن مجموعة MOB-suite موثوقة6. يمكن لمجموعة MOB استنتاج تطور البلازميدات باستخدام تباعد الماش وتحديد عناصر تسلسل الإدخال (IS)43.
- يعد COPLA أيضا أداة مفيدة لتصنيف البلازميدات. ينصح في الميدان44 بنهج كوبلا الفريد، الذي يصنف البلازميدات إلى وحدات تصنيفية للبلازميدات.
ملاحظة: لطالما شكل تطور البلازميدات تحديات كبيرة تاريخيا لأن البنية المعيارية للبلازميد وتكرار إعادة التركيب العالي يصعب ضبط التسلسلات. يعالج COPLA هذه التحديات من خلال حساب الهويات المتوسطة للنيوكليوتيدات (ANI).
النتائج
سلالات الإشريكية القولونية السريرية
لتوضيح استخدام ONT لتسلسل البلازميدات من السلالات السريرية، قام المؤلفون بتسلسل 10 سلالات، وكانت هدية سخية من الدكتور ستيفن ساليبانتي في جامعة واشنطن. كانت هذه السلالات جزءا من مجموعة من 312 عزلة مشتقة من الدم أو البول من الإشريكية القولونية الممرضة في الأمعاء (ExPEC)، تم الحصول عليها خلال فترة الرعاية السريرية الروتينية في مركز جامعة واشنطن الطبي45.
تصريف البلازميدات وتوصيفه بواسطة اختبار حركة الجل
كما أجرى الباحثون اختبار اقترافا باستخدام سلالة الإشريكية القولونية LMB100 كمستلم. التصريف هو عملية تؤدي إلى نقل بلازميد موجود في خلية (المتبرع) إلى خلية أخرى (تسمى المستلم)46. يتطلب النقل اتصالا جسديا بين الخليتين وغالبا ما يتم اكتشافه باستخدام علامات تشير إلى وجود البلازميد الاقترابي في الخلايا المستقبلة. سمح ذلك للمؤلفين بإزالة الفروق في سلالة المضيف كمتغير وتوضيح استخدام البروتوكول لتسلسل البلازميدات التي تم الحصول عليها من خلال التقاط البلازميدات (وهي طريقة تستخدم لتحليل البلازميدات من معقل بيئي معين). جميع اختبارات التصريفات أنتجت متوافقات متقاطعة، مؤكدة وجود بلازميد مرافق في المتبرعين. البروتوكول الذي اتبعه المؤلفون موصوف فيالكتاب 36. حددت المجموعة البلازميدات الموجودة في سلالات المتبرع والمتلقي وقدرت حركتها باستخدام الرحلان الكهربائي الهلامي النبضي (PFGE). تظهر قائمة بعشرة سلالات مانحة ممثلة في الجدول 8، وأحجام البلازميدات المقدرة الموجودة فيها مدرجة في العمود الثالث. البلازميدات خارج نطاق دقة هلام PFGE مستثنية من هذا الجدول، لكن الباحثين تمكنوا من تجميع عدة بلازميدات أصغر حول ~4 كيلو بايت (غير موضح).
| سلالة المتبرعين | البلازميد | الحجم المقدر ل PFGE | طول التجميع | العمق المتوسط | عمق الصفر الكبير | نسبة التغطية | المناصب التي تغيرت | نسبة الدقة قبل SR |
| blood_08 _0081 | pblood_08_ 0081_1 | 170000 | 171829 | 100 | 99.941803 | 54 | 0.0314 | 99.9686 |
| blood_08 _0081 | pBlood_08_ 0081_2 | 82000 | 85576 | 46.9 | 0 | 100 | 2 | 99.9977 |
| blood_d-08 _0094 | pBlood_d-08 _0094 | 179000 | 173334 | 382.6 | 3121 | 98.19943 | 2,347 | 98.646 |
| blood_08 _1447 | pBlood_08 _1447 | 97000 | 99624 | 36.2 | 0 | 100 | 0 | 100 |
| blood_10 _0913 | pBlood_10 _0913_1 | 70000 | 71788 | 49 | 4 | 99.994428 | 188 | 99.7381 |
| blood_10 _0913 | pBlood_10 _0913_2 | 112000 | 118727 | 41.2 | 126 | 99.893874 | 276 | 99.7675 |
| blood_1 1_184 | pBlood_11 _184_1 | 150000 | 146583 | 65.1 | 287 | 99.804206 | 134 | 99.9086 |
| blood_11_184 | pBlood_11 _184_2 | 75000 | 74263 | 82.1 | 0 | 100 | 32 | 99.9569 |
| blood_2011 _0238 | pBlood_ 2011_0238 | 170000 | 167286 | 110.9 | 0 | 100 | 0 | 100 |
| upec_108 | pUPEC_108 | 130500 | 131039 | 103.9 | 0 | 100 | 0 | 100 |
| upec_134 | pUPEC_134 | 160500 | 157829 | 169 | 0 | 100 | 0 | 100 |
| upec_271 | pUPEC_271 | 145500 | 144519 | 86 | 33311 | 76.950436 | 1,557 | 98.9226 |
| upec_90 | pUPEC_90 | 70000 | 74624 | 139.8 | 0 | 100 | 6 | 99.992 |
الجدول 8: تقديرات حجم البلازميد ومقاييس دقة التسلسل للجنة مكونة من 10 سلالات متبرعة. يتم سرد تقديرات حجم البلازميدات بناء على تسلسلات PFGE أو تسلسلات بلازميدات المتبرع ب ONT المجمعة. كما تظهر المقارنات الزوجية بين تجميعات البلازميدات المصقولة بتسلسل ONT فقط وSR كمؤشر على الدقة. تشمل المقاييس: طول التجميع، متوسط العمق، مناطق العمق الصفري، نسبة التغطية، المواقع، ونسبة الدقة قبل SR.
مقاييس تسلسل البلازميدات المعتمدة على ONT
تم ضبط مسار التسلسل على 24 ساعة. تم تعدد 24 عينة إجمالا. البيانات الفنية لكل عينة، بما في ذلك درجة الجودة (Q)، والطول، والتغطية، مدرجة في الجدول 9. أنتج تسلسل النانوبور مخرجا قراءة وجودة كافية لجميع العينات التي تم تحليلها. عبر جميع المكتبات، أنتج التسلسل متوسط 134,115 قراءة لكل عينة، وهو ما يعادل متوسط عائد 576.2 ميجابايت. كان متوسط طول القراءات 8,797 بيتا مع متوسط N50 يبلغ 3,693 قطعة قطع، مما وفر استمرارية قراءة كافية لتجميع البلازميدات. كان متوسط درجة جودة القراءة Q16.0 مع متوسط Q16.6، وتراوحت الجولات الفردية من Q13.7 إلى Q18.0.
| الانفعال المتسلسل | قراءات (كيلوبايت) | القواعد (MB) | متوسط الطول | أقصى طول | الحد الأدنى للطول | N50 | الطول الوسيط | متوسط Q | الوسيط Q | |
| Blood_08_0081 المتبرع | 109.8 | 261 | 5713 | 508418 | 78 | 2377 | 1351 | 14.5 | 15 | |
| Blood_08_0094 المتبرع | 89.3 | 229 | 4177 | 114948 | 81 | 2565 | 1065 | 13.7 | 14 | |
| Blood_08_1447 المتبرع | 87.5 | 246 | 5041 | 135147 | 75 | 2816 | 1609 | 15.1 | 15.7 | |
| Bblood_10_0913 المتبرع | 247.7 | 1026 | 9260 | 174231 | 70 | 4143 | 1661 | 15.5 | 16.1 | |
| Blood_11_154 المتبرع | 51.5 | 110 | 4172 | 91148 | 73 | 2127 | 1387 | 16.1 | 16.5 | |
| Blood_2011_0238 المتبرع | 16.8 | 42 | 6707 | 104848 | 62 | 2534 | 845 | 15.3 | 15.2 | |
| UPEC_108 المتبرع | 50.6 | 77 | 1915 | 90234 | 67 | 1525 | 1103 | 15.8 | 16.2 | |
| UPEC_134 المتبرع | 50 | 143 | 7110 | 158393 | 72 | 2865 | 1133 | 16 | 16.2 | |
| UPEC_217 المتبرع | 64 | 236 | 7512 | 144275 | 78 | 3678 | 1895 | 17.4 | 17.9 | |
| UPEC_90 المتبرع | 52.9 | 157 | 5666 | 95944 | 72 | 2969 | 1593 | 16.8 | 17.2 | |
| Blood_08_0081 LMB100 عبر الاقتران | 53.5 | 119 | 5162 | 225856 | 1 | 2232 | 1009 | 16 | 16.8 | |
| Blood_08_0094 LMB100 عبر التزامن | 160 | 442 | 7257 | 252176 | 1 | 2761 | 1083 | 17.3 | 18.2 | |
| Blood_08_1447 LMB100 عبر الاقتراجات | 238 | 1029 | 10249 | 209221 | 1 | 4320 | 1857 | 17.7 | 18.7 | |
| Blood_10_0913 LMB100 عبر الاقتران | 792.3 | 4341 | 11508 | 474325 | 1 | 5479 | 2731 | 17.7 | 18.8 | |
| Blood_11_184 LMB100 عبر الاقتران | 42.5 | 281 | 17931 | 146626 | 87 | 6615 | 2448 | 16 | 16.7 | |
| Blood_2011_0238 LMB100 عبر الاقتراجات | 147.7 | 585 | 9000 | 344203 | 1 | 3962 | 1781 | 18 | 18.9 | |
| UPEC_108 LMB100 ترانزكوجانت | 173.4 | 778 | 10127 | 168756 | 80 | 4485 | 2079 | 15.3 | 16.1 | |
| UPEC_134 LMB100 عبر التزامن | 105.4 | 667 | 17568 | 349230 | 71 | 6323 | 2232 | 15.5 | 16.3 | |
| UPEC_271 LMB100 عبر الاقتران | 74.2 | 336 | 14521 | 342195 | 83 | 4520 | 1306 | 14.6 | 14.8 | |
| UPEC_90 LMB100 عبر الاقتران | 75.2 | 418 | 15348 | 225661 | 83 | 5561 | 2016 | 15.7 | 16.4 | |
الجدول 9: تقرير NanoQ لمقاييس مخرجات التسلسل للجنة مكونة من 10 سلالات متبرعة. مقاييس مخرجات التسلسل مدرجة كما هي. تشمل هذه القراءات، والقواعد، والطول (المتوسط، الوسيط، الأقصى، والحد)، والأطوال وقيم N50، وقيم Q (المتوسط والوسيط) من المتبرعين والمتبادلين المترافقين.
تجميع البلازميدات ودقتها
تم تجميع تسلسلات البلازميدات باستخدام أوتوسايكلر34. أحجام تسلسلات البلازميدات المجمعة ل 10 عينات مدرجة في الجدول 8، العمود الرابع، وكانت في جميع الحالات متوافقة مع التقديرات المبنية على حركة PFGE (المدرجة في العمود الثالث). تم تقييم الدقة من خلال مقارنة مجموعات القراءة الطويلة المصقولة بميداكا مع تجميعات ميداكا (v2.2.0) بالإضافة إلى تجميعات بولي بوليشية (v0.6.1). تم حساب هوية التسلسل باستخدام dnadiff من MUMmer (الإصدار 3.2.4) (الجدول 8). عبر جميع البلازميدات التي تم تحليلها (n = 12)، كان متوسط طول التجميعات 120.4 كيلو بارت، وكانت مدعومة بمتوسط عمق تسلسل يبلغ 109 أضعاف، مع تغطية متوسطة 97.9٪ عبر تسلسلات البلازميدات. قبل التلميع، كانت التجميعات تظهر متوسط هوية تسلسلية بنسبة 99.74٪ مقارنة بالتجميع المصقول بتسلسل SR.
تقدير تلوث الكروموسومات
لتقدير تغطية البلازميدات والتلوث الكروموسومي، تم ربط القراءات بتسلسلات البلازميدات المجمعة وتسلسل الكروموسومات LMB100 في الإشريكية القولونية . تم محاذاة قراءات نانوبور الأساسية باستخدام minimap2 (الإصدار 2.2.6). تمت معالجة المحاذاة الناتجة باستخدام أدوات SAMtools (الإصدار 1.1.7) لإنشاء ملفات BAM مرتبة وحساب إحصائيات الخرائط. تم تقدير تغطية البلازميدات والعمق المتوسط باستخدام تغطية SAMtools. تفاوت عمق تسلسل البلازميدات بين العينات لكنه ظل أعلى بكثير من الحد الأدنى المطلوب للتجميع الدقيق (50–70 x). جزء من القراءات تم تعيينها على الكروموسوم، مما يشير إلى انتقال الحمض النووي للمضيف أثناء استخراج البلازميدات (الجدول 10).
| البلازميدات | إجمالي القراءات | قراءات الكروموسومات | ٪ قراءة الكروموسومات | متوسط تغطية الكروموسومات | متوسط تغطية البلازميدات | نسبة P:C |
| pBlood_08_0081_2 | 53491 | 20116 | 37.61% | 5 | 1068 | 236 |
| pBlood_d-08_0094 | 160024 | 74827 | 46.76% | 37 | 1618 | 44 |
| pBlood_08_1447 | 238031 | 127967 | 53.76% | 62 | 7842 | 127 |
| pBlood_10_0913_1 | 792263 | 221610 | 27.97% | 87 | 7801 | 90 |
| pBlood_10_0913_2 | 792263 | 221610 | 27.97% | 87 | 7772 | 89 |
| pBlood_11_184_1 | 42494 | 15919 | 37.46% | 7 | 1637 | 250 |
| pBlood_11_184_2 | 42494 | 15919 | 37.46% | 7 | 2188 | 335 |
| pBlood_2011_0238 | 147680 | 80526 | 54.53% | 56 | 2965 | 53 |
| pUPEC_108 | 173409 | 107884 | 62.21% | 61 | 4008 | 65 |
| pUPEC_134 | 105418 | 68645 | 65.12% | 29 | 3640 | 127 |
| pUPEC_271 | 74232 | 53554 | 72.14% | 34 | 1202 | 35 |
| pUPEC_90 | 75193 | 30052 | 39.97% | 16 | 4488 | 278 |
الجدول 10: تقديرات تلوث الحمض النووي الكروموسومي. تم قياس التلوث الكروموسومي في البلازميدات المنقاة من السلالات المستقبلة كنسبة القراءات المرتبطة بتسلسل الكروموسومات LMB100 مقارنة بقراءات البلازميدات. لكل بلازميد، يتم إدراج قراءات البلازميد، والقراءات الكلية، وقراءات الكروموسومات، ومتوسط تغطية الكروموسومات، ومتوسط تغطية البلازميد، ونسبة P:C. لاحظ أن pBlood_08_0081_1 غائب لأنه لم يكن بالإمكان استعادته في المتلقي، وقد أجريت هذه التقديرات على المتلقين بسبب خلفيتهم الكروموسومالية الموحدة.
تم قياس التلوث الكروموسومي كنسبة القراءات التي تربط بتسلسل الكروموسومات المجمع LMB100 مقارنة بقراءات البلازميد. تراوحت معدلات التلوث الكروموسومي بين 72.1٪ و28.0٪، بمتوسط 46.9٪ (الجدول 10). من المرجح أن تبالغ هذه الطريقة في تقدير التلوث الكروموسومي لأن النماذج التي تربط كل من البلازميد والكروموسوم تحتسب ككروموسومية فقط، لكنها لا تزال تشير إلى انتقال كبير للكروموسومات. على الرغم من هذا الانتقال الكروموسومي، نجح سير العمل في التجميع في إعادة بناء تسلسلات البلازميدات الكاملة، والتي كانت لا تزال متوافقة مع الحجم المتوقع من حركة PFGE عبر جميع العينات (الجدول 8، العمودان الثالث والرابع).
أزواج البلازميدات المرافقة الممثلة بين المتبرع والمتلقي
تم عزل السلالة upec271 من عينة بولية بين عامي 2011 و2013 وتم تعيينها إلى مجموعة التطور B2 ونوع التسلسل ST131. كشف تحليل PFGE عن وجود شريط يتوافق مع بلازميد يبلغ حوالي 145 كيلو بيت [الشكل 3A، (المانح)]. حدد تحليل التسلسل قصير القراءة وجود ردود IncF.
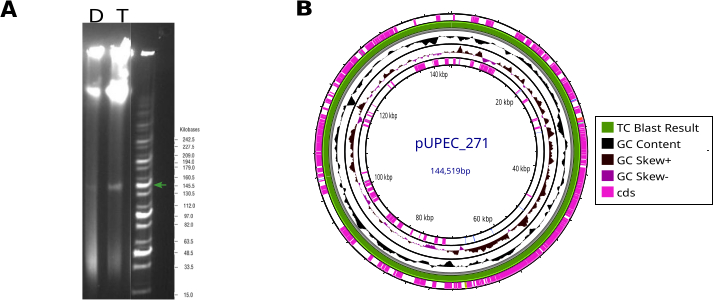
الشكل 3: توصيف pUPEC271. (أ) PFGE للمتبرع والمترافق. تظهر أشرطة PFGE للمتبرع (D) وعبر الزوجية (T)؛ تشير الأسهم الخضراء إلى نطاق البلازميد المقابل ل pUPEC271. تم وصف البروتوكول المستخدم ل PFGE في دراسة36. (ب) خريطة pUPEC271. تم توجيه الخاتم المزدوج ضد المتبرع، والإجماع (الذي هو متطابق 100٪) يظهر كحلقة خضراء. تم توليد هذا التمثيل باستخدام بروكسي48. الحلقة الخارجية تظهر موقع CDS، وحلقتان داخليتان تعرضان محتوى GC والميل، والحلقة الداخلية تظهر موقع جينات tRNA. يرجى الضغط هنا لعرض نسخة أكبر من هذا الشكل.
تم تأكيد نقل هذا البلازميد، الذي أطلق عليه المؤلفون pUPEC271، بشكل إضافي من خلال تحليل PFGE باستخدام البروتوكول الموصوف سابقا في36 [الشكل 3A، T(ترانزاجينت)]. تم تسلسل الحمض النووي المنقى من سلالة upec271 الممانحة (pUPEC271_donor) باستخدام النانومسام. تماشيا مع حجم نطاقه على هلام PFGE، كشف تسلسل pUPEC271_donor عن بلازميد بحجم 144,519 بيطا (الشكل 3B). كان لهذا البلازميد مترجم من نوع IncF ويحمل جينات مقاومة لست فئات مختلفة من المضادات الحيوية (انظر الجدول التكميلي 1). كما قام المؤلفون بتنقية الحمض النووي من أحد المرافقين (pUPEC271_TC) وحصلوا على تسلسل مطابق لتسلسل المتبرع. يتم رسم التجميع النهائي، مقارنة ب pUPEC271_donor، في الشكل 3B. أكد هذا أن البلازميد التوافقي الموجود في المتبرع تم نقله إلى السلالة المتجاوزة. البيانات الفنية موضحة في الجدول 9.
Blood_10_0913 الإجهاد هو مثال على سلالة تحتوي على أكثر من بلازميد. تم جمع هذه العينة من الدم بين عامي 2008 و2013، وأظهرت القراءة القصيرة وجود اثنين من الربيليكون، أحدهما من نوع IncF والآخر من نوع IncY. حدد تحليل PFGE لهذا السلالة بلازميديتين بحوالي 70 و110 كيلو بايت على التوالي (الشكل 4A). وقد أكد ذلك تسلسل النانوبور، الذي أنتج مجموعتين، بحجم 71,182 قطعة بوصة و111,226 بيتن على التوالي. أطلق المؤلفون على هذين البلازميدين اسم pBlood_10_0913_1 و pBlood_10_0913_2 (الشكل 4B). ومع ذلك، فشلت التجميعات في البداية في الدوران بسبب التشابه التسلسل الواسع في قسم البلازميدات الحامل لآلية الاقتران (تم تسليط الضوء على قسم التجانس الواسع في الشكل 4B). مخطط التجميع الفاشل، الذي تم إنشاؤه باستخدام الضمادة47 ، موضح في الشكل 4C. كان التجميع الكامل للبلازميدتين ممكنا فقط بعد التخلص العدواني من القراءة لتسلسلات القراءة القصيرة (< 3000 نقطة حركة).
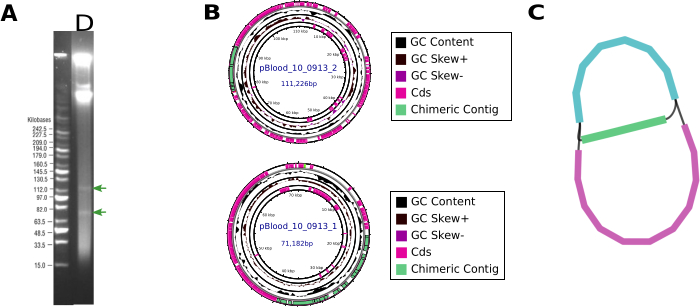
الشكل 4: تحديد وتجميع بلازميدات Blood_10_0913 السلالة. (أ) PFGE. تشير الأسهم الخضراء إلى وجود أشرطة بلازميد. البروتوكول المستخدم ل PFGE موصوف في36 (B) تجميع التسلسل. تجميع البلازميدتين الصغيرتين الموجودتين في العينة pBlood_10_0913، pBlood_10_0913_2 و pBlood_10_0913_2. (ج) فشل في التجميع. تمثيل فشل التجميع بسبب وجود تسلسل مشترك بين تجميعين مختلفين. تم توليد هذا التمثيل باستخدام Bandage47. يرجى الضغط هنا لعرض نسخة أكبر من هذا الشكل.
الجدول التكميلي 1: جينات المقاومة التي يحملها pUPEC271. تظهر حجم البلازميدات، والريبليكونات، وجينات المقاومة المرتبطة ب pUPEC271. يرجى الضغط هنا لتحميل هذا الملف.
أوامر إضافية. يرجى الضغط هنا لتحميل هذا الملف.
المناقشة
يعد تحديد وتوصيف البلازميدات ذا أهمية كبيرة للصحة العامة، وعلم الأحياء الدقيقة السريري، وعلم البيئة الميكروبي، حيث تسهل صيانة ونشر الجينات التكيفية عبر البيئات البيئية 1,5 وتعمل كمنصات لتطور متسارع4. سمح إدخال تقنيات NGS بتسلسل عالي الإنتاجية لجينومات العزلات الميكروبية والتجمعات، رغم أن تحديد البلازميدات الكاملة أو الكونتيجات المشتقة من البلازميدات بعد التجميع يتطلب عادة تسلسلات قراءة طويلة لأن بيانات التسلسل القصيرة القراءة غير قادرة على تحديد المناطق المتكررة التي تتجاوز حجم القراءات. أصبح ONT نهجا شائعا جدا للتسلسل طويل القراءة، مع تطبيقات تتجاوز تسلسل الجينوم الكامل وعلم الميتاجينوميات، وتشمل التحقق من تسلسل البلازميدات، والكشف وتوصيف التعديلات اللاجينية، وتسلسل الحمض النووي الريبي، وتقييم عدم الاستقرار الجوهري لمصفوفات الجينات المتتالية (تمت مراجعته في12,49).
هنا، يقدم الباحثون سير عمل لتسلسل البلازميدات باستخدام ONT مصمم للحالات التي يكون فيها تسلسل الكروموسومات معروفا بالفعل أو لا يثير الاهتمام. السبب هو أن استخراج البلازميدات يتطلب جهدا كبيرا، مكلفا، ويستغرق وقتا طويلا (لأن مجموعة المضيف تحتاج إلى زراعة ومعالجة)، وغالبا ما يكون تسلسل الجينوم الكامل باستخدام تقنية النانو ساوما كافيا للحصول على تجميعات بلازميدات كاملة مع توفير السياق الجينومي الخاص بها. تشمل الأمثلة التي يكون فيها البروتوكول مفيدا التحقق من تسلسل البلازميدات في سياق الهندسة الوراثية للبلازميدات 50,51، وتحسين دقة تسلسلات البلازميدات التي تم الحصول عليها بالفعل من قبلWGS 24، أو توصيف البلازميدات التي تم التقاطها من عينات سريرية أو بيئية عن طريق الترفق.
قد يحتاج استخراج الحمض النووي من العينات السريرية والبيئية إلى بعض التخصيص. هنا، يذكر المؤلفون أن بعض السلالات السريرية التي استخدموها أنتجت مصفوفة بيوغشية تسد المرشحات، مما يتطلب عدة خطوات للحبيبات وأحيانا يتطلب إضافة مرشحين. أيضا، لتسلسل البلازميدات المرتبطة، هناك حاجة إلى حجم أكبر من الزراعة مقارنة بالبلازميدات متعددة النسخ المتسلسلة، حيث تميلان البلازميدات المتوسطة والكبيرة الطبيعية إلى أن يكون لديها نسخة بلازميدية منخفضةرقم 2.
سمح البروتوكول بتسلسل البلازميدات بحجم يتراوح بين 4 كيلوبايت و173 كيلوبايت. هذا النطاق يقع ضمن مواصفات الشركة المصنعة (بين 2 و200 كيلوبايت). مؤخرا، نظرت دراسة إلى 23,000 تسلسل بلازميد تم ترسيبه في NCBI ووجدت فروقا كبيرة في الحجم حسب المصدر، حيث أن البلازميدات ذات الأصل البشري لها أصغر حجم وسيط (76 كيلو بل)، والبلازميدات في التربة والنباتات هي الأكبر (215 و427 كيلو بارب على التوالي)؛ البلازميدات من جميع المصادر الأخرى كان حجمها الوسيط بين 79 و147 كيلوبايت، لذا يجب أن يغطي هذا البروتوكول معظم البلازميدات، والتي قد تكون استثناء ميغابلازميدات52 وبلازميدات التربة أو النبات3.
أدرج المؤلفون خطوة إثراء الحمض النووي بالبلازميدات لتحسين دقة تجميعات الحمض النووي للبلازميدات. وجود كميات كبيرة من الحمض النووي الكروموسومي يغمر مسام الخلايا على خلية تدفق التسلسل بقراءات غير مستهدفة، مما يقلل بشكل كبير من عمق حمض البلازميد. تم بالفعل تنفيذ خطوة إثراء الحمض النووي بالبلازميدات لمحاولة التجميع الكامل للحمض النووي البلازميدي في العينات السريرية للكشف عنARGs 24. أظهر هذا تحسنا كبيرا في فعالية إكمال تجميع البلازميدات باستخدام تسلسل النانو-مسام فقط (78٪ من التجميعات المكتملة مقارنة بالمعيار المعياري). تبع ذلك أمثلة أخرى50، 53، 54.
لتحسين دقة القراءة، استخدمت اثنتان من هذه الدراسات تقنية طورتها نانوبور تسمى "استدعاء الأساس المزدوج على القراءات الزائفة الزوجية"50,53. يتضمن هذا النهج محاذاة الإشارات الكهربائية الخام من خيوط الحس والمضاد للحاسة لنفس جزيء الحمض النووي، مما يؤدي إلى تحسين في الدقة بحوالي مرتبة مقدار. الاستدعاء المزدوج على القراءات الزائفة متوافق مع التعدد، طالما أن الاستراتيجية تسمح بتحديد الخيوط الأمامية والخلفية لنفس الجزيء. لذا، لا يمكن استخدامه في البلازميدات المنقاة من عينات ذات مكمل بلازميدي غير معروف أو تحتوي على مزيج من البلازميدات. لاحظ أن عدد البلازميدات في الجينوم عادة ما يتراوح بين 0 و7 بلازميدات (خصوصا في العزلات السريرية)2,55.
لاحظ الباحثون مستوى عاليا من التلوث الكروموسومي في العينات (الجدول 10). تراوح مستوى التلوث في 10 عينات تم تحليلها بين 28 و72٪ بناء على رسم الخرائط القراءة. ومع ذلك، عندما قام الباحثون بتطبيع هذا التسلسل إلى حجم الكروموسوم مقارنة بحجم البلازميد أو البلازميدات الموجودة، تبين أن تسلسلات البلازميدات كانت في المتوسط أكثر وفرة بمقدار 144 مرة من تلك الكروموسوماتية. ترجمة هذا الرقم إلى مستوى إثراء الحمض النووي بالبلازميدات يتطلب معرفة عدد نسخ البلازميدات في كل عينة.
عادة ما تنتج خلايا تدفق MinION مخرج تسلسل ~30 جيجابايت، مما يتيح نظريا تسلسل أكثر من 96 بلازميدا في كل جولة. في الواقع، يتم تقييد التعدد أيضا بحد 96 باركود، مما يجعل 96 بلازميدا الحد الأعلى العملي لكل خلية تدفق. ومع ذلك، فإن تلوث الحمض النووي الكروموسومي واختلال التوازن الطبيعي في الباركود يقلل من عمق القراءة الفعال لكل عينة. لضمان عمق قراءة كاف لكل عينة، فإن النهج الأكثر تحفظا هو مضاعفة حوالي 24 بلازميدا لكل خلية تدفق. العمق الموصى به للتجميع الدقيق لتسلسل البلازميدات يتراوح بين 50 و70×32.56. في الأمثلة التوضيحية المعروضة في هذا المقال، أجرى المؤلفون 21 عينة متعددة الإرسال في خلية تدفق واحدة وحصلوا على عمق متوسط (109x)، وهو يتوافق جيدا مع المعيار الأمثل الموصى به لكل خلية تدفق.
لاحظ أنه مع زيادة عمق القراءة، تكون أقسام القراءة الناجحة/الرسوب أقل فائدة لتقييم جودة القراءة بشكل عام. بدلا من ذلك، توفر المقاييس المستمدة من توزيع الطول تمثيلا أوضح لجودة مجموعة البيانات. أحد هذه المقاييس هو N50، الذي يعرف بأنه طول القراءة الذي تشكل فيه القراءات بهذا الطول أو أطول 50٪ من القواعد الكلية. هذه القيمة حساسة للغاية لخطوات مراقبة الجودة. على سبيل المثال، تصفية القراءات منخفضة الجودة أو القصيرة باستخدام أدوات مثل Filtlong تزيل جزءا كبيرا من الذيل الأقصر للتوزيع، مما يؤدي إلى نفخ N50. هذا التأثير واضح في الجدول 9.
استخدم المؤلفون مجموعة الباركود السريع من ONT، والتي تستخدم ترانسبوسوم لتفكيك حمض نووي البلازميد، وبالتالي لا تتطلب معرفة مسبقة بنمط تقييد البلازميد. وجدت دراسة سابقة أنه بالنسبة للبلازميدات الصغيرة (<20 كيلو بايت)، فإن التجزئة الإنزيمية ضرورية لأن البلازميدات الصغيرة تبقى دائرية أثناء معظم استخراج الحمض النووي، وبالتالي لا تحتوي على نهايات حرة لربط المحول54. تلك الدراسة لم تستخدم الرموز الشريطية، التي تولد نهايات مجانية إضافية من خلال تضخيم PCR، لذا في هذه الحالة، من المحتمل أن يكون هذا نقطة غير مهمة. يتجنب OnRamp، أحد الإجراءات المتقدمة للتحقق الروتيني من البلازميدات، استخدام الرموز الشريطية من خلال الاستفادة من قراءات البلازميد الكاملة للتجميع، مما يبسط تحضير العينة54. في هذه الحالة، فضل المؤلفون الباركود لثلاثة أسباب. الأول هو بناء تجميع بغض النظر عن طول البلازميد. الثانية هي تحمل تلوث الحمض النووي الكروموسومي. الثالث هو أن هذا يفتح إمكانية تعدد عدة عينات، كما ذكر أعلاه.
أشارت دراسة سابقة إلى أن تجميع المجمعات المختلفة حسن النتيجة النهائية من خلال إلغاء التحيزات المدمجةفي منصات التجميع الفردية. هذا التحليل التلوي هو ميزة تم دمجها في برنامج التجميع الذي يستخدمه المؤلفون، Autocycler34. مقارنة بنسخته السابقة المسماة Trycycler57، فإن Autocycler أكثر أتمتة قليلا؛ يستخدم عدة مجموعات فرعية من القراءات، وكما ذكر سابقا، يقوم بعمليات التجميع باستخدام عدة مجمعات لإنشاء تجميع توافقي أكثر دقة. ومع ذلك، يواجه معظم المجمعين، حتى الأفضل، مثل فلاي28، كانو29، ورافين30، صعوبة في وجود البلازميدات ذات التجانس التسلسلي الواسع، أو دمج تسلسلات البلازميدات بشكل خاطئ، أو توليد نسخ متعددة من بلازميد واحد، وهم عرضة لفقدان البلازميدات الصغيرة58,59 (انظر أيضا الشكل 4C). عندما يحدث ذلك، يمكن أن يؤدي حذف القراءات ذات الجودة الأقل وإزالة القراءات القصيرة إلى حل المشاكل الكيميرية.
لتحديد الدقة العامة لبروتوكولات التسلسل، قارن المؤلفون التجميعات التي تعتمد فقط على ONT مع التجميعات المصقولة من خلال الجمع بين القراءة الطويلة والقصيرة القراءة، والتي (باستثناء بيانات PacBio) هي المعيار الذهبي الحالي. كما كان لدى المؤلفين بيانات هلام تظهر عدد البلازميدات الموجودة وأحجامها المقدرة (الجدول 8، العمود الثالث). نجح الباحثون في تجميع جميع البلازميدات الثلاثة عشر الموجودة في العينات العشر وحصلوا على أحجام تتوافق مع التسلسلات المجمعة. وهذا نجاح كبير، حيث غالبا ما تفشل مجمعات تسلسل LR في تجميع البلازميدات ذات التسلسلات الهيكلية المعقدة. على مستوى أكثر تفصيلا، أشارت المقارنات الزوجية بين مجموعتي التسلسلات إلى مستوى دقة متغير (الجدول 8). خمسة من تجميعات البلازميدات كان لها مناطق بدون تغطية في تجميعات ONT، ويفترض أن ذلك نتيجة إضافة تتابع اصطناعي أثناء تجميع التسلسل الخاص ب ONT فقط. من بين السبعة الأخرى، أظهرت ثلاثة منها تعدد أشكال النيوكليوتيد الواحد، مع اختلافات زوجية تراوحت بين 0.0023 و0.05٪، وأظهرت أربعة توافقا مثاليا. لا يبدو أن مستوى الدقة يرتبط بمستوى إثراء أو عمق التسلسل في الحمض النووي بالبلازميد، لكن وجود أكثر من بلازميد واحد في عينة معينة يرتبط، ربما لأن وجود أكثر من بلازميد واحد يميل إلى تضخيم مستوى تعقيد التسلسل (الجدول 8). باختصار، تم تصميم سير العمل لتحسين عائد ودقة تسلسل البلازميدات. بينما يمكنه تجميع تسلسلات البلازميدات، فإنه ينتج مستوى متغيرا من الدقة على مستوى النيوكليوتيدات. يمكن استخدام البروتوكول لتسلسل البلازميدات بأحجام متنوعة، ويتحمل تلوث DNA كروموسومي بنسبة لا تقل عن 72٪، ويمكنه استيعاب (حسب حجم البلازميد وحالة خلية التدفق) ما لا يقل عن 24 بلازميدا في خلية تدفق واحدة.
الإفصاحات
المؤلفون ليس لديهم ما يكشفون عنه.
شكر وتقدير
نحن ممتنون جدا لستيف ساليبانتي (جامعة واشنطن) لمشاركته بسخاء مجموعة من سلالات الإشريكية القولونية السريرية التي نشرت فيالعدد 45. وقد تم دعم هذا العمل جزئيا من خلال صناديق دعم البحث لتعيين مدير الابتكار وتطوير ريادة الأعمال من جامعة كاليفورنيا الجنوبية إلى كلية السل، ومن خلال منحة جامعة كاليفورنيا أليانزا MX بعنوان "التنميط الجيني لعزلات السل بين الفئات عالية العبء والمعرض للخطر في المكسيك: رؤى حول انتقال السل ومقاومة الأدوية" إلى MC.
المواد
| الاسم | الشركة | رقم فهرسي | التعليقات |
|---|---|---|---|
| 1.5 mL Eppendorf DNA LoBind tube | Sigma Aldrich | EP022431081 | يمكن استبدالها بعلامة تجارية أخرى |
| 1.5 mL tube racks | Thermo Fisher Scientific | 22-313630 | يمكن استبدالها بعلامة تجارية أخرى |
| 15 mL conical tubes | FALCON | 352096 | يمكن استبدالها بعلامة تجارية أخرى |
| 15 mL tube racks | Thermo Fisher Scientific | 8850 | يمكن استبدالها بعلامة تجارية أخرى |
| 2.0 mL microcentrifuge tubes | Fisherbrand | 05-408-138 | يمكن استبدالها بعلامة تجارية أخرى |
| 250 mL sterile flasks | PYREX | 5320 | يمكن استبدالها بعلامة تجارية أخرى |
| Carbenicillin | GOLD BIOTECHNOLOGY | C-103-50 | يمكن استبدالها بعلامة تجارية أخرى |
| Centrifuge | Eppendorf | 5424R-PR-R | يمكن استبدالها بعلامة تجارية أخرى |
| Centrifuge | Eppendorf | 5810R-P-R | يمكن استبدالها بعلامة تجارية أخرى |
| Centrifuge bottles | Sigma Aldrich | B1283-4EA | يمكن استبدالها بعلامة تجارية أخرى |
| Disposable Inoculating Loops: 1 µL | Fisherbrand | 22-363-595 | يمكن استبدالها بعلامة تجارية أخرى |
| Electronic Digital Scale | Denver Instrument | APX-2001 | يمكن استبدالها بعلامة تجارية أخرى |
| Ethanol | Fisher Scientific | 04-355-720 | يمكن استبدالها بعلامة تجارية أخرى |
| Ethanol-resistant markers | Sharpie | 37001; 37002; 37003 | يمكن استبدالها بعلامة تجارية أخرى |
| Flow cell (R10.4.1) | Oxford Nanopore Technologies | FLO-MIN114 | |
| Flow Cell Wash Kit | Oxford Nanopore Technologies | EXP-WSH004 | |
| Gloves | X-GEN | 44-100M | أي علامة تجارية للقفازات النيتريلية تعمل |
| Ice bucket | Thermo Fisher Scientific | 432128 | يمكن استبدالها بعلامة تجارية أخرى |
| Isopropanol | Fisher Scientific | BP26184 | يمكن استبدالها بعلامة تجارية أخرى |
| MinION Sequencing Device | Oxford Nanopore Technologies | MIN-101B | |
| Native Barcoding Kit 96 V14 | Oxford Nanopore Technologies | SQK-NBD114.96 | |
| NucleoBond Xtra MIDI Plasmid DNA Extraction Kit | Takara | 740410.5 | |
| PCR tube racks | AXYGEN | R96PCRFSP | يمكن استبدالها بعلامة تجارية أخرى |
| PCR tubes: (0.2 mL) | AXYGEN | PCR-02-C | يمكن استبدالها بعلامة تجارية أخرى |
| Program autocycler v0.5.2 | Ryan Wick / University of Melbourne | ||
| Program bcftools v1.22 | Wellcome Sanger Institute (HTSlib / Samtools team) | ||
| Program bwa v0.7.19 | Heng Li, originally at the Broad Institute | ||
| Program canu v2.3 | University of California, Davis & Pacific Biosciences collaborators | ||
| Program flye v2.9.6 | University of California, San Diego (Pavel Pevzner lab) | ||
| Program medaka v2.1.1 | Oxford Nanopore Technologies | ||
| Program metamdbg v1.2 | INRIA | ||
| Program miniasm v0.3 | Heng Li | ||
| Program minimap2 v2.28 | Heng Li | ||
| Program minipolish v0.2.0 | Ryan Wick / University of Melbourne | ||
| Program porechop v0.2.4 | Ryan Wick / University of Melbourne | ||
| Program racon v1.5.0 | Genome Institute of Singapore | ||
| Program samtools v1.22.1 | Wellcome Sanger Institute (HTSlib / Samtools project) | ||
| Qubit™ 4 Fluorometer | Invitrogen | Q33226 | |
| Qubit™ Assay Tubes | Invitrogen | Q32856 | |
| Rapid Barcoding Kit 24 and 96 V14 | Oxford Nanopore Technologies | SQK-RBK114.96 | |
| Set of micropipettes that dispense between 1 – 10 μL (P10), 2 – 20 μL (P20), 20 – 200 μL (P200) and 200 – 1000 μL (P1000) | RAININ | 17008648; 17008650; 17008652; 17008653 | يجب معايرة الماصات الدقيقة |
| Spectrophotometer | Thermo Scientific | 335905P | يمكن استبدالها بعلامة تجارية أخرى |
| Sterilized tips for 10 μL, 200 μL and 1000 μL | Eclipse | 1011-260-000-9; 1018-260-000; 1019-260-000-9 | |
| Thermal cycler C1000 Touch | Bio-Rad | 1851196 | يمكن استبدالها بعلامة تجارية أخرى |
| Water bath | Thermo Scientific | 51221052 | يمكن استبدالها بعلامة تجارية أخرى |
المراجع
- Finks, S. S., Martiny, J. B. H. Plasmid-encoded traits vary across environments. mBio. 14 (1), e0319122(2023).
- Ramiro-Martinez, P., de Quinto, I., Lanza, V. F., Gama, J. A., Rodriguez-Beltran, J. Universal rules govern plasmid copy number. Nat Commun. 16 (1), 6022(2025).
- Redondo-Salvo, S., et al. Pathways for horizontal gene transfer in bacteria revealed by a global map of their plasmids. Nat Commun. 11 (1), 3602(2020).
- Rodriguez-Beltran, J., DelaFuente, J., Leon-Sampedro, R., MacLean, R. C., San Millan, A. Beyond horizontal gene transfer: the role of plasmids in bacterial evolution. Nat Rev Microbiol. 19 (6), 347-359 (2021).
- Castaneda-Barba, S., Top, E. M., Stalder, T. Plasmids, a molecular cornerstone of antimicrobial resistance in the one health era. Nat Rev Microbiol. 22 (1), 18-32 (2024).
- Robertson, J., Bessonov, K., Schonfeld, J., Nash, J. H. E. Universal whole-sequence-based plasmid typing and its utility to prediction of host range and epidemiological surveillance. Microb Genom. 6 (10), (2020).
- Conlan, S., et al. Single-molecule sequencing to track plasmid diversity of hospital-associated carbapenemase-producing Enterobacteriaceae. Sci Transl Med. 6 (254), 254ra126(2014).
- Zankari, E., et al. Identification of acquired antimicrobial resistance genes. J Antimicrob Chemother. 67 (11), 2640-2644 (2012).
- Eyre, D. W., et al. WGS to predict antibiotic MICs for Neisseria gonorrhoeae. J Antimicrob Chemother. 72 (7), 1937-1947 (2017).
- Arredondo-Alonso, S., Willems, R. J., van Schaik, W., Schurch, A. C. On the (im)possibility of reconstructing plasmids from whole-genome short-read sequencing data. Microb Genom. 3 (10), e000128(2017).
- Rhoads, A., Au, K. F. PacBio sequencing and its applications. Genomics Proteomics Bioinformatics. 13 (5), 278-289 (2015).
- Zhang, T., et al. Nanopore sequencing: flourishing in its teenage years. J Genet Genomics. 51 (12), 1361-1374 (2024).
- González, A., Fullaondo, A., Odriozola, A. Why are long-read sequencing methods revolutionizing microbiome analysis? Microorganisms. 13 (8), (2025).
- Wick, R. R., Holt, K. E. Polypolish: Short-read polishing of long-read bacterial genome assemblies. PLoS Comput Biol. 18 (1), e1009802(2022).
- Delahaye, C., Nicolas, J. Sequencing DNA with nanopores: Troubles and biases. PLoS One. 16 (10), e0257521(2021).
- Watson, M., Warr, A. Errors in long-read assemblies can critically affect protein prediction. Nat Biotechnol. 37 (2), 124-126 (2019).
- De Maio, N., et al. Comparison of long-read sequencing technologies in the hybrid assembly of complex bacterial genomes. Microb Genom. 5 (9), (2019).
- Lerminiaux, N., Fakharuddin, K., Mulvey, M. R., Mataseje, L. Do we still need Illumina sequencing data? Evaluating Oxford Nanopore Technologies R10.4.1 flow cells and the Rapid v14 library prep kit for Gram-negative bacteria whole genome assemblies. Can J Microbiol. 70 (5), 178-189 (2024).
- Dabernig-Heinz, J., et al. A multicenter study on accuracy and reproducibility of nanopore sequencing-based genotyping of bacterial pathogens. J Clin Microbiol. 62 (9), e0062824(2024).
- Sereika, M., et al. Oxford Nanopore R10.4 long-read sequencing enables the generation of near-finished bacterial genomes from pure cultures and metagenomes without short-read or reference polishing. Nat Methods. 19 (7), 823-826 (2022).
- Wick, R. R., Judd, L. M., Holt, K. E. Assembling the perfect bacterial genome using Oxford Nanopore and Illumina sequencing. PLoS Comput Biol. 19 (3), e1010905(2023).
- Paterson, D. L. Resistance in gram-negative bacteria: enterobacteriaceae. Am J Med. 119 (1), discussion S62-70 S20-S28 (2006).
- Peter, S., et al. Tracking of antibiotic resistance transfer and rapid plasmid evolution in a hospital setting by nanopore sequencing. mSphere. 5 (4), (2020).
- George, S., et al. Resolving plasmid structures in Enterobacteriaceae using the MinION nanopore sequencer: assessment of MinION and MinION/Illumina hybrid data assembly approaches. Microb Genom. 3 (8), e000118(2017).
- Dong, N., Yang, X., Zhang, R., Chan, E. W., Chen, S. Tracking microevolution events among ST11 carbapenemase-producing hypervirulent Klebsiella pneumoniae outbreak strains. Emerg Microbes Infect. 7 (1), 146(2018).
- Lemon, J. K., Khil, P. P., Frank, K. M., Dekker, J. P. Rapid nanopore sequencing of plasmids and resistance gene detection in clinical isolates. J Clin Microbiol. 55 (12), 3530-3543 (2017).
- Linde, J., et al. Comparison of Illumina and Oxford Nanopore Technology for genome analysis of Francisella tularensis, Bacillus anthracis, and Brucella suis. BMC Genomics. 24 (1), 258(2023).
- Bickhart, D. M., et al. Generating lineage-resolved, complete metagenome-assembled genomes from complex microbial communities. Nat Biotechnol. 40 (5), 711-719 (2022).
- Koren, S., et al. Canu: scalable and accurate long-read assembly via adaptive k-mer weighting and repeat separation. Genome Res. 27 (5), 722-736 (2017).
- Vaser, R., Sikic, M. Time-and memory-efficient genome assembly with Raven. Nat Comput Sci. 1 (5), 332-336 (2021).
- Lynch, M. D., Neufeld, J. D. Ecology and exploration of the rare biosphere. Nat Rev Microbiol. 13 (4), 217-229 (2015).
- Kruasuwan, W., et al. Comparative evaluation of commercial DNA isolation approaches for nanopore-only bacterial genome assembly and plasmid recovery. Sci Rep. 14 (1), 27672(2024).
- Ulrich, J. U., et al. Nanopore adaptive sampling effectively enriches bacterial plasmids. mSystems. 9 (3), e0094523(2024).
- Wick, R. R., Howden, B. P., Stinear, T. P. Autocycler: long-read consensus assembly for bacterial genomes. Bioinformatics. 41 (9), (2025).
- NucleoBond Xtra Plasmid DNA Purification User Manual. , Takara Bio USA. Available from: https://www.takarabio.com/documents/User%20Manual/NucleoBond%20Xtra%20Plasmid%20DNA%20Purification%20User%20Manual_Rev_15.pdf?srsltid=AfmBOorkdYVlr34yclNUgmBCn4imrn-gbvTafmkD2Yrnnch6fH-K_VwZ (2019).
- Mota-Bravo, L., et al. Detection of horizontal gene transfer mediated by natural conjugative plasmids in E. coli. J Vis Exp. (193), (2023).
- Hancock, V., Witso, I. L., Klemm, P. Biofilm formation as a function of adhesin, growth medium, substratum, and strain type. Int J Med Microbiol. 301 (7), 570-576 (2011).
- Hung, C., et al. Escherichia coli biofilms have an organized and complex extracellular matrix structure. mBio. 4 (5), e00645-e00713 (2013).
- Qubit 4 assays quick reference (Pub. No. MAN0017210 C.0). , Thermo Fisher Scientific. (2025).
- Rapid barcoding sequencing kit 96 v14. , Oxford Nanopore Technologies. Available from: https://store.nanoporetech.com/us/rapid-barcoding-sequencing-kit-96-v14.html (2026).
- Schwengers, O., et al. Bakta: rapid and standardized annotation of bacterial genomes via alignment-free sequence identification. Microb Genom. 7 (11), (2021).
- Seemann, T. Prokka: rapid prokaryotic genome annotation. Bioinformatics. 30 (14), 2068-2069 (2014).
- Singh, H., et al. Integrons: the hidden architects of bacterial adaptation, evolution, and the challenges of antimicrobial resistance. Antonie Van Leeuwenhoek. 118 (7), 90(2025).
- Redondo-Salvo, S., et al. COPLA, a taxonomic classifier of plasmids. BMC Bioinformatics. 22 (1), 390(2021).
- Salipante, S. J., et al. Large-scale genomic sequencing of extraintestinal pathogenic Escherichia coli strains. Genome Res. 25 (1), 119-128 (2015).
- Couturier, A., et al. Real-time visualisation of the intracellular dynamics of conjugative plasmid transfer. Nat Commun. 14 (1), 294(2023).
- Wick, R. R., Schultz, M. B., Zobel, J., Holt, K. E. Bandage: interactive visualization of de novo genome assemblies. Bioinformatics. 31 (20), 3350-3352 (2015).
- Grant, J. R., et al. Proksee: in-depth characterization and visualization of bacterial genomes. Nucleic Acids Res. 51 (W1), W484-W492 (2023).
- MacKenzie, M., Argyropoulos, C. An Introduction to nanopore sequencing: past, present, and future considerations. Micromachines (Basel). 14 (2), (2023).
- Emiliani, F. E., Hsu, I., McKenna, A. Multiplexed assembly and annotation of synthetic biology constructs using long-read nanopore sequencing. ACS Synth Biol. 11 (7), 2238-2246 (2022).
- Brown, S. D., Dreolini, L., Wilson, J. F., Balasundaram, M., Holt, R. A. Complete sequence verification of plasmid DNA using the Oxford Nanopore Technologies' MinION device. BMC Bioinformatics. 24 (1), 116(2023).
- Hall, J. P. J., Botelho, J., Cazares, A., Baltrus, D. A. What makes a megaplasmid? Philos Trans R Soc Lond B Biol Sci. 377 (1842), 20200472(2022).
- Brown Kav, A., Benhar, I., Mizrahi, I. A method for purifying high-quality and high-yield plasmid DNA for metagenomic and deep sequencing approaches. J Microbiol Methods. 95 (2), 272-279 (2013).
- Mumm, C., et al. Multiplexed long-read plasmid validation and analysis using OnRamp. Genome Res. 33 (5), 741-749 (2023).
- Balbuena-Alonso, M. G., et al. Genomic analysis of plasmid content in food isolates of E. coli strongly supports its role as a reservoir for the horizontal transfer of virulence and antibiotic resistance genes. Plasmid. 123-124, 102650(2022).
- Zhao, W., et al. Oxford nanopore long-read sequencing enables the generation of complete bacterial and plasmid genomes without short-read sequencing. Front Microbiol. 14, 1179966(2023).
- Wick, R. R., et al. Trycycler: consensus long-read assemblies for bacterial genomes. Genome Biol. 22 (1), 266(2021).
- Johnson, J., Soehnlen, M., Blankenship, H. M. Long read genome assemblers struggle with small plasmids. Microb Genom. 9 (5), (2023).
- Boostrom, I., Portal, E. A. R., Spiller, O. B., Walsh, T. R., Sands, K. Comparing long-read assemblers to explore the potential of a sustainable low-cost, low-infrastructure approach to sequence antimicrobial resistant bacteria with Oxford Nanopore sequencing. Front Microbiol. 13, 796465(2022).
إعادة الطباعة والأذونات
