لدراسة طفرات Mycobacterium tuberculosis من أجل تحليل وظيفة الجينات ومقاومة الأدوية، تم وصف ومقارنة تقنيتين للتطفير الموجه لمواقع محددة لإدخال تغييرات في خلفية متماثلة جينياً، وهما: التبادل الأليلي (AE) ثنائي الخطوة باستخدام ناقل انتحاري، أو إعادة التركيب الجيني (recombineering) باستخدام قليلة النوكليوتيدات من الحمض النووي أحادي الخيط ssDNA. ويتم تأكيد عملية التطفير عبر تفاعل البوليميراز المتسلسل PCR وتسلسل قطعة الحمض النووي المضخمة.
مقالة منهجية
التطفير الموجه في Mycobacterium tuberculosis
* These authors contributed equally
في هذه المقالة
ملخص
الملخص
يتطلب التلاعب الدقيق بجينوم المتفطرات دراسة تأثير طفرات محددة دون تأثيرات مربكة ناتجة عن الخلفيات الجينية المتنوعة في العزلات السريرية. وهذا الأمر مهم بشكل خاص عند استقصاء وظيفة الجينات وآليات مقاومة الأدوية، حيث قد تؤدي الطفرات الخلفية إلى تعزيز أو تثبيط تأثيرات الطفرة المستهدفة. نَصِفُ هنا نهجين للتطفير الموجه للمواقع، وهما: التبادل الأليلي ثنائي الخطوة باستخدام ناقل انتحاري، وإعادة الهندسة الجينية بوساطة قليلة النوكليوتيد، ونقارن بينهما لإدخال طفرات محددة في خلفية متجانسة جينياً من Mycobacterium tuberculosis.
يستخدم التبادل الأليلي ثنائي الخطوة ناقلاً انتحارياً يفتقر إلى أصل تضاعف بكتيري متفطّر ويحمل قطعة DNA متحورة، وعلامات اختيار مثل sacB للحساسية للسكروز، lacZ للفحص اللوني (أزرق-أبيض)، وجينات مقاومة للمضادات الحيوية (kan أو hyg). تتضمن هذه العملية توليد القطعة المتحورة عبر تفاعل البوليميراز المتسلسل (PCR) متعدد الخطوات أو عن طريق التصنيع، ثم استنساخها في الناقل، وإدخالها إلى M. tuberculosis عن طريق التثقيب الكهربائي، واختيار أحداث التكامل ذات العبور الفردي (SCO) باستخدام مقاومة المضادات الحيوية وفحص المستعمرات اللونية. ويتبع ذلك عملية اختيار عكسي باستخدام السكروز و X-gal للتخلص من البكتيريا التي تحمل التسلسل البري. تضمن هذه الطريقة الحصول على طفرات مستقرة وغير معلمة، ولكنها تستغرق وقتاً طويلاً وتتطلب جهداً مكثفاً.
تستخدم عملية إعادة التركيب الجيني (Recombineering) بلازميداً يعبر عن إنزيم ريكومبينيز، مثل pJV75amber الذي يعبر عن ريكومبينيز Che9c gp61 تحت تحكم محفز أسيتاميداز (acetamidase promoter) قابل للاستحثاث، جنباً إلى جنب مع قليلة نوكليوتيد (oligonucleotide) من الحمض النووي أحادي الخيط (ssDNA) لإحداث طفرات دقيقة. يتم اختيار المستنسخات المحولة باستخدام المضادات الحيوية المناسبة، ويتم تأكيدها عن طريق تفاعل البوليميراز المتسلسل (PCR) وتسلسل سانجر (Sanger sequencing). ويعد هذا النهج أبسط وأسرع وأكثر فعالية من حيث التكلفة، ولكن قد يحده انخفاض كفاءة التحويل، والحاجة إلى خلايا كفؤة حديثة، وتفاوت الكفاءة اعتماداً على المنطقة الجينومية وتصميم القليلة نوكليوتيدية.
تُقدم استراتيجيات التبادل الأليلي على خطوتين وإعادة الهندسة الجينية (recombineering) معاً مناهج تكميلية لإدخال طفرات محددة في بكتيريا M. tuberculosis. وتتيح كلتا الطريقتين التحقق التجريبي من الطفرات، مثل المتغيرات المرتبطة بوظيفة الجينات ومقاومة الأدوية.
المقدمة
تتيح دراسة الطفرات الجينومية استقصاء وظائف الجينات ومقاومة الأدوية باستخدام مجموعة متنوعة من الطرق. ومع ذلك، فإن الخلفية الجينية المعقدة للعزلات السريرية التي تحمل طفرة معينة غالباً ما تعقد تفسير النتائج، حيث قد تتفاعل العديد من الطفرات الأخرى، مما يؤدي إلى تأثيرات تآزرية أو تضادية1. وعلى الرغم من أن النهج القائمة على الذكاء الاصطناعي (AI) يمكنها التنبؤ بالمقاومة، إلا أنها لا تستطيع إثباتها بشكل قاطع أو تحديد التأثيرات اللاحقة2,3.
يمكن لمقايسات التقلب (Fluctuation assays)، التي تعتمد على الطفرات التلقائية، أن تختار بفعالية السلالات المقاومة تحت تأثير عوامل إجهاد معروفة مثل الأدوية المضادة للمتفطرات4,5. ومع ذلك، فإن هذه الاستراتيجية غير المستهدفة تتطلب فحصاً مكثفاً ولا تضمن استعادة طفرة معينة، على سبيل المثال، الطفرات الجديدة في الجينات المرتبطة بمقاومة الأدوية والتي لوحظت في العزلات السريرية.
لقد تم تطوير العديد من النهج الموجهة، والتي تشمل من بينها الطفرات الموجهة للموقع، وهي عبارة عن مجموعة من التقنيات الجزيئية المستخدمة لإدخال استبدالات دقيقة لنيوكليوتيد واحد (طفرات نقطية) في جين مستهدف6. يتضمن سير العمل العام ما يلي: (1) توليد قطعة DNA مانحة أو بلازميد يحتوي على الجين المستهدف مع الطفرة (أو الطفرات) النقطية المطلوبة، (2) إدخال هذا الـ DNA في البكتيريا، (3) نقل التسلسل الطافر إلى الموقع الكروموسومي المستهدف، (4) تعزيز دمج الطفرة عن طريق إعادة التركيب، و(5) فحص الطفرات المعاد تركيبها.
تصف هذه المنشور استراتيجيتين متميزتين للطفرات الموجهة للموقع للتلاعب المستهدف بجينات M. tuberculosis، مع مقارنة سير العمل لكل منهما ومناقشة مزايا وعيوب كل استراتيجية. تعتمد هذه الطرق إما على مسار إصلاح إعادة التركيب المتجانس (HR) الطبيعي للبكتيريا العَصيانية، والذي يُشار إليه هنا أيضًا باسم التبادل الأليلي (AE) ذي الخطوتين باستخدام ناقل انتحاري7، أو نظام إعادة هندسة جينية مشتق من العاثيات ومشفّر على بلازميد8.
تتضمن طريقة AE المكونة من خطوتين دمج ناقل توصيل انتحاري في الحمض النووي الكروموسومي للكائن الحي عن طريق إعادة التركيب المتجانس (HR). يحتوي ناقل التوصيل الانتحاري هذا على كاسيت مرن يشكل جزءاً من سلسلة ناقلات pNIL/pGOAL وقد تمت مناقشته باستفاضة7. وهو يوفر دقة عالية وتكاملاً مستقراً للتعديلات المعقدة، بما في ذلك تعطيل الجينات والإدراجات الكبيرة. وقد تم ترسيخ المبادئ الأساسية لـ AE باستخدام الناقلات الانتحارية وإعادة هندسة الجينات في بروتوكولات سابقة للبكتيريا الفطريات9,10، بما في ذلك تعطيل الجينات القائم على HR وإدخال الطفرات النقطية7. وتشمل قيود AE الإجهاد المحتمل للمضادات الحيوية in vitro الناتج عن وجود علامات انتخاب متعددة، وخطر حدوث طفرات تلقائية أثناء الممرات المتسلسلة، وخطوات الاستنساخ التي تتطلب مجهوداً مكثفاً، وعملية انتخاب مكونة من خطوتين قد تستغرق من 8 إلى 12 أسبوعاً.
في المقابل، تعتمد تقنية إعادة التركيب الجيني (recombineering) على إنزيم ريكومبينيز Che9c gp61 المستمد من pJV75amber وقليل النوكليوتيدات من الحمض النووي أحادي السلسلة (ssDNA)8,11، لتسهيل عملية الطفرات الموجهة والمناخلة. يعبر البلازميد خارج الكروموسومي pJV75amber عن إنزيم ريكومبينيز Che9c gp61 (وهو بروتين لدمج الحمض النووي أحادي السلسلة وهو متماثل مع RecT في E. coli) تحت تحكم محفز أسيتاميداز قابل للاستحثاث8. ويتوسط بروتين الريكومبينيز عمليات التعرف على ssDNA، والدمج، والتبادل الأليلي بين قالب قليل النوكليوتيدات ssDNA مُصنع خارجيًا يحتوي على طفرة نقطية وبين سلاسل الحمض النووي المتماثلة الداخلية8.
تغني تقنية إعادة التركيب الجيني (Recombineering) عن خطوات الاستنساخ، مما يقلص الجدول الزمني إلى 4-6 أسابيع، وهو ما يجعلها مثالية للتحقق السريع من متغيرات مقاومة الأدوية في العزلات السريرية. ومع ذلك، قد تظهر تقنية إعادة التركيب الجيني كفاءة متغيرة في مناطق جينومية معينة، أو قد تؤدي إلى إعادة تركيب في غير المواقع المستهدفة (إعادة تركيب غير شرعية) بسبب استخدام أذرع تماثل قصيرة، مما يتطلب جولات متكررة من التجارب. وقد تتطلب هذه التقنية علاوة على ذلك فحصاً مكثفاً للمستعمرات في حالة عدم وجود نظام اختيار عكسي مدمج.
إن تقديم كلا الطريقتين جنباً إلى جنب يتيح للباحثين اختيار إحداهما بناءً على احتياجات المشروع: استخدام AE لإجراء تعديلات قوية وغير معلمة في الجينات الأساسية، مقابل استخدام recombineering من أجل السرعة والبساطة في عمليات الطفرات الموجهة عالية الإنتاجية. وفي نهاية المطاف، تسهل هذه المنهجيات دراسة وظيفة الجينات، والتفاعل الجيني (epistasis)، وآليات المقاومة دون تداخل من الخلفيات الجينية المربكة. نحن نسلط الضوء على ملاءمة AE للتعديلات المعقدة، وسرعة recombineering، وكثافة العمل المطلوبة لـ AE. علاوة على ذلك، يُظهر recombineering اعتمادية على المنطقة الجينومية، وهو أمر لم يتم التأكيد عليه في البروتوكولات السابقة التي اعتمدت طريقة واحدة فقط8. وهنا، يتم تقديم تكييفات وتحسينات مستهدفة لإجراء الطفرات الموجهة للموقع في M. tuberculosis.
يجب إجراء جميع التجارب التي تتضمن التعامل مع بكتيريا M. tuberculosis الحية بواسطة كوادر مدربة في منشأة ذات مستوى سلامة بيولوجية ثالث (BSL3)، وذلك وفقاً لبروتوكولات السلامة البيولوجية المؤسسية وتقييمات المخاطر. يجب أن تكون المنشأة مجهزة بنظام دخول خاضع للرقابة، وتدفق هواء بضغط سلبي، ونظام عادم مزود بمرشحات HEPA، كما يجب تنفيذ العمل داخل كبائن السلامة البيولوجية المعتمدة (الفئة الثانية). بالإضافة إلى ذلك، يجب دائماً ارتداء معدات الوقاية الشخصية (PPE) عند التواجد داخل منشأة BSL-3، مثل جهاز تنفس منقي للهواء يعمل بالطاقة (PAPR) أو أجهزة تنفس N95، والقفازات، وبدلات العمل أو المآزر، وواقيات العينين. كما يجب تعقيم جميع النفايات، بما في ذلك الأوساط الزراعية والمواد المستهلكة، باستخدام الموصدة (autoclave) أو التطهير الكيميائي قبل إخراجها من منشأة BSL3.
قبل نقل المواد من مختبر مستوى السلامة البيولوجية الثالث (BSL3) لإجراء التحليلات اللاحقة مثل تفاعل البوليميراز المتسلسل (PCR)، يجب إبطال نشاط المواد المستزرعة، بما في ذلك كتل الخلايا، حرارياً عند 80 °C لمدة 60 min. ثم توضع العينات المبطلة في أكياس مزدوجة، وتُطهّر أسطحها باستخدام منظف مناسب وإيثانول بتركيز 70%، وتُنقل إلى مختبر مستوى السلامة البيولوجية الثاني (BSL2) لإجراء العمل الجزيئي. وتعد تدابير السلامة هذه ضرورية لتقليل مخاطر تكوّن الرذاذ أثناء إجراءات مثل الطرد المركزي أو السحب بالماصة، والتي قد تؤدي إلى التعرض العرضي.
يجب ارتداء نظارات واقية من الأشعة فوق البنفسجية (UV) أو درع للوجه، بالإضافة إلى القفازات أثناء التعرض للأشعة فوق البنفسجية؛ كما يجب إجراء عمليات التعرض فقط داخل نظام تشعيع بالأشعة فوق البنفسجية مغلق لمنع تلف الجلد والعينين.
البروتوكول
الطريقة أ: التبادل الأليلي على خطوتين (AE)
ملاحظة: يوفر التأشيب المتجانس طريقة فعالة لإدخال طفرات نقطية في جين M. tuberculosis المستهدف. تتكون هذه التقنية من خمس مراحل: 1) توليد وتضخيم تسلسل المدرج؛ 2) بناء ناقل توصيل انتحاري؛ 3) توصيل الحمض النووي الطافر إلى جينوم المتفطرة؛ 4) تحويل البلازميد الحامل للأليل الطافر لتوليد متكامل مشترك؛ و5) الانتقاء المضاد لتحلل المتكامل المشترك. وبينما يمكن تطبيق هذه الطريقة لبناء طفرات الحذف، فإن التركيز هنا ينصب على توليد سلالات ذات متغيرات أحادية النوكليوتيد.
- توليد قطعة من الحمض النووي الريبوزي منقوص الأكسجين مزدوج السلسلة (dsDNA) لإعادة التركيب المتماثل
ملاحظة: عند استقصاء تأثير تغير في نوكليوتيد واحد باستخدام AE، تتوفر ثلاثة خيارات لإنتاج القطعة أو الجين المستهدف الذي يحمل المتغير أحادي النوكليوتيد (SNV). (1) تضخيم منطقة جينومية تحتوي على المتغير أحادي النوكليوتيد المستهدف من سلالة سريرية عن طريق تفاعل البوليميراز المتسلسل (PCR) واستنساخها في ناقل مناسب. (2) شراء قليلة نوكليوتيد (oligonucleotide) مصممة خصيصاً ومصنعة لحمل الطفرة النقطية المستهدفة. (3) استخدام طريقة PCR ثلاثية الخطوات (الموصوفة أدناه) لإدخال الطفرة النقطية في القطعة أو الجين المستهدف. يقوم تفاعل PCR المتداخل (overlap PCR) هذا بإدخال تغير في نوكليوتيد واحد بدقة في الموضع المستهدف ضمن التسلسل الجينومي، وهو يتطلب مجموعتين من البادئات ويتضمن ثلاث خطوات: 1) تضخيم مناطق المنبع والمصب بشكل منفصل بواسطة PCR، 2) تلدين القطعتين المتداخلتين، 3) تضخيم قطعة DNA كاملة الطول باستخدام البادئات الخارجية.- صمم البادئات الخارجية لترتبط بطرفي 5' و 3' للمناطق الواقعة أعلى وأسفل الجين، على التوالي. قم بتضمين منطقة تماثل بطول 20 زوجاً قاعدياً (bp) للجين في هذه البادئات الخارجية، ومواقع لإنزيمات القطع، بالإضافة إلى تتابع زائد غير مشفر بطول 6 أزواج قاعدية عند طرف كل بادئة للسماح بالهضم المباشر بواسطة إنزيم القطع خلال تجارب الاستنساخ. تأكد من وجود مواقع القطع في الناقل وعدم وجودها في الجين المستهدف.جدول المواد).
- صمم البادئات المركزية بحيث تكون متكاملة وتحمل تباين النوكليوتيدة المنفرد (SNV) المستهدف. اسمح للبادئات الأمامية والعكسية المتكاملة بالتداخل في منتصف المنطقتين العلوية والسفلية، مع دمج التغير في قاعدة النوكليوتيدة في مركز قطعة الحمض النووي الريبوزي منقوص الأكسجين مزدوج السلسلة (dsDNA).
- استخدم الحمض النووي الريبوزي منقوص الأكسجين مزدوج الشريط (dsDNA) الجينومي من *M. tuberculosis* سلالة H37Rv كحمض نووي قالب في 25 µL خليط تفاعل PCR (الشكل 1) باستخدام إنزيم Taq polymerase للتصحيح ذي معدل عدم تطابق عالٍ. يتم تحضير التفاعلات المنفصلة على النحو التالي: أضف 5 µL من منظم GC (بتركيز نهائي 1×، يوصى به للمناطق الغنية بـ GC) M. tuberculosis الحمض النووي الريبوزي منقوص الأكسجين (DNA)، 0.5 µL من 10 ميليمولار من ديوكسي نيوكليوتيد ثلاثي الفوسفات (التركيز النهائي 200 µM لكل منهما)، 1.25 µL من 10 µM البادئ الأمامي (النهائي 0.5 µM), 1.25 µL من 10 µM البادئ العكسي (النهائي 0.5 µM), 0.25 µL من بوليميريز (التركيز النهائي 1 وحدة)، 1 µL من الحمض النووي القالب (50-100 نانوغرام)، 0.75 µL من ثنائي ميثيل سلفوكسيد (DMSO) بتركيز 100% (التركيز النهائي 3% للقوالب الغنية بـ GC)، وماء خالٍ من النيوكلييز إلى 25 µL الحجم النهائي. استخدم البادئات A وB في تفاعل واحد، والبادئتين C وD في التفاعل الآخر (الشكل 1أ).
- قم بتضخيم قطعتين من الحمض النووي DNA بشكل منفصل: المنطقة العلوية باستخدام البادئين A وB، والمنطقة السفلية باستخدام البادئين C وD (الشكل 1-أ). قم بتحسين ظروف الدورات وفقًا للبادئات المستخدمة وطول قطعة التضخيم، بدءًا من مرحلة المسخ الأولي عند 98 °C لمدة 30 ثانية؛ 30 دورة من المسخ عند 98 °C لمدة 10 ثوانٍ، والدمج عند درجة حرارة الانصهار (Tm) (عادةً 55-65 °C لهذه البادئات) لمدة 30 ثانية، والتمديد عند 72 °C لمدة 30 ثانية لكل كيلوباز (kb)؛ والتمديد النهائي عند 72 °C لمدة 5 دقائق. ثم الحفاظ على درجة حرارة 4 °C.
- قم بإجراء تلدين وتمديد للمنطقتين العلوية والسفلية عن طريق دمج 5 µL لكل منتج PCR ناتج (من الخطوة 1.4) في أنبوب جديد 25 µL التفاعل (ضبط نسب المكونات تناسبيًا، مع حذف إضافة البادئات) (الشكل 1ب). استخدم ظروف الدورات نفسها ولكن قلل عدد الدورات إلى 10-15 دورة.
- لإزالة البادئات الزائدة من نواتج تفاعل البوليميراز المتسلسل (PCR) في الخطوة الأولى قبل البدء بالخطوة الثالثة، غالباً ما يكون التخفيف (بنسبة 1:10 إلى 1:50) كافياً، ولكن للحصول على نقاء أعلى، تُستخدم أطقم تنقية تجارية تعتمد على الأعمدة، أو يتم اللجوء إلى الاستخلاص من الهلام في حال وجود حزم غير محددة.
- في خطوة التضخيم الأخيرة، أضف 2 µL من ناتج تفاعل البوليميراز المتسلسل (PCR) المتداخل (من الخطوة 1.5) إلى أنبوب جديد 25 µL تفاعل باستخدام البادئات A وD (النهائي 0.5 µM (لكل منهما) (الشكل 1ج). استخدم نفس ظروف الدورات كما في الخطوة 1.4.
ملاحظة: تذكر تعديل درجة حرارة التلدين (Tm) ووقت التمديد لمجموعة البادئات الجديدة (البادئ A و D) وطول القطعة الممددة. - تحقق من تضخيم الحمض النووي عن طريق الرحلان الكهربائي بهلام الأجاروز؛ حيث يُتوقع ظهور حزمة واحدة بالحجم المتوقع، دون وجود أي لطخات.
ملاحظة: لا تتخلص من الهلام؛ حيث سيُستخدم في الخطوة 2.1.
- بناء الناقل لتسلسل قطعة DNA مزدوجة السلاسل تحتوي على تباينات نوكليوتيدية مفردة (SNV)
ملاحظة: يصف هذا القسم الخطوة الثانية من عملية التجميع الموجه (AE). يتم استنساخ القطعة ذات الأهمية الناتجة في ناقل تسلسل لتمكين تكاثر البلازميد والحصول على نسخ متعددة من أجل استنساخ أكثر كفاءة في الخطوات اللاحقة.- تحضير الخلايا ذات الكفاءة الكيميائية الإشريكية القولونية (*E. coli*) الخلايا وفقاً لطريقة Green وRogers12.
- استأصل قطعة الـ dsDNA المُضخمة بواسطة تفاعل البوليميراز المتسلسل (PCR) والتي تحتوي على تباين النوكليوتيد المفرد (SNV) المطلوب من الخطوة 1.8 من الهلام باستخدام شفرة مشرط نظيفة، ثم قم بتنقيتها باستخدام مجموعة تجارية لتنقية الهلام والـ PCR وفقًا لبروتوكول الشركة المصنعة. قم بقياس تركيز الحمض النووي (DNA) باستخدام القياس الطيفي؛ بحيث يستهدف التركيز أن يكون بين 50-100 نانوغرام/µLلاحظ وجود محلول رائق بعد التنقية.
- قم بربط قطعة الحمض النووي (DNA) الخطية في ناقل تسلسل (مثل pJET1.2) باستخدام إنزيم رابط (ligase) مناسب. أجرِ عمليات الربط في 10 µL التفاعل: إضافة 1 µL من منظم الليغيز (ligase buffer) بتركيز 10×، و50 نانوجرام من الناقل (vector)، و150 نانوجرام من القطعة المدرجة (insert) (بنسبة مولية 3:1)، 1 µL من إنزيم DNA ligase (بتركيز 400 وحدة/µL)، والماء إلى 10 µL؛ حضّن في 4 °C طوال الليل، ثم يتم تعطيل النشاط عن طريق التحضين لمدة 10 دقائق عند 65 °C.
- تحويل بناء البلازميد إلى خلايا كيميائية مختصة بكتيريا الإشريكية القولونية (E. coli) الخلايا عن طريق إضافة 5 µL من الحمض النووي البلازميدي المربوط (انظر الخطوة 2.3) إلى 100 µL من الخلايا المختصة وامزجها برفق عن طريق النقر. حضّن المزيج على الثلج لمدة 30 دقيقة. قم بإجراء صدمة حرارية للخلايا عند 42 °C لمدة 90 ثانية، ثم أعد الأنبوب فوراً إلى الثلج لمدة دقيقتين. أضف 900 µL من وسط لوريا-بيرتاني (LB)، ثم تُحضن الخلايا عند 37 °C مع الرج (200 دورة في الدقيقة) لمدة ساعة واحدة للسماح بالتعافي.
- يتم جمع الخلايا عن طريق الطرد المركزي (3,000 × ج لمدة 10 دقائق) وتخلص من وسط LB. أعد تعليق الخلايا المأشوبة في 100 µL وسط LB طازج، طبق 50 µL على أغار LB المحتوي على المضادات الحيوية المناسبة، ويُحضن سكونياً عند 37 °C ليلة كاملة. يُتوقع ظهور 50 إلى 500 مستعمرة لكل طبق.
- يتم فحص المستعمرات للتأكد من وجود قطعة DNA باستخدام تقنية تفاعل البوليميراز المتسلسل للمستعمرات (colony PCR)، وذلك باختيار من 1 إلى 10 مستعمرات منفردة وإضافة خلايا كل مستعمرة إلى تفاعل PCR، كما هو موضح في الخطوة 1.3 باستخدام البادئين A وD. ويُجرى تفاعل PCR وفقاً لما هو موضح في الخطوة 1.4.
- اختر المستعمرات الموجبة لتفاعل البوليميراز المتسلسل (عادةً من 5 إلى 10 مستعمرات) وازرعها طوال الليل في 5 مل من وسط LB الغذائي مع المضادات الحيوية عند 37 °C مع الرج بسرعة 200 دورة في الدقيقة.
- قم بتحضير جليسرول -80 °C مخزون مجمّد من كل مزرعة ليلة كاملة. استخلص الحمض النووي البلازميدي (plasmid DNA) باستخدام طقم تجاري لتنقية الحمض النووي بطريقة التحضير المصغر (miniprep)، وأجرِ تسلسلاً بطريقة سانجر (Sanger sequencing) للتأكد من تسلسل قطعة الحمض النووي مزدوج الشريط (dsDNA) ووجود المتغيرة أحادية النوكليوتيد (SNV). بالإضافة إلى ذلك، استخدم رسم خرائط إنزيمات التقييد (RE mapping) لضمان دمج قطعة ذات الحجم الصحيح في بلازميد التسلسل. تحقق من ذلك عن طريق الرحلان الكهربائي للهلام (gel electrophoresis)؛ حيث يُتوقع ظهور قطع تطابق الأحجام المتوقعة.
- بناء ناقل التوصيل الانتحاري
ملاحظة: يصف هذا القسم التحضير النهائي لناقل التوصيل الانتحاري. ناقلا التوصيل الانتحاري الأكثر استخداماً على نطاق واسع هما p1NIL وp2NIL، والفرق بينهما يكمن فقط في مواقع قطع إنزيمات التقييد في مواقع الاستنساخ المتعددة الخاصة بهما. يشير هذا البروتوكول إلى p2NIL (جدول الموادوللمساعدة في بناء الناقل، ارجع إلى خرائط البلازميد p2NIL وpGOAL19 لتحديد مواقع القطع الفريدة.- أجرِ عملية الهضم باستخدام إنزيمات التقييد (RE digestion) لإزالة قطعة DNA التي تحتوي على متغير النوكليوتيد المنفرد (SNV) التي تم التحقق منها في الخطوة 2.8 من ناقل التسلسل، وذلك باستخدام الإنزيمات المناسبة (مثل HindIII وKpnI). وفي تفاعل منفصل، قم بهضم ناقل التوصيل الانتحاري (مثل p2NIL) باستخدام الإنزيمات نفسها. أجرِ عمليتي الهضم على نطاق واسع (1 µg الحمض النووي الريبوزي منقوص الأكسجين (DNA) في 50 µL التفاعل: إضافة 10 µL من المحلول المنظم بتركيز 10×، 1 µL من كل إنزيم (10 وحدة/µL), 1 µg من الحمض النووي DNA، ومياه خالية من النوكلياز حتى يصل الحجم النهائي إلى 50 µL؛ يتم التحضين عند 37 °C لمدة ساعة واحدة. يتم التعطيل الحراري إذا لزم الأمر وفقاً لتوصية الشركة المصنعة.
- افصل قطع الحمض النووي (DNA) باستخدام الفصل الكهربائي للهلام الأغاروزي. لاحظ وجود نطاقات واضحة عند الأحجام المتوقعة. استقطع ناقل p2NIL الخطي وقطعة الحمض النووي التي تحتوي على متغير النوكليوتيد المنفرد (SNV) من هلام الأغاروز، وقم بتنقيتهما باستخدام طقم تجاري لتنقية الهلام وتفاعل البوليميراز المتسلسل (PCR cleanup kit).
- قِس تركيزات الحمض النووي (DNA) باستخدام القياس الطيفي، واحسب حجم الحمض النووي اللازم لتحقيق نسبة مولية بين القطعة المدرجة والناقل تبلغ 3:1 باستخدام 50 نانوغرام من الحمض النووي للناقل p2NIL. قم بإجراء عمليات الربط في... 10 µL التفاعل: إضافة 1 µL من منظم الربط (ligase buffer) بتركيز 10×، و50 نانوجرام من الناقل (vector)، و150 نانوجرام من القطعة المدرجة (insert) (بنسبة مولية 3:1)، 1 µL من إنزيم T4 DNA ligase (٤٠٠ وحدة/µL)، والماء إلى 10 µL؛ يحضن عند 4 °C طوال الليل.
- حَوِّل الناقل المربوط مع القطعة المدرجة إلى خلايا مختصة *E. coli* الخلايا (انظر الخطوة 2.4). يتم زراعة نواتج التحول على أغار LB يحتوي على 50 μg/mL كانامايسين (Kan). تُحضن في 37 °C طوال الليل.
- تُخضع المستعمرات الناتجة (p2NIL مع قطعة DNA المحتوية على التباين النوكليوتيدي المفرد، ويُشار إليها فيما يلي باسم p2NIL_insert) لتفاعل البوليميراز المتسلسل للمستعمرات (انظر الخطوة 2.6) والترحيل الكهربائي لهلام الأغاروز للتأكد من وجود قطعة DNA المحتوية على التباين النوكليوتيدي المفرد. يُجرى تفاعل البوليميراز المتسلسل كما هو موضح في الخطوة 1.3، باستخدام البادئات A و D وفقاً للمعايير المثلى المحددة في الخطوة 1.7.
- يتم تلقيح مستعمرة تحتوي على ناقل p2NIL_insert المُنشأ بشكل صحيح في 10 مل من وسط LB المضاف إليه Kan عند 37 °C، مع الرج بسرعة 200 دورة في الدقيقة طوال الليل. قم بتجهيز مخزونات مجمدة (باستخدام 1-2 مل من المزرعة) وأجرِ تحضيرًا مصغرًا (miniprep) لعزل p2NIL_insert.
- أدخل العلامات القابلة للاختيار من سلسلة نواقل pGOAL (إما pGOAL17 أو pGOAL19) في p2NIL_insert عن طريق هضم كل من pGOAL وp2NIL_insert باستخدام إنزيم القطع PacI في أنابيب منفصلة. 50 µL التفاعلات (انظر الخطوة 3.1).
- افصل القطع الناتجة باستخدام الرحلان الكهربائي لهلام الأجاروز، ثم استقطع القطع المطلوبة وقم بتنقيتها باستخدام مجموعة تجارية لتنقية الهلام ونواتج تفاعل البوليميراز المتسلسل (PCR cleanup kit).
- قم بإزالة مجموعة الفوسفات من p2NIL_insert المخطى (linearized) لمنع الارتباط الذاتي للنهايتين 5' و 3' عن طريق المعالجة بإنزيم الفوسفاتاز القلوي: أضف وحدة واحدة/µg لقطعة من الحمض النووي (DNA) في 20 µL تفاعل مع 2 µL من المحلول المنظم بتركيز 10× والماء؛ ثم تُحضن لمدة 10 دقائق عند 37 °C، يليه التعطيل الحراري لمدة دقيقتين عند 75 °C.
ملاحظة: عند الحاجة لمنع الارتباط الذاتي، يتم إزالة مجموعة الفوسفات من الحمض النووي للناقل (vector DNA) باستخدام وحدة واحدة من/µg من الفوسفاتاز القلوي السريع (rAPid) وحُضنت لتعطيلها حرارياً. - قم بربط كاسيت علامة الاختيار pGOAL داخل ناقل p2NIL_insert منزوع الفوسفات لإنتاج p2NIL_insert_SM في 10 µL التفاعل (انظر الخطوة 2.3) وتحويلها إلى خلايا كيميائية كفؤة *E. coli* الخلايا (انظر الخطوة 2.4).
- ازرع الخلايا على وسط LB agar مع المضاد الحيوي المناسب (50 µg/mL كان و/أو 200 µg/mL (Hyg) و 50 µg/mL استخدام X-gal للتأكد من كفاءة علامات الاختيار. يتم التحضين عند 37 °C طوال الليل؛ ومن المتوقع ظهور مستعمرات زرقاء تشير إلى نشاط LacZ.
- أكِّد الحساسية للسكروز عن طريق تخطيط مستعمرات زرقاء فردية على أجار LB يحتوي على مضادات حيوية، مع وبدون 2% سكروز، للتحقق من الحساسية للسكروز.
- تأكيد البنية النهائية لناقل التوصيل الانتحاري عن طريق رسم الخرائط باستخدام إنزيمات التقييد (RE mapping). والتحقق من أنماط الشظايا المتوقعة من خلال تنقية البلازميد من *E. coli*أجرِ تعيين خرائط البلازميد باستخدام إنزيمات القطع لتقييم ما إذا كان نمط القطع يتطابق مع النمط المتوقع بناءً على ملف تسلسل البلازميد.
- توليد *M. tuberculosis* توطين متغيرات النوكليوتيدات المفردة (SNV) عبر إعادة التركيب المتماثل
ملاحظة: يتم إدخال ناقل توصيل انتحاري في الحمض النووي الجينومي من خلال إعادة التركيب المتماثل، تليها طريقة اختيار من خطوتين للاختيار لصالح العلامات القابلة للاختيار، ثم ضدها. تُنفذ الخطوات التالية وفق شروط المستوى الثالث من السلامة البيولوجية.
ملاحظة: تصف الخطوات من 1 إلى 11 عملية اختيار المكون المتكامل المشترك. *M. tuberculosis* سلالة- تحضير الخلايا المختصة كهربائياً *M. tuberculosis* الخلايا عن طريق حصاد الخلايا عند كثافة ضوئية (OD) معينة600 بمقدار 0.6-1.0، والغسل ثلاث مرات في 1/50 من الحجم باستخدام جليسرول بارد بتركيز 10%، ثم إعادة التعليق في جليسرول بتركيز 10%. يجب أن يكون تركيز الخلايا حوالي 1011 خلية لكل ملليلتر، ويمكن تخزينها في درجة حرارة -80 °C10.
- ضع 10 µg للحمض النووي البلازميدي (plasmid DNA) في أطباق بتري (Petri dish) داخل نظام تشعيع بالأشعة فوق البنفسجية، مع التعريض للأشعة فوق البنفسجية حتى تصل الطاقة إلى 100 ميجاجول/سم²2.
- إضافة 10 µg الحمض النووي البلازميدي المعالج مسبقاً بالأشعة فوق البنفسجية أو 6 µL من محلول منظم تريس-إيديتات (TE) (ضابط سلبي) إلى 400 µL للخلايا ذات الكفاءة الكهربائية *M. tuberculosis* الخلايا في أنابيب طرد مركزي دقيقة منفصلة سعة 1.5 مل. اخلط بلطف عن طريق الماصّة.
- انقل الخليط إلى كوفتة تثقيب كهربائي (electroporation cuvette) بحجم 0.2 سم، ثم قم بإجراء التثقيب الكهربائي بنبضة واحدة بقوة 2.5 كيلو فولت، 25 µFومقاومة قدرها 1,000 أوم. راقب الثابت الزمني (القيمة المثلى 15-25 مللي ثانية). تخلص من العينة في حال حدوث قوس كهربائي.
- أعد تعليق الخلايا التي خضعت للتثقيب الكهربائي في 600 µL من وسط 7H9-OADC ونقل الخلايا إلى أنابيب معقمة ذات غطاء لولبي سعة 2 مل (مع حلقة دائرية مانعة للتسرب).
- تُحضن الخلايا المحولة لمدة تتراوح بين 24 و48 ساعة عند 37 °C.
- يتم حصاد الخلايا عن طريق الطرد المركزي بسرعة 3,000 × جـ لمدة 10 دقائق في درجة حرارة الغرفة. يُتوقع ظهور راسب مرئي. قم بإزالة الوسط من الخلايا المترسبة.
- قم بتخطيط الخلايا على أطباق أغار 7H11-OADC التي تحتوي على المضادات الحيوية المناسبة (20 µg/mL يمكن و/أو 50 µg/mL (Hyg) و 50 µg/mL إكس-جال (X-gal).
ملاحظة: أضف X-gal إلى آغار 7H11-OADC المبرد (50 °C) قبل صب الأطباق. قد يتحلل X-gal على مدى فترات طويلة 37 °C فترات تحضين (3-4 أسابيع) مطلوبة لـ *M. tuberculosis*، مما قد يقلل من حساسية الفرز الأزرق والأبيض بسبب عدم الاستقرار الحراري. تُحفظ الأطباق المصبوبة مسبقاً في 4 °C في الظلام لمدة تصل إلى أسبوعين لتقليل التحلل. وفي حال ملاحظة تلون باهت، يُنصح باستخدام طريقة الطبقة السفلى من X-gal: صب أطباق أغار 7H11-OADC سادة، واتركها حتى تتصلب، ثم ارفع الأغار قليلاً وأضف 200-500 µL من محلول X-gal (بتركيز 20 مجم/مل في DMF) تحت الآجار قبل إعادة الغلق والتحضين. يقلل هذا من التعرض المباشر للحرارة أثناء التخزين والتحضين. - يُحضن عند 37 °C لمدة 21 يوماً. تظهر المستعمرات التي خضعت بنجاح لأول عملية AE باللون الأزرق، وتكون حساسة للسكروز ومقاومة للمضادات الحيوية (الشكل 2). العبور الفردي (SCO) *M. tuberculosis* تحتوي السلالات على كل من المناطق ذات النمط البري والمناطق التي تحتوي على تنوع النوكليوتيدات المفردة (SNV).
- اختر مستعمرات *S. coelicolor* (SCO) وقم بتلقيحها في 5 مل من وسط 7H9-OADC المُدعم بـ 0.05% من Tween 80 (يُشار إليه من هنا باسم 7H9-OADC-Tween) والمضاد الحيوي المناسب. يتم الحضن عند 37 °C لمدة 7 أيام.
- ولتأكيد الحساسية للسكروز، يتم تخطيط كل مزرعة على طبق آغار 7H11-OADC يحتوي على 2% سكروز. تُحضن الأطباق عند 37 °C لمدة 21 يوماً. يُتوقع ألا تنمو مستنبتات SCO على السكروز. استمر في استخدام مستنبتات SCO من الخطوة 4.10 التي أظهرت حساسية تجاه السكروز.
ملاحظة: تصف الخطوات 12-18 كيفية اختيار دقة المكون المشترك. *M. tuberculosis* سلالة - قم بإجراء استزراع فرعي لمستعمرات SCO في 5 مل من وسط 7H9-OADC-Tween (بدون مضادات حيوية)، ثم قم بالتحضين لمدة 7 أيام عند 37 °C للانتقاء من أجل فصل المتكامل المشترك (DCO).
- تخطيط 100 µL على أطباق أغار 7H11-OADC التي تحتوي على 2% سكروز وX-gal (50 µg/mL). يتم التحضين عند 37 °C لمدة 21 يوماً. ورغم أنه لا يزال يتعين تأكيد ذلك، فمن المتوقع ظهور مستعمرات بيضاء تكون حساسة للمضادات الحيوية ومقاومة للسكروز إذا كانت خطوة التبادل الأليلي الثانية ناجحة (الشكل 2).
- اختر من 10 إلى 30 مستعمرة منفردة من وسط DCO، وقم بتلقيحها في 5 مل من وسط 7H9-OADC-Tween (بدون مضاد حيوي). حضنها لمدة 7 أيام عند 37 °C.
- لتأكيد دقة تكامل العمود الفقري للناقل (vector backbone)، أجرِ اختبارات رقعة (patch tests) على الكاناميسين، وعند الاقتضاء، الهايجروميسين (بالنسبة لبنى pGOAL19). بالإضافة إلى ذلك، أجرِ اختبارات رقعة للاختيار المضاد باستخدام السكروز اعتماداً على الناقل المستخدم (pGOAL17 أو pGOAL19): قم بتخطيط المستعمرات على أطباق أغار 7H11-OADC التي تحتوي إما على 50 µg/mL الـ Hyg أو 2% سكروز، وتحضن في 37 °C لمدة تصل إلى 21 يومًا. ستنمو المستعمرات التي تخلصت من العمود الفقري للناقل المدمج على الطبق الذي يحتوي على السكروز بنسبة 2%، ولكنها لن تنمو على الأطباق التي تحتوي على الهيجروميسين.
- أجرِ تفاعل البوليميراز المتسلسل للمستعمرات (colony PCR) عن طريق تسخين... 200 µL جزء من DCO M. tuberculosis المزارع عند 80 °C لمدة 60 دقيقة. ثم تُطرد المزارع المغلية مركزياً بسرعة 15,000 × ج لمدة 15 دقيقة في درجة حرارة الغرفة لتكوين راسب؛ استخدم الطافي (الذي يحتوي على الحمض النووي DNA) لتضخيم تفاعل البوليميراز المتسلسل (PCR). قم بإعداد تفاعل PCR كما هو موضح في الخطوة 1.3، باستخدام البادئات A وD. قم بتشغيل تفاعل PCR كما هو موضح في الخطوة 1.4.
- افصل الشظايا الناتجة باستخدام الرحلان الكهربائي لهلام الأجاروز. استأصل الشظايا المطلوبة وقم بتنقيتها باستخدام مجموعة تجارية لتنقية الهلام وتنقية تفاعل البوليميراز المتسلسل (PCR cleanup kit) وفقاً لبروتوكول الشركة المصنعة.
- أجرِ تسلسل سانجر لناتج تفاعل البوليميراز المتسلسل (PCR) للتأكد من وجود التباين أحادي النوكليوتيد (SNV). قم بتحليل المخرجات عن طريق مطابقة قطعة الحمض النووي (DNA) المتسلسلة مع الـ *M. tuberculosis* الجينوم المرجعي لسلالة H37Rv (GenBank NC_000962.2). بالإضافة إلى ذلك، يتم إجراء تسلسل كامل للجينوم للسلالة الأصلية والسلالات الطافرة للتأكد من عدم حدوث أي طفرات غير مستهدفة أثناء عملية الاستزراع.
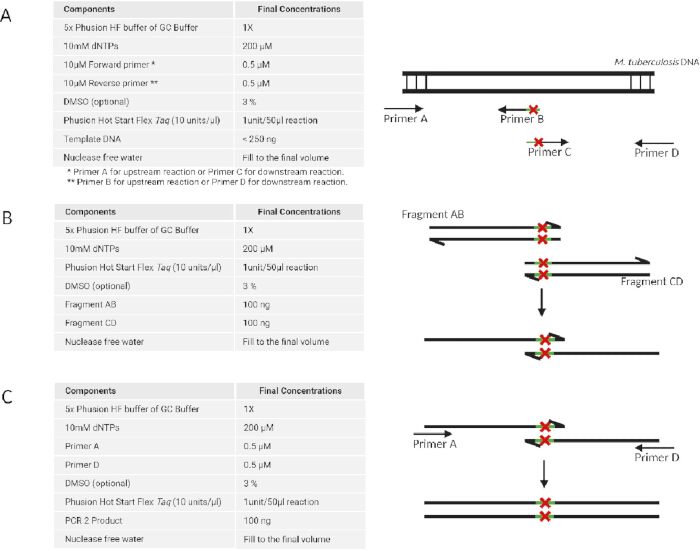
الشكل 1: توليد قطع dsDNA تحتوي على متغير نيوكليوتيدي واحد باستخدام طريقة PCR متعددة الخطوات. تتضمن عملية توليد قطعة DNA ثلاث خطوات: (أ) تضخيم المناطق العلوية والسفلية بشكل منفصل باستخدام مجموعتين من البادئات عبر تفاعل PCR. (ب) تلدين المناطق العلوية والسفلية لتكوين قطعة واحدة متداخلة. (ج) إجراء تضخيم إضافي لقطعة DNA كاملة الطول باستخدام البادئات الخارجية. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
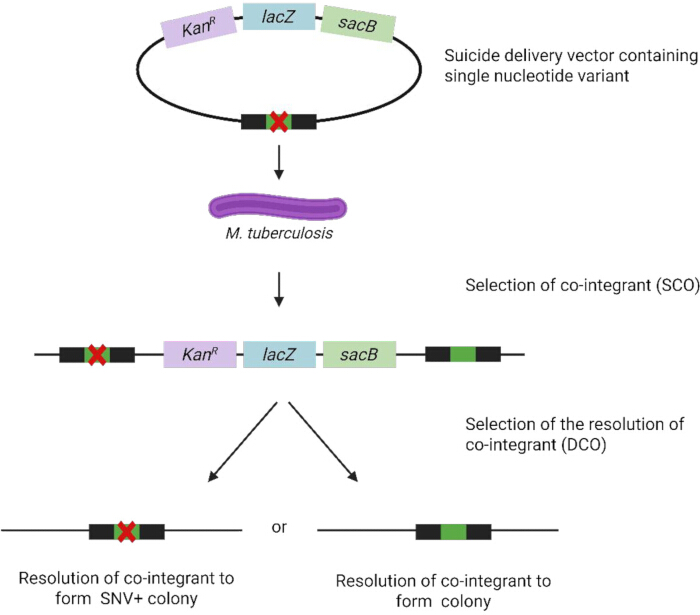
الشكل 2بناء الـ أن M. tuberculosis سلالة تحمل تغيراً في نوكليوتيد واحد لإجراء إعادة التركيب المتماثلتم إنشاؤه بواسطة BioRender (https://BioRender.com). يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
الطريقة (ب): إعادة التركيب الجيني (Recombineering)
ملاحظة: تبدأ عملية إعادة التركيب الجيني (Recombineering) بالتثقيب الكهربائي لـ M. tuberculosis بثلاثة مكونات: بلازميد إعادة الهندسة pJV75amber، وقليل نيوكليوتيد (oligonucleotide) من الحمض النووي أحادي السلسلة (ssDNA) بطول 63 زوجاً قاعدياً وهو JCV198 (لاستعادة مقاومة الهيغرومايسين في البلازميد)، وقليل نيوكليوتيد من الحمض النووي أحادي السلسلة بطول 63 زوجاً قاعدياً يحمل الطفرة النقطية المطلوبة. ثم يتم فحص الخلايا المحولة عن طريق تفاعل البوليميراز المتسلسل للمستعمرات (colony PCR) وتسلسل سانجر (Sanger sequencing). يتم توضيح تركيبة هضم pJV75amber باستخدام إنزيم التقييد في جدول ١. تُنفذ الخطوات التالية وفقاً لشروط المستوى الثالث من السلامة البيولوجية:
| الكواشف | الأنبوب A (µL) | الأنبوب B (µL) | الأنبوب C (µL) | الأنبوب D (µL) |
| 10x Buffer B | 2 | - | 2 | 2 |
| 10x Buffer M | - | 2 | - | - |
| ماء خالٍ من النوكلياز | 16 | 15 | 15 | 13 |
| حصص pJV75 amber DNA | 2 | 2 | 2 | 2 |
| إنزيم Dra1 | - | 1 | - | 2 |
| إنزيم EcoRv | - | - | 1 | 1 |
| الحجم النهائي للتفاعل | 20 | 20 | 20 | 20 |
الجدول 1: الهضم التقييدي: حمض pJV75amber DNA.
- تحويل M. tuberculosis باستخدام pJV75amber
- قم بتحضير خلايا M. tuberculosis كفؤة كهربائياً (electrocompetent) كما هو موضح في الطريقة A، الخطوة 4.1.
- أضف 100 ng من DNA البلازميد pJV75amber أو 5 µL من ماء خالٍ من النوكلياز (كعينة ضابطة سلبية) إلى 95 µL من خلايا M. tuberculosis الكفؤة كهربائياً في أنابيب طرد مركزي دقيقة سعة 1.5 mL منفصلة. اخلط بلطف عن طريق السحب والضخ بالماصة.
- انقل المزيج إلى كيوفات تثقيب كهربائي منفصلة (فجوة 0.2 cm) واحضنها في درجة حرارة الغرفة لمدة 30 دقيقة. تأكد من استقرار معلق الخلايا في قاع الكيوف (انقر بلطف لإزالة أي فقاعات، إذا لزم الأمر).
- ضع الكيوف في غرفة العينات بجهاز التثقيب الكهربائي وطبق النبضة عند مقاومة 1000 Ω، وجهد 2.5 kV، وسعة 25 µF. راقب الثابت الزمني (الأمثل 15–25 ms). تخلص من العينة في حال حدوث قوس كهربائي.
- أضف فوراً 900 µL من وسط 7H9-OADC-Tween واخلط بالسحب والضخ بالماصة 10 مرات.
- انقل الخلايا (الحجم الإجمالي 1.0 mL) إلى أنبوبين سعة 50 mL، واحد للعينة والآخر للعينة الضابطة، واحضنها لمدة 48 ساعة عند 37 °C.
- احصد الخلايا عن طريق الطرد المركزي بسرعة 3,000 × g لمدة 15 دقيقة عند 37 °C. توقع ظهور راسب مرئي. أزل الوسط من الخلايا المترسبة. أعد تعليقها في 200 µL من وسط 7H9-OADC-Tween.
- ازرع 100 µL من المزرعة على أطباق آجار 7H11-OADC تحتوي على 25 µg/mL من Kan.
- احضن الأطباق لمدة 21 يوماً عند 37 °C.
- اختبار PCR للمستعمرات لتأكيد pJV75amber
ملاحظة: ارجع إلى بروتوكول PCR العام للمستعمرات (انظر الطريقة A، الخطوة 2.6) مع التعديلات التالية الخاصة بـ M. tuberculosis:- انتقِ مستعمرات مفردة من البكتيريا المحولة بواسطة pJV75amber في أنابيب طرد مركزي دقيقة سعة 15 mL تحتوي على وسط 7H9-OADC-Tween و Kan (25 µg/mL).
- احضنها عند 37 °C لمدة 7 أيام.
- انقل 200 µL من المزرعة إلى أنابيب طرد مركزي سعة 1.5 mL، مع تخزين المتبقي عند 4 °C، أو كعينات مخزنة في جلسرول بتركيز 50% عند -80 °C لاستخدامها في الطريقة B، الخطوة 3.1.
- حرر DNA البلازميد من خلايا M. tuberculosis بتسخين المزرعة لمدة 60 دقيقة عند 80 °C.
- رسب الخلايا عن طريق الطرد المركزي بسرعة 16,000 × g لمدة 15 دقيقة في درجة حرارة الغرفة.
- أجرِ اختبار PCR باستخدام بادئ أمامي (KANR_F) وبادئ عكسي (KANR_R): أضف 12.5 μL من Taq master mix، و 1.25 μL من كل بادئ (التركيز النهائي 0.5 μM)، و 1 μL من DNA القالب (الرائق من الطريقة B، الخطوة 2.5)، وأكمل الحجم بالماء إلى 25 μL. استخدم ظروف الدورات المحسنة لمجموعة بادئات جين الكاناميسين (aph): مسخ أولي عند 95 °C لمدة 3 دقائق؛ 35 دورة (95 °C لمدة 30 ثانية، 55 °C لمدة 30 ثانية، و 72 °C لمدة 45 ثانية)؛ تمديد نهائي عند 72 °C لمدة 5 دقائق. الحفظ عند 4 °C.
- حلل النتائج على هلام آجاروز بتركيز 1% عند 150 V لمدة 45 دقيقة. المستعمرات التي تنتج حزمة aph المتوقعة بطول 700 bp يتم تأكيد احتوائها على pJV75amber؛ اختر هذه المستعمرات لعمليات إعادة الهندسة الوراكية (recombineering) اللاحقة.
- تحضير خلايا M. tuberculosis كفؤة كهربائياً لإعادة الهندسة الوراكية ومحولة بواسطة pJV75amber
- باستخدام مزرعات المستعمرات المفردة التي تم تأكيد وجود pJV75amber فيها من الخطوة 2.2 (الطريقة B)، قم بتلقيح 20 mL من وسط 7H9-OADC-Tween يحتوي على Kan (25 μg/mL) و 0.2% سوكسينات.
- احضن المزرعة عند 37 °C حتى تصل الكثافة الضوئية OD600 إلى 0.6 (مرحلة النمو اللوغاريتمي المتوسطة) لتحضير خلايا M. tuberculosis كفؤة (انظر الطريقة A، الخطوة 4.1).
- أضف الأسيتاميد ليكون التركيز النهائي 0.2%.
- احضن المزرعة عند 37 °C طوال الليل.
- جهز كيوفات تثقيب كهربائي موسومة (فجوة 0.2 cm)، تحتوي كل منها على 100 µL من خلايا M. tuberculosis الكفؤة والمحفزة، وأضف قليلات النوكليوتيد ssDNA لإعادة الهندسة الوراكية كما هو موضح في الجدول 2:
- العينة: أضف 1 µg من قليلة النوكليوتيد ssDNA JCV198 و 1 µg من قليلة النوكليوتيد ssDNA الخاصة بإعادة الهندسة الوراكية بالتسلسل المطلوب.
- العينة الضابطة الإيجابية: أضف 1 µg من قليلة النوكليوتيد ssDNA JCV198.
- العينة الضابطة السلبية: أضف 2 µL من ماء خالٍ من النوكلياز (بدون DNA).
- اخلط بلطف عن طريق السحب والضخ بالماصة.
- أجرِ التثقيب الكهربائي واستعد الخلايا كما هو موضح في الطريقة B، الخطوات 1.3 - 1.7.
- ازرع 100 µL من مزرعات التحويل على أطباق آجار 7H11-OADC مع وبدون Hyg (50 µg/mL).
- احضن الأطباق لمدة 21 يوماً عند 37 °C.
- فحص M. tuberculosis المؤشبة لتأكيد الطفرة النقطية المدرجة
- انتقِ مستعمرات مفردة من خلايا M. tuberculosis المؤشبة ولقحها في 5 mL من وسط 7H9-OADC-Tween مع Hyg (50 µg/mL).
- احضنها عند 37 °C لمدة 7 أيام.
- انقل حصصاً مقدارها 200 µL من كل مزرعة ليلية إلى أنابيب طرد مركزي دقيقة معقمة سعة 1.5 mL. خزن المزارع المتبقية عند 4 °C (أو حضر مخزونات جلسرول) حتى يحدد اختبار PCR وتسلسل سانجر المستعمرات التي تحمل تباين النوكليوتيدات المنفرد (SNV) المطلوب. قم بالقتل الحراري بالتسخين عند 80 °C لمدة ساعة واحدة، ثم أجرِ الطرد المركزي بسرعة 16,000 × g لمدة 5 دقائق في درجة حرارة الغرفة لترسيب الحطام.
- أجرِ اختبار PCR وتسلسل سانجر على الرائق لتأكيد وجود SNV المطلوب. تحقق من ذلك عن طريق المطابقة مع المرجع؛ توقع وجود SNV بدون طفرات إضافية.
- لتسريع تأكيد pJV75amber في M. tuberculosis عن طريق PCR للمستعمرات (انظر الطريقة B، الخطوة 2)، يمكن استخدام طريقة التحلل المباشر باستخدام Chelex-100:
- انتقِ مستعمرة مفردة (مع الاحتفاظ ببعض المواد الحية) مباشرة في 100 µL من معلق Chelex-100 بتركيز 5% في أنبوب سعة 1.5 mL، واستخدم جهاز الرج (vortex) لإعادة التعليق، ثم اغلهِ عند 100 °C لمدة 10 دقائق، وأجرِ الطرد المركزي بسرعة 16,000 × g لمدة 5 دقائق، واستخدم 1-2 µL من الرائق الصافي كقالب لـ PCR.
ملاحظة: تتجاوز هذه الطريقة خطوة المزرعة السائلة التي تستغرق 7 أيام، مما يقلل الجدول الزمني الإجمالي من أسبوع إلى يوم واحد، مع استمرار توفير DNA بلازميد كافٍ لتضخيم aph. - راقب احتمال حدوث تثبيط لـ PCR أو نتائج سلبية خاطئة بسبب التحلل غير الكامل في البكتيريا العصوية، وذلك بسبب جدار الخلية السميك المكون من حمض الميكوليك.
- إذا كانت النتائج غير متسقة، اختبر كلاً من طريقة التحلل المباشر بـ Chelex ونهج التحلل الحراري بالتوازي على نفس المجموعة من المستعمرات لمقارنة الحساسية والموثوقية.
- انتقِ مستعمرة مفردة (مع الاحتفاظ ببعض المواد الحية) مباشرة في 100 µL من معلق Chelex-100 بتركيز 5% في أنبوب سعة 1.5 mL، واستخدم جهاز الرج (vortex) لإعادة التعليق، ثم اغلهِ عند 100 °C لمدة 10 دقائق، وأجرِ الطرد المركزي بسرعة 16,000 × g لمدة 5 دقائق، واستخدم 1-2 µL من الرائق الصافي كقالب لـ PCR.
| العينات | خلايا M. tuberculosis|pJV75amber كفؤة | JCV198 | ssDNA المستهدف | ماء خالٍ من النوكلييز |
| أ: عينة | 100 μL | 1 μL | 1 μL | غير متاح |
| ب: ضابط موجب | 100 μL | 1 μL | غير متاح | 1 μL |
| ج: ضابط سالب | 100 μL | غير متاح | غير متاح | 2 μL |
الجدول 2: الإعداد التجريبي للتحول باستخدام قليلات النوكليوتيد من DNA أحادي السلسلة (ssDNA).
النتائج
تبادل أليلي على خطوتين
تضخيم قطعة DNA rv0678 A97G بواسطة تفاعل البوليميراز المتسلسل (PCR) والمحاطة بمواقع إنزيمات التقطيع
تم تضخيم المنطقتين الموجودة في المنبع والمصب للجين rv0678 في سلالة M. tuberculosis H37Rv (بطول 1413 bp لكل منهما) باستخدام تفاعل البوليميراز المتسلسل (PCR). ضمنت هذه الخطوة دمج تغيير في نيوكليوتيد واحد c.97A>G في الجين rv0678 (Thr33Ala)، بالإضافة إلى مواقع قطع إنزيمية للسماح بالاستنساخ في ناقل p2NIL. تم التأكد من وجود الحزم المقابلة لحجم القطعة المتوقع، وهو 1400 bp تقريبًا، عن طريق الرحلان الكهربائي لهلام الأجاروز (الشكل 3). نُقيت حزم DNA من الهلام، مما أدى إلى الحصول على تركيز 67.9 ng/µL و40.50 ng/µL من قطع DNA الخاصة بالمنبع والمصب، على التوالي.
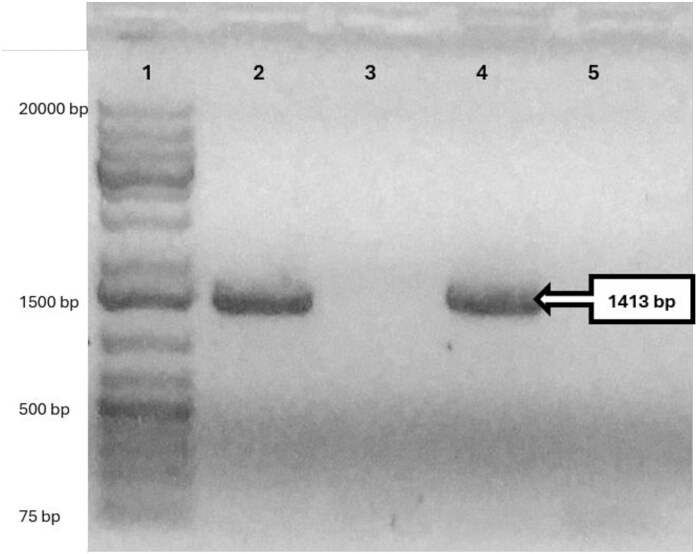
الشكل 3المناطق المصب (1413 زوج قاعدي) والمنبع (1413 زوج قاعدي) المُضاعفة بواسطة تفاعل البوليميراز المتسلسل (PCR) لـ rv0678 لبناء ناقل التوصيل الانتحارياستُخدم هلام أغاروز بتركيز 0.5% للتأكد من نجاح تضخيم الـ rv0678 قطع علوية وسفلية. المسار 1: سلم الحمض النووي DNA بوزن 1 كيلوبايت؛ المسار 2: ناتج تفاعل البوليميراز المتسلسل (PCR) لـ rv0678 المنطقة العلوية؛ المسار 3: ضابط سلبي لتضخيم rv0678 المنطقة العلوية؛ المسار 4: ناتج تفاعل البوليميراز المتسلسل (PCR) لـ rv0678 المنطقة المصب؛ المسار 5: ضابط سلبي لتضخيم rv0678 المنطقة المصب. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
تم إنتاج قطعة rv0678 كاملة الطول التي تحتوي على التغير النيوكليوتيدي المركزي c.97A>G عن طريق تفاعل البوليميراز المتسلسل (PCR) المتداخل للقطع الموجودة في المنبع والمصب، مما نتج عنه قطعة واحدة بطول 2825 bp، وتم تأكيد ذلك بواسطة الرحلان الكهربائي للهلام (الشكل 4).
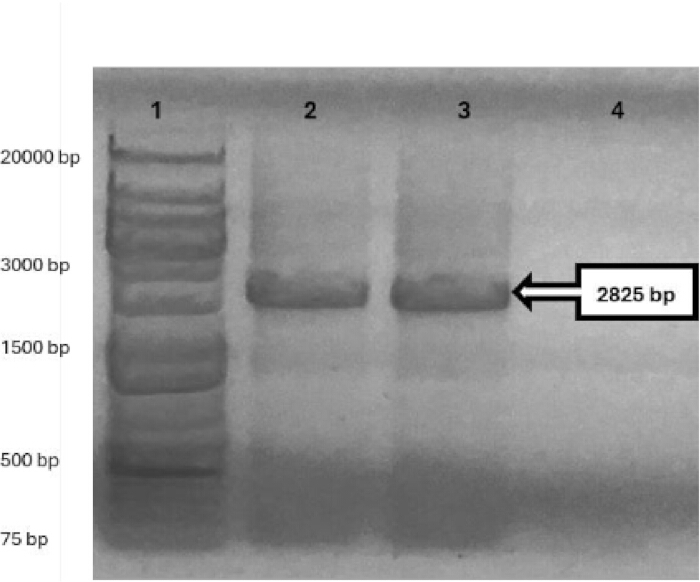
الشكل 4: تفاعل البوليميراز المتسلسل بالتداخل (Overlap PCR) لقطعة DNA كاملة الطول من rv0678 (2825 bp). استُخدم هلام أغاروز بتركيز 0.5% لتأكيد نجاح تداخل المنطقتين العلوية والسفلية لإنتاج قطعة DNA كاملة الطول من rv0678 تحتوي على طفرة A97G. المسار 1: قطعة DNA بحجم 1 kb؛ المساران 2 و3: قطعة rv0678 كاملة الطول؛ المسار 4: ضابط سلبي. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
تَمَّ تنقية نواتج تفاعل البوليميراز المتسلسل (PCR) باستخدام عمود تنقية للحصول على 126.6 نانوجرام/µL من المنقى rv0678 الحمض النووي الريبوزي منقوص الأكسجين (DNA)، والذي رُبط بعد ذلك في ناقل بلازميد التسلسل. تسلسل سانجر للحمض النووي الريبوزي منقوص الأكسجين للبلازميد (pJET1.2_rv0678) المستخلصة من *E. coli* أكدت المستعمرات المنفردة (ampR) المسترجعة من أطباق التحول وجود... *E. coli* مستعمرة pJET1.2_rv0678 يحتوي على الطفرة المطلوبة ACC > تتابع GCC عند الموضع النيوكليوتيدي 97. لم تظهر أي طفرات غير مستهدفة داخل الجين. استُخدم الهضم المزدوج بإنزيمات القطع (HindIII و KpnI) لاستئصال قطعة DNA المدرجة من الناقل الدائري pJET1.2.rv0678وتم فصل ذلك عن طريق الرحلان الكهربائي للهلام، مما أكد الأحجام الصحيحة لناقل pJET1.2 (بواقع 2974 زوجاً قاعدياً) و... rv0678 القطعة المدرجة (2825 زوج قاعدي). تم تنقية القطعة المدرجة من شرائح هلامية مقصوصة، ثم رُبطت في ناقل p2NIL (4418 زوج قاعدي) الذي تم هضمه باستخدام HindIII وKpnI (الشكل 5) لإنشاء p2NIL_rv0678 (7243 زوج قاعدي)؛ وتم التأكد من البنية عن طريق رسم خرائط التقييد.
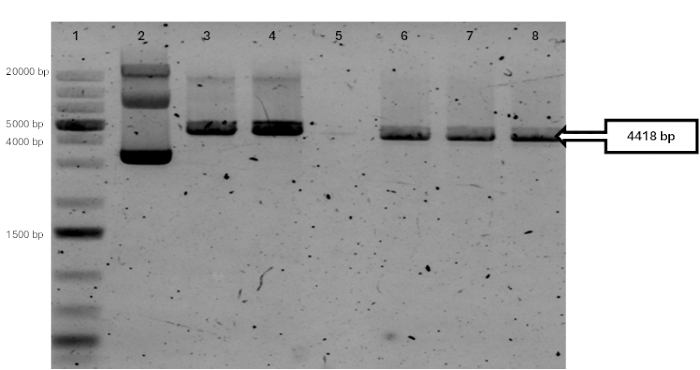
الشكل 5: تحليل الهضم التقييدي لـ DNA البلازميد p2NIL (4753 bp). أكد هلام الأجاروز بتركيز 1% نجاح عملية الهضم المزدوج لـ p2NIL باستخدام HindIII و KpnI، مما نتج عنه قطعة ناقلة أكبر (4418 bp)، تحمل كاسيت aph، وقطعة أصغر (335 bp)، غير مرئية بسبب ظروف الترحيل الكهربائي، في المسارات 6-8. الضوابط: المسار 5، لا يوجد مادة DNA؛ المسار 2، p2NIL دائري غير مهضوم؛ المسار 3، p2NIL خطي باستخدام HindIII (4753 bp)؛ المسار 4، p2NIL خطي باستخدام KpnI (4753 bp). تم تحليل جميع القطع بالنسبة للمسار 1، وهو سلم DNA بحجم 1 kb. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
لبناء نواقل الانتحار النهائية، تم عمل خطي لـ p2NIL_rv0678، المعزول من E. coli, باستخدام إنزيم PacI عالي الدقة (HF)، ثم تمت إزالة مجموعة الفوسفات منه لمنع إعادة الدوران. كما تم استئصال قطعة DNA الخاصة بكاسيت العلامة المرنة من pGOAL19 (7949 bp؛ lacZ و sacB و hph) عن طريق الهضم بإنزيم القطع PacI-HF. نُقيت قطع DNA من شرائح الهلام المستأصلة. ثم رُبطت قطعة DNA المنقاة من pGOAL19 (7949 bp؛ lacZ و sacB و hph) في p2NIL_rv0678 الخطي لبناء p2NIL_rv0678_pGOAL19 (15182 bp).
p2NIL_rv0678_pGOAL19 *E. coli* تم اختيار المستنسخات على أطباق تحتوي على X-gal وKan وHyg. نُقلت المستعمرات الزرقاء إلى أطباق تحتوي على السكروز للتأكد من كفاءة عمل الـ sacB الجين. الحمض النووي البلازميدي p2NIL_rv0678عُزل _pGOAL19 من E. coli تم تحديد المستعمرات المنفردة عن طريق الهضم بإنزيم القطع (الشكل 6). وقد استُخدمت ناقلات البلازميد الانتحارية هذه لعملية التعديل الأليلي (AE).
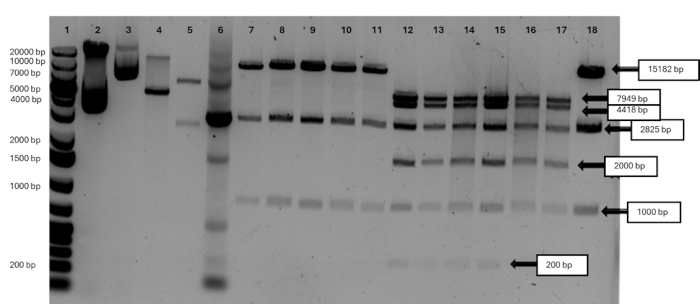
الشكل 6: تحليل الهضم بإنزيمات القطع لناقل البلازميد الانتحاري p2NIL_rv0678_pGOAL19 (15,182 bp). أكد الهضم باستخدام HindIII أو KpnI أو PacI (بمفردهم أو مجتمعين) لـ DNA البلازميد المعزول من مستعمرات مفردة من E. coli نمط التجزئة المتوقع إلى هيكل p2NIL (4,418 bp)، وكاسيت pGOAL19 (7,949 bp)، وقطعة rv0678 المدرجة (2,825 bp). المسار 1: سلم DNA بحجم 1 kb. تشمل الضوابط: p2NIL دائري غير مهضوم (المسار 2) و pGOAL19 (المسار 3)؛ p2NIL مُخطط باستخدام KpnI (المسار 4، 4,753 bp)؛ pGOAL19 مُخطط باستخدام PacI (المسار 5، 7,949 bp و 2,486 bp)؛ وتضخيم PCR لقطعة rv0678 المدرجة من p2NIL_rv0678_pGOAL19 (المسار 6، 2,825 bp). يظهر p2NIL_rv0678_pGOAL19 المُخطط باستخدام HindIII (15,182 bp) في المسارات 7-11 و 19. ويظهر الهضم الثلاثي بإنزيمات HindIII و KpnI و PacI لبلازميدات من ست مستعمرات E. coli مستقلة في المسارات 12-18. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
بعد تحويل بكتيريا *M. tuberculosis* باستخدام p2NIL_rv0678تم اختيار محولات _pGOAL19، SCO على أطباق أغار Middlebrook 7H10 تحتوي على X-gal وKan وHyg. ومن ثم أُجري تفاعل البوليميراز المتسلسل للمستعمرات (Colony PCR) وتسلسل سانجر لـ *M. tuberculosis* تم تأكيد المستعمرات المنفردة لـ p2NIL_rv0678_pGOAL19 (الشكل 7).
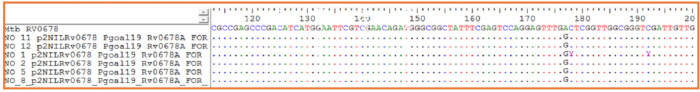
الشكل 7: تأكيد طفرة A97G في rv0678 عن طريق تفاعل البوليميراز المتسلسل للمستعمرات (Colony PCR) وتسلسل سانجر. تم تسلسل نواتج الـ Colony PCR من مستعمرات فردية لبكتيريا E. coli حاملة لـ p2NIL_rv0678_pGOAL19 باستخدام بادئات متخصصة لـ rv0678. تظهر مخططات الكروماتوجرام الخاصة بتسلسل سانجر (المحاذات) المتغيرة المُدخلة rv0678_97 (GAC > GGC)، والتي تقابل طفرة A97G في القطعة المُستنسخة، حيث تمت محاذاة 6 مستعمرات مع التسلسل المرجعي لـ M. tuberculosis H37Rv rv0678 وعرضها باستخدام برنامج BioEdit. يرجى الضغط هنا لعرض نسخة أكبر من هذا الشكل.
لاختيار المحولات التي فقدت ناقل البلازميد الانتحاري في حدث العبور الثاني، تم استزراع المستعمرات الزرقاء الفردية المختارة في وسط 7H9-OADC المحتوي على Kan، ثم تمت إعادة استزراعها في غياب Kan. تم نشر اللقاحات على آجار 7H11-OADC يحتوي على 2% sucrose و X-gal (بدون Hyg) لاختيار طفرة rv0678، مما يمثل تحليل المتكامل المشترك. تم استعادة مستعمرات فردية بيضاء من الأطباق بعد 16 يوماً. كانت هناك بعض المستعمرات الزرقاء التي تشير إلى تحليل جزئي للمتكامل المشترك. تم التقاط مستعمرات فردية بيضاء من M. tuberculosis مقاومة للـ sucrose من أطباق آجار 7H11-OADC وفحصها بواسطة تسلسل سانجر (Sanger sequencing)، حيث تأكدت حيازتها لطفرة نقطية rv0678 Thr33Ala c.97A>G (الشكل 8).
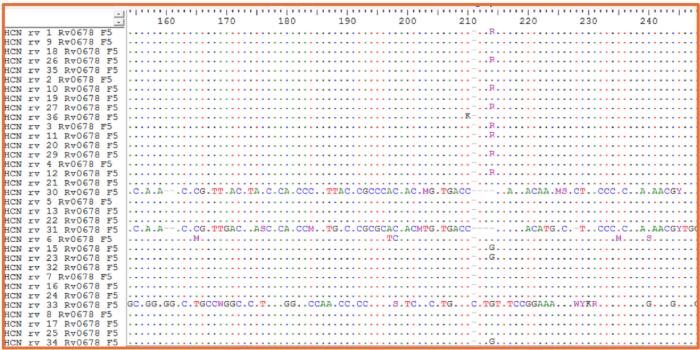
الشكل 8: تضخيم PCR وتأكيد تسلسل سانجر لطفرة A97G في الجين rv0678 في بكتيريا M. tuberculosis. تم إجراء تسلسل لنواتج PCR للمستعمرات من مستعمرات مفردة بيضاء حساسة للسكروز (تم اختيارها بناءً على السكروز، وX-GAL، و/أو الكاناميسين) باستخدام بادئات متخصصة للجين rv0678. أكدت بيانات تسلسل سانجر المحاذات مع التسلسل المرجعي لـ M. tuberculosis H37Rv rv0678 وجود متغير rv0678_97 المطلوب (GAC > GGC, Thr33Ala؛ 4 مستعمرات بخلفية طافرة نقية "G" و8 مستعمرات بخلفية مختلطة من النوع البري والطافرة "R") في المستعمرات المختارة التي تمت معاينتها باستخدام BioEdit. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
إعادة التوليف الجيني (RECOMBINEERING)
تحويل M. tuberculosis باستخدام pJV75amber
تم عزل البلازميد pJV75amber المستخدم في إعادة الهندسة الجينية من سلالة E. coli DH5α، وقُدر تركيزه باستخدام جهاز spectrophotometer بـ 180.7 ng/µL. أُجريت عملية تحويل لبكتيريا M. tuberculosis H37Rv ذات الكفاءة الكهربائية باستخدام 2 µg من الحمض النووي البلازميدي لإنتاج سلالة M. tuberculosis (pJV75amber) التي تعبر عن بروتين ريكومبينيز gp61 اللازم لإعادة الهندسة الجينية لـ oligonucleotide من نوع ssDNA يحمل التغيير النوكليوتيدي المطلوب. زُرعت خلايا M. tuberculosis المؤشبة على أطباق أغار 7H11-OADC. استُخدمت هذه الخلايا في تضخيم جين aph (700 bp) في pJV75amber بواسطة تفاعل PCR (الشكل 9). وأكد عزل 20 مستعمرة بيضاء مفردة من M. tuberculosis المحولة وجود ناقل pJV75amber. تم اختيار مستعمرة مفردة من M. tuberculosis (pJV75amber) لاستخدامها في تجارب إعادة الهندسة الجينية اللاحقة.
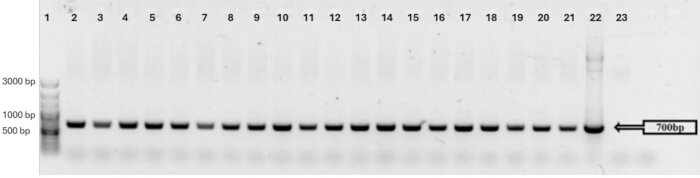
الشكل 9: تفاعل البوليميراز المتسلسل للمستعمرات (Colony PCR) لمستعمرات مفردة من M. tuberculosis (pJV75amber) باستخدام بادئات aph من 20 مستعمرة مفردة. المسار 1: سلم الحمض النووي DNA ladder بتركيز 100 bp plus؛ المسارات 2–21: تضخيم aph بواسطة PCR من مستعمرات مفردة؛ المسار 22: الحمض النووي DNA لـ pJV75amber؛ المسار 23: ضابط سلبي. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
إعادة التركيب الجيني لـ atpE A196G (Ile66Val) في M. tuberculosis
مؤتلف كهرومستقبل *M. tuberculosis* خلايا (pJV75amber)، المحولة معًا باستخدام قليلات نوكليوتيد من الحمض النووي الريبوزي منقوص الأكسجين أحادي السلسلة (ssDNA) تحمل تغييرًا في نوكليوتيد واحد atpE c.196A>تم اختيار قليل النوكليوتيدات G (الذي يؤدي إلى طفرة Ile66Val) وقليل النوكليوتيدات ssDNA JVC198 على وسط Hyg. ثم فُحصت المستعمرات المقاومة لـ Hyg عن طريق تضخيم PCR لـ atpE وتسلسل سانجر لتأكيد خضوعها لعملية إعادة الهندسة الجينية (recombineering). وقد تبين أن 2 من أصل 33 مستعمرة مفردة تم فحصها فقط كانت طافرة، ومن بينها واحدة (C11_atpEاحتوت على مجموعة مختلطة من الأليلات البرية (CAT) والطافرة (CGT). ومع ذلك، فإن المستعمرة الثانية (C14_atpEكان لديه نقاء atpE c.196A>مجتمع الطفرات G (الشكل 10).
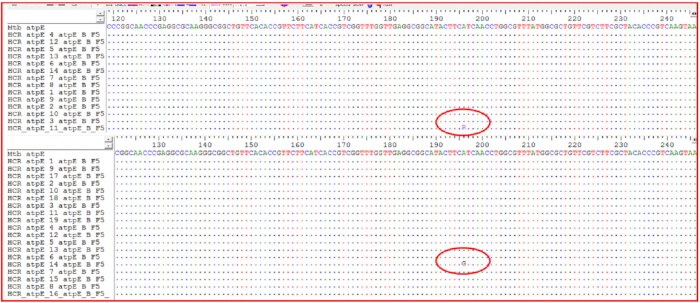
الشكل 10: تضخيم PCR وتسلسل سانجر لجين atpE في مستعمرات مفردة من M. tuberculosis. تم تسلسل نواتج Colony PCR باستخدام بادئات متخصصة لـ atpE ومحاذاتها مع التسلسل المرجعي لجين atpE لسلالة M. tuberculosis H37Rv. وأظهرت مخططات التسلسل (المحاذات): (اللوحة العلوية) مستعمرة واحدة (من أصل 14 تم فحصها) تحتوي على مجتمع مختلط يُظهر كلا الأليلين، النوع البري (A) والطافر (G)، في الموضع 196 (C11_atpE)؛ (اللوحة السفلية) مستعمرة واحدة (من أصل 19 تم فحصها) تحتوي على مجتمع طافر نقي يحمل استبدال atpE A196G Ile66Val (C14_atpE) تم تصويره باستخدام برنامج BioEdit. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
المناقشة
يعد التلاعب الجيني في بكتيريا M. tuberculosis تحدياً تقنياً نظراً للغلاف الخلوي الغني بالدهون لهذا الكائن، وبطء نموه، وعدم كفاءة امتصاص الحمض النووي الغريب نسبياً. تجعل هذه الخصائص عمليات التحول، واستعادة المستعمرات، والتأكيد الجزيئي أبطأ وأقل قابلية للتنبؤ مقارنة بالعديد من الأنظمة البكتيرية الأخرى. بالإضافة إلى ذلك، فإن توليد شظايا dsDNA الكبيرة وبناء نواقل توصيل قائمة على البلازميدات هي عمليات شاقة وتتطلب خطوات متعددة لمراقبة الجودة. تعالج البروتوكولات الموضحة هنا هذه التحديات من خلال تقديم نهجين متكاملين لإدخال طفرات نقطية محددة في خلفية متماثلة جينياً من M. tuberculosis، وهما: التبادل الأليلي (AE) المكون من خطوتين باستخدام ناقل انتحاري، وإعادة هندسة الجينات الموجهة بـ oligonucleotides.
تتمثل الميزة الجوهرية لبروتوكول AE المكون من خطوتين في إعادة التركيب الفعالة، ولكنها مقيدة بالحاجة إلى الاستنساخ باستخدام إنزيمات التقييد في مواقع استنساخ متعددة واستخدام DNA البلازميد المعالج مسبقًا بالأشعة فوق البنفسجية13 لتحفيز HR وزيادة AE14. وعلى الرغم من أن التعرض للأشعة فوق البنفسجية قد يؤدي إلى تباينات غير مرغوب فيها داخل التركيب، إلا أن احتمالية توليد SNV تُعتبر ضئيلة وفقًا للتقارير15,16. إن استراتيجية الخطوتين لأحداث SCO وDCO ، والتي تعتمد على علامات اختيار واختيار عكسي متعددة7,10، قد تفرض إجهادًا مضادًا حيويًا in vitro على M. tuberculosis17. وبينما يمكن لاستخدام علامات إضافية أن يحسن استعادة مجموعة طافرة نقية، فإن الممرات المتسلسلة تخاطر بالتطور in vitro، مما ينتج مجموعات سلالات ذات خلفيات جينية متميزة13,15، وهو ما قد يؤدي إلى خلط تفسير الطفرة النقطية المُدخلة18. وتحد كفاءة التحول وعدم كفاءة إعادة التركيب من أحداث SCO، بينما تقتصر أحداث DCO فقط على كفاءة إعادة التركيب وتحدث بسهولة أكبر19. بالإضافة إلى ذلك، لا يزال الهضم بإنزيمات التقييد والاستنساخ في موقع استنساخ متعدد عمليات تستهلك الكثير من الوقت والجهد.
تعد عملية إعادة التركيب الجيني (Recombineering) باستخدام قليلات النوكليوتيد من الحمض النووي أحادي الخيط (ssDNA oligonucleotides) فعالة لإدخال طفرات نقطية في *M. tuberculosis*تسمح أذرع التماثل القصيرة لـ oligonucleotide DNA أحادي السلسلة (ssDNA) المستهدف بإجراء التخليق الكيميائي المباشر، مما يلغي الخطوات المتعددة لكل من الاستنساخ بالإنزيمات القاطعة وتضخيم PCR المطلوبة لإعادة التركيب المتماثل.20تعتمد عملية إعادة التركيب الجيني (Recombineering) حصرياً على بلازميد قابل للمعالجة يمكنه التضاعف ذاتياً خارج الكروموسوم في M. tuberculosis لتحفيز الطفرات الجينية21,22علاوة على ذلك، يمكن تخليق قليلات النوكليوتيد من الحمض النووي أحادي السلسلة (ssDNA) بسهولة. وبذلك، تعد عملية إعادة التركيب الجيني (Recombineering) أبسط وأسرع وأكثر فعالية من حيث التكلفة من إعادة التركيب المتماثل، لأنها تتطلب عدداً أقل من البلازميدات وخطوات الزرع. ومع ذلك، وبناءً على المنطقة الجينومية المستهدفة، قد تكون عملية إعادة التركيب الجيني أقل كفاءة في تحقيق الطفرات الموجهة في الموقع، وقد تتطلب محاولات متعددة. ورغم أن التقارير تشير إلى أن الكفاءة الإجمالية لإعادة التركيب الجيني باستخدام ssDNA عالية نسبياً مقارنة بالتقنيات الأخرى، إلا أن العدد المطلق للخلايا التي تحمل التغيير المطلوب يظل منخفضاً إلى حد ما.20,23تشمل التحديات حدوث إعادة تركيب غير مقصودة (غير شرعية) في مواقع تتشارك تشابهاً في التسلسل خارج منطقة التماثل، وهو ما ينجم عن انحياز السلسلة وقصر طول التماثل النسبي لمادة الركيزة المانحة من الحمض النووي الريبوزي منقوص الأكسجين أحادي السلسلة (ssDNA) الخارجية. كما يُستخدم نهج الاختيار المشترك لجين HygR لفحص الطفرات دون الحاجة إلى اختيار إضافي باستخدام المضادات الحيوية.24,25، قد تسبب تأثيرات قطبية في المصب من الأوبرون، مما يؤدي إلى حدوث طفرات غير مرغوب فيها في الخلفية الجينية26ويمكن أن تختلف كفاءة إعادة التركيب الجيني (Recombineering) أيضاً حسب الهدف، كما هو موضح في الشكل 10 (2/33 من المستعمرات إيجابية لـ atpE A196G)، وربما يعود ذلك إلى عدم كفاية أذرع التماثل في قليلة النيوكليوتيد (oligo) ذات الشريط المنفرد من الحمض النووي الريبوزي منقوص الأكسجين (ssDNA) (<(50 نيوكليوتيدة)، أو البنى الثانوية التي تعيق عملية الالتحام، أو عدم كفاية تحفيز إنزيم الريكومبينيز (recombinase)، أو مسارات الإصلاح المنافسة للنمط البري. علاوة على ذلك، تتطلب عملية الهندسة بإعادة التركيب (recombineering) فحص العديد من المستعمرات المنفردة للتأكيد من وجود المتغير المطلوب، وهو الأمر الذي قد يستغرق وقتاً طويلاً. في *M. tuberculosis*لا يزال امتصاص الحمض النووي البلازميدي (plasmid DNA) وقليلات النوكليوتيد من الحمض النووي أحادي السلسلة (ssDNA oligonucleotides) غير فعال، ويرجع ذلك على الأرجح جزئياً إلى غلاف الخلية المتدنية الغني بالدهون. لذا، فإن ميزة قليلة النوكليوتيد القابلة للاختيار بواسطة جين المقاومة للمجامايكوسين (HygR) لا تكمن في زيادة كفاءة التحول من حيث القيمة المطلقة، بل في أنها تتيح الاختيار المشترك للنسبة الصغيرة من الخلايا التي امتصت الحمض النووي أثناء عملية التثقيب الكهربائي (electroporation). يؤدي ذلك إلى إثراء المجتمع الذي يتم فحصه بالخلايا المستقبلة للحمض النووي، والتي يمكن حينئذٍ تحديد الطفرة الكروموسومية المطلوبة فيها عن طريق تفاعل البوليميراز المتسلسل (PCR) والتسلسل. ومع ذلك، فإن الاختيار بواسطة HygR لا يؤكد في حد ذاته دمج الطفرة في الموقع المستهدف، ولا يزال من الضروري فحص مستعمرات HygR متعددة لتحديد الطفرات المؤكدة.
تجدر الإشارة أيضاً إلى أن قليل النوكليوتيد من الـ ssDNA الحامل لـ SNV يُحدث عدم تطابق في شوكة التضاعف. وقد يقوم نظام إصلاح عدم التطابق NucS في بكتيريا M. tuberculosis بالتعرف على عدم التطابق هذا وإصلاحه، مما يؤدي إلى تثبيط دمج الطفرة المطلوبة. ولتحقيق أقصى قدر من الكفاءة، يجب على الباحثين تجنب عدم التطابق الذي يؤدي إلى تكوين أزواج قواعد G-G أو G-T أو T-T، والتي يتم إصلاحها بكفاءة بواسطة NucS، المعروف أيضاً باسم EndoMS، وهو إنزيم نوكلياز داخلي لإصلاح عدم التطابق (MMR) غير نمطي يشارك في عملية إصلاح عدم تطابق الـ DNA27,28.
تساهم البروتوكولات المقدمة هنا في تطوير أبحاث السل من خلال تمكين إجراء طفرات دقيقة في خلفيات جينية محكومة، مما يعالج القيود المتأصلة في الدراسات التي تستخدم العزلات السريرية. وبالمقارنة مع الطرق السابقة7,8,29,30يوفر هذا المنشور *M. tuberculosis*تحسينات محددة، بما في ذلك معاملات التثقيب الكهربائي المعدلة (2.5 كيلو فولت، 25 µF, 1000 Ω) التي تحقق >108 وحدة تشكيل مستعمرة/µg كفاءة التحول وتصميم مبسط للأوليغونوكليوتيدات بطول 63 زوجاً قاعدياً لإعادة الهندسة الجينية و25 كيلوباز للمؤتلفات الجينية لتقليل البنى الثانوية والتأثيرات غير المستهدفة. وقد أدت هذه التعديلات إلى تقصير الجداول الزمنية التجريبية لإعادة الهندسة الجينية، حيث اكتملت في 6 أسابيع مقارنة بـ 12 أسبوعاً لطريقة AE، وحسنت من إمكانية تكرار النتائج، كما ظهر من خلال النجاح في إحداث طفرات في مواقع مقاومة دواء bedaquiline في rv0678 و atpE. تكمن جدة هذا العمل في المقارنة المباشرة جنباً إلى جنب بين النهجين، ودمج الأدوات الحديثة مثل تسلسل الجينوم الكامل لتأكيد المتغيرات والذكاء الاصطناعي للتنبؤ بالطفرات، والتوثيق المرئي، وهي عوامل تسهل جميعها الاعتماد في البيئات محدودة الموارد.
لتحسين الطرق الموصوفة ومعالجة العثرات الشائعة، يمكن إجراء عدة تعديلات تنطبق على كل من HR وrecombineering. ولتحسين كفاءة التثقيب الكهربائي (electroporation)، الذي غالبًا ما يمثل عنق زجاجة في تحويل M. tuberculosis بسبب جدارها الخلوي السميك، يتم تحضير خلايا كفؤة كهربائيًا عن طريق المعالجة بالجلايسين (0.2–0.5 M لمدة 24–48 ساعة أثناء النمو) لإضعاف الجدار الخلوي وتعزيز امتصاص DNA. بالإضافة إلى ذلك، استخدم التثقيب الكهربائي ذو المجال الفائق (12.5–25 kV/cm) مع كيوفيتات مُحسَّنة (فجوة 0.1–0.2 cm) ومحاليل منظمة مبردة لتحقيق كفاءات تحويل تتجاوز 105 CFU/µg DNA، مع تقليل حدوث القوس الكهربائي عن طريق إزالة الأملاح من DNA عبر الترسيب بالإيثانول أو التنقية بالعمود. راقب كثافة الخلايا عند OD600 0.6–0.8 للحصاد في طور النمو اللوغاريتمي المتوسط، وتجنب استخدام كميات مفرطة من DNA (بحد أقصى 1–10 µg) لمنع التشبع وانخفاض الحيوية. وإذا استمر انخفاض إنتاجية المستعمرات، قم بإدراج فترة حضانة للاستعادة لمدة 48 ساعة بعد التثقيب الكهربائي للسماح بالتعبير عن علامات المقاومة31,32.
وتشمل المشكلات الشائعة الأخرى انخفاض حصيلة تفاعل البوليميراز المتسلسل (PCR) في عملية التمديد المتداخل. ويمكن تحسين ذلك باستخدام بوليميرازات عالية الدقة مع معززات GC (3–5% DMSO) ودرجات حرارة تلدين متدرجة (55–65 °C). كما يمكن التخفيف من تأثير الإجهاد الناتج عن المضادات الحيوية أثناء عملية الاختيار من خلال استخدام أنظمة خالية من العلامات، مثل نظام Cre-loxP، للاستئصال بعد الدمج. ونظام Cre-loxP هو نظام إعادة تركيب محدد الموقع، حيث يتعرف إنزيم Cre recombinase على تسلسلات DNA من نوع loxP بطول 34-bp ويحفز الاستئصال الدقيق لقطعة DNA المحاطة بموقعين loxP، مما يسمح بتعطيل جيني مشروط في الخلايا33.
بالنسبة لعملية الإصلاح الموجه بالتجانس (HR)، قم بتمديد أذرع التجانس لتصل إلى 1–2 kb في نواقل الانتحار لتعزيز الأحداث المشروعة على غير المشروعة، وبالتالي تجنب عمليات التكامل خارج الهدف. استخدم بلازميدات تضاعفية تحتوي على إنزيمات ريكومبينيز قابلة للحث (أنظمة RecET) لزيادة معدلات إعادة التركيب المحددة مع كبح الأحداث غير المحددة. وفيما يخص المعالجة المسبقة بالأشعة فوق البنفسجية (UV) في عملية HR، قم بمعايرة التعرض ليكون 100–150 mJ/cm2 لتحفيز إعادة التركيب دون إحداث طفرات مفرطة، وتحقق من البنى الجينية عبر تسلسل الجينوم الكامل بعد عملية التطفير للكشف عن أي تغييرات غير مقصودة9,34,35.
بالنسبة لإعادة الهندسة الجينية (recombineering)، قم بتحسين تصميم القسيمات النووية (oligos) بحيث تكون أذرع التماثل بطول 63 - 90 nt، مع تجنب عدم التطابق في المناطق الغنية بـ GC، واستخدم برامج مثل OligoEvaluator للتحقق من الاستقرار. قم بضبط تحفيز الأسيتاميد ليكون بنسبة 0.2–0.5% لمدة 4–6 h بعد التثقيب الكهربائي لتحقيق توازن في التعبير الجيني دون حدوث سمية. ولتقليل انحياز السلسلة والارتباط غير المستهدف، صمم قسيمات نووية من DNA مفرد السلسلة (ssDNA) بأذرع تماثل بطول 50–100 nt تستهدف السلسلة المتأخرة، ودمج تعديلات الفوسفوروثيوات (phosphorothioate) عند أطراف القسيمات النووية للحماية من التحلل بواسطة الإكسونوكلياز. وفي حال حدوث إعادة تركيب غير مشروعة بشكل متكرر، قم بزيادة ضغط الاختيار عبر رفع تركيزات المضادات الحيوية أو استخدام علامات مزدوجة، أو كرر عمليات التحول باستخدام خلايا كفؤة حديثة لزيادة الإنتاجية. يمكن لهذه الخطوات تحسين المعدلات لتصل إلى >20% للمواقع الجينومية الصعبة. كما يمكن تبسيط عملية فحص المستعمرات المكثفة عن طريق تجميع المستعمرات لإجراء تفاعل البوليميراز المتسلسل المتعدد (multiplex PCR) أو استخدام مراسلين فلوريين إذا كانت متوافقة مع الجين المستهدف36.
توفر الطرق الموصوفة هنا أدوات أساسية لعلم وراثة M. tuberculosis، مع إمكانية التوسع في استخدام التقنيات الناشئة. ويمكن استخدام الطفرات الموجهة للموقع للتحقق من صحة طفرات مقاومة الأدوية المحددة35 عبر تسلسل الجيل القادم37، مما يتيح التنميط الظاهري السريع للمتغيرات الجديدة في العزلات السريرية. وقد تدمج الدراسات المستقبلية هذه الطرق مع أنظمة CRISPR-Cas للتحرير المتعدد، مثل بوليميراز الحمض النووي المسبب للطفرات والموجه بـ CRISPR، لتنويع مجموعة جينات الأهداف الدوائية وتسريع اكتشاف آليات المقاومة. كما أن استغلال نظام CRISPR من النوع الثالث الداخلي في M. tuberculosis للدفاع ضد العاثيات أو البلازميدات قد يؤدي إلى تطوير مضادات ميكروبية جديدة أو وسائل تشخيص للسلالات المقاومة38,39,40.
تفتح التطورات في التلاعب الجيني، بما في ذلك تقنية TnSeq لتحديد الجينات الأساسية in vivo، آفاقاً لتطوير اللقاحات من خلال تحديد أهداف التوهين في السلالات الحية41. ويمكن لتحرير القواعد القابل للبرمجة أن يحسن الطفرات الدقيقة دون إحداث كسور في الشريط المزدوج، مما يقلل من الآثار خارج الهدف ويسهل الدراسات حول التآثر الجيني في مقاومة الأدوية المتعددة. وتشمل التطبيقات الأوسع هندسة بكتيريا M. tuberculosis لمنصات المستشعرات الحيوية أو البيولوجيا الاصطناعية، مثل إدراج المراسلين لمراقبة العدوى في الوقت الفعلي. يجب أن تركز الأبحاث المستقبلية على مسارات التطفير عالية الإنتاجية التي تجمع بين التصميم الموجه بالذكاء الاصطناعي وهذه الطرق لرسم خرائط التفاعلات بين المضيف والممرض وتوجيه العلاجات الشخصية42.
الإفصاحات
ليس لدى المؤلفين أي تضارب في المصالح للإفصاح عنه.
شكر وتقدير
كل الشكر والتقدير لجميع أعضاء مجموعة أبحاث جينوم السل في جامعة ستيلنبوش، كلية الطب والعلوم الصحية، قسم البيولوجيا الجزيئية والوراثة البشرية، على مساهماتهم القيمة. لهذا العمل. تم تلقي دعم تمويلي من شراكات التجارب السريرية بين الدول الأوروبية والدول النامية (TMA2017CDF-1885)، ومجلس البحوث الطبية في جنوب إفريقيا، وهيئة التبادل الأكاديمي الألمانية (DAAD)، ومؤسسة البحوث في فلاندرز (FWO) بموجب منحة Odysseus رقم N° G0F8316N. كما نود أن نعرب عن امتناننا للأستاذ الدكتور جراهام هات فول والأستاذة الدكتورة جوليا فان كيسيل لتطويرهما طريقة إعادة تركيب الحمض النووي المتماثل، ولتوفير pJV75amber الذي تم استخدامه في بحثنا.
المواد
| الاسم | الشركة | رقم فهرسي | التعليقات |
|---|---|---|---|
| أنابيب طرد مركزي دقيقة سعة 0.5 مل، ذات قاع مخروطي، وغطاء قفل | وايت هيد ساينتيفيك (WhiteHead Scientific) | 605001 | استنبات |
| أنابيب طرد مركزي دقيقة سعة 1.5 مل، ذات قاع مخروطي، وغطاء محكم الغلق | وايت هيد ساينتيفيك (WhiteHead Scientific) | 615001 | زراعة مخبرية |
| كلوريد الكالسيوم ثنائي الهيدرات بتركيز 10 ملي مولار (CaCl2·2H2O)2·2H2و) | Sigma-Aldrich | بكتيريا E. coli ذات الكفاءة الكيميائية | |
| ١٠ ملي مولار كلوريد الروبيديوم (RbCl)، ٧٥ ملي مولار كلوريد الكالسيوم (CaCl2)2·٢ ساعة2O | Sigma-Aldrich | 83979 | بكتيريا الإشريكية القولونية (E. coli) ذات الكفاءة الكيميائية |
| محلول منظم MOPS (حمض 3-(N-مورفولينو) بروبان سلفونيك) بتركيز (10 مللي مولار) | Sigma-Aldrich | M1254 | بكتيريا الإشريكية القولونية (E. coli) المستحثة كيميائياً للكفاءة |
| كلوريد الروبيديوم (RbCl) بتركيز 100 ميليمولار | Sigma-Aldrich | 83979 | بكتيريا E. coli ذات الكفاءة الكيميائية |
| طبق بتري بقطر 15 سم | ليزك السطحي (LASEK) | وحدة حفظ المخزون | المزرعة الآغارية |
| جليسرول بتركيز 15% وزن/حجم | Sigma-Aldrich | 49781-500ML | زراعة ميكروبية |
| بادئات PCR يتراوح طولها من 20 إلى 32 زوجاً قاعدياً، تم تصنيعها بمقياس 25 نانومول مع عملية إزالة ملح قياسية | Integrated DNA Technologies (WhiteHead Scientific) | نظرًا لعدم توفر نص مصدر، يرجى تزويدي بالمحتوى الذي ترغب في ترجمته إلى اللغة العربية. | تضخيم الحمض النووي (DNA) |
| دورق زراعة أنسجة سعة 25 سم | وايت هيد ساينتيفيك (WhiteHead Scientific) | 707001 | مزرعة مرقِيّة |
| خلات بوتاسيوم 30 ملي مولار | Sigma-Aldrich | P1190-100G | بكتيريا E. coli ذات الكفاءة الكيميائية في التحول |
| أنابيب طرد مركزي سعة 50 ملليمتر | WhiteHead Scientific | P10432 | زراعة الأنسجة/المزارع الخلوية |
| كلوريد المنجنيز (II) رباعي الهيدرات بتركيز 50 ميلي مولار (MnCl2.4H2O)2·٤ ساعات2أ) | Sigma-Aldrich | 63535 | بكتيريا الإشريكية القولونية (E. coli) ذات الكفاءة الكيميائية |
| قليل من النيوكليوتيدات (Oligonucleotides) من الحمض النووي أحادي السلسلة (ssDNA) بطول 63 زوجاً قاعدياً، تم تخليقها بمقياس 100 نانومتر مع التنقية باستخدام الفصل الكهربائي للهلام متعدد الأكريلاميد (PAGE) | Integrated DNA Technologies (WhiteHead Scientific) | غير متاح | مقدمة عن التبادل الأليلي |
| دورق زراعة أنسجة سعة 75 سم² | وايت هيد ساينتيفيك (WhiteHead Scientific) | 708013 | مزرعة مرقية |
| معايرة مصدر ضوء جهاز Benchmark Accuris UV Transilluminator | Sigma Aldrich | BMSE3000-1EA | تصوير الهلام |
| حاضنة هزازة قابلة للتكديس بسعة 20 لتر من Benchmark Scientific (H3020)، مزودة بحصيرة مطاطية مانعة للانزلاق، 115 فولت | ألكالي ساينتيفيك (Alkali Scientific) | وحدة حفظ المخزون: | مزرعة بكتيريا E. coli |
| Bio-Edit | البرمجيات | لا يوجد نص متاح للترجمة. يرجى تزويدي بالنص المراد ترجمته من الإنجليزية إلى العربية. | الفحص البصري وتحليل قراءات تسلسل سانجر |
| عوامل الربط التشابكي CL 508 | ثيستل ساينتيفيك (Thistle Scientific). | رمز وحدة تخزين المخزون: CLV-CL-508.M | معالجة الحمض النووي البلازميدي (Plasmid DNA) |
| DNA-MAN | البرمجيات | لم يتوفر نص للترجمة. يرجى تقديم النص الإنجليزي المراد ترجمته. | الفحص البصري وتحليل قراءات تسلسل سانجر |
| حمام جاف، رقمي مع مؤقت، 150 °C تسخين، كتلة مزدوجة | وايت هيد ساينتيفيك (WhiteHead Scientific) | E-DB150-2D | التحول الجيني |
| أنظمة التثقيب الكهربائي Gene Pulser Xcell | Bio-Rad, Hercules, CA 94547, USA | 1652660 | التثقيب الكهربائي |
| كوفيتات التثقيب الكهربائي لجهاز Gene Pulser/ MicroPulser، بفتحة 0.2 سم | Bio-Rad، هيركوليس، كاليفورنيا 94547، الولايات المتحدة الأمريكية | 1652086 | التثقيب الكهربائي |
| إنزيمات HindIII-HF | New England Bio-lab | R3104L | الهضم التقييدي |
| JCV198 (قليل النوكليوتيد ssDNA مُخلق بمقياس 100 نانومتر مع تنقية باستخدام PAGE) | Integrated DNA Technologies (WhiteHead Scientific) | 63 زوج قاعدي | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG؛ الجين المستهدف: php؛ استعادة hygR في جين php على pJV75amber |
| حضانة ثابتة غير مزودة بغاز ثاني أكسيد الكربون من طراز Memmert IN Plus Standard بسعة 26.5 قدم مكعب | أريس ساينتيفيك (Ares Scientific) | وحدة حفظ المخزون: IN-750-PLUS | مزرعة M. tb |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 زوج قاعدي | GCGACCACAACCAGGATGA؛ الجين المستهدف: rv0678؛ تضخيم rv0678 بواسطة تفاعل البوليميراز المتسلسل (PCR) |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 زوج قاعدي | CTCGGACAACACGCTGACC؛ الجين المستهدف: rv0678؛ تضخيم rv0678 بواسطة تفاعل البوليميراز المتسلسل (PCR) |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413 زوج قاعدي | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}؛ الجين المستهدف: rv0678؛ الإدراج A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413 زوج قاعدي | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}؛ الجين المستهدف: rv0678؛ الإدراج A95G |
| مايكوبراوزر (Mycobrowser) | قاعدة بيانات | غير متاح | كودون SNV في تسلسل جيني |
| قواعد بيانات NCBI | قاعدة بيانات | لم يتم توفير نص للترجمة. يرجى تقديم النص الإنجليزي المراد ترجمته إلى العربية. | موقع الجين في الجينوم لتحديد موقع متغير النوكليوتيد المنفرد (SNV) |
| p2NIL | Addgene | 20188 | ناقل استنساخ للتعبير (kanR) |
| إنزيمات PacI-HF | New England Bio-lab | R0547L | الهضم التقييدي |
| pCR-Blunt-II-TOPO | Thermofisher-scientific / Invitrogen | 451245 | ناقل استنساخ فرعي يُعبّر عن LacZ وkanR |
| pGOAL17 | Addgene | 20189 | ناقل استنساخ Lambda RED recombinase الذي يعبر عن LacZ و SacB |
| pGOAL19 | Addgene | 20190 | ناقل استنساخ لإعادة التركيب بواسطة ريكومبيناز Lambda RED يعبر عن hygR و LacZ و SacB |
| طقم إنزيم Phusion high fidelity Hotstart flex polymerase | New England Bio-lab | M0535L | إنزيم DNA Taq polymerase عالي الدقة للتصحيح اللغوي (Proofreading) |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | ناقل تسلسل إعادة الاستنساخ الفرعي (ampR) |
| PJV75_KANR_F (بادئات تم تخليقها بمقياس 25 نانومتر مع إزالة الملوحة القياسية) | Integrated DNA Technologies (WhiteHead Scientific) | 700 زوج قاعدي | ATTCAACGGGAAACGTCTTG؛ الجين المستهدف: aph؛ تضخيم جين KanR في pJV75amber |
| PJV75_KANR_R (بادئات تم تخليقها بمقياس 25 نانومتر مع إزالة الملح القياسية) | Integrated DNA Technologies (WhiteHead Scientific) | ٧٠٠ زوج قاعدي | CGAGGCAGTTCCATAGGATG؛ الجين المستهدف: aph؛ تضخيم جين KanR في pJV75amber |
| pJV75amber | Addgene / مختبر Van Kessel | 26906/ 26908/26908/ 26910 | ناقل يُعبر عن kanR وhygR وChe gp61 يسهل عملية إعادة التركيب الجيني في الجينوم |
| Primer3plus | برمجيات | بما أنه لم يتم توفير نص مصدر للترجمة، يرجى تزويدي بالنص الإنجليزي المراد ترجمته إلى اللغة العربية وفقاً للمعايير العلمية والأكاديمية المحددة. | تصميم أزواج البادئات النوعية للجين المستهدف |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825 زوج قاعدي | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG؛ الجين المستهدف: موقع HindIII؛ موقع الإدراج ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825 زوج قاعدي | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC؛ الجين المستهدف: موقع kpnl؛ قطعة مُقحمة الموقع CGTACAGGTACC |
| SNAPGene | برمجيات | غير متاح | الاستنساخ الافتراضي وإضافة البروزات الناتجة عن إنزيمات القطع |
| جهاز التدوير الحراري Thermo Fisher QuantStudio 3 | بيكا أمريكا | نظرًا لعدم توفر نص مصدر للترجمة، يرجى تزويدي بالنص الإنجليزي المراد ترجمته إلى اللغة العربية. | تضخيم الحمض النووي الريبوزي منقوص الأكسجين (DNA) |
المراجع
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
إعادة الطباعة والأذونات
تم نشر هذه المقالة
الفيديو قريباً