- Preparation of Culture Media
- 参照 Castenholz (1988) 的方法配制蓝藻培养基 11 (BG11 培养基)。
- Prepare stock solutions of 100x BG11, trace elements, and iron stock (Table 1).
- Prepare separate solutions of phosphate stock, Sodium carbonate (Na₂CO₃) stock, N-[Tris(hydroxymethyl)methyl]-2-aminoethanesulfonic acid (TES) buffer, and Sodium bicarbonate (NaHCO₃) (Table 1).
- 将磷酸盐和 Na₂CO₃ stocks. Filter-sterilize TES buffer and NaHCO₃ 使用 0.2 µm filters.
- 制备 BG11 培养基:将 976 ml 水、10 ml 100× BG11 母液、1 ml 微量元素母液和 1 ml 铁盐母液混合,并对溶液进行高压灭菌。待溶液冷却至室温后,加入 1 ml 磷酸盐母液和 1 ml Na₂CO₃ stock, and 10 ml of NaHCO₃.
- 对于 BG11 固体培养基,向一个烧瓶中加入 15 g 琼脂和 700 ml 水。向第二个烧瓶中加入 3 g 硫代硫酸钠 (Na₂S₂O₃226 毫升水、10 毫升 100x BG11、1 毫升微量元素和 1 毫升铁储备液。对两种溶液进行高压灭菌。待溶液冷却至室温后,将其混合并加入 1 毫升磷酸盐储备液、1 毫升 Na₂CO₃ stock, 10 ml of TES buffer, and 10 ml of NaHCO₃.
NOTE: 为避免某些盐类沉淀,需分别配制各溶液。
- 为进行蔗糖筛选,请配制50%(w/v)的蔗糖溶液。使用0.2微米滤膜对溶液进行过滤除菌。 µ用滤膜过滤并加入BG11培养基(100毫升50%蔗糖溶液加入900毫升BG11培养基)以制备含5%蔗糖的BG11平板。
NOTE: 请勿添加 NaHCO₃₃ 至 BG11/5% 蔗糖琼脂平板。加入 Na₂CO₃ as normal. - For culturing of Synechococcus, add 10 ml of 1 M 4-(2-hydroxyethyl)piperazine-1-ethanesulfonic acid, N-(2-hydroxyethyl)piperazine-N′-(2-ethanesulfonic acid) (HEPES), and 1 ml of vitamin B12 (Table 1) 至 1 L BG11 培养基中。
NOTE: 使用市售 BG11 培养基培养的菌株,其转化效率显著低于本文所述的 BG11 培养基配方,因此不建议采用。
表1: 本研究中使用的溶液。
| Stock solution recipes | |
| Chemical | Amount (g) |
| 100x BG11 (per L) | |
| NaNO₃ | 149.6 |
| MgSO₄·7H₂O | 7.49 |
| CaCl₂·2H₂O | 3.6 |
| Citric acid | 0.6 |
| Add 1.12 ml 0.25 M Na₂EDTA, pH 8.0 | |
| 0.25 M Na₂EDTA, pH 8.0 (per 100 ml) | |
| Na₂EDTA | 9.3 |
| Trace elements (per 100 ml) | |
| H₃BO₃ | 0.286 |
| MnCl₂·4H₂O | 0.181 |
| ZnSO₄·7H₂O | 0.022 |
| Na₂MoO₄·2H₂O | 0.039 |
| CuSO₄·5H₂O | 0.008 |
| Co(NO₃)₂·6H₂O | 0.005 |
| Iron stock (per 100 ml) | |
| Ferric ammonium citrate | 1.11 |
| Phosphate stock (per 100 ml) | |
| K₂HPO₄ | 3.05 |
| Na2CO3 stock (per 100 ml) | |
| Na₂CO₃ | 2 |
| TES buffer, pH 8.2 (per 100 ml) | |
| TES | 22.9 |
| NaHCO3 stock (per 100 ml) | |
| NaHCO₃ | 8.4 |
| HEPES, pH 8.2 (per 500 ml) | |
| HEPES | 119.15 |
| Vitamin B₁₂ (Per 50 ml) | |
| Cyanocobalamin | 0.02 |
| Luria Bertani media (Per 500 ml) | |
| Luria Bertani broth | 12.5 |
| 1 M MgCl₂ (Per 100 ml) | |
| MgCl₂·6H₂O | 20.33 |
| Solution A (Per 200 ml) | |
| MnCl₂·4H₂O | 0.395 |
| CaCl₂·2H₂O | 1.47 |
| 2-(N-Morpholino)ethanesulfonic acid hydrate, 4-Morpholineethanesulfonic acid (MES) | 0.4265 |
| Solution A + glycerol | |
| 10 ml solution A | |
| 1.5 ml glycerol | |
2. 蓝细菌菌株的培养
- 将菌株置于最大容量为50 ml的100 ml锥形瓶中培养,以每分钟120转(rpm)的转速振荡。用Parafilm密封BG11平板,并在平板侧面戳三个小孔以允许气体交换。将所有菌株置于30°C条件下培养。 °在光生物反应器中,于荧光灯管下,光照强度为20-40 μmol photons m⁻² s⁻¹的条件下培养。 µmol photons m-2 sec-1.
- 请使用最佳无菌操作技术。所有蓝藻菌株的操作均须在层流超净工作台内进行。
NOTE: 当菌株在含有蔗糖的培养基中培养时,这一点尤为重要,因为此类培养基极易受到污染。
3. 质粒构建体的构建
- 使用引物设计软件(如 Primer3,网址:http://frodo.wi.mit.edu/primer3/)设计包含所需限制性内切酶位点的引物组,以扩增目标基因上游和下游各约 1 kb 的两个区域。’ and 3’ 目标基因。通过 Cyanobase (http://genome.kazusa.or.jp/cyanobase) 查阅该蓝藻物种的基因组序列。参见 Table 2 此处所用全部引物的序列。设计引物时,需考虑以下因素:
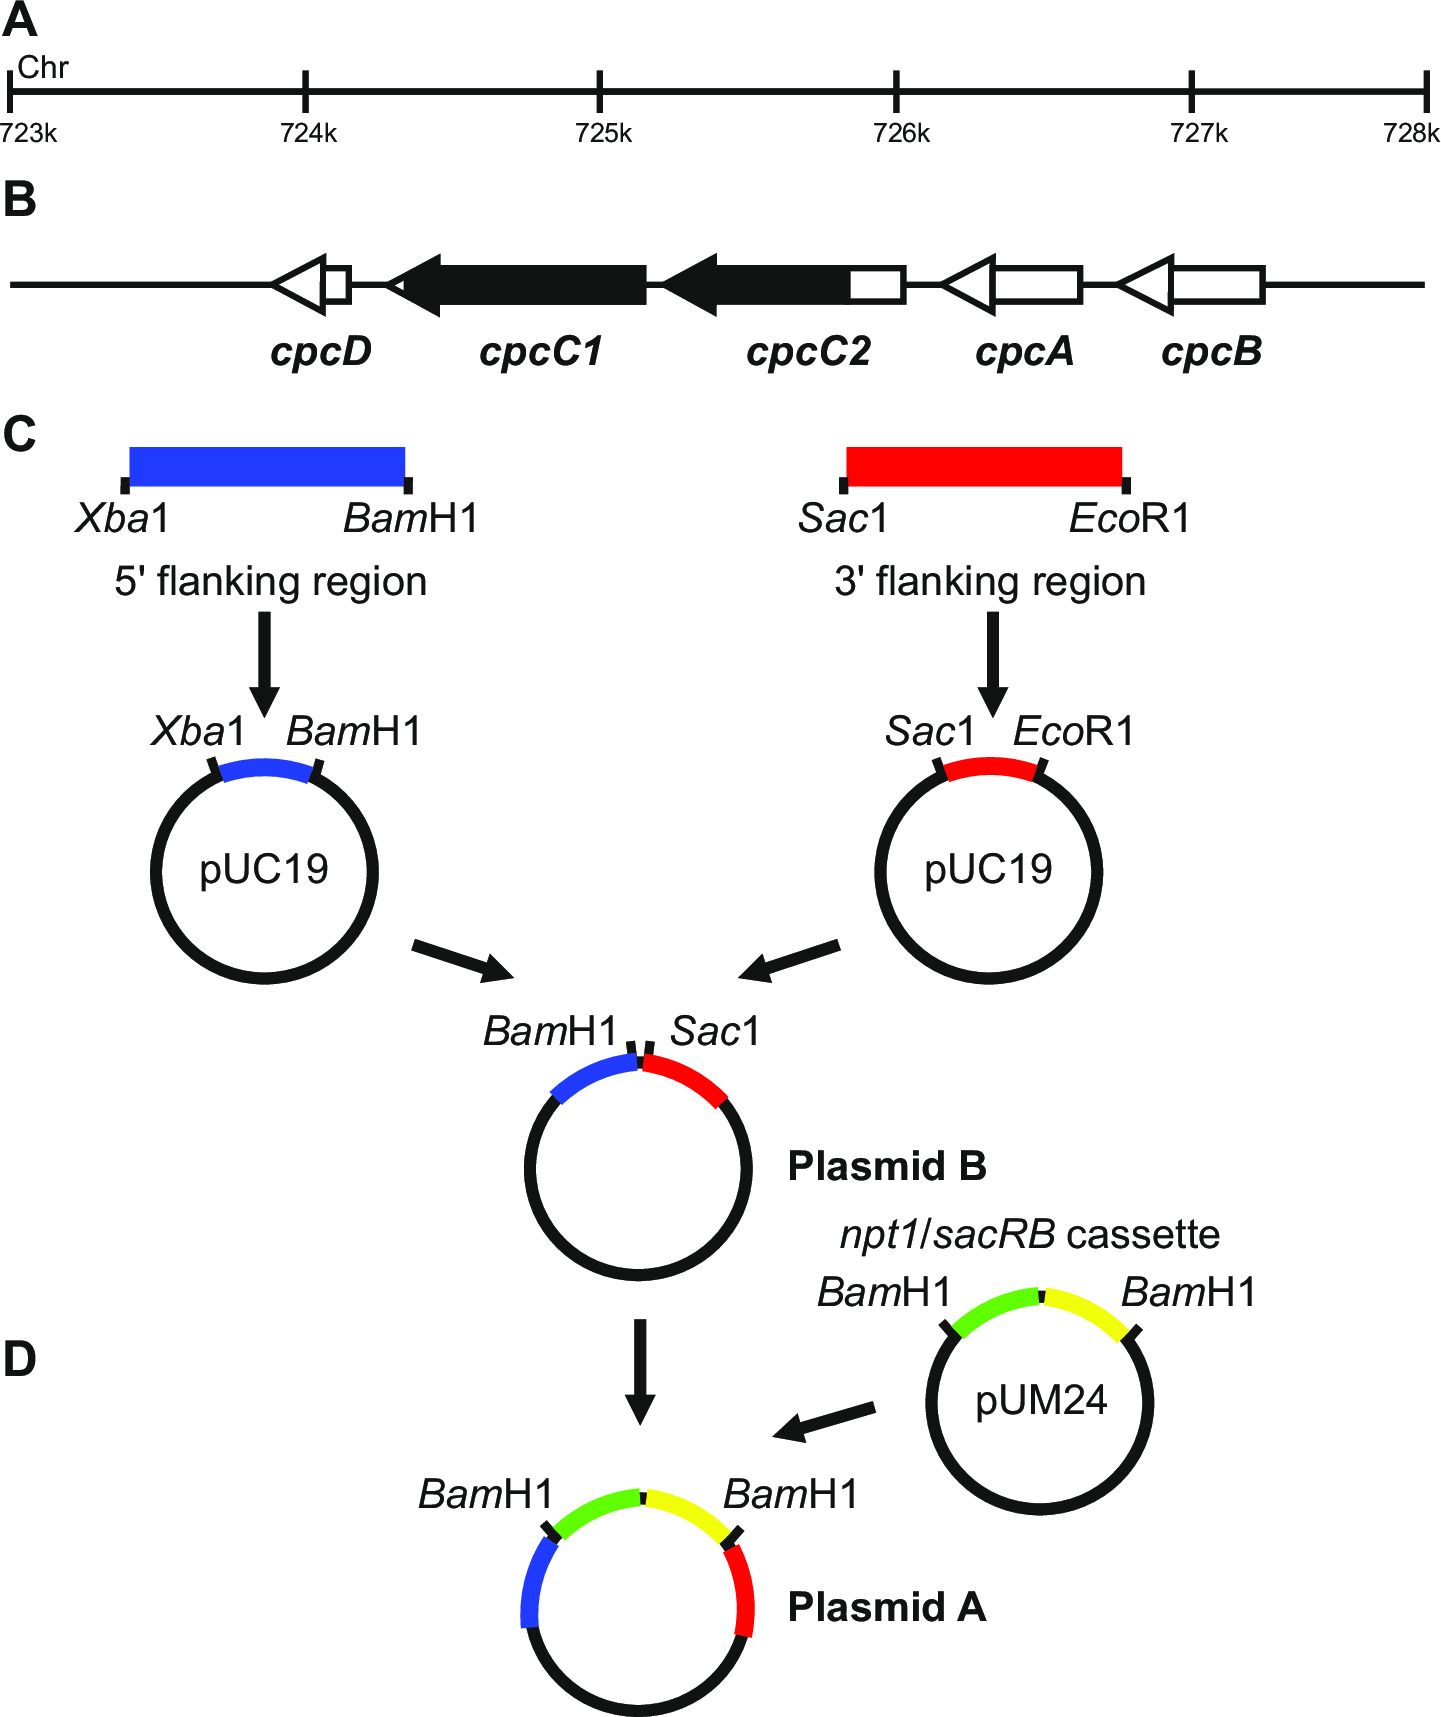
- 确保扩增区域包含待突变基因的 5' 和 3' 区域。 e.g,. Figure 1.
- 切勿诱变基因间区域,以避免反义RNA与非编码RNA发生非预期突变。
- 在选择侧翼区域时,请勿包含相邻基因的完整开放阅读框,因为这些基因的表达可能会 Escherichia coli 可能干扰克隆过程。
- 使用高保真 DNA 聚合酶,按照制造商说明书进行聚合酶链式反应(PCR)扩增产物。
NOTE: 根据我们的经验,该酶产生的错误极少。- Set up 50 µl PCR reactions containing high-fidelity buffer (HF buffer) and either 0, 1.5, or 3 µl of Dimethyl Sulfoxide (DMSO). Use 100 ng of genomic DNA per reaction. Use a program consisting of an initial denaturation step of 98 °C for 30 sec, 35 rounds of 98 °C for 10 sec, 67 °C for 30 sec, 72 °C for 30 sec, followed by a final extension step of 72 °C for 5 min. This typically gives consistent products.
- 通过凝胶电泳验证PCR产物及经限制性内切酶消化的样品大小是否正确。使用含0.02%(体积比)溴化乙锭的1%(质量体积比)琼脂糖凝胶,在100 V电压下电泳45分钟。CAUTION: 溴化乙锭是一种潜在诱变剂,操作时需采取适当防护措施。
- 使用 DNA 纯化试剂盒,按照制造商说明书纯化 PCR 产物。该试剂盒亦适用于纯化质粒片段,包括从琼脂糖凝胶中切下的片段。将纯化的 DNA 洗脱于 14 µL 洗脱缓冲液中。 µl of water.
- 对于克隆步骤,将限制性内切酶反应混合物在 37°C 下孵育。 °C for >1 hr in a total volume of 30 µ根据制造商说明书操作。
- 在连接步骤中,于室温下进行 DNA 片段连接。 >1 hr in a total volume of 20 µl, containing 5 µl of purified digested plasmid, 12 µl of purified digested insert, 2 µl of buffer, and 1 µl of ligase.
- Prepare Escherichia coli DH5α 根据以下方法处理转化细胞。
- Grow an overnight E. coli culture in 10 ml Luria Bertani (LB) media.
- Inoculate 400 ml LB in a 1 L conical flask containing 6 ml 1 M MgCl2 (Table 1) 取 1 ml 过夜培养物。
- 在37°C条件下培养菌株。 °在 220 rpm 转速下于 C 培养约 4 小时或直至 OD₆₀₀ₙₘ reaches 0.4-0.6.
- 将细胞置于冰上 1 小时。
- 以 2,800 × g 的转速离心 × 4℃下以 10,000 g 离心 10 分钟,使细胞沉淀。 °C.
- Remove supernatant and resuspend in 160 ml solution A (Table 1) 并在冰上孵育 20 分钟。
- 以 2,800 × g 离心 × 在 4°C 下以 5000 × g 离心 10 分钟,使细胞沉淀。 °C.
- Remove supernatant and resuspend in 4 ml Solution A + glycerol (Table 1).
- Prepare 50 µ分装为小份,于液氮中速冻,-80°C 保存。 °C.
- Mix 5 µ将 50 µL 连接混合物与 µ将感受态细胞置于冰上孵育1小时。
- 将细胞在 42°C 进行热激处理。 °90 秒,随后冰上孵育 2 分钟。
- Add 950 µl of LB media (Table 1) 并于 37°C 下孵育 °C for 1 hr.
- Aliquot 50 and 200 µ在含有适当抗生素(氨苄青霉素(100 µg/ml) and/or kanamycin (30 µg/ml).
CAUTION: 卡那霉素与氨苄青霉素均具有毒性,操作时需采取适当的防护措施。 - 挑取单菌落,接种于含相应抗生素的 2 ml LB 培养基中,进行培养。
- 使用微量质粒纯化试剂盒,按照制造商说明书纯化所有质粒。
- 构建质粒,在本具体示例中用于敲除 cpcC1C2 基因,具体步骤如下。
- 使用引物 cpcC1C2leftfor 和 cpcC1C2leftrev(参见步骤 3.2)扩增长度为 1,012 个碱基对 (bp) 的 5' 侧翼区域(左侧片段)。 Table 2)。取少量 PCR 反应产物,通过凝胶电泳(步骤 3.3)确认是否已扩增出预期大小的产物。用限制性内切酶消化该片段及 pUC19 质粒。 XbaI and BamHI (step 3.5).
- 纯化两份制备产物(步骤3.4),进行连接反应(步骤3.6),完成转化(步骤3.7),并设置四个含氨苄青霉素(100 µg/ml)的2毫升LB液体培养体系。 µg/ml)的培养基,用于通过微量制备法纯化质粒(步骤 3.8)。
- 通过酶切验证片段是否已插入 pUC19 载体。 XbaI/BamHI 酶切与凝胶电泳(步骤 3.3)。出现 2,660 bp 和 1,012 bp 的条带表明插入片段已正确导入质粒。
- 使用引物 cpcC1C2rightfor 和 cpcC1C2rightrev 扩增 1,016 bp 的 3' 侧翼区域(右侧片段)(参见步骤 3.2)。 Table 2)。取少量 PCR 反应产物,通过凝胶电泳(步骤 3.3)确认是否扩增出预期大小的产物。将此片段与 pUC19 质粒进行酶切。 SacI and EcoRI (step 3.5).
- 纯化两份制备产物(步骤3.4),进行连接反应(步骤3.6),完成转化(步骤3.7),并设置四份含氨苄青霉素(100 µg/mL)的2 mL LB液体培养物。 µg/ml)的 LB 培养基中,用于通过微量提取法纯化质粒(步骤 3.8)。
- 通过酶切验证片段是否插入 pUC19 SacI/Eco限制性内切酶 RI 消化(步骤 3.5)与凝胶电泳(步骤 3.3)。出现 2,660 bp 与 1,016 bp 的条带表明插入片段已正确导入质粒。NOTE: XbaI/Bam用于克隆5'区域的HI位点 SacI/Eco在可能的情况下,应使用克隆3'区域至pUC19的限制性内切酶识别位点。如条件允许,务必包含一个 Bam在5'区域的反向引物或3'区域的正向引物上引入HI位点,以确保后续克隆步骤更易于进行。
- 使用跨越插入位点的引物对两个插入片段进行测序,以确定序列是否正确。 e.g., M13 forward and M13 reverse (Table 2)。序列必须正确无误,以确保侧翼区域不会引入错误。
- 从 pUC19 质粒中切下左侧片段。 XbaI/BamHI 酶切。使用 HI 酶对 pUC19 + 右侧片段进行酶切。 XbaI/BamHI (step 3.5).
- 使用手术刀片从琼脂糖凝胶中切下并纯化 1,012 bp 的左片段和 3,676 bp 的 pUC19 + 右片段(步骤 3.3)。
- 纯化两份制备产物(步骤3.4),进行连接反应(步骤3.6),完成转化(步骤3.7),并设置四份含氨苄青霉素(100 µg/ml)的2 ml LB液体培养基。 µg/ml)的培养基,用于通过微量制备法纯化质粒(步骤 3.8)。
- 通过酶切验证片段是否插入 pUC19 + 右侧片段 XbaI/BamHI 酶切消化(步骤 3.5)与凝胶电泳(步骤 3.3)。出现 3,676 bp 与 1,012 bp 的条带表明插入片段已正确插入质粒(将此质粒称为质粒 B)。
- 切除新霉素磷酸转移酶/果聚糖蔗糖酶基因(npt1/sacB) 来自 pUM24cm19 的卡盒 BamHI 酶切。用 HI 酶消化质粒 B。 BamHI (step 3.5).
NOTE: The npt1/sacB 由于 pUM24cm 质粒编码了赋予氯霉素抗性的蛋白,因此无需从琼脂糖凝胶中纯化该盒。所以,若在 LB/氨苄青霉素/卡那霉素琼脂平板上培养菌落,唯一可能导致抗性菌落出现的组合便是该盒的整合。 npt1/sacB 将盒式片段插入质粒 B。 - 纯化两份制备产物(步骤3.4),进行连接反应(步骤3.6),完成转化(步骤3.7),并设置四份含氨苄青霉素(100 µg/mL)的2 mL LB液体培养物。 µg/ml) and kanamycin (30 µ从不同菌落中挑取单克隆,用于通过微量制备法纯化质粒(步骤 3.8)。
- 检查抗生素抗性基因的插入情况 npt1/sacB 通过同源重组将表达盒插入质粒B BamHI 酶切(步骤 3.5)与凝胶电泳(步骤 3.3)。4,688 bp 与 3,894 bp 条带表明插入片段已正确插入质粒(将此质粒称为质粒 A)。
表2:本研究中使用的引物。 限制性内切酶位点已用下划线标出。
| Primer | Sequence |
| cpcC1C2leftfor | GTACTCTAGAGCGGCTAAATGCTACGAC |
| cpcC1C2leftrev | GATCGGATCCGCGGTAATTGTTCCCTTTGA |
| cpcC1C2rightfor | GATCGAGCTCTGCACTGGTCAGTCGTTC |
| cpcC1C2rightrev | GACTGAATTCATCGTTGCTTGAACGGTCTC |
| M13 forward | TGTAAAACGACGGCCAGT |
| M13 reverse | CAGGAAACAGCTATGAC |
| cpcC1C2for | GTTTTCATTGGCATCGGTCT |
| cpcC1C2rev | ATGTCCCAGGAACGACTGAC |
| A1173for | AGCAAACCGTTTTTGTGACC |
| A1173rev | TGCAAGGTGGCGAACTGTAT |
4. 获得有标记的Synechocystis和Synechococcus突变株
- 通过将一环细胞接种至30–50 ml BG11培养基中,建立新鲜培养物。将培养物在750纳米波长下培养2–3天,至光密度(OD)达到适宜值。₇₅₀ₙₘ = 0.2 至 0.6。
注意: 通常,单个菌落过小而无法用于接种,且单个细胞即使暴露于低强度光照下也会导致光抑制,并筛选出耐光突变体。 - 离心1-2 ml培养物于2,300 × g × 5 分钟,弃去上清液。切勿对任何蓝细菌培养物进行离心处理。 >2,300 × g,以免损伤细胞。用 BG11 培养基洗涤菌体沉淀一次。
注意: 切勿通过涡旋振荡重悬细胞,因为这可能导致鞭毛丢失,而鞭毛对DNA摄取至关重要。应通过轻柔吹打重悬细胞。 - 加入BG11培养基至终体积 100 µl将细胞转移至14 ml圆底管中。
- 添加 1 µg 将质粒A加入细胞中,轻轻敲击混匀。添加 <10 µl 质粒的
注意: 最好将质粒浓度调整为 >100 ng/µl但低于此浓度也可实现有效的转化。 - 将试管水平放置于培养箱中。培养4-6小时。
注意: 可每隔1-2小时轻轻敲击混匀细胞,但此步骤并非必需。样品可置于摇床培养箱中培养,但此操作对效率提升无明显作用。 - 将细胞培养物与质粒DNA混合液的等份样品涂布于不含抗生素的BG11琼脂平板上。通常, 20 µl 和 80 µl 将等量样品分别涂布于不同的平板上。
- 约24小时后,加入2.5–3 ml含卡那霉素的0.6%琼脂水溶液(每20 ml含0.12 g琼脂) 100 µl 100 mg/ml 卡那霉素的溶液加入琼脂平板中。将此溶液冷却至约42 °C 将其加入琼脂平板边缘,倾斜平板使溶液在表面形成均匀的“顶层琼脂”层。
- 将琼脂平板继续孵育一段时间。大约 7 天后应可见菌落。
注意: 琼脂平板可在培养箱中叠放,最多三层。通常每次转化可获得数百个菌落。 - 在 BG11 + 卡那霉素平板上划线分离单菌落30 µg/ml) 琼脂平板。将琼脂平板分为6个区域,用钝头牙签在每个区域内划线接种菌落。此步骤无需获得单菌落,只需确保转化子能够生长即可。