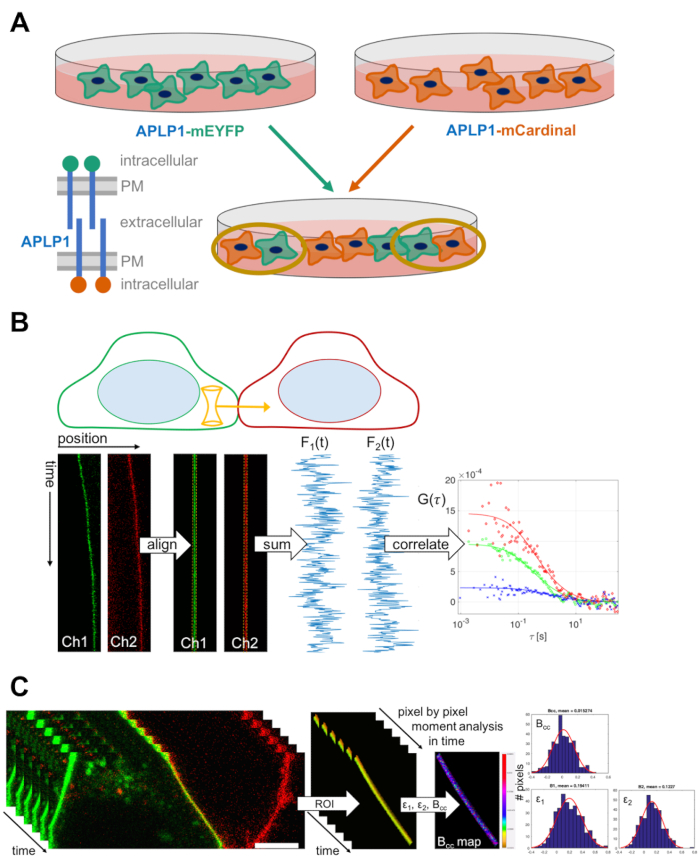
1. 样品制备:细胞间混合实验
注意:以下方案描述了贴壁细胞的混合操作步骤。对于悬浮培养的细胞,可据此进行相应调整。
- 在6孔板上接种适量数量的细胞, 例如, 800,000 个 HEK 293T 细胞(使用血细胞计数板计数),在转染前一天接种。接种细胞数可根据接种至转染之间的时间间隔进行调整,并根据不同细胞类型进行相应优化。进行基础实验时(即, 目的蛋白和阴性对照),准备至少4个孔。在37 °C、5% CO₂条件下培养细胞2 在添加了胎牛血清(10%)和L-谷氨酰胺(1%)的杜尔贝科改良伊格尔培养基(DMEM)中
- 根据制造商的说明转染细胞(参见 材料表).
- 要进行一个基础实验,需在不同的孔中分别转染目的蛋白与“绿色”荧光蛋白融合的质粒例如, 单体增强型绿色荧光蛋白(mEGFP)或黄色荧光蛋白(mEYFP)或“红色”(例如, mCherry 或 mCardinal 荧光蛋白
注意: 在本实验方案中,我们重点关注 APLP1-mEYFP 和 APLP1-mCardinal,以及相应的阴性对照, 例如, 肉豆蔻酰化-棕榈酰化-mEYFP(myr-palm-mEYFP)和- mCardinal(myr-palm-mCardinal)。通常,200 ng - 1 µg 质粒DNA已足够。较高的转染效率可增加找到处于接触状态的“红色”和“绿色”细胞的几率。调整质粒和转染试剂的用量以优化转染效率。 关键: 转染细胞时,细胞汇合度应约为70%。若细胞过度汇合,转染效率会降低;若细胞汇合度不足,转染和混匀操作可能引起细胞应激,并导致大量细胞在混匀后无法正常贴壁。
- 进行细胞混合 ~转染后4 ± 2小时
- 移除培养基,每孔加入 1 mL 含 Mg 的 PBS 轻柔洗涤2+ 和 Ca2+然后,移除 PBS。关键的在孔板边缘滴加 PBS,以防止洗涤过程中细胞脱落。
- 向每个孔中逐滴加入约 50 µL 胰蛋白酶-乙二胺四乙酸(EDTA)溶液,以促进细胞脱落。在 37 °C 下孵育 2 分钟。随后,缓慢横向摇动 6 孔板,使细胞脱落。
注意: 某些细胞类型可能需要延长孵育时间。
- 向每个孔中加入 950 µL 培养基,并通过上下吹打数次重悬细胞,使所有细胞从孔底脱离。关键的确保细胞重悬充分并相互分离,可通过显微镜观察重悬后是否无大块细胞聚集体。否则,混合后将出现大量“红色-红色”或“绿色-绿色”接触。
- 将一个孔的细胞溶液(目的蛋白或阴性对照)转移至对应的孔中, 即, 红色(red)例如, APLP1-mCardinal 转染)至“绿色”(例如, APLP1-mEYFP 转染的细胞。通过轻柔吹打数次混匀细胞,然后将混合细胞接种至35 mm玻璃底培养皿中(每皿加入1 mL混合细胞悬液和1 mL生长培养基),于37 °C、5% CO₂条件下继续培养1天2.
2. 样品制备:用于交叉相关实验的阳性对照及用于亮度分析的同源二聚体构建
- 转染前一天,用细胞计数板计数后,将600,000个HEK 293T细胞接种于35 mm玻璃底培养皿中。在完全DMEM培养基(见步骤1.1)中,于37 °C、5% CO2条件下继续培养一天。
- 根据制造商说明书,用约250 ng质粒DNA转染细胞。作为正交相关对照,使用编码膜锚定荧光蛋白异源二聚体的质粒,例如 myr-palm-mCherry-mEGFP 或 myr-palm-mCardinal-mEYFP,对应于目标蛋白的荧光蛋白。为进行亮度校准,使用编码膜锚定荧光蛋白单体和同源二聚体的质粒,例如 myr-palm-mEYFP 和 myr-palm-mEYFP-mEYFP,用于校准APLP1-mEYFP的亮度分析。
- 在完全DMEM培养基(见步骤1.1)中,于37 °C、5% CO2条件下继续培养细胞一天。
3. 共聚焦激光扫描显微镜:设置与焦平面体积校准
注意:以下方案是针对本研究中在激光扫描共聚焦显微镜上使用 mEGFP/mEYFP 和 mCherry/mCardinal 进行的实验所撰写的。光学装置、软件设置(激光线、二向色镜、滤光片)以及校准染料的选择可根据其他荧光蛋白和显微镜系统进行调整。
- 在实验开始前至少一小时打开显微镜和激光器,以确保激光稳定性以及温度达到平衡。
- 准备100–200 µL适当水溶性荧光染料溶液(参见 材料表 在水或PBS中稀释至10–50 nM浓度范围,用于校准焦平面体积(例如)。
- 将染料溶液置于洁净的35 mm玻璃底培养皿(#1.5)中, 即, 厚度为 0.16–0.19 mm。
注意: 理想情况下,应使用具有低厚度公差的高性能盖玻片培养皿, 例如, 0.170 ± 0.005 mm,以实现最佳的环形校正(步骤 3.6)。必须使用与后续实验相同类型的培养皿。
- 将含有染料溶液的培养皿直接置于物镜上(建议使用水浸物镜,数值孔径 NA 1.2),以确保聚焦到溶液中。或者,将培养皿放置在样品载台上,然后对样品进行聚焦。例如, 培养皿底部上方10-20 µm处。
注意:不建议使用油镜,因为在对水性样品深层聚焦时获得的信号较差。
- 设置激发和发射光路, 例如, 选择488 nm激光器、488/561 nm二向色镜、检测窗口为499–552 nm,针孔大小为1艾里单位(AU)。确保针孔大小与将在互相关测量中使用的一致。
- 调整针孔位置(针孔调节并调节物镜的校正环以最大化计数率。为此,旋转校正环直至检测到最大计数率。
注意: 封片校正环用于补偿所用盖玻片的特定厚度。通过最大化计数率, 即尽可能多地收集每个分子的光子,对于最大化测量的信噪比(SNR)至关重要。
- 进行一系列定点FCS测量(例如, 6 个不同位置的测量,每个位置重复测量 15 次,每次持续 10 秒,即 2.5 分钟总时长,采样驻留时间不超过 1 µs,在与交叉相关测量相同的激光功率下进行(通常约为 1%) 即, ~1-2 µW
- 拟合包含三重态贡献的三维扩散模型(公式1)到数据中。
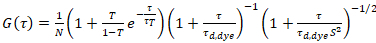
注意: 通常,获得的扩散时间约为 30 µs,结构因子约为 4–8。
- 计算腰围 w0 根据方程2,利用测得的平均扩散时间以及该染料在室温下已发表的扩散系数值
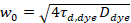
典型值为200-250 nm。
- 如有需要,使用另一种荧光染料重复校准程序(步骤 3.4–3.9),以用于第二个检测通道例如, 561 nm 激发,检测波长范围为 570 nm 至 695 nm。保持针孔位置和大小与第一检测通道设置时相同。
- 根据校准测量结果计算分子亮度(公式3),并保存所得数值。

注意: 所用装置的典型值为 ~8-10 kHz/分子(MOL),对应488 nm激发功率为1.8 µW。若数值低于常规水平,可能表明物镜表面有污垢、光路未对准或激光输出功率降低。应定期使用功率计检测并记录物镜处的激光输出功率。在不同系统之间进行比较时,以激发激光功率归一化的分子亮度是评估显微镜性能的最有意义参数。
4. 扫描荧光交叉相关光谱:数据采集
注意:以下方案是针对本研究中使用的激光扫描共聚焦显微镜上以 mEGFP/mEYFP(“绿色”)和 mCherry/mCardinal(“红色”)进行的实验所撰写的。对于其他荧光蛋白或显微镜系统,其光学配置和软件设置(激光线、二向色镜、滤光片)可能有所不同。
- 设置光路, 例如, 488 nm 和 561 nm 激发光,使用 488/561 nm 二向色镜,488 nm 激发时针孔设为 1 AU。为避免光谱串扰,选择两个独立的通道依次激发并检测 mEGFP/mEYFP(488 nm 激发,绿色通道)和 mCherry/mCardinal(561 nm 激发,红色通道),并选择 切换每行的轨道使用适用于两个通道的适当滤光片进行检测, 例如, 绿色通道为499-552 nm,红色通道为570-695 nm。
- 如果无法实现交替激发,请为红色通道设置适当的滤光参数,以最大程度减少光谱串扰(即 检测mCherry/mCardinal荧光时,其发射波长不低于600 nm。这可能会减少在红色通道中检测到的光子数量,从而降低信噪比。
- 将含有混合细胞的培养皿放置在样品台上。等待至少10分钟,以确保温度平衡并减少焦距漂移。
- 使用透射光聚焦细胞 定位 菜单
- 寻找一对相互接触的“红色”和“绿色”细胞。对于正交相关性或同源二聚体亮度对照实验(见第2节),需寻找在两个通道中均发出荧光或在质膜(PM)处显示相应同源二聚体信号的孤立细胞。
注意: (关键步骤) 在寻找细胞时尽量减少样本暴露,以避免预漂白,从而防止降低交叉相关性。因此,应以最快扫描速度和低激光功率进行扫描。为避免成像高表达细胞时探测器饱和,应在 积分模式然而,为了尽量减少暴露,可以在较低激光功率下进行扫描 光子计数 模式。
- 选择一条垂直于细胞间接触的扫描路径(或针对单个细胞的质膜,用于正交相关或同源二聚体亮度对照),使用 作物 如图所示的按钮 图1B 和 2A.
注意: 一些较旧的显微镜不允许任意扫描方向。在这种情况下,必须定位与扫描方向垂直取向的细胞间接触。
- 缩放 以实现 50–200 nm 的像素尺寸并进行选择 线 在 扫描模式设置 帧大小 至 128 × 1 像素。
注意: 典型的像素尺寸为160 nm,对应扫描长度约为20 µm。
- 设置 扫描速度 至允许的最大值, 例如, 每行 472.73 µs。
注意: 对于另一种激发方案,这对应于 954.45 µs 的扫描时间, 即 约1000次扫描/秒,在所用装置上实现。扫描速度可根据目标蛋白的扩散系数进行调整。对于膜锚定蛋白,典型的扩散时间约为10–20 ms。扫描时间应至少比扩散时间小十倍。较低的扫描速度可能导致更强的光漂白,并需要降低照明功率。或者,可以设置暂停, 例如, 5 ms,用于扫描之间间隔,针对扩散极为缓慢的复合物 间隔 在 时间序列 子菜单。
- 选择合适的激光功率, 例如, 488 nm 激发时约为 1–2 µW,561 nm 激发时约为 5–10 µW。
注意: 较高的激光功率可提高信噪比,但会加剧光漂白。因此,应选择使光漂白程度低于初始计数率50%的激光功率。
- 设置 循环 至100,000-500,000。
注意: 扫描次数, 即, 测量持续时间可能有所不同:较长的测量时间可提高信噪比,更适合扩散较慢的分子;然而,细胞运动和光漂白效应限制了最长测量时间。本文所展示的数据通常采集时长为约3-6分钟。 即, 200,000–400,000 次线扫描。
- 设置检测器 光子计数 模式。按压 开始实验 开始采集。重复步骤 4.5–4.11 以测量另一个细胞。
注意: 建议每个样本在不同表达水平下测量10–15个细胞。关键的避免在高表达水平下探测器饱和。最大计数率不应超过约 1 MHz。
- 若进行亮度分析以确定寡聚状态,应根据修改后的步骤4.1–4.11执行同源二聚体亮度校准测量:分别测量每种荧光蛋白同源二聚体(在使用第2部分方案制备的孤立细胞中),且仅在一个光谱通道中进行测量。