所有涉及样本采集的操作均按照本机构的IRB指南进行。
1. 用多聚-L-赖氨酸包被玻璃盖玻片
- 取5 mL浓度为200 µg/mL的多聚-L-赖氨酸(PLL)溶液,解冻后备用。将该原液加入45 mL室温的注射级纯水中,稀释至20 µg/mL。用滤器过滤除菌后转移至新的50 mL锥形管中,并标记为“PLL Sterile”。
注意:使用室温存放的水可加快解冻过程。
- 将100片无菌圆形玻璃盖玻片(直径12 mm)加入无菌PLL溶液中。每5–10分钟轻轻振荡管子2–3分钟,确保涂层均匀。持续孵育1小时完成包被。
注意:推荐使用德国制造的圆形玻璃盖玻片(直径 = 12 mm),因其可提供可靠的细胞培养表面,并能轻松放入24孔细胞培养板的孔中。
- PLL包被40分钟后,取两张纸巾平铺于超净工作台内,用70%乙醇灭菌,展平以去除褶皱,随后静置晾干。
- 完成1小时PLL包被后,吸除多余的PLL溶液,加入无菌注射级水。轻轻振荡盖玻片2–3秒,以去除残留的PLL。重复此漂洗步骤2次。
- 吸除多余水分后,将盖玻片转移至无菌纸巾上。使用弯头镊子小心分离每一片盖玻片,并静置干燥。
注意:若盖玻片难以分离,可将其弃用;或加入少量水辅助分离。
- 待盖玻片完全干燥后,将其转移至24孔培养板中。
注意:盖玻片应在开始解剖操作前约30分钟至1小时准备就绪。培养板可存放于37 °C、5% CO2的培养箱中,直至使用。
2. 海马和皮层组织的解离
- 细胞培养溶液的制备
- 为解离神经组织,首先将40 mL细胞培养缓冲液(成分 [单位为 mM]:116 NaCl、5.4 KCl、26 NaHCO3、1.3 NaH2PO4、1 MgSO4·7H2O、1 CaCl2·2H2O、0.5 EDTA·2Na·2H2O 和 25 D-葡萄糖,pH = 7.4)解冻。取12 mL细胞培养缓冲液加入一个15 mL锥形管中,标记为“BSA”。另取5 mL细胞培养缓冲液加入另一个15 mL锥形管中,标记为“木瓜蛋白酶(papain)”。将两个管子置于37 °C水浴中孵育15分钟。
- 将剩余的细胞培养缓冲液过滤除菌,标记为“缓冲液 - 无菌”,并保存于4 °C直至使用。
- 称取120 mg牛血清白蛋白(BSA)加入标记为“BSA”的管中。称取7 mg木瓜蛋白酶加入标记为“papain”的管中。将两个管子重新放回水浴中继续孵育15分钟。
注意:在称量舟中加入少量缓冲液有助于转移木瓜蛋白酶粉末。
- 待所有粉末完全溶解后,将每种溶液分别过滤除菌至新的15 mL锥形管中。对于木瓜蛋白酶管,将滤过的溶液标记为“木瓜蛋白酶 - 无菌”。对于BSA管,将无菌BSA溶液均分为3管,每管含4 mL BSA溶液,分别标记为“BSA - 无菌 1”、“BSA - 无菌 2”和“BSA - 无菌 3”。将所有管子重新放回水浴中,继续在37 °C孵育直至使用。
- 组织解剖前的准备
- 取一张35 mm滤纸(见材料表),用70%乙醇灭菌,并在超净台内放置于100 mm培养皿盖中晾干。准备好解剖海马体和皮层所需的剪刀、镊子、手术刀和刮勺(见材料表)。
- 在超净台中央便于操作的位置放置两个35 mm培养皿和一个含有无菌滤纸的100 mm培养皿。
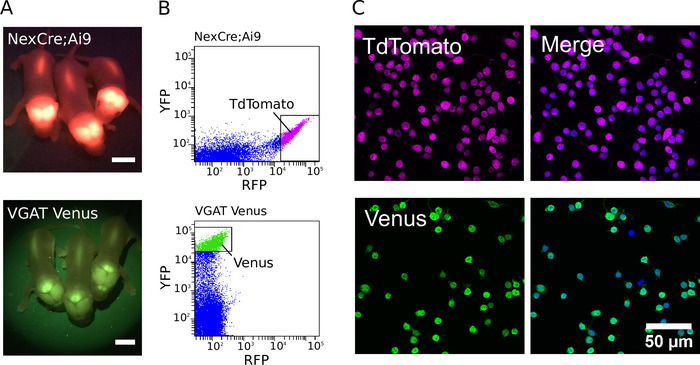
- 收集待解剖的转基因NexCre;Ai9和VGAT Venus小鼠幼崽。使用配备适当激发和发射滤光片的荧光灯(见材料表)区分荧光幼崽与野生型同窝幼崽。
- 在开始动物解剖前,立即向每个35 mm培养皿中加入冰冷的无菌细胞培养缓冲液。
注意:一个培养皿用于在每次解剖之间清洗工具,另一个用于收集海马体和皮层组织。
- 组织解剖
- 一旦倒入细胞培养缓冲液,立即使用大号锋利剪刀将出生后第0–2天的转基因小鼠或大鼠幼崽断头,并用无菌100 mm培养皿将头部转移至超净台内。使用镊子、剪刀和刮勺小心地将转基因幼崽的大脑转移至无菌滤纸上。
- 使用22号手术刀切除小脑并分离两个半球。用小刮勺将两个半球向外侧翻转。在每个半球上轻轻按压,使皮层与滤纸接触。轻柔移动中脑区域以暴露海马体和皮层。
注意:按压半球时切勿施加过大压力,以免细胞被压碎。
- 使用手术刀或刮勺从每个半球分离出海马体和皮层。将解剖得到的组织转移至含有冰冷细胞培养缓冲液的35 mm培养皿中。
注意:若需解剖多个动物,可将无菌细胞培养缓冲液保存于50 mL锥形管中并置于冰上。每次解剖后,将组织转移至冰冷的细胞培养缓冲液中。
- 成功解剖皮层-海马组织后,将无菌木瓜蛋白酶溶液从水浴中转移至超净台。使用3 mL巴斯德移液管将解剖得到的海马体和皮层组织转移至无菌35 mm培养皿的盖子中。使用22号手术刀的平面部分以交叉方式切割组织,直至组织被切成小块。
- 用少量木瓜蛋白酶溶液将切碎的组织从培养皿盖转移至无菌木瓜蛋白酶管中。将木瓜蛋白酶管放回水浴中,在37 °C孵育25分钟。
- 在木瓜蛋白酶孵育期间,配制完全荧光培养基溶液。解冻1 mL B27、0.5 mL Glutamax和0.5 mL青霉素-链霉素(Pen-Strep)溶液。取48.5 mL低荧光Hibernate A培养基加入50 mL锥形管中。向其中加入B27、Glutamax和Pen-Strep溶液。充分震荡混匀后过滤除菌,并标记为“Hibernate A完全培养基”(注明日期和 initials)。置于37 °C水浴中孵育。
- 木瓜蛋白酶孵育结束后,将木瓜蛋白酶管和无菌BSA管转移至超净台。使用1 mL巴斯德移液管仅将皮层-海马组织从木瓜蛋白酶管转移至BSA管1中。
注意:注意尽量减少木瓜蛋白酶溶液的转移量。
- 细胞解离
- 为打散较大的组织团块,使用1 mL巴斯德移液管反复吹打组织数次。随后使用细尖巴斯德移液管吹打组织7次。静置30秒,使较大的组织碎片沉降。
- 30秒后,将BSA管1中下层1 mL溶液和组织转移至BSA管2中。使用细尖巴斯德移液管在BSA管2中反复吹打组织数次。
- 吹打后,再次将BSA管1中下层1 mL溶液和组织转移至BSA管3中。使用细尖巴斯德移液管在BSA管3中反复吹打组织数次。
- 吹打完成后,将管2和管3中的全部溶液和组织转移回BSA管1中。再吹打2–3次,随后在3,000 × g 条件下离心3分钟。
- 在离心过程中,配制完全神经基础培养基A(NBA培养基)。取48.5 mL NBA培养基加入50 mL锥形管中,置于37 °C水浴中孵育。将此管标记为“仅NBA”。同时,在室温下解冻1 mL B27、0.5 mL Glutamax和0.5 mL Pen-Strep溶液。
- 离心结束后,小心移除沉淀组织上方的上清液,并将细胞重悬于2 mL完全培养基中。使用P1000移液器上下吹打组织20次。
注意:吹打细胞时应避免过于剧烈。若施加压力过大,可能导致细胞损伤。
- 使用1 mL巴斯德移液管将细胞悬液通过30 µm细胞筛过滤至聚苯乙烯样品管中。
注意:若细胞悬液未能立即通过细胞筛,可用无菌手套轻压筛网顶部以启动流速。此关键步骤可防止细胞分选仪堵塞。
- 为在分选后收集神经元,预先在所需数量的聚丙烯管中加入300 µL完全培养基作为收集管。
- 细胞悬液现已准备好用于细胞分选。携带细胞悬液、额外的收集管以及备用的完全培养基,以防样品需要稀释。
3. 纯化的GABA能或谷氨酸能神经元的细胞分选
注意:为尽量减少分选过程中细菌污染的风险,在分选前需用70%乙醇冲洗分选仪的样品管路至少5分钟。不同仪器的具体分选参数有所差异,但基本考虑因素如下。
- 在第一次细胞分选过程中,通过分选并比较野生型动物的未标记细胞,确定背景荧光水平。
- 针对每种需要分选的荧光细胞类型,选择合适的激发和发射滤光片。分别使用 488 nm 和 531 nm 激发波长激发 Venus 和 TdTomato 蛋白,并分别通过 530/40 和 575/30 发射滤光片组检测发射光。
- 将含有 300 μL 完全培养基的聚丙烯收集管放入细胞分选仪中,用于收集细胞。
- 为获得高纯度,应分选荧光信号强的标记细胞(参见图1B中分选细胞的点图示例)。
- 分选完成后,为获得最佳结果,应对分选后的细胞进行纯度检测以评估纯度水平。请注意,分选后细胞的典型回收率为 70–80%。
- 记录每个收集管中分选的细胞数量。该数值由细胞分选仪器提供。
注意:细胞分选可使用 70 µm 喷嘴(鞘液压力 70 psi)或 100 µm 喷嘴(鞘液压力 20 psi)进行。
4. 分选后神经元的培养
- 细胞分选后,使用1 mL巴斯德吸管将收集的细胞转移至2 mL圆底离心管中。以3,000 x g 离心3分钟以形成细胞沉淀。
注意: 为帮助识别细胞沉淀的位置,离心时将圆底离心管的管盖铰链朝外放置,使细胞沉淀形成于离心管背面(即与铰链同侧的管壁上)。
- 离心过程中,向48.5 mL预热的NBA培养基中加入1 mL B27、0.5 mL Glutamax和0.5 mL青霉素-链霉素溶液。充分混匀后,过滤除菌,并标记为“NBA完全培养基”(注明日期和 initials)。使用前放回水浴中保温。
- 离心后,使用1 mL巴斯德吸管将上清液转移至另一离心管中(保留上清液,以防细胞沉淀受到扰动). 将细胞沉淀重悬于所需体积的预热完全NBA培养基中,调整细胞密度至1,000个细胞/µL。使用P200或P1000移液器反复吹打,充分重悬细胞。
- 为确认是否存在解离的细胞,使用4倍或10倍物镜在显微镜下观察细胞悬液。或者,可将少量细胞悬液用移液器滴加至盖玻片上,在显微镜下检查。若观察到大量细胞存在,可弃去步骤4.3中的上清液。
- 铺板前,以中等速度涡旋振荡2–3秒,确保细胞悬液均匀。涡旋后,迅速吸取10 µL细胞悬液滴加至每张盖玻片中心。加样后,立即将各培养板放回培养箱(5% CO₂)中。237 °C 下孵育 1 小时。
注意: 若将细胞加入多个24孔板中,应在各板之间涡旋混匀细胞,以确保细胞密度均匀。
- 孵育1小时后,向细胞中加入500 µL预热的完全NBA培养基,放回培养箱继续培养。
注意: 换液时,应沿孔壁轻轻吹加培养基,以避免细胞脱落。对于短期实验(<16天),则无需按照上述密度进行换液。当接种的细胞密度更高时,可能需要更频繁地更换培养基。