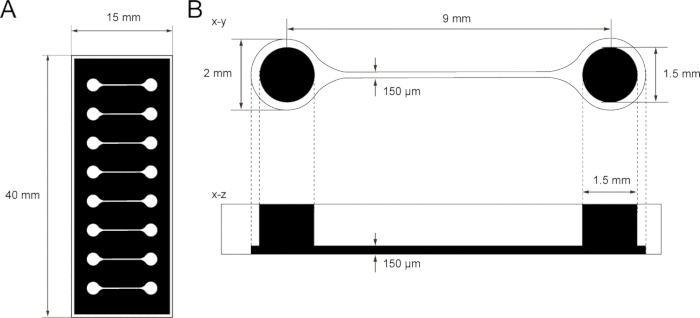
1. 通过光刻法制作SU-8模具
注意:本实验涉及危险化学品。全程须使用通风橱和个人防护装备。
- 用丙酮清洗硅片(直径4英寸,厚度1毫米,抛光),并用氮气吹干。然后在180 °C下烘烤3分钟以彻底干燥。
- 将3 mL SU-8 2100滴加到已清洁的硅片上。
- 使用旋涂仪以500 rpm转速旋涂10秒,随后以300 rpm/s的加速度升至1500 rpm继续旋涂30秒,使SU-8在硅片表面均匀成膜,厚度约为150 µm。
注意:确保硅片位于旋涂仪中心,并通过真空牢固固定。
- 将硅片置于热板上进行前烘,依次在50 °C下加热10分钟,65 °C下加热7分钟,95 °C下加热45分钟。
- 将光掩模(图1)安装至掩模对准器,并用365 nm紫外光曝光60秒。
注意:曝光时间需根据紫外光剂量进行优化。
- 曝光后,将硅片置于热板上,依次在65 °C下烘烤6分钟,95 °C下烘烤13分钟。
- 将硅片放入SU-8显影液中,在轨道摇床上震荡显影10–20分钟,过程中更换一次显影液。
注意:若仍有SU-8残留物,可适当延长显影时间。
- 用异丙醇冲洗硅片,并用氮气轻轻吹干。
- 使用测量显微镜测定SU-8薄膜的高度,确认其厚度约为150 µm。样品可在室温下长期保存。
2. 基于聚二甲基硅氧烷(PDMS)的微流控组织培养芯片制备
- 用双面胶带将涂有 SU-8 的晶圆固定在容器(例如 15 cm 塑料培养皿)中。
- 使用氮气吹去晶圆表面的灰尘。
- 进行硅烷化处理时,将涂有 SU-8 的晶圆与一个小容器(例如 35 mm 培养皿)一同放入真空腔室中。在小容器中滴加 10 µL 的(三氯硅烷基)十三氟-1,1,2,2-四氢辛基-1,切勿将该试剂直接施加到 SU-8 晶圆上。
- 紧密关闭真空腔室,并开启真空泵至少 2 小时。
- 取一个塑料杯,按 10:1 的质量比倒入硅胶弹性体(例如 Silpot 184 或等效的 Sylgard 184)和固化剂。用刮刀充分混合后,在真空腔室中脱气,直至完全去除气泡。
- 将 PDMS 混合物倒入装有 SU-8 晶圆的容器中,达到所需厚度(3–4 mm),再次进行脱气以去除气泡。
- 将 PDMS 在 60 °C 烤箱中烘烤至少 3 小时,以完全固化 PDMS。
- 冷却后,使用解剖刀或剃刀片将固化的 PDMS 从晶圆上剥离下来。
- 为构建组织培养芯片的两个腔室,使用直径为 1.5 mm 的活检打孔器在芯片上对应两个隔室的位置打两个孔。
- 为制备培养基储液池,另配制一份 PDMS 混合物(硅胶弹性体与固化剂按 10:1 质量比混合),倒入一个新的 10 cm 培养皿中。控制浇注量,使 PDMS 厚度约为 5 mm。
- 将 PDMS 在 60 °C 烤箱中烘烤至少 3 小时,使其完全固化。
- 冷却后,用解剖刀将固化的 PDMS 切割成矩形环状。
- 通过在底层与储液池之间涂布未固化的 PDMS 并对组装好的 PDMS 层进行烘烤,实现两者的键合。该键合结构即形成 PDMS 组织培养芯片。
- 使用透明胶带清洁 PDMS 组织培养芯片表面,以去除灰尘和微小颗粒。若避免灰尘和紫外光暴露,PDMS 组织培养芯片可在室温下长期保存。
3. 培养物的制备
- 培养基
注意:以下所列的所有培养基均应经过滤灭菌,除非另有说明。制备好的培养基可在 4 °C 保存,并在一个月内使用。
- 制备 mTeSR Plus 培养基:将一瓶 100 mL 的 mTeSR Plus 5x 添加剂与一瓶 400 mL 的 mTeSR Plus 基础培养基混合。
- 制备 100 mL KSR 培养基:在 85 mL 的 Dulbecco 改良 Eagle 培养基(DMEM)或 DMEM/F12 中,加入 15 mL 的 Knockout 血清替代物(KSR,15%)、1 mL 的商用谷氨酰胺补充剂(1%)以及 1 mL 的非必需氨基酸(NEAA,1%)。
- 制备 100 mL N2 培养基:在 100 mL 的 Neurobasal 培养基中,加入 1 mL 的 N2(100 倍浓缩液)、1 mL 的商用谷氨酰胺补充剂和 1 mL 的 NEAA。
- 制备 250 mL 成熟培养基:在 250 mL 的 Neurobasal 培养基中,加入 5 mL 的 B27(2%)、2.5 mL 的商用谷氨酰胺补充剂(1%)以及 2.5 mL 的青霉素/链霉素(1%)。
- 将化合物(视黄酸(RA)、SB431542、LDN-193189、SU5402、DAPT、SAG、Y-27632)用细胞培养级 DMSO 溶解至所需浓度。分装后于 -20 °C 保存,最长可保存 6 个月。以下为所用的储存液浓度:1 mM RA、10 mM SB431542、100 μM LDN-193189、10 mM SU5402、10 mM DAPT、1 mM SAG、10 mM Y-27632。
- 包被
注意:为防止基底膜基质因受热而发生聚合,应避免反复冻融。所有包被操作应尽可能使用预冷的移液枪头和离心管。基底膜基质应在 4 °C 过夜解冻,并使用预冷的枪头和离心管进行分装。分装后的基质可于 -20 °C 或 -80 °C 冻存。
- 在冰上于 4 °C 解冻冻存的分装液。包被过程中应始终保持低温。使用预冷的移液枪头,按 1:40 的比例将基底膜基质用冰上预冷的 DMEM/F12 稀释。未用完的稀释后基底膜基质可在 4 °C 保存 2–3 天,前提是未发生聚合。
- 向 6 孔板的每个孔中加入 1 mL 基底膜基质/DMEM-F12 溶液以进行包被。
- 将培养板在室温下孵育至少 1 小时,或在 4 °C 过夜。包被好的培养板可在 4 °C 最长保存一周。
iPS 细胞的维持
- 按照步骤 3.2 中所述方法制备包被基底膜基质的培养皿。
- 完全吸除 mTeSR Plus 培养基。用 PBS 洗涤一次,加入 0.5 mL 传代试剂(见材料表)。静置数秒后吸除溶液。
- 将培养板置于 37 °C 培养箱中孵育 5 分钟,或直至细胞变圆。
注意:不同 iPS 细胞系及不同汇合度下,孵育时间可能有所差异。请在孵育过程中定期在显微镜下观察,以确定合适的解离时间。
- 加入 1 mL mTeSR Plus 培养基,轻敲培养板 30–60 秒,使细胞集落脱落。
- 将 1 mL 细胞悬液轻轻混匀于 7 mL 新鲜 mTeSR Plus 培养基中。吹打次数不要超过 5 次。
- 按 1:8 的比例接种。通常取步骤 5.5 中的 1 mL 悬液,加入 1 mL 含 5–10 μM Y-27632(ROCK 抑制剂)的 mTeSR Plus 培养基。传代稀释比例取决于 iPSC 细胞系。
- 将细胞置于 5% CO2 / 37 °C 培养箱中培养。次日通过更换新鲜 mTeSR Plus 培养基去除 Y-27632。此后初期每隔一天换液一次,当细胞汇合度升高后改为每天换液。
iPS细胞向运动神经元的分化
- 用于运动神经元分化的iPSC传代
注意:分化可成功采用三维(5.2)方案进行。
- 在6孔板中使用mTeSR Plus培养基培养未分化的iPS细胞,直至其融合度达到约80%。
- 完全吸除培养基。立即用无菌PBS洗涤孔内细胞一次,然后加入0.5 mL细胞解离液。
- 将培养板置于37 °C培养箱中孵育约2-3分钟,或直至细胞分离变圆但仍附着于孔底。
- 加入1 mL培养基,使用5 mL移液管轻轻吹打数次。将细胞悬液转移至含有4 mL培养基的15 mL离心管中。
- 在200 x g 条件下离心3分钟。
- 小心吸除上清液,保留细胞沉淀,用1 mL添加了10 µM Y-27632的培养基重悬细胞。
- 使用血细胞计数板对细胞计数,并继续进行步骤5.2(三维分化)。
- 三维分化中运动神经元类球体(MNS)的形成(“三维方案”)
注意:从分化第0天至第12天每日进行完全换液(图2)。
- 将步骤5.1.7获得的iPS细胞以每孔40,000个细胞、共100 µL mTeSR Plus培养基(添加10 µM Y-27632)接种至96孔U型底板。
- 次日,每孔更换100 µL新鲜培养基。
- 第0天和第1天:吸除培养基,每孔加入含10 µM SB431542和100 nM LDN-193189的100 µL KSR培养基(3.1.2)。
- 第2天和第3天:吸除培养基,每孔加入含10 µM SB431542、100 nM LDN-193189、5 µM DAPT、5 µM SU5402、1 µM RA和1 µM SAG的100 µL KSR培养基。
- 第4天和第5天:配制由75% KSR培养基和25% N2培养基(3.1.3)组成的混合培养基。吸除原培养基,每孔加入含10 µM SB431542、100 nM LDN-193189、5 µM DAPT、5 µM SU5402、1 µM RA和1 µM SAG的100 µL混合培养基。
- 第6天和第7天:配制由50% KSR培养基和50% N2培养基组成的混合培养基。吸除原培养基,每孔加入含5 µM DAPT、5 µM SU5402、1 µM视黄酸和1 µM SAG的100 µL混合培养基。
- 第8天和第9天:配制由25% KSR培养基和75% N2培养基组成的混合培养基。吸除原培养基,每孔加入含5 µM DAPT、5 µM SU5402、1 µM RA和1 µM SAG的100 µL混合培养基。
- 第10天和第11天:每孔更换为含5 µM DAPT、5 µM SU5402、1 µM RA和1 µM SAG的100 µL N2培养基。
- 第12天:将MNS转移至组织培养芯片(步骤6),或更换为含20 ng/mL脑源性神经营养因子(BDNF)的100 µL成熟培养基(3.1.4)。
注意:MNS可在第12天至第19天之间转移至组织培养芯片。未转移的类球体应继续在含20 ng/mL BDNF的成熟培养基中,于96孔U型底板中培养直至转移。
6. 运动神经类器官(MNO)形成的组织培养芯片制备
- 将制备好的PDMS(来自步骤2.13)浸入培养皿中的70%乙醇中,至少浸泡1小时以进行灭菌。
注意:所有后续操作均应在生物安全柜中进行。
- 将显微镜载玻片(76 × 52 mm)浸入培养皿中的70%乙醇中进行灭菌。
- 在显微镜载玻片干燥过程中,将PDMS装置置于半湿润的载玻片上,并静置过夜使其完全干燥。完全干燥后,PDMS装置应粘附于玻片表面。
注意:该粘附方式并非永久性,以便在培养结束后将PDMS装置从载玻片上剥离,用于组织收集。若使用氧气等离子体进行永久性键合,可增强PDMS与玻璃之间的粘附力,但会阻碍芯片拆卸及组织采集。
- 用移液器或抽吸泵,在微通道的入口一侧滴加30 μL以DMEM/F12培养基稀释的基底膜基质溶液(1:40),从另一侧抽吸,使溶液覆盖PDMS装置及显微镜载玻片上的微通道表面(图3A)。抽吸时避免过度吸取溶液,以防引入气泡污染。
- 随后,将PDMS装置置于次级容器(例如培养皿)中,在室温下孵育1小时,或在4 °C下孵育过夜。
7. 运动神经类器官(MNO)的形成
- 使用前,将包被液更换为预热的150 µL成熟培养基,并添加20 ng/mL BDNF。
- 然后,使用带宽口吸头的移液器将第5.2.9步中的运动神经球(MNS)放入微通道的入口。MNS可通过重力自然沉降到装置底部。注入MNS时切勿施加过大压力(图3B)。
注意:若MNS卡在组织培养芯片孔的侧壁上,可从入口的另一侧轻轻抽吸溶液。
- 用无菌水填充一个小的储液槽(例如15 mL离心管的管盖),并将其放置在组织培养芯片附近的次级容器中,以防止培养基蒸发。然后将装置置于5% CO2、37 °C的培养箱中。
- 更换培养基时,从培养基储液区中央吸取废弃的培养液(图3C)。切勿将培养基和组织全部吸除。
- 轻柔加入新鲜的成熟培养基(含BDNF)。每2–3天更换一次培养基。培养过程中任何时候均不得使培养基干燥。轴突将在2–3周内从MNS延伸进入通道,并自发组装成单一束状结构,从而形成运动神经束(MNO)。MNO可在该装置中继续培养超过1个月。