所有涉及动物模型的操作均已经过当地机构动物护理委员会和 JoVE 兽医审查委员会审核。
1. 琼脂糖水凝胶(微型组织工程神经网络(micro-TENNs)的无细胞组分)的制备
- 琼脂糖溶液的制备
- 在生物安全柜内,将20 mL杜氏磷酸盐缓冲液(DPBS)转移至两个10 cm培养皿中,以准备微柱的储液槽。使用热珠灭菌器对精细镊子和微型手术刀进行灭菌。
- 称取3 g琼脂糖,并转移至生物安全柜内的无菌烧杯中。加入100 mL DPBS,得到终浓度为3%(重量/体积,w/v)的溶液。放入一根洁净的磁力搅拌子,并用铝箔覆盖烧杯。
- 使用加热板/搅拌器将烧杯加热至100 °C,并以120–200 rpm的速度搅拌,直至琼脂糖完全溶解(溶液将由浑浊变为透明)。之后继续加热和搅拌,以防止凝胶化,并根据需要调节加热温度,避免琼脂糖烧焦。
注意:激光切割装置和毛细管两种制备方法分别在下文的1.2和1.3小节中介绍。完成任一小节所述步骤后,请继续进行1.4小节。对于两种微柱制备方法,均需迅速加入液态琼脂糖,因为琼脂糖在冷却时会快速凝固。在后续任何步骤中若需使用高压灭菌锅进行灭菌,请采用适用于玻璃器皿的标准条件。
- 使用激光切割装置制备微柱
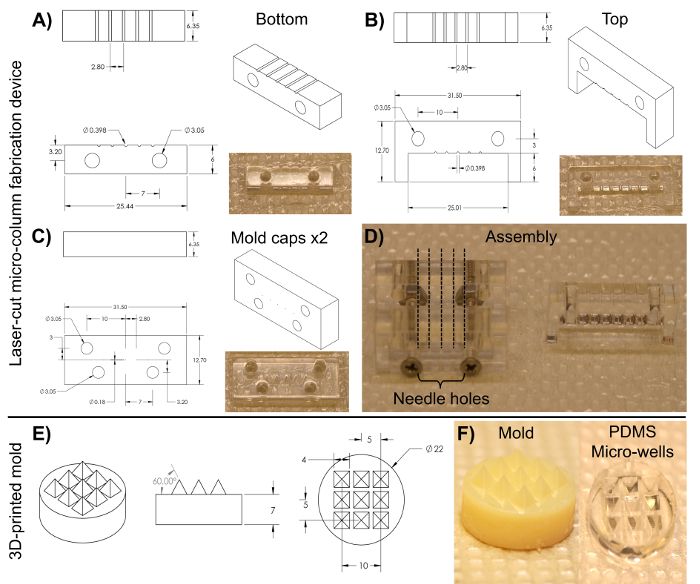
注意:激光切割装置由透明丙烯酸材料通过商用CO2激光切割机制成。激光切割技术在多种工程与科研应用中已有充分记录。该模具(图1)包含五个圆柱形通道阵列,每个通道直径为398 µm,长度为6.35 mm。这些圆柱形阵列由两部分沿长度方向构成:下半部分(长:25.4 mm,宽:6.35 mm,高:6.0 mm)和上半部分(长:31.5 mm,宽:6.35 mm,高:12.7 mm),如图1A和图1B所示。前后端盖(图1C,长:31.5 mm,宽:6.35 mm,高:12.7 mm)可通过夹紧将两部分固定在一起,端盖上有四个对齐孔,分别与上下两部分各两个孔对应,通过螺钉拧紧可确保所有部件牢固结合。端盖还设有五个与圆柱通道同心的孔,用于插入针灸针以形成微柱的管腔。- 用铝箔包裹图1所示装置后进行高压灭菌以实现灭菌。如图1D所示,将前后端盖仅与下半部分对齐组装,并使用两个#4-40螺钉和螺母(螺纹直径:3.05 mm)在底部对齐孔中固定三部分。
- 将一根针灸针(直径:180 µm,长度:30 mm)完全插入装置前后端盖的针孔中(图1D)。使用移液器将足量液态琼脂糖(约1 mL,用于五个通道)倒入下半部分,使其完全填充每个半圆柱形通道。
- 立即将装置的上半部分置于下半部分之上,并施加压力直至其牢固就位,以完成圆柱形通道的闭合(端盖与上半部分之间的摩擦力可使其保持固定)。琼脂糖加入后,在室温下静置约5分钟,使其在通道内完成凝胶化。
- 手动从装置端盖的各个孔中抽出针灸针。拆除螺钉,并手动将两个端盖和上半部分从下半部分上分离,此时下半部分将保留水凝胶微柱。
- 使用精细镊子轻轻将微柱从下半部分的通道中取出,并转移至先前准备好的含DPBS的培养皿中(步骤1.1.1)。重复使用该装置进行下一轮微柱制备。继续进行1.4小节。
- 使用毛细管制备微柱
- 将玻璃毛细管(直径:398.78 µm,长度:32 mm)转移至生物安全柜内。手动将长管折断为2.0–2.5 cm的片段,并将一根针灸针(直径:180 µm,长度:30 mm)完全插入每个片段中(图2A)。
- 将1 mL液态琼脂糖从烧杯转移至空培养皿表面。手持毛细管及已插入的针灸针,将管的一端接触琼脂糖液滴,通过毛细作用使其填充。轻轻晃动毛细管以促进毛细上升。
注意:应尽可能利用毛细作用将毛细管填充至最高位置;之后可根据所需长度将这些微柱切割为更小的结构。由于琼脂糖冷却和凝固迅速,1 mL琼脂糖液滴通常仅用于一根毛细管,以避免后续毛细作用受阻。 - 当液体停止上升后,将毛细管从液滴中取出,并水平放置于培养皿表面。静置5分钟,使琼脂糖在管内完成凝胶化。
- 用拇指和食指分别置于毛细管两侧并施加压力。另一只手迅速抽出针灸针,同时用拇指和食指防止微柱本身滑出毛细管。将一根30号针头插入毛细管,缓慢推动微柱进入含DPBS的培养皿中(步骤1.1.1)。
- 微柱修整与灭菌
- 使用精细镊子将一根微柱从DPBS中轻柔转移至空培养皿中。用移液器在微柱顶部加入10 µL DPBS,以防止干燥。将该培养皿置于体视显微镜下以便观察。
注意:在整个实验流程中,微柱干燥或脱水是指其结构出现明显皱缩,与通常水合状态下的外观有明显区别。脱水的微柱会牢固附着在培养皿表面,难以移动;而水合状态的微柱在镊子操作后通常会在表面滑动。完全干燥的微柱的相差图像见图3A。 - 使用微型手术刀修剪微柱,使其缩短至所需长度(此处为2–5 mm)。使用精细镊子将修剪后的微柱转移至步骤1.1.1中准备的另一含DPBS的培养皿中。
- 对每个制备的微柱重复步骤1.4.1和1.4.2。
- 在紫外(UV)光下对含DPBS培养皿中的微柱进行1小时灭菌。在添加细胞外基质(ECM)和接种细胞前,将培养皿储存于4 °C。
2. 原代神经元培养与强制细胞聚集法
- 锥形微孔阵列的制备
注意:本节使用一种3D打印模具,该模具由一个圆柱形基座(直径:2.2 cm,高度:7.0 mm)和顶部的九个方形锥体(边长:4.0 mm,倾斜角:60°)组成,排列成3×3阵列,如图1E所示。使用市售3D打印机进行增材制造的过程已有充分记录。可使用计算机辅助设计软件设计模具,生成的设计文件随后可被数字转换为3D打印机的加工路径。不同打印机具有不同的技术规格,其设置与操作说明也相应不同。- 使用3/32英寸钻头在10 cm培养皿盖中央打16个孔,呈4×4阵列排列(边长:4 cm,孔间距:1 cm)。在化学通风橱内,使用培养皿底部称取27 g聚二甲基硅氧烷(PDMS)和3 g固化剂(比例为1:10)。用微型刮刀搅拌,使固化剂均匀分散。
- 用打孔的盖子盖住PDMS/固化剂混合物。将一根软管一端连接至通风橱的真空接口,另一端插入漏斗茎部(漏斗口直径:10 cm,茎长:3 cm,茎直径:1.5 cm)。
- 用3/32英寸钻头在1 mL移液球顶部打一个小孔,将1000 µL微量移液枪头(尖端朝上)插入并固定于该孔中。将移液球和枪头放入软管中,并向上拉紧软管,使移液球密封软管并固定于漏斗茎部。
- 将漏斗置于打孔的培养皿盖上,并用合适的稳固支架固定软管。打开真空阀抽气5分钟,使气泡上浮至表面。
- 关闭阀门,取下漏斗,并将培养皿在通风橱台面上轻敲约3次,以破裂残留的气泡。
- 将锥形微孔3D打印模具逐个放入12孔板的各孔中,锥体朝上。将PDMS/固化剂混合物倒入模具上方,直至填满每孔。用12孔板的盖子盖好,转移至60 °C烘箱中干燥1小时。
- 用微型刮刀小心地从板中取出每个PDMS微孔阵列(图1F)。用铝箔覆盖PDMS阵列,并通过高压灭菌进行灭菌。在生物安全柜内,将每个微孔阵列插入12孔板的各孔中(图2B)。
- 从大鼠胚胎中分离皮层神经元
- 在生物安全柜内,向四至六个10 cm培养皿中各加入约20 mL汉克斯平衡盐溶液(HBSS)(每个解剖组织使用一个培养皿)。将这些培养皿转移至解剖通风橱并置于冰上。使用热珠灭菌器对显微解剖器械(如显微手术刀、剪刀和镊子)进行灭菌。
- 将胚胎神经元基础培养基 + 2%无血清添加剂 + 0.4 mM L-谷氨酰胺(下文简称“培养基”)以及0.25%胰蛋白酶 + 1 mM乙二胺四乙酸(EDTA)预热至37 °C。将脱氧核糖核酸酶(DNase)I在室温下解冻。在HBSS中配制1.5 mL浓度为0.15 mg/mL的DNase I溶液,并将该溶液置于冰上保存。
- 通过吸入二氧化碳处死妊娠第18天的大鼠,并通过断头法确认死亡。将尸体转移至无菌解剖通风橱,仰卧放置。用70%乙醇彻底冲洗腹部。
- 打开子宫,用剪刀从羊膜囊中取出胚胎(通常约11只),并用镊子转移至含冷HBSS的培养皿中。在体视显微镜下方放置一块预冷(-20 °C)的花岗岩板。将培养皿置于该冷板表面,以在整个解剖过程中维持HBSS的低温。
- 通过搅动HBSS清洗幼鼠,然后将其转移至下一个含HBSS的洁净培养皿中。在体视显微镜和解剖器械辅助下,依次分离胚胎的头部、大脑半球和皮层,并在每次解剖后用镊子将组织转移至新的含HBSS的培养皿中。
- 仅用巴斯德移液管吸取皮层组织,并将其转移至无菌15 mL离心管中。弃去其他解剖组织。使用移液管依次加入和移除约5 mL HBSS,对皮层组织清洗三次。不使用时将离心管置于冰上。
- 用巴斯德移液管将皮层组织转移至含预热胰蛋白酶-EDTA溶液的15 mL离心管中(每5 mL胰蛋白酶-EDTA溶液处理4–6个皮层)。手动轻摇一次试管,然后置于37 °C环境中。每隔3分钟倒转试管一次,防止组织结块。
- 约10分钟后,用巴斯德移液管取出组织并转移至洁净15 mL离心管中,以终止胰蛋白酶作用。用移液管向管中加入0.15 mg/mL DNase I溶液(1.5 mL)。
- 用巴斯德移液管手动打碎组织团块,然后涡旋震荡(约30秒),直至溶液呈均一状态且液体中无残留组织碎片。若无法完全均质化,可用巴斯德移液管尖端吸取不可溶的碎片。
- 将步骤2.2.9获得的均质细胞溶液在200 × g条件下离心3分钟。用巴斯德移液管小心吸除上清液,注意不要扰动沉淀的细胞。用移液管加入2 mL培养基,并涡旋震荡以重悬细胞。
- 使用血细胞计数板对步骤2.2.10制备的细胞悬液进行计数;预期得率为3.0–5.0 × 10⁶ 个细胞/皮层半球。用培养基配制1 mL或更多的细胞悬液,细胞密度为1.0–2.0 × 10⁶ 个细胞/mL。
- 神经元细胞聚集体的形成
- 用微量移液器将12 µL浓度为1.0–2.0 × 10⁶/mL的细胞悬液加入PDMS阵列的每个微孔中(该阵列已在步骤2.1.7中放入培养板)。
注意:可根据微柱内径和期望的细胞聚集体大小调整细胞浓度,较高浓度将产生更大的聚集体。 - 将培养板在200 × g条件下离心5分钟,促使细胞在微孔底部聚集(图2B)。小心地向每个PDMS阵列上方加入约2 mL培养基,以覆盖所有接种的微孔,注意不要扰动已聚集的细胞。
- 将培养板在37 °C和5% CO2条件下孵育12–24小时。
微型组织工程神经的细胞组分开发
- 细胞外基质核心的制备
- 在完成聚集体孵育后,将I型胶原蛋白和层粘连蛋白加入培养基中(终浓度均为1 mg/mL),置于微量离心管中以配制细胞外基质(ECM)溶液。步骤3.1.2–3.1.4在室温下操作,但当不使用时需将含有ECM的离心管置于冰上,以防止提前凝胶化。
注意:通常每个微柱(长度:5 mm,内径:180 µm)需要4 µL ECM溶液。 - 通过将1–2 µL ECM溶液转移至石蕊试纸上检测初始pH值,并根据需要向ECM中加入1 µL 1 N氢氧化钠(NaOH)和/或1 N盐酸(HCl),反复调节直至pH值达到7.2–7.4。通过上下吹打使ECM溶液充分混匀,同时避免产生气泡。
- 使用无菌镊子将步骤1.4.3中的微柱从培养皿转移至空的35 mm或60 mm培养皿中。每次操作4–5个微柱,以防止干燥。将10 µL吸头连接至1,000 µL吸头上,安装于移液器。在体视显微镜下观察,将吸头置于微柱一端,抽吸以去除管腔内的残余DPBS和气泡。
- 迅速吸取4–5 µL ECM溶液至移液器中。在体视显微镜下观察,将移液器吸头置于微柱的一端,注入足够量的ECM以充满管腔。确认管腔内无气泡存在,因为气泡可能抑制轴突在ECM中的延伸。若存在气泡,应如步骤3.1.3所述清除ECM后重新添加。
- 为防止干燥,于每个微柱周围添加约2 µL ECM溶液。将水凝胶/ECM微柱置于培养皿中,在37 °C、5% CO2条件下孵育25分钟。孵育结束后立即进行细胞接种。
注意:步骤3.1.5中的孵育旨在使胶原蛋白和层粘连蛋白在微柱内部完成聚合。
- 在微柱中接种神经元细胞
注意:如需更换转导后聚集体的培养基,可倾斜培养板,用移液器吸除附着在孔壁上的培养基,然后沿孔壁缓慢加入约1 mL新鲜培养基(以避免扰动位于锥形微孔中的聚集体)。重复此换液操作一次。- 在完成步骤3.1.5的孵育后,将约10–20 µL培养基转移至放置微柱的培养皿中的两个空白区域。使用移液器将聚集体逐个转移至含有构建物的培养皿中,并用镊子将其移至其中一个小的培养基液滴中,以维持细胞活性。
- 在体视显微镜下观察,使用镊子在微柱的两端各插入一个聚集体(用于双向微神经束结构),或仅在一端插入(用于单向结构,视实验设计而定)。通过体视显微镜确认聚集体已正确置于微柱内部。使用镊子将已接种的微柱移至另一小滴培养基中,以防止干燥并维持聚集体的健康状态。
- 在37 °C、5% CO2条件下孵育45分钟,使聚集体牢固黏附于ECM上。通过体视显微镜检查聚集体是否仍位于微柱末端;如发生移位,需重新放置聚集体并重复孵育步骤。
- 使用移液管小心地将培养基缓慢加入含有微神经束(micro-TENNs)的培养皿中(35 mm或60 mm培养皿分别加入3 mL或6 mL),直至完全浸没结构。将培养皿置于37 °C、5% CO2的培养箱中进行长期培养。
- 每2天进行一次半量换液。使用移液器小心吸除一半旧培养基,并在体视显微镜引导下避免吸走微神经束。缓慢加入预热的新鲜培养基以补充液量。