细胞色素c氧化酶/琥珀酸脱氢酶(COX/SDH)双重标记法可用于直接观察新鲜冷冻组织切片中线粒体呼吸酶的缺陷。这是一种简便的组织化学技术,适用于线粒体疾病、衰老及与衰老相关疾病的研究所。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
线粒体DNA(mtDNA)缺陷是多种疾病的重要病因,并可能与衰老及衰老相关改变有关1,2。线粒体衰老理论认为,mtDNA突变在衰老过程中发挥作用,这些突变可改变生物能量稳态和细胞功能3。已有大量证据支持该理论1,4,例如mtDNA突变小鼠模型5;然而,mtDNA损伤在衰老中的确切作用尚未完全阐明6,7。
观察呼吸酶的活性是研究线粒体功能障碍的一种直接方法。复合物IV,即细胞色素c氧化酶(COX),对线粒体功能至关重要。COX的催化亚基由线粒体DNA(mtDNA)编码,对复合物的组装至关重要(图1)。因此,其正常的合成与功能在很大程度上依赖于mtDNA的完整性2。尽管其他呼吸复合物也可被研究,但复合物IV和复合物II最适用于组织化学检测8,9。复合物II,即琥珀酸脱氢酶(SDH),完全由核DNA编码(图1),其活性通常不受mtDNA损伤的影响,尽管其活性升高可能提示线粒体生物合成增加10-12。在线粒体疾病、衰老及衰老相关疾病中观察到的mtDNA损伤常导致部分细胞出现COX活性降低或缺失2,12-14。虽然COX和SDH的活性可分别单独检测,但序贯双重标记法15,16已被证明在定位具有线粒体功能障碍的细胞方面具有优势12,17-21。
该检测方法的许多最佳条件已被确定,例如底物浓度、电子受体/供体、中间电子传递体、pH 值的影响以及反应时间9,22,23。3,3'-二氨基联苯胺(DAB)是一种有效且可靠的电子供体22。在具有正常功能的细胞色素c氧化酶(COX)的细胞中,棕色的吲胺聚合物产物会定位于线粒体嵴并充满整个细胞22。因此,在COX功能异常的细胞中,DAB产物不会积累,从而可通过硝基蓝四氮唑(NBT)——一种电子受体——被还原为蓝色甲臜终产物来显示琥珀酸脱氢酶(SDH)的活性9,24。添加细胞色素c和琥珀酸钠底物可校正对照组织与病变/突变组织之间内源性水平的差异9。添加过氧化氢酶是为了防止过氧化物酶活性可能引起的干扰反应9,22。吩嗪硫酸甲酯(PMS)作为一种中间电子传递体,与呼吸链抑制剂叠氮化钠联合使用,以促进最终反应产物的形成9,25。尽管已有上述信息,但一些影响这一看似简单检测结果的关键细节,以及特异性对照和该技术的最新进展,尚未被充分报道。
方案
1. 冷冻切片的组织制备
- 根据现有的伦理许可,通过颈椎脱位或断头处死动物。
- 快速采集目标组织(例如脑组织),并立即在干冰上快速冷冻(为获得最佳形态,组织可能需要在经液氮冷却的异戊烷或丙烷中冷冻)。将组织用铝箔包裹后,于 -80 °C 保存,直至切片。
- 将冷冻组织包埋,为冷冻切片做准备。
- 在 -21 °C 下用冷冻切片机切取 14 μm 厚的切片(温度可能需要调整 ±1–2 °C)。使用加热板将切片解冻并贴附于载玻片上,不加盖玻片,于 -20 °C 保存至使用前。
2. COX 组织化学染色
- 将载玻片在室温下干燥1小时。将载玻片放入含有湿滤纸条的染色缸中。为确保每次实验结果的一致性,建议每次实验处理的载玻片数量不超过十张,以尽量减少时间延迟。
- 在通风橱内配制1倍DAB溶液,含100 μM细胞色素c,溶于0.1 M PBS(pH=7.0)。快速涡旋混匀。
- 加入2 μg牛过氧化氢酶(2 μg ml-1,或约4 IU ml-1)。通过涡旋充分混匀,使过氧化氢酶颗粒完全分散。
- 向每张载玻片加入150–200 μL孵育液,用移液器吸头将液体均匀覆盖所有组织区域。
- 在37 °C条件下孵育40分钟。
- 去除载玻片上多余的液体。用0.1 M PBS(pH=7.0)洗涤4次,每次10分钟。
- 将载玻片放回含有湿润滤纸条的染色缸中。
3. SDH 组织化学染色
- 在通风橱中配制以下溶液:1.5 mM NBT、130 mM 琥珀酸钠、0.2 mM PMS 和 1.0 mM 叠氮化钠,溶于 0.1 M PBS(pH = 7.0)。注意避免 PMS 接触光照。快速涡旋混匀。
- 每张切片上加入 150–200 μL 孵育液,用移液器吸头将液体均匀覆盖所有组织区域。
- 将切片在 37 °C 下孵育 40 分钟。
- 去除切片上多余液体。用 0.1 M PBS(pH = 7.0)洗涤切片 4 次,每次 10 分钟。
- 依次用下列浓度的乙醇对切片进行脱水处理,每次 2 分钟:70%、70%、95%、95%、99.5%。随后在另一份 99.5% 乙醇中再放置 10 分钟。
- 将切片置于二甲苯中 10 分钟。用 Entellan 封片剂和盖玻片封片。切片置于通风处干燥过夜,或至少 1–2 小时。
4. 线粒体功能障碍的检测
- 线粒体功能障碍的程度由细胞蓝色染色的量来指示。为了进行半定量分析,应将切片编号并在明场显微镜下观察。半定量分析应采用盲法,使用评分标准(例如0-4分:0分表示无蓝色染色,4分表示完全为蓝色染色)进行评估。最好对同一受试者/动物的多个切片进行评分,以计算每个受试者/动物的平均值。
- 统计分析应采用非参数检验方法,例如Mann-Whitney检验或Kruskal-Wallis检验。
5. 合适的特异性对照
- 为检测COX活性的特异性对照,重复“COX组织化学染色”步骤,并加入2.5 mM叠氮化钠(一种呼吸链末端抑制剂)。
- 为检测SDH活性的特异性对照,重复“SDH组织化学染色”步骤,但去除琥珀酸钠,并添加50 mM丙二酸(SDH的竞争性抑制剂)。
- 将切片经乙醇系列洗涤和脱水后,按照步骤3.4–3.6所述方法封片并加盖盖玻片。
6. 代表性结果:
COX/SDH双重染色组织化学检测的整体方案如图2所示。图3展示了野生型小鼠和早衰型线粒体DNA突变小鼠脑切片中适当的COX/SDH双重染色组织化学的代表性结果。在野生型小鼠中(图3,左图),深棕色染色表明正常的COX活性。而在12周龄的线粒体DNA突变小鼠中已可观察到由蓝色染色指示的呼吸链缺陷细胞,随着线粒体DNA突变小鼠年龄增长至46周,这些缺陷变得更加广泛(图3,中图和右图)。
由于COX标记不足,导致野生型小鼠脑切片中COX/SDH双重标记不恰当的示例见图4。用于显示COX活性的孵育时间不足,或在孵育过程中加盖盖玻片导致分子氧供应减少,均会减少DAB反应产物的沉积,从而在SDH孵育过程中形成蓝色的甲臜终产物。
COX 和 SDH 活性也可分别进行检测(图5,左图和中图);然而,由于在 SDH 孵育过程中会形成蓝色沉淀(图3,中图和右图),因此连续染色有助于识别具有 COX 缺陷的细胞。还可进行针对 COX 和 SDH 活性的特异性对照实验(图5,右图)。
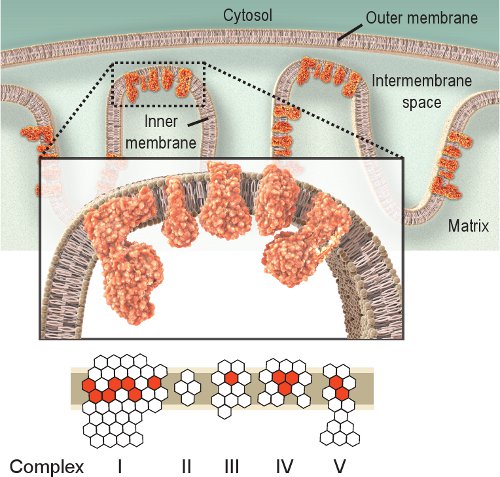
图 1. 线粒体呼吸链复合物 I-V。线粒体呼吸链位于内膜中,包含五个复合物。呼吸链的功能是将电子从复合物 I 传递至复合物 IV,在此过程中在线粒体内膜两侧形成质子梯度,该梯度被复合物 V(ATP合酶)用于合成ATP。红色六边形代表由线粒体DNA(mtDNA)编码的亚基,白色六边形代表由核DNA编码的亚基(注意复合物 II 完全由核基因组编码)。因此,线粒体基因组的突变可能导致呼吸链复合物中亚基的突变,从而引起呼吸链功能障碍。
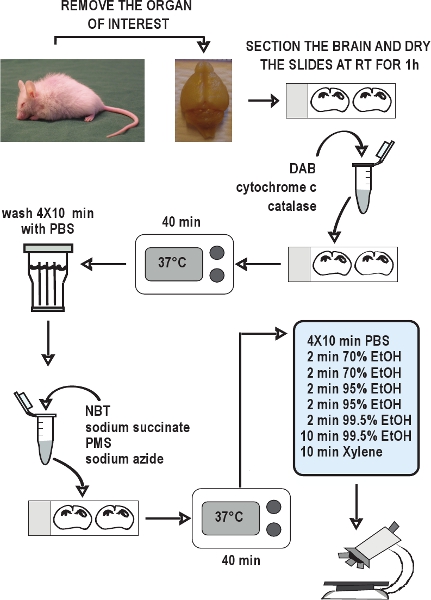
图 2. COX/SDH 双重标记组织化学检测流程图。取下目标器官,将组织在干冰上迅速冷冻,并于 -80 °C 保存。使用恒冷箱切片机制备切片,并于 -20 °C 保存备用。将切片在室温下晾干 1 小时。配制 COX 组织化学孵育液,加至载玻片上,在 37 °C 孵育 40 分钟。用 PBS 洗涤切片,每次 10 分钟,共洗 4 次。配制 SDH 组织化学孵育液,加至载玻片上,再次于 37 °C 孵育 40 分钟。再次用 PBS 洗涤切片,经乙醇系列脱水后封片。COX/SDH 双重标记切片可在 1–2 小时内使用明场显微镜观察。

图 3. COX/SDH 双重染色的代表性结果。对野生型小鼠和早衰型线粒体DNA突变小鼠的脑切片依次进行COX和SDH活性染色。(比例尺:200 μm。)野生型小鼠海马区显示正常的COX活性(呈深棕色,左图)。mtDNA突变小鼠海马区出现COX活性缺陷(呈蓝色,中图和右图)。在46周龄时,mtDNA突变小鼠的COX活性进一步下降,提示呼吸链功能障碍广泛加重。mtDNA突变小鼠中观察到的线粒体功能障碍12是由高水平的线粒体DNA点突变以及增加的线性缺失所导致的5。

图4. COX/SDH双染色不当示例。对野生型小鼠的脑切片依次进行COX和SDH活性染色。(比例尺:200 μm。)COX活性检测中孵育时间不足(10分钟和25分钟)导致棕色DAB反应产物沉积减少,与40分钟孵育时间相比明显减弱(左图和中图)。较短的孵育时间使得在SDH孵育过程中形成蓝色甲臜终产物,从而错误提示存在COX缺陷的细胞。在COX孵育过程中加盖盖玻片也导致DAB反应产物的形成和沉积不准确(右图)。
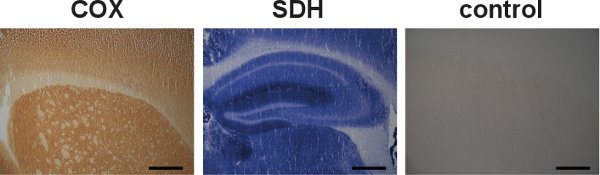
图5. 我单个COX和SDH标记及特异性对照野生型小鼠脑切片分别进行COX和SDH活性染色,前者呈深棕色,后者呈蓝色(左图和中图)。尽管可单独对COX和SDH活性进行染色,但连续染色法已被证明在定位线粒体功能障碍细胞方面更具优势。作为特异性对照,野生型小鼠脑组织中COX和SDH活性染色均未见着色(右图)。(比例尺:200 μm。)
访问受限。请登录或开始试用以查看此内容。
讨论
联合COX/SDH组织化学方法能够可视化显示线粒体功能障碍的细胞。该技术最早可追溯至1968年的研究,至今仍广为使用,许多人认为其是识别患者线粒体疾病的“金标准”14,19,26,27。目前常被用于研究由线粒体DNA突变驱动的衰老及衰老相关疾病12,13,18,20,21,24。COX/SDH双重标记法常与其他技术并行使用,以鉴定特定的线粒体DNA突变,并进一步研究线粒体呼吸酶,例如氧电极测定和分光光度酶学分析28,29。
尽管该技术已长期使用,但一些重要细节、简单的特异性对照以及改进方法的进展尚未被充分报道。在组织处理方面,使用新鲜冷冻组织至关重要,因为虽然细胞色素氧化酶(COX)能够耐受福尔马林固定,但琥珀酸脱氢酶(SDH)则不能。虽然这是该技术的一个局限性,但尚未发现死后延迟会影响本方法24,但仍建议尽快取出目标器官以保持组织形态。然而,应避免组织和切片经历反复的冻融循环。组织样本可在干冰上冷冻;但某些组织可能需要在液氮冷却的异戊烷或丙烷中冷冻,以获得最佳形态并避免冷冻伪影。根据组织类型...
访问受限。请登录或开始试用以查看此内容。
致谢
本工作得到了美国国家衰老研究所(AG04418)、美国国家药物滥用研究所、美国国立卫生研究院-卡罗林斯卡学院研究生合作项目、卡罗林斯卡学院、瑞典研究理事会、瑞典脑力计划以及瑞典脑基金会的支持。衷心感谢Mattias Karlen和Giuseppe Coppotelli博士分别为图1和图2提供的创意支持;感谢Karin Pernold提供的技术支持;感谢Barry J. Hoffer博士、Lars Olson博士和Nils-Göran Larsson博士给予的诸多有益建议与讨论。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 干冰 | AGA 气体公司 | 块状形式 | |
| 异戊烷(2-甲基丁烷) | Sigma-Aldrich | 277258 CAS: 78-78-4 | |
| Cyrostat包埋液 | Sakura Finetek | Tissue-Tek 4583<强> | |
| 冷冻切片机 | Microm International | Microm 型号 HM 500M | |
| 载玻片 | 赛默飞世尔科技公司 | Super Frost Plus Menzel Gläser J1800AMWZ | |
| 盖玻片 硼硅酸盐玻璃 | VWR 国际公司 | 16004-098 | 24 x 50 mm |
| 滤纸 | Munktell Filter AB | 质量:1350 文章编号:242 001 | 430 x 430 mm |
| 3,3′二氨基联苯胺四盐酸盐(DAB) | Sigma-Aldrich | Sigma 液体底物系统,D7304 | |
| 细胞色素 c (III型,来源于马心) | Sigma-Aldrich | C2506 CAS: 9007-43-6 | |
| 牛过氧化氢酶(源自肝脏) | Sigma-Aldrich | C9322 CAS: 9001-05-2 | |
| 氮蓝四唑(NBT) | Sigma-Aldrich | N6876 CAS: 298-83-9 | |
| Sodium succinate | Sigma-Aldrich | S2378 CAS:6106-21-4 | |
| 吩嗪甲基硫酸盐(PMS) | Sigma-Aldrich | P9625 CAS: 299-11-6 | PMS 对光敏感。需避光保存。 |
| 叠氮化钠 | Sigma-Aldrich | S8032 CAS:26628-22-8 | |
| 二甲苯 | VWR 国际公司 | EM-XX0060-4 | |
| Entellan | VWR国际 | 100503-870 | |
| 丙二酸(Malonic acid) | Sigma-Aldrich | M1296 CAS:141-82-2 |
参考文献
- Larsson, N. G. Somatic mitochondrial DNA mutations in mammalian aging. Annu. Rev. Biochem. 79, 683-706 (2010).
- Cottrell, D. A. Role of mitochondrial DNA mutations in disease and aging. Ann. NY Acad. Sci. 908, 199-207 (2000).
- Harman, D. The biologic clock: the mitochondria. J. Am. Geriatr. Soc. 20, 145-147 (1972).
- Wallace, D. C. Mitochondrial genetics - a paradigm for aging and degenerative diseases. Science. 256, 628-632 (1992).
- Trifunovic, A. Premature ageing in mice expressing defective mitochondrial DNA polymerase. Nature. 429, 417-423 (2004).
- Ameur, A. Ultra-deep sequencing of mouse mitochondrial DNA: mutational patterns and their origins. PLoS Genet. 7, e1002028-e1002028 (2011).
- Safdar, A. Endurance exercise rescues progeroid aging and induces systemic mitochondrial rejuvenation in mtDNA mutator mice. Proc. Natl. Acad. Sci. U. S. A. 108, 4135-4140 (2011).
- DiMauro, S., Bonilla, E., Zeviani, M., Nakagawa, M., DeVivo, D. C. Mitochondrial myopathies. Ann. Neurol. 17, 521-538 (1985).
- Old, S. L., Johnson, M. A. Methods of microphotometric assay of succinate dehydrogenase and cytochrome c oxidase activities for use on human skeletal muscle. Histochem. J. 21, 545-555 (1989).
- Chaturvedi, R. K. Impaired PGC-1alpha function in muscle in Huntington's disease. Hum. Mol. Genet. 18, 3048-3065 (2009).
- Edgar, D. Random point mutations with major effects on protein-coding genes are the driving force behind premature aging in mtDNA mutator mice. Cell. Metab. 10, 131-138 (2009).
- Ross, J. M. High brain lactate is a hallmark of aging and caused by a shift in the lactate dehydrogenase A/B ratio. Proc. Natl. Acad. Sci. U. S. A. 107, 20087-20092 (2010).
- Crugnola, V. Mitochondrial respiratory chain dysfunction in muscle from patients with amyotrophic lateral sclerosis. Arch. Neurol. 67, 849-854 (2010).
- Nonaka, I. Muscle pathology in cytochrome c oxidase deficiency. Acta. Neuropathol. 77, 152-160 (1988).
- DiMauro, S. Mitochondrial encephalomyopathies. Neurol. Clin. 8, 483-506 (1990).
- Bonilla, E. New morphological approaches to the study of mitochondrial encephalomyopathies. Brain. Pathol. 2, 113-119 (1992).
- Brierley, E. J., Johnson, M. A., Lightowlers, R. N., James, O. F., Turnbull, D. M. Role of mitochondrial DNA mutations in human aging: implications for the central nervous system and muscle. Ann. Neurol. 43, 217-223 (1998).
- Borthwick, G. M., Johnson, M. A., Ince, P. G., Shaw, P. J., Turnbull, D. M. Mitochondrial enzyme activity in amyotrophic lateral sclerosis: implications for the role of mitochondria in neuronal cell death. Ann. Neurol. 46, 787-790 (1999).
- Gellerich, F. N. Mitochondrial respiratory rates and activities of respiratory chain complexes correlate linearly with heteroplasmy of deleted mtDNA without threshold and independently of deletion size. Biochim. Biophys. Acta. 1556, 41-52 (2002).
- Larsson, N. G. Mitochondrial transcription factor A is necessary for mtDNA maintenance and embryogenesis in mice. Nat. Genet. 18, 231-236 (1998).
- Ekstrand, M. I. Progressive parkinsonism in mice with respiratory-chain-deficient dopamine neurons. Proc. Natl. Acad. Sci. U. S. A. 104, 1325-1330 (2007).
- Seligman, A. M., Karnovsky, M. J., Wasserkrug, H. L., Hanker, J. S. Nondroplet ultrastructural demonstration of cytochrome oxidase activity with a polymerizing osmiophilic reagent, diaminobenzidine (DAB). J. Cell. Biol. 38, 1-14 (1968).
- Dubowitz, V., Brooke, M. Muscle Biopsy: A Modern Approach. , Saunders. (1973).
- Cottrell, D. A. Cytochrome c oxidase deficient cells accumulate in the hippocampus and choroid plexus with age. Neurobiol. Aging. 22, 265-272 (2001).
- Blanco, C. E., Sieck, G. C., Edgerton, V. R. Quantitative histochemical determination of succinic dehydrogenase activity in skeletal muscle fibres. Histochem. J. 20, 230-243 (1988).
- Moraes, C. T., Ricci, E., Bonilla, E., DiMauro, S., Schon, E. A. The mitochondrial tRNA(Leu(UUR)) mutation in mitochondrial encephalomyopathy, lactic acidosis, and strokelike episodes (MELAS): genetic, biochemical, and morphological correlations in skeletal muscle. Am. J. Hum. Genet. 50, 934-949 (1992).
- Petruzzella, V. Extremely high levels of mutant mtDNAs co-localize with cytochrome c oxidase-negative ragged-red fibers in patients harboring a point mutation at nt 3243. Hum. Mol. Genet. 3, 449-454 (1994).
- Tulinius, M. H., Holme, E., Kristiansson, B., Larsson, N. G., Oldfors, A. Mitochondrial encephalomyopathies in childhood. I. Biochemical and morphologic investigations. J. Pediatr. 119, 242-250 (1991).
- Haas, R. H. The in-depth evaluation of suspected mitochondrial disease. Mol. Genet. Metab. 94, 16-37 (2008).
访问受限。请登录或开始试用以查看此内容。
重印与许可
