使用左旋多巴(L-DOPA)进行多巴胺替代药物治疗是帕金森病最常用的对症治疗方法,但伴随有包括称为运动障碍的不自主异常运动等副作用1。本文介绍了一种基质辅助激光解吸电离成像质谱技术(MALDI成像质谱)的实验方案,可用于检测与运动障碍相关的神经肽在大鼠脑内水平的变化。
本文内容
摘要
摘要
基质辅助激光解吸电离成像质谱法(MALDI IMS)是一种强大的方法,可实现对生物组织样本中分子物种的空间分析2(图1)。将厚度为12 μm的组织切片覆盖一层MALDI基质,该基质有助于完整肽段和蛋白质的脱附与电离,随后可通过质谱分析仪检测,通常使用MALDI TOF/TOF质谱仪。一般而言,单个大鼠脑组织切片中可检测到数百个峰。与常用的成像技术相比,该方法无需预先了解目标分子,能够在保持高分子特异性和灵敏度的同时,对多种分子物种进行无监督且全面的分析2。本文描述了一种基于MALDI IMS的方法,用于阐明帕金森病(PD)动物模型大鼠脑中神经肽的区域特异性分布特征。
帕金森病(PD)是一种常见的神经退行性疾病,在65岁以上人群中患病率约为1%3,4。目前最常见的对症治疗方法是使用L-DOPA替代多巴胺5。然而,该疗法常伴随严重的副作用,包括不自主的异常运动,称为L-DOPA诱导的运动障碍(LID)1,3,6。LID中最显著的分子改变之一是阿片肽前体——前强啡肽原mRNA的表达上调7。强啡肽类肽可调节大脑中与运动控制密切相关区域的神经传递7,8。然而,迄今为止,由神经肽前体加工产生的具体阿片肽种类尚未被明确鉴定。因此,本研究在实验性帕金森病及L-DOPA诱导运动障碍的动物模型中,采用了基质辅助激光解吸电离成像质谱技术(MALDI IMS)进行分析。
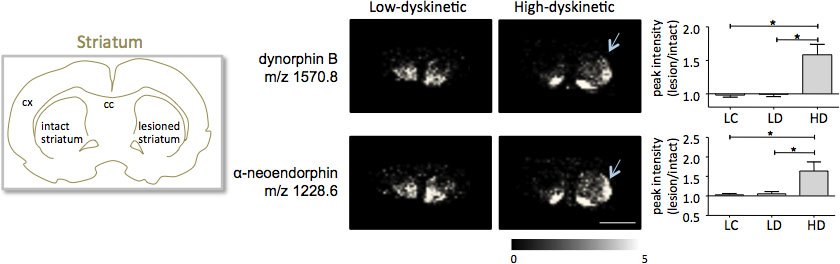
基质辅助激光解吸电离成像质谱技术(MALDI IMS)在神经肽表征方面展现出显著优势,因为常用的基于抗体的方法仅能针对已知的肽序列及先前观察到的翻译后修饰。相比之下,MALDI IMS 能够揭示新的肽类加工产物,从而发现神经肽调控神经元传递的全新分子机制。尽管 MALDI IMS 无法确定神经肽的绝对含量,但可通过质谱数据描绘肽离子的相对丰度,进而揭示其在健康与疾病状态下的变化水平。在本研究展示的实例中,发现在出现严重运动障碍(累及面部、躯干和口面肌)的动物模型中,强啡肽 B、α-新内啡肽和P物质的质谱峰强度在背外侧纹状体显著升高,而在背内侧纹状体则无此变化(图5)。此外,MALDI IMS 还揭示了运动障碍严重程度与去酪氨酸α-新内啡肽水平之间的相关性,提示了一种此前未知的纹状体中强啡肽功能失活机制:N端酪氨酸的去除会降低强啡肽与阿片受体的结合能力9。这是首项应用 MALDI IMS 研究左旋多巴诱导运动障碍(LID)中神经肽特征的研究,结果突显了该技术在生物医学研究各个领域中的应用潜力。
方案
本方案针对多个大鼠脑切片(通常为20-30个切片)的MALDI成像质谱(IMS)数据的统计学分析进行了优化,包含五个不同步骤:组织制备、基质涂布、MALDI-TOF质谱分析、数据分析以及神经肽鉴定。以下将对各步骤进行概述并详细说明:
1. 组织准备
该操作包括相应组织样本的采集以及用于成像质谱分析的组织切片。在蛋白质和多肽分析中,一个关键目标是避免蛋白水解降解。因此,在组织解剖过程中必须快速且仔细地操作。
- 通过断头处死大鼠(通常为250-300 g),并在最长死后时间内迅速取出大鼠脑组织 <30秒,然后在粉末状干冰上速冻,再转移至 -80°C 冷冻。使用液氮快速冷冻会增加脑组织微裂的风险,这会对基质结晶产生负面影响,从而降低质谱成像质量(图2D)。完整脑组织在切片前可储存数年而不损失质谱信号质量。
- 在冷冻切片机上切割冷冻组织 12 μm 切片并解冻装载组织切片于导电MALDI载玻片(氧化铟锡涂层载玻片,Bruker Daltonics)或MALDI靶板上(图2A-C)。
- 干燥切片,真空条件下放置15分钟,然后将载玻片置于-80°C 直至进一步使用。即使存放在 -80°C我们发现,质谱信号质量在储存一年后会明显下降。为减少蛋白质和肽的氧化,可将储存容器中的空气置换为惰性气体(如氩气或氮气)。
2. 基质施加
基质点样步骤对质谱质量具有显著影响,需根据组织类型及目标分析物的不同,对多个参数进行优化。这些因素包括化学参数,如基质种类、基质浓度、pH值、组织清洗步骤和有机改性剂,以及仪器参数,如点样体积、空间分辨率和点样次数10(图2D)。在大规模实验中,为减少变异,建议在同一天由同一名操作人员完成所有切片的基质点样。尽管存在多种基质点样方法,例如升华法或喷雾法,但自动化点样技术可形成约100–150皮升大小的微小基质液滴阵列,已成功应用于多种组织(包括脑切片)中小蛋白质和神经肽的分析9,10,11,12,13。
- 在干燥器中解冻切片,持续1小时。
- 确保由操作者以外的人员对实验进行盲法处理,并对所有样品重新标记。
- 将切片在70%乙醇(EtOH,室温,RT)中洗涤1次,每次10秒,随后在95%乙醇(RT)中洗涤2次,每次10秒。对于大规模实验,应使用比色皿对所有玻片同时进行洗涤,以尽量减少变异。
- 将切片在干燥器中干燥10分钟。
- 在显微镜下评估组织切片,检查是否存在组织变形、微撕裂或细小裂纹,这些将影响MALDI质谱的质量(图2D)。
- 配制新鲜基质溶液:50 mg/mL DHB溶于含10% 150 mM醋酸铵(AmAc)和0.3%三氟乙酸(TFA)的50%甲醇水溶液中。
- 使用化学喷墨打印机(CHIP, Shimadzu)以矩形模式进行离散液滴点样来施加基质。第一步是优化基质施加参数,用于神经肽分析,包括每遍扫描的液滴数和扫描次数。该优化实验通过在同一组织切片上施加多个具有不同参数的基质阵列来进行,同时确保每个阵列覆盖相似的脑区,如胼胝体、皮层和纹状体。每次更改参数时都必须重复此实验,包括针对不同脑结构、不同基质靶向特定分析物,或需要不同基质溶剂提取特定分析物的情况。
- 扫描带有组织切片的玻片架并进行对齐。在组织切片上定义用于基质施加的阵列区域,并设定空间分辨率,即点间距。使用已优化的方案通过化学喷墨打印机施加基质。本实验采用的优化方案用于肽成像,打印参数如下:每点10滴(100 pL/滴),共10次施加遍数,点间距为300 μm。
- 扫描最终完成基质点样的切片,并保存图像,用于MALDI数据采集前的配准(步骤3.4)。
- 将切片保存在真空干燥器中,直至后续使用。
3. MALDI 质谱数据采集与处理
神经肽的质谱分析采用基质辅助激光解吸电离飞行时间质谱仪(Ultraflex II,Bruker Daltonics,德国)在反射模式下进行,并利用软件辅助对每个单独的基质点进行数据采集14。因此,精确的空间定位至关重要。MALDI优化、数据采集以及特别是靶标注册实验必须由同一名操作者完成,且该操作者最好对实验分组情况设盲。在涉及多张玻片的大规模实验中,可由一名操作者进行MALDI实验,同时另一人操作化学喷墨打印机。
- 将载玻片装入质谱仪中。
- 使用低分子量标准校准混合物(Bruker Daltonics)检查 MALDI 采集方法的校准情况。
- 优化采集参数。
- 为优化质谱信号并避免激光烧蚀邻近基质沉积物的基质,需确定激光光斑大小及在组织上的最佳聚焦位置。
- 设置激光能量,以确保从尽可能多的基质沉积点获得最高质量的质谱信号,同时不抬高基线、不降低峰分辨率或使检测器饱和。
- 评估每个基质斑点在仅检测到噪声前可采集的最大打靶次数,通常为 1000–2000 次。估算应累积的总打靶次数,以及在斑点内改变激光位置前应采集的打靶次数。为使每个基质斑点被均匀采样,我们采用随机移动模式,每次移动 25 次打靶,共进行 24 步,从每个基质沉积点累积 600 次打靶。
- 使用 FlexImaging(v.2.0)10 将所有点样切片的扫描图像注册至 MALDI 载物台的电机坐标,并通过 AutoXexuteBatchRunner.exe 软件以批处理模式进行数据采集。
- 对每个单一张谱图进行处理,包括基线扣除(Convex hull V3)、平滑化及外部校准(可选),随后导出为 ASCII 文件(*.dat、*.txt 或 *.csv 格式)。15
4. 数据评估
最终数据分析包括数据后处理和数据归约,即仅关注峰信息,随后进行统计分析。
- 首先,评估 MALDI 成像质谱(IMS)切片是否存在过度归一化效应。这可以通过使用数据可视化工具(如 FlexImaging(Bruker Daltonics)或 BioMap(Novartis))轻松实现。初步可先在总离子流(TIC)归一化前评估总离子图像,随后手动检查多个显著肽峰的单离子分布图像。注意观察特征性的峰强度分布模式,并判断其是否与组织特征(如损伤)、点样质量或归一化效应相关(图 3)。
- 根据组织学特征勾画感兴趣区域(例如纹状体),并以 ascii 文件格式导出相应质谱数据。建议在此阶段对质谱进行总离子流(TIC)归一化处理。
- 将 ascii 文件导入数据处理软件,如 Origin(v.8.1,Originlab)、MATLAB(MathWorks,Natick,MA,USA)或 R16。可使用软件内置的峰检测工具进行峰识别,例如 Origin 中的“峰分析”或 MATLAB 中的“mspeaks”。将所有质谱的峰列表导出为一个以制表符分隔的单一文本文件。
- 为确定所检测肽峰的分箱边界,需使用适当的软件工具(如 pbin17)或自行编写的 MATLAB 或 R 脚本进行分箱分析。将包含所有峰提取数据的单一文本文件载入软件,并设定峰边界判定参数,例如一个峰需在多少比例的质谱中出现才被视为实验相关。例如,实验包含两组动物,每组 5 只,每只动物及每个感兴趣区域采集 100 张质谱。若某峰在一组中至少出现在多数动物(3/5)且在这些动物中至少半数的质谱(3×50=150 张)中出现,则该峰被视为潜在有意义,即在总共 1000 张质谱(2×5×100)中至少出现 150 次,占比 15%。使用 pbin 工具进行此步骤后,将生成一个包含所有由数据确定的分箱宽度的 binrange 文件。为验证分箱边界是否合理,可在 Origin 中将分箱结果与原始质谱曲线一同可视化。
- 峰面积积分可降低对统计分析至关重要的方差。我们使用自行编写的 R 脚本,计算第 4 步所确定峰边界之间的曲线下面积。将积分后的峰面积导入 MS Excel(v.2007),并使用 SAM 工具进行非参数非配对检验形式的统计分析18。
5. 肽段鉴定
确定所观察到的肽段身份的序列验证对于得出其生物学相关性至关重要。最准确的方法是采用自上而下的直接分析策略,通过串联质谱法(MS/MS)对组织上的肽段进行碎片化分析,但此类分析需要较高的肽段浓度12,13。对于丰度较低的肽段,或质荷比(m/z)相近(±0.5%)的多个肽段,组织原位分析会受到限制,此时需采用离体组织分析,结合肽组学策略,包括内源性神经肽的提取、分离及基于质谱的鉴定。本实验的核心重点是阿片肽的检测,这是一项特殊挑战,因为与谱图中的其他神经肽相比,这些肽段的丰度非常低。此外,这些肽段极性较强,具有相对较高的亲水性,难以通过常规的肽段提取与分离技术有效保留。因此,我们采用了先前报道的组织提取与阿片肽预分级方法,并结合标准的液相色谱-串联质谱(LC-MS/MS)肽段鉴定流程9,19。
- 采集目标脑区的冠状切片(伏隔核,NAc;尾状壳核,CPu)。将冷冻的大鼠脑组织固定于冷冻切片机中,用解剖刀去除周围脑组织(皮层、隔区、胼胝体),收集目标区域的切片(30 μm;n=50),并将切片中的 NAc 和 CPu 部分分别 thaw mount 到不同的载玻片上。
- 加入 100 μL 5%ACN/0.1% TFA 从组织中提取多肽,孵育 2 分钟后收集至低蛋白吸附离心管中。重复此步骤两次。
- 采用强阳离子交换色谱法对多肽进行预分级分离,通过逐步增加离子强度的方式进行分步洗脱(n=4)19。使用真空浓缩仪将样品抽干。
- 采用纳米流 C18 反相液相色谱(1100,Agilent Technologies,Santa Clara,CA)联用纳电喷雾串联质谱(LC-MS/MS)分析多肽组分。质谱实验在混合型线性离子阱/傅里叶变换离子回旋共振(FTICR)质谱仪(LTQ FT 7T,Thermo Scientific,Waltham,MA)上进行。使用 FTICR 分析器以高质谱分辨率(100000)采集多肽全扫描谱图(m/z 150–2000),随后在离子阱中对信号最强的 5 个多肽峰进行碰撞诱导解离(CID)9。
- 多肽序列鉴定通过数据库比对完成,也可辅以从头测序分析。数据库搜索通常使用商业软件(如 Mascot、XTandem 或 Protein Prospector)20,搜索数据库通常包含已知或预测的神经肽序列及其前体蛋白序列21。
6. 代表性结果
根据本方案制备的纹状体组织切片进行基质辅助激光解吸电离成像质谱分析,检测到超过1000个峰,对应约300种单一同位素分子物种(平均谱图见图1)。利用Flex Imaging软件对显著的分子离子峰进行数据可视化,显示出与解剖学特征高度一致的特征性峰强度分布(图3)。MALDI成像质谱的另一特点是其相对良好的重复性。在本实验中,所有检测到的分子物种峰强度的整体变异系数为30%,但许多峰在处理组内表现出极低的变异性和高度的可重复性(图4)。对四个不同感兴趣区域的相对峰强度数据进行了统计分析,这些区域包括损毁侧和完整侧纹状体的背外侧和背内侧部分。为了同时校正多重比较,采用非参数检验方法,通过SAM工具18进行统计分析。最显著的变化出现在多巴胺去神经支配的帕金森病纹状体的背外侧部分。在此区域,两种强啡肽肽——强啡肽B和α-新内啡肽在不同处理组之间观察到显著变化(图5)。具体而言,与低异动症动物和损毁对照组相比,高异动症动物中这两种强啡肽峰强度相对增加了50–60%(p<0.05,F(2, 15) = 12.8 DynB,F = 5.7 aNeo;图5)。

图1. 从纹状体两个密切相关区域——尾状壳核(CPu)和伏隔核(NAc)获得的平均质谱图。这两个区域表现出不同的质谱特征,某些分子种类仅在其中一个区域表达,或其峰强度水平存在差异(插图,m/z 2028)。利用专用成像软件可可视化每个峰的空间分布模式(下图面板)。

图 2. (A) 使用包埋介质(OCT;箭头)将脑组织固定在冷冻切片机的样品头(chuck)上,需注意避免OCT污染待切片的脑组织区域,因为OCT会导致肽类的离子抑制。(B,C) 将薄切片(约12 μm厚)贴附于适用于MALDI的玻璃载玻片上,并短暂干燥数秒,以避免如C图所示的冷冻损伤。(D) 微撕裂在肉眼下可能难以察觉,但会影响MALDI基质的结晶,并完全消除MALDI质谱信号。同一组织切片经焦油紫染色后,可在右下角的显微照片中观察到微撕裂和裂纹。

图 3. 数据评估的第一步是在所分析的质量范围内可视化多个不同的峰(A-I)。此处,对来自9只小鼠的纹状体切片进行了MALDI质谱成像。总离子流平均值的可视化可揭示出离子强度明显偏高或偏低的区域(箭头所示)。这些区域可能受到过度或不足归一化效应的影响,从而扭曲数据分析,影响结果。峰分布解剖结构定义不清表明某些切片整体信噪比较低,例如第3和第9号切片,以及F至I峰。

图 4. 通过计算每个 m/z 值的平均质谱图及标准误差,可评估不同处理组之间的质谱重复性(插图:m/z 722 和 m/z 1749)。良好的重复性可确保统计分析的有效性。

图5. 在高异动症动物(HD;箭头)的6-羟多巴胺损毁的帕金森病模型纹状体中,强啡肽B和α-新内啡肽的峰强度显著高于低异动症组(LD)和损毁对照组(LC)。肽峰强度表示为健侧的平均倍数变化 ± 标准误(SEM)(损毁侧/健侧)。* p<0.05;cx 皮层;cc 胼胝体。比例尺:5 mm。请点击此处查看此图的放大版本。
讨论
在神经肽研究中,采用基质辅助激光解吸电离成像质谱技术(MALDI成像质谱)具有多项优势。对质谱数据进行无偏分析可以发现,仅特定的脑核团与某种病理生理状态相关;例如本文展示的结果中,仅纹状体的背外侧部分与特定的病理生理条件相关联。通过保留空间信息,可重新定义感兴趣区域,从而进行统计分析,其灵敏度更高、变异性更低,优于对全脑切片的分析或基于肽段提取物的传统肽组学研究。此外,需要认识到MALDI成像质谱能够直接检测此前未知的翻译后修饰,但必须进一步开展结构分析,以确定发生修饰的具体氨基酸位点。
可视化MALDI成像质谱(IMS)数据时常见的误区是:对实验系列中的每个切片分别将最大峰强度映射到从黑色(0%)到彩色(100%)的线性光学尺度(如图3所示),而不是将所有切片映射到一个共同的绝对尺度,其中100%代表所有切片中最大的峰强度(如图5所示)。后一种方法可实现组间数据的比较,并有助于可视化不同处理组之间的差异。
MALDI成像质谱分析中的一个主要障碍是将肽段分配给特定的质荷比峰。虽然有时可以在组织上进行串联质谱分析,但通常非常困难13,14。我们发现,采用一种更传统的方法,即先通过强阳离子交换色谱进行制备性分级分离,再结合反相液相色谱-串联质谱(LC-MS/MS),能够成功测序许多神经肽,尤其是阿片类肽。即使使用MASCOT等常见的搜索工具,仍不罕见获得高质量的MS/MS谱图却无法匹配任何数据库条目。在这种情况下,手工进行从头测序(de novo-sequencing)是唯一的选择。峰身份的最终验证可通过相应基因敲除小鼠组织切片的MALDI成像质谱分析来实现;但这种方法并非总是可行或可获得。另一种替代方案是采用截然不同的方法进行结果验证,例如蛋白质印迹(western immunoblotting)或免疫组织化学。该过程通常包括制备特异性抗体,并需要大量工作来验证新抗体的特异性。
本方案中介绍的通用策略针对大规模神经肽基质辅助激光解吸电离成像质谱(MALDI IMS)实验进行了优化,适用于包含多个切片和多种实验条件的研究。该方案特别针对阿片类肽进行了优化,将在未来的研究中产生重要影响,可广泛应用于疼痛机制及成瘾药物内源性反应等不同研究领域。
披露
作者无任何利益冲突需要披露。
致谢
感谢Hanna Wärner提供了图3的数据,感谢Jonas Bergquist教授提出的宝贵意见。谨此感谢瑞典研究理事会(基金号:522-2006-6416(MA)、521-2007-5407(MA))、Åke Wiberg基金会(MA、JH)、瑞典皇家科学院(MA、JH)以及瑞典化学会(JH)为本研究提供的经费支持。
参考文献
- Obeso, J. A., Olanow, C. W., Nutt, J. G. Levodopa motor complications in Parkinson's disease. Trends Neurosci. 23, S2-S7 (2000).
- Caprioli, R. M., Farmer, T. B., Gile, J. Molecular imaging of biological samples: localization of peptides and proteins using MALDI-TOF MS. MALDI-TOF MS. Anal. Chem. 69, 4751-4760 (1997).
- Obeso, J. A. The evolution and origin of motor complications in Parkinson's disease. Neurology. 55, S13-S20 (2000).
- O, W. H. Noncommunicable Diseases and Mental Health Cluster, Noncommunicable Disease Prevention and Health Promotion Department, Ageing and Life Course. Active Ageing: A Policy framework. , (2002).
- Schapira, A. H. Movement disorders: advances in cause and treatment. Lancet Neurology. , 6-7 (2010).
- Obeso, J. A., Rodriguez-Oroz, M. C., Rodriguez, M., DeLong, M. R., Olanow, C. W. Pathophysiology of levodopa-induced dyskinesias in Parkinson's disease: problems with the current model. Ann. Neurol. 47, S22-S32 (2000).
- Cenci, M. A., Lee, C. S., Bjorklund, A. L-DOPA-induced dyskinesia in the rat is associated with striatal overexpression of prodynorphin- and glutamic acid decarboxylase mRNA. Eur. J. Neurosci. 10, 2694-2706 (1998).
- Andersson, M., Hilbertson, A., Cenci, M. A. Striatal fosB expression is causally linked with l-DOPA-induced abnormal involuntary movements and the associated upregulation of striatal prodynorphin mRNA in a rat model of Parkinson's disease. Neurobiol Dis. 6, 461-474 (1999).
- Hanrieder, J. Alterations of striatal neuropeptides revealed by imaging mass spectrometry. Molecular & Cellular Proteomics. , (2011).
- Cornett, D. S., Reyzer, M. L., Chaurand, P., Caprioli, R. M. MALDI imaging mass spectrometry: molecular snapshots of biochemical systems. Nat. Methods. 4, 828-833 (2007).
- Ljungdahl, Imaging Mass Spectrometry Reveals Elevated Nigral Levels of Dynorphin Neuropeptides in L-DOPA-Induced Dyskinesia in Rat Model of Parkinson's Disease. PLoS ONE. 6, e25653(2011).
- Groseclose, M. R., Andersson, M., Hardesty, W. M., Caprioli, R. M. Identification of proteins directly from tissue: in situ tryptic digestions coupled with imaging mass spectrometry. J. Mass. Spectrom. 42, 254-262 (2007).
- Andersson, M., Groseclose, M. R., Deutch, A. Y., Caprioli, R. M. Imaging mass spectrometry of proteins and peptides: 3D volume reconstruction. Nat. Methods. 5, 101-108 (2008).
- Deininger, S. -O. Imaging Mass Spectrometry. Setou, M. , Springer. Japan. 199-208 (2010).
- Norris, J. L. Processing MALDI Mass Spectra to Improve Mass Spectral Direct Tissue Analysis. Int. J. Mass. Spectrom. 260, 212-221 (2007).
- Ihaka, R., Gentleman, R. R. A Language for Data Analysis and Graphics. Journal of Computational and Graphical Statistics. 5, 299-314 (1996).
- Mass Spectrometry Binning Software GAB. , Vanderbilt Center for Quantitative Sciences. Nashville, TN. Available from: http://www.vicc.org/biostatistics/software.php (2012).
- Tusher, V. G., Tibshirani, R., Chu, G. Significance analysis of microarrays applied to the ionizing radiation response. Proc. Natl. Acad. Sci. U.S.A. 98, 5116-5121 (2001).
- Bergstrom, L., Christensson, I., Folkesson, R., Stenstrom, B., Terenius, L. An ion exchange chromatography and radioimmunoassay procedure for measuring opioid peptides and substance P. Life. Sci. 33, 1613-1619 (1983).
- Falth, M. Neuropeptidomics strategies for specific and sensitive identification of endogenous peptides. Mol. Cell. Proteomics. 6, 1188-1197 (2007).
- Falth, M. SwePep, a database designed for endogenous peptides and mass spectrometry. Mol. Cell. Proteomics. 5, 998-1005 (2006).
重印与许可
