本文介绍了一种引导性材料筛选方法,用于开发基于溶胶-凝胶技术并采用新型针式点样法制备的蛋白质掺杂微阵列。该方法通过制备乙酰胆碱酯酶和多激酶微阵列加以验证,这些微阵列可用于低成本的小分子筛选。
本文内容
摘要
摘要
微阵列已广泛应用于新材料的高通量筛选以及小分子药物先导化合物的发现。本文描述了一种引导性材料筛选方法,用于识别适用于制备三维蛋白质微阵列的溶胶-凝胶基材料。该方法首先筛选出可打印为微阵列的材料,继而通过鉴定与特定酶学检测相容的材料缩小候选范围,最终根据材料对酶活性最大保留能力的评估,确定最优材料。该方法已成功应用于开发适用于两种不同酶学检测的微阵列,一种使用乙酰胆碱酯酶,另一种则针对一组与癌症相关的四个关键激酶。在两种情况下,均成功制备出可用于定量小分子筛选检测及生成剂量依赖性抑制剂反应曲线的微阵列。尤为重要的是,对多种材料的筛选提供了关于最适合微阵列制备及酶活性保留的材料类型的关键信息。这些材料数据揭示了为优化高密度溶胶-凝胶衍生微阵列所需的基本材料特性要求。
引言
微阵列技术因其能够提高检测通量而在科学界广受欢迎。自20世纪90年代中期开发出用于分析基因表达的微阵列技术以来1,微阵列已被广泛应用于高通量检测方法的开发,以鉴定蛋白质-蛋白质相互作用和蛋白质-小分子相互作用,并用于发现具有独特性质的新材料2-5。近年来,已开发出利用特定材料固定功能性蛋白质的微阵列,形成三维微阵列单元,使蛋白质被包埋其中,从而可在微阵列上直接通过与底物转化相偶联的合适荧光检测方法,便捷地测量酶活性及其抑制情况5-10。重要的是,此类微阵列可被设计为在同一实验中高度并行地同时筛选样品和对照,包含所有必需的组分5,8。
早期的蛋白质微阵列通常采用标准方法将蛋白质固定在固体载体上,例如共价结合11、亲和捕获3和物理吸附12。尽管这些生物固定化方法能够提高样品浓度并加快反应动力学,满足检测微型化的需求,但各自均存在局限性。总体而言,这些方法都会导致天然生物分子功能的下降,原因包括表面化学修饰、活性位点难以接近,或由于非特异性固定造成的取向不当。因此,尽管生物分子的沉积量增加,所有这些方法仍会导致检测灵敏度降低,这一现象可能源于需要将生物分子人为地结合到固相表面。
一种新兴的功能性生物分子微阵列制备方法是通过将掺入蛋白质的硅溶胶用点样针打印到固体载体上,这些载体通常是经过功能化的玻璃载片或微孔板中的单个微孔。溶胶-凝胶过程本身在室温下的水相环境中进行,打印的是液态前体,随后发生凝胶化,将生物分子包埋于三维基质中,从而实现高蛋白载量13,并可在同一微阵列单元内包埋多种组分13,14。通过精心选择不同的硅前体,以及通过使用不同缓冲液(pH、离子强度)改变水相组分,并添加多种添加剂(聚合物、小分子),可对溶胶-凝胶衍生材料进行定制优化,其具体性质取决于所包埋的生物分子10。
通过针式点样法开发溶胶-凝胶衍生的蛋白质微阵列时,一个潜在的局限性在于需要筛选出基于溶胶-凝胶的复合材料,这些材料在点样过程中不能在针头内发生凝胶化,且在打印到表面后不应表现出不良特性(如斑点尺寸不可重复、开裂、附着力差、与检测组分不相容、蛋白质活性低)。5 同时优化所有这些参数排除了能够设计材料的方法 从头合成,或以串行方式逐一缓慢检查。另一方面,对成千上万种材料进行随机筛选既不节省时间,也不具备成本效益。
本文介绍了一种定向筛选方法,可快速确定适用于蛋白质微阵列生产的合适材料,而无需对大量材料进行随机筛选。该方法首先通过引导性策略确定适用于微阵列打印的材料,随后进行一系列小规模筛选,以鉴定出可重复打印、不产生裂纹且与特定检测兼容的最优溶胶-凝胶衍生材料组合。最后,根据酶活性的保留情况以及在最终小分子筛选检测中的表现,确定最优材料。通过该方法,仅需数百次检测步骤即可从数千种候选材料中鉴定出最优材料。本文以高密度乙酰胆碱酯酶和多激酶微阵列的制备及其在小分子筛选中的应用为例,展示了该方法的实施过程。
方案
1. 添加剂溶液的制备
- 配制 25 mM 和 50 mM 的三(羟甲基)氨基甲烷(Tris 碱,Mr 121.14 g/mol)和 HEPES(Mr 238.3 g/mol)置于50 ml离心管中,在pH 7.0、7.2、7.4、7.6、7.8、8.0和8.2条件下分别用1 N HCl和NaOH调节pH值。室温保存,每3个月更换一次。
- 制备24% (w/v) 聚乙烯醇(PVA):称取2.4 g PVA(Mw 9,000 - 10,000,80% 水解)加入 10 ml 去离子-蒸馏水(ddH2O),通过涡旋振荡溶解聚合物颗粒。使用24% (w/v) 溶液配制等体积的16% (w/v)、12% (w/v) 和8% (w/v) PVA溶液。使用前通过超声处理脱气。4 °C下保存,最长可保存1个月。
- 制备24% (w/v) 聚乙烯亚胺(PEI):加入4.8 ml PEI(Mw 1,300,50%(w/w)溶于H2O) 加入 5.2 ml 的 ddH2O. 使用24% (w/v) 溶液配制等体积的16% (w/v)、12% (w/v) 和8% (w/v) PEI溶液。使用前通过超声脱气。4 °C保存,可存放至多1个月。
- 制备60% (w/v) 聚乙二醇(PEG):称取6 g PEG(Mw 600)并加入至 10 ml ddH₂O 中2O,通过涡旋使聚合物颗粒溶解。采用连续稀释法配制等体积的30%(w/v)PEG溶液。使用前通过超声处理对溶液进行脱气。4 °C保存,可存放长达1个月。
- 配制24% (v/v) N-(3-三乙氧基硅丙基)葡萄糖酰胺(GLS):将480 μl GLS(50%乙醇溶液——若出现结晶,可使用水浴加热溶解)加入520 μl 95% (v/v) 乙醇中,超声处理20分钟以混匀。取等体积的24% (v/v) 溶液配制16% (v/v) GLS溶液。每日使用前新鲜配制。
- 配制24%(v/v)甲基三甲氧基硅烷(MTMS):将240 μl MTMS加入760 μl已酸化的ddH₂O中2O(pH 2.0,1 N HCl)中通过超声处理混合20分钟。使用24%(v/v)溶液配制等体积的16%(v/v)MTMS溶液。每日现配现用。
- 制备24% (v/v) 双[(3-甲基二甲氧基硅基)丙基]聚氧化丙烯(MDSPPO):将240 μl MDSPPO加入760 μl已酸化的ddH₂O中2O(pH 2.0,1 N HCl)中通过超声处理混合20分钟。使用24%(v/v)溶液配制等体积的16%(v/v)MDSPPO溶液。每日使用前新鲜配制溶液。
- 配制24% (v/v) 3-(氨基丙基)三乙氧基硅烷(APTES):将240 μl APTES加入760 μl已酸化的ddH₂O中2O(pH 2.0,1 N HCl)中通过超声处理混合20分钟。使用24%(v/v)溶液配制等体积的16%(v/v)APTES溶液。每日现配现用。
- 制备24% (v/v) 双(三乙氧基硅基)乙烷(bis-TEOS):将240 μl bis-TEOS加入760 μl已酸化的ddH₂O中2O(pH 2.0,1 N HCl)中通过超声处理混合20分钟。使用24%(v/v)溶液配制等体积的16%(v/v)双-TEOS溶液。每日使用前新鲜配制溶液。
- 制备24% (v/v) 羧乙基硅烷三醇(Si-COOH):加入960 μl Si-COOH(25% 溶于ddH₂O)2O)至 40 μl 现有的酸化 ddH2O(pH 2.0,1 N HCl)中通过超声处理混合20分钟。使用24%(v/v)溶液配制等体积的16%(v/v)Si-COOH溶液。每日使用前新鲜配制溶液。
- 分别配制 3 mM Nε-乙酰-L-赖氨酸,D-山梨醇,α-α-海藻糖(Mr 188.22 g/mol、182.17 g/mol 和 378.33 g/mol,分别为)和 1.5 mM Triton X-100(平均 Mw 625 g/mol)在 ddH₂O 中2O. 体积可根据实际需要进行调整;每日使用新鲜配制的溶液。
- 配制60%(w/w)甘油溶液:将2.4 g无水甘油加入1.6 g ddH₂O中2O,涡旋混匀。使用前经超声脱气。4 °C 下保存,可稳定存放长达1个月。
- 制备30%(w/w)甘油溶液:将1.6 g无水甘油加入2.4 g ddH₂O中2O,涡旋混匀。使用前经超声处理脱气。4 °C 保存,可存放至1个月。
2. 二氧化硅溶胶的制备
按照以下步骤操作,相应的溶胶在冰上保存时,加水后最多可在1小时内使用。超过1小时后使用的溶胶会导致材料凝胶时间缩短或不一致。
- 基于硅酸钠(SS)的溶胶制备
- 称取120 g离子交换树脂置于500 ml塑料烧杯中。
- 加入150 ml 0.1 N HCl,使用2英寸磁力搅拌子搅拌1小时。
- 使用连接真空泵的布氏漏斗过滤溶液。
- 缓慢加入ddH2O冲洗滤过的树脂,直至滤液澄清。此过程约需100 ml ddH2O。
- 收集并储存制备好的树脂于塑料容器中,室温保存,最长可保存1个月。
- 称取2.59 g硅酸钠(SS,27% (w/w) SiO2,10% (w/w) NaOH)置于50 ml塑料烧杯中。
- 向SS中加入10 ml ddH2O,手动轻轻旋摇以混匀溶液。
- 称取5.60 g已制备的树脂置于另一个50 ml塑料烧杯中,加入硅酸钠溶液中,并使用1英寸磁力搅拌子搅拌2分钟。
- 使用连接至水龙头抽吸装置的布氏漏斗过滤混合溶液。
- 使用配备0.2 μm膜过滤器的10 ml塑料注射器过滤溶胶溶液。所得溶胶含5.6% (w/w) 二氧化硅,在后文称为SS。不使用时将溶胶置于冰上保存。
- ½SS:取1 ml已制备的SS溶胶加入1 ml ddH2O中,涡旋混匀。不使用时将溶胶置于冰上保存。
- 基于二甘油基硅烷(DGS)的溶胶制备
- 按照文献所述方法合成DGS15,16。将结晶态DGS储存于干燥器中,室温下最长可保存6个月。
- 粗略称取约1 g结晶态DGS。
- 使用研钵和研杵将DGS研磨成细粉。此步骤应尽快完成,以防止从空气中吸收水分。
- 小心地将研细的DGS转移至一个空的20 ml闪烁瓶中,记录质量(精确至千分之一克)。
- 加入ddH2O,使DGS浓度达到0.5 g/ml。
- 将水解后的DGS在冰上超声处理20分钟,每5分钟涡旋混匀5秒。在潮湿天气下,DGS的完全溶解可能需要加入10 μl 1 N HCl。该酸应在超声前加入溶液中。
- 使用配备0.2 μm膜过滤器的3 ml塑料注射器过滤溶胶溶液,以去除微小颗粒。所得溶胶含5.0% (w/w) 二氧化硅,在后文称为DGS。不使用时将溶胶置于冰上保存。
- ½DGS:取1 ml已制备的DGS溶胶加入1 ml ddH2O中,涡旋混匀。不使用时将溶胶置于冰上保存。
3. 预筛选以确定可打印材料
用于识别可打印材料的引导因子分析不同阶段的通用示意图如图1所示。 建议使用的材料总体积至少为100 μl。使用更小的体积会使材料凝胶化的观察变得困难。
- 第一阶段:缓冲液与硅烷
- 向一个 2 ml 玻璃闪烁瓶中加入 50 μl 缓冲液(25 和 50 mM Tris 或 HEPES,pH 值分别为 7.0、7.2、7.4、7.6、7.8、8.0、8.2)。
- 加入 50 μl 相应的溶胶(DGS、½DGS、SS、½SS),通过将闪烁瓶反复放置于涡旋振荡器上并取下,断续涡旋混合 10 秒。
- 将材料在室温下静置,并记录材料凝胶化的时间。凝胶化时间定义为将闪烁瓶旋转至 45° 角时材料不再自由流动的时刻。
- 排除凝胶化时间(按步骤 3.1.3 定义)少于 2.5 小时的材料组合,不进入后续材料筛选阶段。
- 第二阶段:缓冲液、硅烷与聚合物
- 在 2 ml 玻璃闪烁瓶中,加入 3.13 μl 的 16% (w/v) 或 8% (w/v) PVA/PEI 溶液,或 6.3 μl 的 30% (w/v) 或 60% (w/v) PEG 溶液。
- 加入 50 mM HEPES(pH 8.0)使总体积达到 50 μl,通过涡旋混合溶液。
- 加入 50 μl 相应的溶胶(DGS、½DGS、SS、½SS),按步骤 3.1.2 所述方式混合。
- 排除凝胶化时间(按步骤 3.1.3 定义)少于 2.5 小时的材料组合,不进入后续材料筛选阶段。
- 第三阶段:缓冲液、硅烷、聚合物与有机硅烷
- 在 2 ml 玻璃闪烁瓶中,加入 3.13 μl 的 16% (w/v) 或 8% (w/v) PVA 溶液,或 6.3 μl 的 30% (w/v) 或 60% (w/v) PEG 溶液。
- 加入 3.13 μl 的 16% (w/v) 有机硅烷(GLS、MTMS、MDSPPO、bis-TEOS、Si-COOH 或 APTES)。
- 加入 50 mM HEPES(pH 8.0)使总体积达到 50 μl,通过涡旋混合溶液。
- 加入 50 μl 相应的溶胶(DGS、½DGS、SS、½SS),按步骤 3.1.2 所述方式混合。排除凝胶化时间(按步骤 3.1.3 定义)少于 2.5 小时的材料组合,不进入后续材料筛选阶段。
- 第四阶段:缓冲液、硅烷、聚合物、有机硅烷与小分子添加剂
- 在 2 ml 玻璃闪烁瓶中,加入 2.08 μl 的 24% (w/v) 或 12% (w/v) PVA 溶液,或 6.3 μl 的 30% (w/v) 或 60% (w/v) PEG 溶液。
- 加入 2.08 μl 的 24% (w/v) 有机硅烷(GLS、Si-COOH)。
- 加入 2.08 μl 的 3 mM 小分子溶液(Nε-乙酰-L-赖氨酸、D-山梨醇、α-α-海藻糖)或 1.5 mM(Triton X-100)。
- 加入 50 mM HEPES(pH 8.0)使总体积达到 50 μl,通过涡旋混合溶液。
- 加入 50 μl 相应的溶胶(DGS、½DGS、SS、½SS),按步骤 3.1.2 所述方式混合。
- 排除凝胶化时间(按步骤 3.1.3 定义)少于 2.5 小时的材料组合,不进入后续材料打印阶段。
4. 可打印蛋白质掺杂材料的制备
在步骤3.4.6结束时确定的材料将用于可打印性研究,此时适当的酶已被加入溶胶中。在下述所有情况下,除硅烷外的所有组分首先在微量孔中配制成水溶液,然后在打印前立即加入溶胶。为了适配384孔微孔板的使用,总溶液体积采用50 μl,而非100 μl。
- 乙酰胆碱酯酶(AChE)微阵列
- 根据生产商提供的酶活性信息(每毫克酶的活性单位),在50 mM HEPES缓冲液(pH 8.0)中配制2 kU/ml的AChE溶液。
- 使用500-μl离心管将2 kU/ml的酶储备液分装为每份5 μl,并在-20 °C下保存。当储存于-20 °C时,2 kU/ml的AChE储备液可保持稳定长达4个月。
- 在384孔微孔板中,将步骤3.4.6中确定的相应聚合物、有机硅烷和小分子添加剂各取一半体积混合,制备基础材料。
- 加入5 μl浓度为2 kU/ml的AChE溶液(溶于50 mM HEPES,pH 8.0)。
- 使用50 mM HEPES(pH 8.0)将各孔总体积补至25 μl,通过反复吹吸混匀溶液。
- 多激酶微阵列
- 根据生产商提供的活性(U/ml或U/mg)和用量信息,在ddH2O中配制浓度为100 ng/μl的激酶溶液(p38α、MAPK2、EGFR、GSK-3β)。将激酶溶液以每份2 μl分装,并在-80 °C下保存。
- 根据生产商提供的用量信息,在ddH2O中分别配制浓度为5 mg/ml、50 mg/ml或300 μM的激酶底物(MBP、p(E4Y)、GSM)。将底物溶液以每份2.5 μl分装,并在-80 °C下保存。
- 在384孔微孔板中,将步骤3.4.6中确定的相应聚合物、有机硅烷和小分子添加剂各取一半体积混合,制备基础材料。
- 向含有基础材料的各孔中,分别加入2.5 μl步骤4.2.1制备的激酶和2 μl步骤4.2.2制备的对应底物(p38α与MBP、MAPK2与MBP、EGFR与p(E4Y)、GSK-3β与GSM)。
- 使用50 mM HEPES(pH 7.4)将各孔总体积补至25 μl,通过移液器吹吸混匀。
5. 微阵列的形成
本部分介绍了在单个载玻片表面打印材料的详细步骤。若需在多种修饰的载玻片表面(氨基、环氧基、醛基和聚甲基丙烯酸甲酯)上打印,则需重复此步骤4次。
- 使用配备XYZ平台的接触式针式打印机器人制备微阵列。采用直径为100 μM的槽式套管针将掺杂蛋白质的溶胶沉积到基底上。
- 将打印室内的湿度设定为80–90%。若湿度<80%,由于沉积体积较小,可能导致样品蒸发及打印不一致。
- 打印前将针头在ddH2O中超声处理15分钟,并用氮气流吹干。使用通针清洁剂清除针座内部残留的水分,然后小心地将针头装入打印头。若未清除残留水分,可能阻碍针头在针座内自由移动,导致漏点。
- 通过Chip Writer Pro(CWP)程序控制阵列图案。对于384孔源板中的每个样品孔,使用SMP3套管针最多可在一个表面修饰的玻片上打印200个点(每次取样最大点数)。
- 通过软件启动打印程序。设定XY方向移动速度为10 mm/s,样品接近速度(Z方向)为2 mm/s,样品加载时间为2.5秒。
- 通过CWP暂停运行。将针头插入样品孔中,用移液器向孔内加入25 μl相应的溶胶(DGS、½DGS、SS、½SS)。通过上下反复移液50次混匀溶液。移液混匀时应尽量减少空气混入。气泡会阻碍样品在针头内的完全加载。
- 通过CWP重新启动打印程序,将样品打印至一张玻片表面。在从下一个源板孔加载样品前,暂停打印过程。
- 使用磁铁取出打印针头,并在打印头中插入通针清洁剂,以防止打印头内积聚湿气。
- 用ddH2O冲洗打印针头,并在洁净的ddH2O中超声处理30秒。
- 用氮气流吹干打印针头,取出通针清洁剂,并将针头重新装入打印头。
- 对源板中剩余的所有样品,重复步骤5.6至5.10。单张玻片上最多可沉积12,000个直径为100 μm的点。
- 该方法也可用于将材料打印至96孔微孔板的孔底。根据CWP校准文件,重新校准打印针头,确保点样之间Z轴上升行程高于微孔板的高度。这可使针头以线性方式在各孔之间连续打印,避免针头损坏。
- 整个打印实验完成后,将阵列在打印室内、80–90%湿度条件下老化至少30分钟,最长可达24小时。
6. 乙酰胆碱酯酶活性检测
- 准备阳性对照(PC)样品
- 在1.5 ml微量离心管中,用4%甘油、25 mM Tris(pH 7.0)配制1 mM乙酰硫代胆碱碘化物(ATCh:Mr 289.18 g/mol)。ATCh需每次使用前新鲜配制,并使用pH 7.0的缓冲液,因为较高pH的缓冲液会导致快速自水解,从而产生假阳性结果。最终体积可根据样品数量调整(每样品25 μl)。
- 在384微孔板的孔中,向25 μl 1 mM ATCh中加入0.14 μl 5 mM bodipy-Fl-L-胱氨酸。
- 加入24.86 μl 4%甘油、25 mM Tris(pH 7.0),通过移液轻轻混匀,避免溶液中产生气泡。可在用缓冲液补足至50 μl前,将潜在的酶抑制剂加入PC溶液中。
- 准备阴性对照(NC)样品
- 在384微孔板的孔中,向49.86 μl 4%甘油、25 mM Tris(pH 6.5)中加入0.14 μl 5 mM bodipy-Fl-L-胱氨酸,通过移液混匀。
- 对PC和NC溶液进行覆打印
- 按照方案步骤5.1–5.10(忽略步骤5.6)对老化后的微阵列进行覆打印。使用直径为235 μM的槽型套管针沉积PC和NC覆打印溶液,以确保溶液完全覆盖先前沉积的点样区域。
- 在室温下,将芯片置于80–90%湿度环境中老化1小时。由于ATCh会发生自水解,延长孵育时间可能导致假阳性或酶活性升高。
7. 激酶活性测定
- 使用储存于 -20 °C 的 100 mM ATP 原液配制 500 μM 腺苷 5'-三磷酸(ATP)溶液。每次实验均需新鲜配制,并根据实验需求调整体积:每种打印溶液需 5 μl。
- 用 ddH2O 配制 100 mM 氯化镁(MgCl2:Mr 95.21 g/mol)储备液。
- 阳性对照(PC)
- 向 384 孔微量滴定板的一个孔中加入 2.5 μl 的 100 mM MgCl2 和 5 μl 的 500 μM ATP。
- 用 50 mM HEPES(pH 7.4)将孔内总体积调至 50 μl,并通过移液混匀。可在加入缓冲液定容至 50 μl 前,将潜在的酶抑制剂加入 PC 溶液中。
- 阴性对照(NC)
- 向 384 孔微量滴定板的一个孔中加入 2.5 μl 的 100 mM MgCl2 和 5 μl 的 ddH2O。
- 用 50 mM HEPES(pH 7.4)将孔内总体积调至 50 μl,并通过移液混匀。
- 覆盖打印 PC 和 NC 检测辅助因子
- 按照方案第 6.3.1 步操作。
- 在室温下,于 80–90% 湿度环境中老化芯片 2 小时。
- 芯片染色
- 用镊子将打印好的微阵列芯片单独放入培养皿中,加入足量试剂盒中的染料以完全覆盖芯片表面。使用板式摇床中等振荡(约 200 rpm)45 分钟。
- 用镊子取出芯片,转移至盛有洗涤缓冲液(来自试剂盒)的洁净培养皿中。使用板式摇床中等振荡(约 200 rpm)45 分钟。
- 用镊子取出芯片,使用配备芯片架的常规台式微阵列离心机甩干。
8. 芯片成像与分析
- 成像
请注意,成像方法将取决于可用的阵列读取仪类型。在本研究中,使用配备CCD检测系统的Alpha Innotech NovaRay成像仪,针对乙酰胆碱酯酶(AChE)微阵列采用478±17 nm激发滤光片和538±21 nm发射滤光片,针对激酶微阵列采用530±40 nm激发滤光片和614±62 nm发射滤光片。也可使用共聚焦激光扫描系统读取阵列,但仪器设置需根据具体设备进行调整。
- 将载玻片放入载片架中,点样面朝上。
- 在成像软件中设置预览区域数量(建议至少设置2个,分别位于显微镜载玻片的两端)、分辨率(建议最低为4 μm)和曝光时间(建议使用自动模式)。
- 获取载玻片图像,并保存为".tiff"文件格式。
- 分析
- 在ImageJ64中打开获取的载玻片图像。
- 点击椭圆选择工具,使用“分析”选项卡下的“测量”功能测量每个点的信号强度。在选择测量区域时,应选取略大于观察到的点且各点之间大小一致的区域,以减少ImageJ分析的主观性。
- 计算25个相似阳性对照(PC)点的平均强度,除以25个相似阴性对照(NC)点的平均强度,得到各材料组分的PC/NC比值。
结果
通过对面材筛选进行引导性因子分析,我们成功将测试材料的数量从约 20,000 种减少至仅数百种,这些材料的凝胶时间均适合打印。通过严格执行凝胶时间不少于 2.5 小时的标准,排除了可能堵塞打印针头或产生不可重复微阵列的材料,使其不进入打印流程。筛选出凝胶时间充足(>2.5 小时)的可打印材料后,将其打印至 4 种不同功能化的玻璃载片表面。为被认定为“可打印”,打印针每次取液量必须达到最大点样数量(SMP3 = 200)。同时,通过明场显微镜观察点样形态,评估是否存在裂纹或不良相分离现象,如图 2所示。
在此阶段确定可打印材料后,将乙酰胆碱酯酶(AChE)和激酶整合至缓冲水相组分中,制备了微阵列。通过观察微阵列斑点的保留情况(无开裂、无斑点丢失或异常荧光模式)以及阳性对照(PC)与阴性对照(NC)的比值大于1(通过成像观察),筛选出与检测流程相容的材料(包括可能的重叠打印以及洗涤或染色步骤)。由于相容材料约占总数的50%,因此采用更高的PC/NC比值(≥3)来定义能够保持蛋白活性的最佳材料。通过该方法,共筛选出26种含AChE的溶胶-凝胶衍生材料和2种含激酶的材料,其PC/NC比值均满足>3的标准。图3和图4分别展示了用于鉴定最优AChE和激酶微阵列的5个指导性材料筛选步骤的图解。
也可通过计算Z'分数来验证该检测方法的可靠性17。此过程使用产生最高阳性对照/阴性对照(PC/NC)比值的材料进行。图5展示了在AChE芯片上叠加显色染料和底物后,通过比较200个点(其中100个为阳性对照,100个为阴性对照)所产生的信号而获得的Z'图。AChE芯片和激酶芯片的Z'分数分别为0.60和0.67,表明该检测具有优良的性能。然而需要注意的是,在进行检测验证之前,必须通过在芯片上叠加不同浓度的酶、染料、底物和辅因子,并选择产生最强信号的浓度,来优化各组分的浓度,具体优化方法已在其他文献中详细描述5。
为验证检测方法,使用已知和未知的AChE抑制剂获得定量抑制数据,每项实验重复进行两次,并用于生成两份重复的图谱(图6A)以及抑制曲线(图6B和图6C). 斑点首先用已知生物活性的小分子抑制剂混合物进行覆盖,随后加入染料和底物;同时设置包含已知抑制剂或不含抑制剂的对照混合物。通过生成重复图谱以评估酶活性,凡导致酶活性低于25%的混合物均被视为具有抑制作用。随后对这些混合物中的单个化合物进行重复测试,以鉴定引起抑制作用的特定小分子。鉴定出的小分子进一步用于生成定量抑制曲线,以测定IC50 数值和抑制常数。
使用多激酶阵列和常见的激酶抑制剂星形孢菌素(staurosporine)也获得了类似的定性结果。图7A 和 7B 显示了微阵列图像,并表明在对多激酶阵列进行覆膜和染色后,信号强度符合阴性对照(- ATP)、阳性对照(+ ATP)以及已知抑制剂(+ ATP + inh)的预期结果。为了证明从微阵列中获得定量抑制数据的能力,针对单一激酶进行了浓度依赖性抑制实验。如图8A 和 8B 所示,随着抑制剂浓度的增加,信号强度逐渐降低,且该响应符合p38α/MBP激酶/底物体系预期的浓度依赖性抑制曲线。
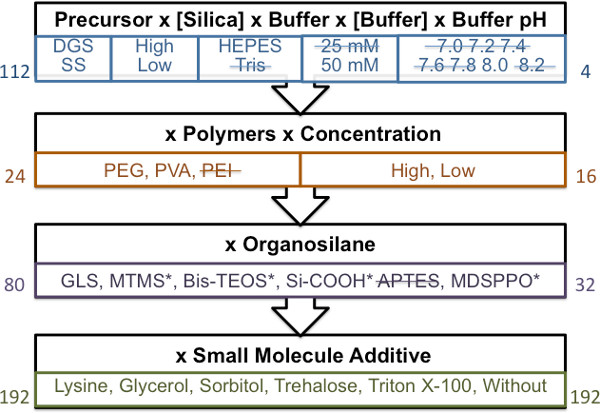
图1. 材料导向筛选方法的总体示意图。 每个模块按顺序代表筛选过程中的一个步骤。左侧数字表示用于分析的材料总数。使用凝胶时间大于2.5 hr的条件(凝胶时间小于2.5 hr的材料以删除线标示),通过各阶段并进入后续材料筛选的材料数量由右侧数字表示。*代表相分离未达到最佳状态的材料。

图2. 光学图像显示了材料在丝网印刷可打印性步骤中的各种失效模式。 同时展示了“良好”材料的图像(第二行,第三列),以供对比。经参考文献8许可转载,© 2013 美国化学会版权所有。
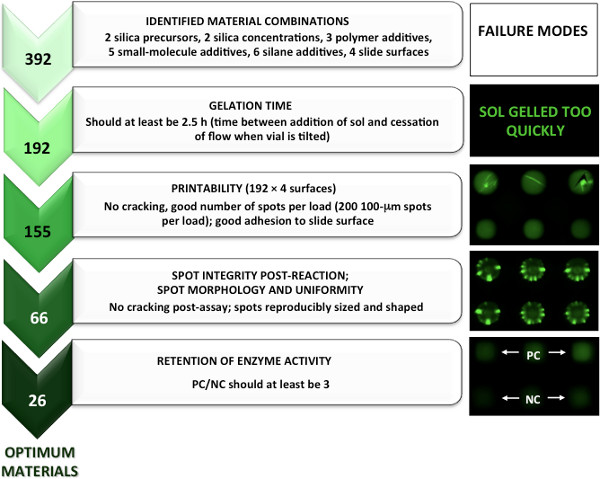
图3. 用于筛选制备溶胶-凝胶衍生乙酰胆碱酯酶微阵列最佳材料的定向材料筛选方法。经美国化学会2013年参考文献5许可重印。
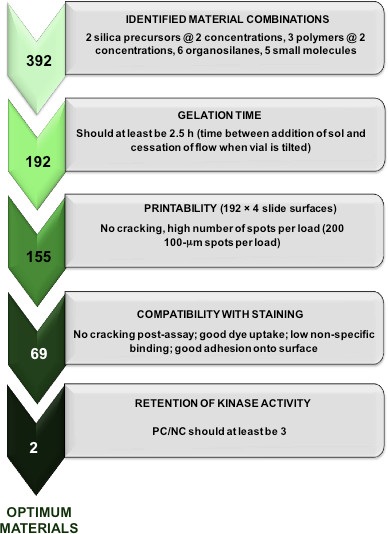
图 4. 用于筛选溶胶-凝胶法制备激酶微阵列最佳材料的定向材料筛选方法。经参考文献8许可转载,版权所有 2013 美国化学会。

图 5. (A) 显示高对照(HC,亮绿色)和低对照(LC,浅绿色)斑点的乙酰胆碱酯酶(AChE)微阵列局部图像(为清晰展示,采用黑-绿伪彩色调);(B) 方框区域的放大视图,用于突出斑点形态与排列对齐情况;以及 (C) Z' 因子图。 实线表示重复样本的均值,虚线表示 ±3 倍标准差(3SD)。经参考文献5许可转载,版权所有 2013 年美国化学会。
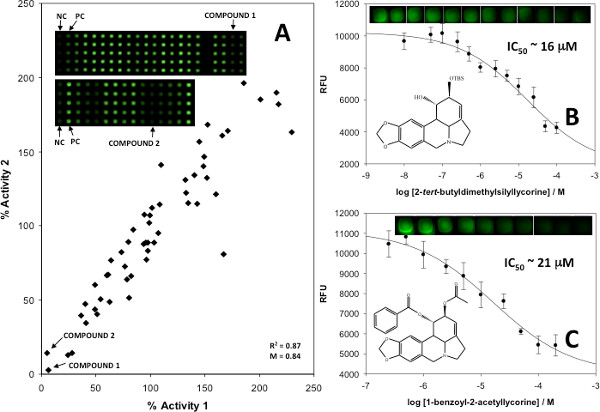
图6. (A)石蒜科生物碱合成类似物在芯片上筛选的重复性图谱;(B)鉴定出的潜在抑制剂(标记为化合物1)和(C)化合物2的IC50图谱,误差条表示25次重复实验均值的标准差。 图示代表性斑点,用以说明信号强度与抑制剂浓度成比例的变化情况。经美国化学会许可转载自参考文献5,版权所有 2013 年。 点击此处查看高清大图。
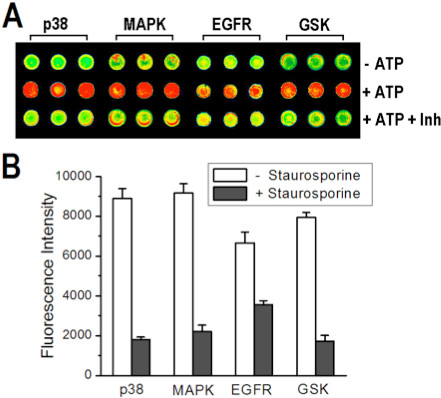
图7. 使用1.4SS/1.0PVA包埋并在氨基修饰载玻片上点样,对四种激酶进行芯片上检测。(A)微阵列局部图像,其中各点包含与相应底物共包埋的激酶,随后覆盖缓冲液(NC,上排)、含ATP的溶液(PC,中排)或含ATP与星形孢菌素的溶液(底部)。(B)抑制与非抑制反应之间信号强度的柱状图比较,背景信号已扣除,误差棒表示25次重复实验的平均值±一个标准差。经美国化学会许可转载自参考文献8,版权所有 2013年。
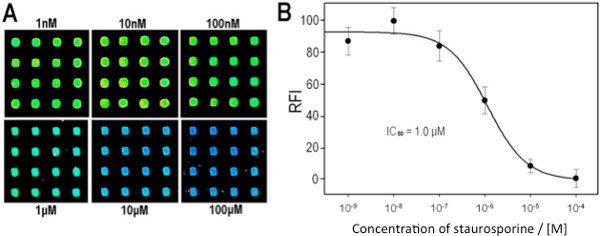
图8. p38α/MBP微阵列上的抑制检测。(A)微阵列区域,显示了以不同浓度星形孢菌素点样的代表性斑点(图像通过同一张芯片的一次扫描获得;为清晰起见,此处展示为组合图像)。(B)由分析后的阵列图像生成的IC50曲线。所有图像均减去100 mM条件下的信号强度;其余信号强度均通过将10 nM条件下的信号设为100%活性进行归一化处理。经美国化学会(American Chemical Society)许可转载自参考文献8,版权所有 2013年。
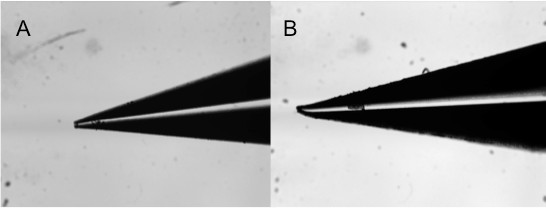
图9. 用于接触式针尖打印的显微隐形针头图像,显示了各种缺陷:(A)堵塞,(B)弯曲。
讨论
本文所述方法被选为最适合用于识别可通过接触式打印机打印的溶胶-凝胶衍生材料的方法,该方法能够以节省时间和成本的方式快速确定最优材料,而无需对大量材料进行筛选。从总共约 20,000 种潜在材料中,仅基于凝胶化时间即可筛选出约 200 种适合打印的材料,显著减少了后续打印试验所需制备的材料数量。这些可打印材料随后被打印到 4 种不同表面的载玻片上,共形成 768 种材料-载玻片组合。平均而言,一种材料可在约 3 分钟内完成 50 个点/重复的打印,包括样品加载、点样和针头清洗。其中,155 种材料(约占 20%)能够在每次溶液吸取时打印出最大数量的点,并产生可重复的点大小。需要注意的是,在所测试的 4 种载玻片表面中,材料的打印效果优劣顺序为:胺基 > 环氧基 > 醛基 > PMMA;PMMA 载玻片对所有材料均未能产生有用的微阵列。这很可能归因于表面涂层的极性差异。比较上述载玻片表面,极性更强的胺基和环氧基表面相较于 PMMA 更适合用于水性溶胶。此外,在所测试的表面中,胺基包被的载玻片可为沉积的阴离子溶胶提供潜在的正电荷表面以实现结合。我们推测,载玻片与溶胶界面处的二氧化硅纳米颗粒会沿表面发生相互作用。而环氧基和醛基载玻片表面则缺乏类似的初始电荷介导的相互作用。为确保最佳的点样效果,强烈建议使用如 Arrayit 等供应商提供的预包被载玻片。自行包被的载玻片表面不一致,会导致点样重复性差13,在某些情况下还可能导致定量问题18。同样重要的是,温度和湿度会影响材料的"可打印性"。尽管未开展有关温度影响的详细研究,但所有打印操作均在室温(23±3 °C)下进行。打印腔内的湿度(高于 80%)也受到控制,以防止因点样体积较小(0.7–2.3 nl)及蒸发导致沉积点形状不规则。
尽管材料筛选的目标是寻找特别适用于打印乙酰胆碱酯酶(AChE)和激酶的溶胶-凝胶衍生材料,但仍有一小组材料被发现对这两类蛋白质均有效。事实上,用于激酶微阵列制备所确定的两种材料均基于SS+PVA+甘油体系,且这两种材料也包含在为AChE微阵列筛选出的26种材料之中。这些"最优"材料可能为开发更广泛的蛋白掺杂溶胶-凝胶微阵列提供通用的起始点,围绕这些组分开展小规模筛选,或可进一步发现更优的微阵列制备材料。第二个值得注意的要点是所用酶的重要性。对于AChE(一种相对稳定的酶),在最初66种被鉴定为适用于检测的材料中,有26种(约40%)能够保持包埋AChE的活性;然而,对于更为敏感的激酶,仅有2种(约3%)在69种检测兼容的配方中能够维持所有激酶的活性。尽管目前尚未对足够多样的不同酶进行研究以得出确定性结论,但优化不稳定酶的微阵列制备工艺,可能有助于发现能够包埋多种蛋白质的材料,从而实现多重化微阵列的构建。
无论选择何种蛋白质,确定可打印材料的主要限制因素是材料需要较长的凝胶时间(>2.5 小时)。在开发基于硅酸钠(SS)的溶胶-凝胶材料时,必须确保在离子交换和过滤后,溶胶的pH值约为4,这一点极为重要。初始pH值较低的溶胶可能导致所得材料的pH值低于中性,从而影响酶活性19。通过调整Dowex(离子交换树脂)与SS的用量比例,可以调节溶胶的最终pH值。每当制备新的一批树脂时,都需要优化树脂与SS的比例,以确保按照方案第2节中的步骤操作后,所得溶胶的pH值约为4。
类似地,在使用基于DGS的溶胶包埋生物分子时,结晶态DGS的制备常常是导致材料失效的误差来源。尽管此处未详细报道,但在合成结晶态DGS过程中必须格外小心,尤其需要避免水分的存在,否则可能生成多甘油化硅酸盐而非单体DGS。此外,由于DGS具有吸湿性,结晶样品必须在干燥条件下储存,并在合成后6个月内使用。超过6个月的结晶DGS可能无法完全溶解(由于部分缩合的聚甘油基硅酸盐物质存在),即使在酸性环境中进行超声处理亦然。DGS溶解不完全会导致溶胶中硅含量未知且不可控,从而形成机械性能较差的材料。
接触式打印需要注意的一个重要问题是针头的质量。受损或操作不当的针头(图9)无论打印何种材料,都无法形成可重复的阵列。建议使用解剖显微镜检查针头质量,以确保不使用断裂或堵塞的针头。小心操作可延长针头的使用寿命。针头的自由移动也非常重要。当打印头内部、针头与头部之间滞留水分时,针头将无法正确就位,因而不能与表面充分接触,导致材料无法正常沉积。
综上所述,我们提供了一种用于开发高密度蛋白质掺杂针印微阵列的详细多步骤筛选方法。该筛选过程首先优化材料性能(凝胶时间和可打印性),以实现材料的顺利打印;随后进行更有针对性的筛选,以鉴定出与特定检测方法相容并能够保持酶活性的材料。这种指导性的材料筛选方法可应用于其他微阵列格式,以减少制备高效高密度微阵列所需的时间和成本。
披露
我们没有需要披露的内容。
致谢
作者感谢 Maria Monton、Julie Lebert、Jessamyn Little、Xin Ge 和 Laura Lautens 在蛋白质微阵列开发过程中提供的帮助。作者还感谢加拿大自然科学与工程研究委员会(NSERC)对本工作的资助。同时感谢加拿大创新基金会和安大略省创新信托基金对本项目的支持。J.D.B. 担任加拿大生物分析化学与生物界面研究讲席教授。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 试剂/材料 | |||
| 聚乙烯醇(PVA) | Sigma-Alderich | 360627 | 80% 水解,Mw 600 |
| 聚乙二醇 600(PEG) | Sigma-Alderich | 87333 | |
| 聚乙烯亚胺(PEI) | Sigma-Alderich | 482595 | 水溶液,50 wt% |
| 羧乙基硅三醇(Si-COOH) | Gelest, Inc. | SIC2263.0 | 水溶液,25% |
| N-(3-三乙氧基硅丙基)葡糖酰胺(GLS) | Gelest, Inc. | SIT8189.0 | 乙醇溶液,50% |
| 双[(3-甲基二甲氧基硅丙基)]聚环氧丙烷(MDSPPO) | Gelest, Inc. | SIB1660.0 | |
| 甲基三甲氧基硅烷(MTMS) | Gelest, Inc. | SIM6560.1 | |
| 双(三乙氧基硅基)乙烷(Bis-TEOS) | Gelest, Inc. | SIB1817.0 | |
| 3-氨基丙基三乙氧基硅烷(APTES) | Gelest, Inc. | SIA0610.0 | |
| 甘油 | Sigma-Alderich | 49767 | |
| D-山梨醇 | Sigma-Alderich | 240850 | |
| D-(+)-海藻糖二水合物 | Sigma-Alderich | T9531 | |
| 曲拉通 X-100 | Sigma-Alderich | X-100 | |
| Nε-乙酰-L-赖氨酸 | Sigma-Alderich | A4021 | |
| 三(羟甲基)氨基甲烷 | Sigma-Alderich | 154563 | |
| HEPES | Sigma-Alderich | H3375 | |
| 氢氧化钠,1.0 N | LabChem Inc. | LC24350-2 | |
| 盐酸,1.0 N/0.1 N | LabChem Inc. | LC15300-2/LC152220-2 | |
| 氯化镁 | Sigma-Alderich | M8266 | |
| 二甘油硅烷(DGS) | 实验室自制 | ||
| 硅酸钠溶液 | Fisher Scientific | SS338-1 | |
| Dowex 50WX8-100 离子交换树脂 | Sigma-Alderich | 217492 | |
| 碘化乙酰硫代胆碱 | Sigma-Alderich | 1480 | |
| 电鳗(Electrophorus electricus)来源的乙酰胆碱酯酶 | Sigma-Alderich | C2888 | |
| BODIPY FL L-胱氨酸 | Invitrogen | B-20340 | |
| Pro-Q Diamond 磷蛋白/磷酸肽微阵列染色试剂盒 | Invitrogen | P33706 | |
| 腺苷-5'-三磷酸二钠盐(ATP)溶液 | Sigma-Alderich | A6559 | |
| MAP 激酶 2(MAPK2) | EMD Millipore | 454850 | |
| p38α/SAPK2a(T106M),有活性 | EMD Millipore | 14-687M | |
| 表皮生长因子(EGFR) | EMD Millipore | 由 Millipore 捐赠 | |
| 糖原合成酶激酶 3β(GSK-3β) | EMD Millipore | 14-306 | |
| 髓鞘碱性蛋白(MBP) | EMD Millipore | MAPK2 和 p38α 的底物,由 Millipore 捐赠 | |
| GSM | EMD Millipore | 12-533 | GSK-3β 的底物 |
| 聚谷氨酸-酪氨酸多肽 p(E4Y) | EMD Millipore | 12-440 | EGFR 的底物 |
| Stealth 针 | ArrayIt | SMP3 | |
| Stealth 针 | ArrayIt | SMP7 | |
| 氨基涂层载玻片 | ArrayIt | SMM2 | |
| 醛基涂层载玻片 | ArrayIt | SMA2 | |
| Exposy 涂层载玻片 | ArrayIt | SME2 | |
| 聚甲基丙烯酸甲酯(PMMA)涂层载玻片 | Exakt Technologies Inc. | 41500 | |
| 0.2-μm 注射器滤器 | PALL Life Sciences | 4612 | |
| 设备 | |||
| Virtek 接触式点样仪 | BioRad | ||
| Novaray 荧光载玻片成像仪 | Alpha Innotech Corporation | ||
| 台式微阵列离心机 | ArrayIt | MHC110V | |
| MilliQ Synthesis A10 | Millipore | 用于过滤实验所需全部用水 |
参考文献
- Schena, M. M., Shalon, D. D., Davis, R. W. R., Brown, P. O. P. Quantitative monitoring of gene expression patterns with a complementary DNA microarray. Science (New York, N.Y.). 270 (5235), 467-470 (1995).
- MacBeath, G., Schreiber, S. L. Printing proteins as microarrays for high-throughput function determination. Science (New York, N.Y.). 289 (5485), 1760-1763 (2000).
- Zhu, H. H., Bilgin, M. M., et al. Global analysis of protein activities using proteome chips. Science (New York, N.Y.). 293 (5537), 2101-2105 (2001).
- Hook, A. L., Chang, C. -Y., et al. Combinatorial discovery of polymers resistant to bacterial attachment. Nature Biotechnology. , (2012).
- Monton, M. R. N., Lebert, J. M., Little, J. R. L., Nair, J. J., McNulty, J., Brennan, J. D. A Sol-Gel-Derived Acetylcholinesterase Microarray for Nanovolume Small-Molecule Screening. Analytical Chemistry. 82 (22), 9365-9373 (2010).
- Cho, E. J., Tao, Z., Tehan, E. C., Bright, F. V. Multianalyte pin-printed biosensor arrays based on protein-doped xerogels. Analytical Chemistry. 74 (24), 6177-6184 (2002).
- Cho, E. J., Tao, Z., et al. Tools to Rapidly Produce and Screen Biodegradable Polymer and Sol-Gel-Derived Xerogel Formulations. Applied Spectroscopy. Society for Applied Spectroscopy. 56 (11), 1385-1389 (2002).
- Ge, X., Lebert, J. M., Monton, M. R. N., Lautens, L. L., Brennan, J. D. Materials Screening for Sol-Gel-Derived High-Density Multi-Kinase Microarrays. Chemistry of Materials. 23 (16), 3685-3691 (2011).
- Rupcich, N., Green, J. R. A., Brennan, J. D. Nanovolume Kinase Inhibition Assay Using a Sol-Gel-Derived Multicomponent Microarray. Analytical Chemistry. 77 (24), 8013-8019 (2005).
- Rupcich, N. Coupled enzyme reaction microarrays based on pin-printing of sol-gel derived biomaterials. Analytica Chimica Acta. 500 (1-2), 3-12 (2003).
- MacBeath, G. G., Schreiber, S. L. S. Printing proteins as microarrays for high-throughput function determination. Science (New York, N.Y.). 289 (5485), 1760-1763 (2000).
- Stillman, B. A. B., Tonkinson, J. L. J. FAST slides: a novel surface for microarrays. BioTechniques. 29 (3), 630-635 (2000).
- Rupcich, N., Goldstein, A., Brennan, J. D. Optimization of sol-gel formulations and surface treatments for the development of pin-printed protein microarrays. Chemistry of Materials. 15 (9), 1803-1811 (2003).
- Gill, I., Ballesteros, A. Encapsulation of biologicals within silicate, siloxane, and hybrid sol-gel polymers: An efficient and generic approach. Journal of the American Chemical Society. 120 (34), 8587-8598 (1998).
- Brook, M. A., Chen, Y., et al. Proteins entrapped in silica monoliths prepared from glyceroxysilanes. Journal of Sol-gel Science and Technology. 31 (1), 343-348 (2004).
- Brook, M. A., Chen, Y., Guo, K., Zhang, Z., Brennan, J. D. Sugar-modified silanes: precursors for silica monoliths. Journal of Materials Chemistry. 14 (9), 1469(2004).
- Zhang, J., Chung, T., Oldenburg, K. A Simple Statistical Parameter for Use in Evaluation and Validation of High Throughput Screening Assays. Journal of Biomolecular Screening. 4 (2), 67-73 (1999).
- Next generation of protein microarray support materials: Evaluation for protein and antibody microarray applications. Journal of Chromatography A. , 1-8 (2013).
- Bhatia, R. B., Brinker, C. J., Gupta, A. K., Singh, A. K. Aqueous Sol-Gel Process for Protein Encapsulation. Chemistry of Materials. 12 (8), 2434-2441 (2000).
重印与许可
