通过强制表达转录因子 Oct-4、Sox-2、Klf-4 和 c-Myc,可将小鼠胚胎成纤维细胞重编程为诱导性多能干细胞,但效率较低。重编程过程中的稀有中间态细胞可通过针对细胞表面标志物 Thy-1.2、Ssea-1 和 Epcam 的抗体标记,利用流式细胞分选(FACS)进行分离。
方法文章
由可重编程小鼠模型中利用细胞表面标志物介导分离iPS细胞中间态细胞
* These authors contributed equally
本文内容
摘要
摘要
成熟的细胞可以被重编程为多能状态。这类被称为诱导性多能干细胞(iPS细胞)的细胞能够分化为体内所有类型的细胞,因此在再生医学应用中具有巨大潜力。传统上,iPS细胞是通过病毒载体将转录因子Oct-4、Klf-4、Sox-2和c-Myc(OKSM)导入成纤维细胞而获得的。然而,重编程是一个效率较低的过程,仅有0.1%-1%的细胞能够逆转至多能状态,这使得对重编程机制的研究变得困难。一种已被证实可用于研究重编程过程的方法,是将反应中稀有的中间阶段细胞从难以重编程的主体细胞群体中分离出来。以小鼠胚胎成纤维细胞(MEFs)为例,我们及其他研究者此前已证明,正在成功重编程的细胞在细胞表面标志物的表达谱上会经历一系列明确的变化,这些变化可用于细胞的分离。在OKSM表达的早期阶段,成功重编程的细胞会失去成纤维细胞身份标志物Thy-1.2,并上调与多能性相关的标志物Ssea-1。一部分Ssea-1阳性细胞最终向多能状态转变的特征是在重编程后期阶段表达Epcam。本文详细描述了从重编程MEF培养物中分离重编程中间态细胞的方法。为了提高实验的可重复性,我们使用了一种可重编程的小鼠品系,该品系经过基因工程改造,在Rosa26位点控制下表达一种转录反式激活因子(m2rtTA),并在多西环素响应启动子控制下表达OKSM。从小鼠中分离得到的细胞具有相同的遗传背景,并且在加入多西环素后能够均一地表达OKSM。本文详细介绍了可重编程小鼠品系的建立、MEFs的分离以及随后通过荧光激活细胞分选(FACS)技术在iPS细胞重编程过程中分离中间态细胞的步骤。
引言
胚胎干细胞(ES细胞)来源于囊胚阶段胚胎的内细胞团1在适当的培养条件下,它们能够自我更新并保持多能性。2006年,Yamanaka 及其同事证明,通过强制表达转录因子 Oct-4、Klf-4、Sox-2 和 c-Myc(OKSM),成熟细胞可被重编程为所谓的诱导性多能干细胞(iPS 细胞)。 2iPS细胞与ES细胞类似,能够分化为体内所有类型的细胞,但其制备过程避免了ES细胞所涉及的伦理争议。3此外,iPS 细胞在个性化再生医学领域具有广阔前景,并在疾病建模等应用中展现出巨大的潜力 体外 药物筛选4,5为了使重编程技术实现这一潜力,必须充分理解核重编程的基本机制。然而,由于仅有极少数细胞能够成功重编程(0.1–1%),对重编程通路的解析工作一直受到阻碍。已有研究报道,成功重编程的成纤维细胞会经历一系列明确的事件,包括从间充质向表皮样细胞的转变 6-10 在重编程的最后阶段,内源性核心多能性网络的激活 11-14。我们及其他研究者 12,13,15-17 最近鉴定出一组细胞表面标志物,可用于从难处理的主体细胞群中分离出稀有的中间态细胞。在为期两周的重编程过程中,小鼠胚胎成纤维细胞(MEFs)在重编程期间表现出Thy-1.2、Ssea1和Epcam(及其他)表达水平的动态变化15在重编程早期,一部分MEF细胞会下调成纤维细胞身份标志物(Thy-1.2)的表达,随后开始表达与多能性相关的标志物Ssea-1。12在重编程的最后阶段,Ssea1阳性细胞会重新激活内源性多能性基因,例如 Oct-410-13,15。这一最后的转变在细胞表面表现为可检测到的 Epcam 表达(参见 图1)或在较晚阶段的 Pecam 15。最近,O’Malley 等 报道了使用CD44和iCAM1作为Thy-1.2和Ssea-1的替代或补充标志物,用于鉴定重编程中间态细胞。 我们此前已根据这些细胞表面标志物,通过FACS从第0天、第3天、第6天、第9天和第12天的重编程培养物以及由此建立的iPS细胞系中分离出重编程中间态细胞 15,18对于下述重编程系统和条件,我们已在单细胞水平上证实,尽管细胞群体整体较为均一,但在所鉴定的中间群体中仍存在一定程度的异质性。需要注意的是,这些群体中仅有一部分细胞能够以不同的效率推进至重编程过程的下一阶段,并最终形成诱导多能干细胞(iPS)克隆,相关特性此前已被广泛表征。15,19此外,这些细胞群体的重编程效率还取决于重铺板和培养条件。为了提高实验的可重复性,我们使用了一种可重编程的转基因小鼠品系,该品系经过基因工程改造,在Rosa26位点控制下表达一种转录反式激活因子(m2rtTA),并携带一个由多西环素诱导型启动子调控的多顺反子OKSM表达盒。20,21使用该小鼠模型可避免传统病毒方法产生iPS细胞时带来的非预期副作用, 即, 起始细胞群体具有异质性,病毒插入片段的整合位点在数量和位置上存在细胞间的差异。为了建立可重编程小鼠模型,需要将两种转基因小鼠品系(OKSM,m2rtTA)进行杂交,这两种品系可从杰克逊实验室获得纯合子创始动物(参见 图2)。在本文中,我们详细描述了如何获取小鼠胚胎成纤维细胞(MEFs)、生成诱导多能干细胞(iPS细胞),以及通过荧光激活细胞分选(FACS)技术在重编程过程的不同阶段分离重编程中间态细胞。
方案
1. 仪器设置/试剂配制/基因分型
- 制备iPS细胞培养基:在500 ml Knockout DMEM培养基中加入75 ml胎牛血清(FBS)、5 ml L-谷氨酰胺、5 ml 非必需氨基酸、500 µl β-巯基乙醇和5 × 10⁵ 单位白血病抑制因子(LIF)。有关本文所用试剂的产品及购买信息,请参见材料清单。
- 制备MEF培养基:在500 ml DMEM培养基中加入50 ml FBS、5 ml L-谷氨酰胺、5 ml 非必需氨基酸、5 ml 丙酮酸钠和500 µl β-巯基乙醇。
- 制备冻存培养基:每10 ml,将9 ml FBS与1 ml DMSO混合。
- 制备明胶包被培养皿:向T75培养瓶中加入3–5 ml 0.1%猪源明胶溶液,在室温孵育至少10分钟,使用前吸除液体。
- 制备FACS标记培养基:每10 ml,将9.9 ml PBS与0.1 ml FBS混合。
- 对Rosa26 m2rtTA位点进行基因型PCR鉴定:按照制造商说明使用Taq DNA聚合酶进行扩增反应。采用3.5 mM的MgCl2浓度,并使用以下3条引物:oIMR8052: 5’ GCG AAG AGT TTG TCC TCA ACC 3’,oIMR8545: 5’ AAA GTC GCT CTG AGT TGT TAT 3’,oIMR8546: 5’ GGA GCG GGA GAA ATG GAT ATG 3’。扩增条件:94 °C 预变性3 min;35个循环(94 °C 30 sec,65 °C 1 min,72 °C 1 min);72 °C 延伸2 min;12 °C 保存。预期产物大小:野生型等位基因为650 bp,突变型等位基因为340 bp。
- 对Collagen-StemCa/OKSM位点进行基因型PCR鉴定:按照说明书使用Taq DNA聚合酶进行扩增反应。采用2.5 mM的MgCl2浓度,并使用以下3条引物:col/frt-B: 5’ CCCTCCATGTGTGACCAAGG 3’,col/frtA1: 5’ GCACAGCATTGCGGACATGC 3’,col/frtC1: 5’ GCAGAAGCGCGGCCGTCTGG 3’。扩增条件:95 °C 预变性1 min;2个循环(94 °C 30 sec,70 °C 45 sec),6个循环(94 °C 30 sec,68 °C 45 sec),30个循环(94 °C 20 sec,60 °C 1 min);72 °C 延伸5 min;12 °C 保存。预期产物大小:野生型等位基因为331 bp,突变型等位基因为551 bp。
- 所有离心步骤均在4 °C条件下以400 × g离心3分钟。
2. 小鼠胚胎成纤维细胞的制备
- 将 OKSM 品系的动物与相反性别的 m2rtTA 品系成员进行定时交配。在胚胎发育第 13.5 天时,通过处死母鼠并取出子宫角来收获胚胎。在取出子宫角之前,用 80% 乙醇溶液喷洒腹部区域,以避免微生物污染。
- 将子宫角转移至含有10 ml无菌磷酸盐缓冲液(PBS)的10 cm组织培养皿中。使用无菌的外科级剪刀将子宫角切成每块含一个胚胎的组织片段(参见 图3A、B).
- 使用解剖显微镜(理想情况下置于组织培养罩内)和灭菌镊子,小心去除每个胚胎周围的子宫包膜和胚外膜。将每个胚胎转移至含有10 ml PBS的独立10 cm培养皿中。
- 接着去除胚胎的头部、四肢、尾部以及内脏器官(心脏、肝脏、肠道) 等等。)用镊子(参见 图3C将胚胎头部转移至1.5 ml离心管中,冷冻保存,以备必要时用于基因分型。
- 将胚胎躯干转移至一个空的10 cm培养皿中,使用两把手术刀切碎胚胎,持续2分钟。在切碎的胚胎上方加入200 µl胰蛋白酶/EDTA溶液,室温孵育3–5分钟。继续切碎2分钟,加入2 ml MEF培养基以终止胰蛋白酶活性,然后转移至15 ml离心管中。
- 使用1,000 µl移液器通过轻柔吹打进一步进行机械解离。转移至经明胶包被的10 cm培养皿中,并加入额外的10 ml MEF培养基。注意:培养可使用常氧或低氧培养箱,更多信息参见讨论部分。
- 24-48 小时后,培养板应被小鼠胚胎成纤维细胞(MEFs)密集覆盖。
- 或者,细胞可进一步传代培养或冻存。对于细胞冻存,移除培养基,用10 ml PBS冲洗培养皿以去除残留培养基,然后加入3 ml胰蛋白酶/EDTA溶液。在37 °C孵育3–5分钟,加入5 ml MEF培养基以终止胰蛋白酶消化,将细胞悬液转移至15 ml离心管中。离心后,将细胞沉淀重悬于3 ml冻存液中,分装至3个冻存管,置于细胞冻存盒中进行冻存。
3. 小鼠胚胎成纤维细胞的重编程
注意:在 4 °C 条件下以 200 × g 离心 5 分钟收集细胞,并使用常氧组织培养孵育箱进行重编程。在低氧条件(5% 氧气)下分离和扩增小鼠胚胎成纤维细胞(MEFs)可能更有利(更多信息参见讨论部分)。
- 快速将低代次冻存管(P0-P1,200–300 万个细胞)在 37 °C 水浴中解冻,转移至含 10 ml 预热 MEF 培养基的离心管中。离心收集细胞,重悬于 12 ml 新鲜 MEF 培养基中,接种至明胶包被的 T75 培养瓶,于后续操作前培养 24–48 小时以恢复细胞状态。注意:MEF 细胞也可在分离后直接使用。
- 去除培养基后,用 PBS 洗涤 MEF 细胞,并加入胰蛋白酶/EDTA 溶液(3 ml,37 °C 下作用 3–5 分钟)使细胞脱离。加入 5 ml MEF 培养基以终止胰蛋白酶反应,并用 10 ml 移液器轻柔吹打使细胞进一步解离。使用血细胞计数板测定细胞数量。
- 重编程实验中,将MEFs以6.7 × 10⁵细胞/平方厘米的密度接种于明胶包被的T75培养瓶中3 细胞/厘米²2 (每瓶约50万个细胞)置于含2 µg/ml多西环素的iPSC培养基中。参考 表1 关于接种建议,以获得每个时间点约200万个重编程中间体。注意:重编程始于添加含多西环素(2 μg/ml)的培养基
- 前6天每隔一天更换一次培养基,使用新鲜的含多西环素的iPSC培养基(每T75培养瓶加入12 ml)。此后若细胞数量较多,则每天更换培养基。若只能每隔一天更换一次培养基,则将培养基体积加倍。
- 在指定时间点(建议:第3、6、9、12天)收集重编程中间产物,移除培养基,用适当体积的PBS洗涤(T75培养瓶使用10 ml),加入胰蛋白酶-EDTA溶液(T75培养瓶使用3 ml)。于37 °C孵育3–5分钟,随后加入5 ml iPSC培养基终止反应,并轻柔吹打。
- 使用血细胞计数板(见上文)对细胞悬液进行计数,离心收集细胞沉淀,吸除上清液,并将细胞重悬于10 ml PBS中以去除残留的胰蛋白酶。再次离心收集细胞沉淀,吸除上清液,随后进行步骤4.1以分离重编程中间态细胞。注意:正在进行重编程的细胞可冷冻保存,并在后续阶段解冻后用于流式细胞分选(FACS)分离。
- 为建立完全重编程的iPS细胞系,需将细胞在无多西环素的iPSC培养基中继续培养4至7天。注意:成功重编程的细胞培养物在第12天时将含有大量克隆(参见 图4在此期间,仍依赖OKSM表达的异常iPS细胞将消失。
- 或者,为了扩增剩余的完全重编程的iPS细胞系:首先,以15 × 10⁶个/皿的密度接种经照射处理的MEF作为饲养层3 细胞/厘米2 在实验前一日或6小时前,将细胞接种于含12 ml iPSC培养基的明胶包被T75培养瓶中。
- 接下来,通过以下步骤对iPS细胞培养物进行单细胞化:移除培养基,用10 ml PBS冲洗T75培养瓶,加入3 ml胰蛋白酶-EDTA溶液,于37 °C孵育3–5分钟。加入5 ml iPS细胞培养基以终止胰蛋白酶反应,轻柔混匀后转移至15 ml锥形离心管,离心沉淀细胞,再重悬于10 ml iPS细胞培养基中。
- 将500 µl该细胞悬液转移至经照射的MEFs(T75培养瓶)中,培养4–5天。注意:建立的iPS细胞系可进行冻存或用于后续实验。可通过体视显微镜下挑取单个iPSC克隆,建立单克隆细胞系。 22.
- 按照第2.8节中针对MEFs的方法,对汇合的iPSC培养物进行冷冻保存。
4. 抗体标记
- 将第3节中制备的重编程培养物的细胞沉淀重悬于补充有抗体(抗Thy-1.2 Pacific Blue 1:400、抗Ssea-1生物素 1:400 和抗Epcam FITC 1:400)的FACS标记缓冲液中。每500万个细胞使用200 µl补充后的标记混合液,并在冰上孵育。
- 10分钟后轻轻敲击离心管以重悬细胞,继续在冰上孵育10分钟。每管加入10 ml冷PBS,离心沉淀细胞。
- 对每管待染色样品,准备200 µl标记缓冲液,并按每500万个细胞加入1 µl链霉亲和素-PE/Cy7(1:200)。当细胞沉淀后,小心吸除上清液,并将细胞重悬于适量含链霉亲和素-PE/Cy7的标记缓冲液中。
- 将细胞置于冰上10分钟,轻敲管壁以重悬,再于冰上孵育10分钟,每管加入10 ml冷PBS,离心后吸除上清液。
- 将细胞沉淀重悬于含碘化丙啶(PI)(2 µg/ml)的标记缓冲液中,浓度约为1 × 107 个细胞/ml。通过70 µm滤网过滤以去除细胞团块。将细胞转移至适当的FACS管中,并保持在冰上。
- 分别制备仅含单一抗体(抗Thy-1.2、抗Ssea-1和抗Epcam)的样品。注意:这些样品用于分析过程中三个通道的颜色补偿。此外,还需未标记细胞以设定分选时的电压和门控参数。理想情况下使用iPS细胞进行补偿:保存在液氮中的冻存管中含有维持在经辐照MEFs上的0.5–1 × 10⁶ 个iPS细胞。MEFs的存在对于在Thy-1.2通道中获得信号至关重要。
- 按照MEFs的处理方法(第3节)解冻一管iPS细胞。离心后,将细胞重悬于800 µl标记缓冲液中,并保留其中200 µl作为未标记对照。
- 将剩余细胞用作补偿对照。将细胞分至三个15 ml离心管中,并按如下方式加入抗体:Pacific Blue补偿对照管:加入0.5 µl抗Thy-1.2 Pacific Blue抗体;FITC补偿管:加入0.5 µl抗Epcam-FITC抗体;PE-Cy7补偿对照管:加入0.5 µl抗Ssea-1-生物素抗体。
- 将细胞-抗体样品置于冰上10分钟,轻敲混匀,再于冰上孵育10分钟。
- 用10 ml冷PBS洗涤样品以去除未结合的抗体,离心收集细胞并吸除上清液。将细胞沉淀重悬于200 µl FACS标记缓冲液中。
- 对于抗Ssea-1-生物素标记的样品,加入链霉亲和素-PE/Cy7偶联物(每200 µl细胞悬液加1 µl)。按照针对一抗(Ssea-1-生物素)的方法进行标记。
- 将所有样品(包括未标记对照)通过70 µm滤网过滤,并加入PI(2 µg/ml)。转移至FACS管中,置于冰上备用。
5. 中间产物的FACS分离
注意:使用配备405 nm、488 nm和560 nm激发激光器以及100 µm喷嘴的荧光激活细胞分选仪对细胞进行分选。
- 设置前向散射和侧向散射的电压,以正确显示细胞群。如图5A所示,在细胞群周围绘制门控以排除碎片。注意:细胞分选仪上的电压设置可能较为复杂,需要有经验的FACS操作人员完成。
- 使用前向散射(FSC)高度与FSC面积的关系图排除细胞聚集体(图5B)。
- 通过碘化丙啶(PI)通道与FSC的散点图,对PI阴性活细胞进行门控(图5C)。
- 使用未标记的细胞调整PB、Fitc/GFP、Pe-Cy7荧光通道的电压,理想情况下将细胞群定位在各通道的较低信号范围。
- 使用未标记对照细胞设置门控,如图6A,B所示,将重编程培养物分为第3天、第6天和第9天的细胞亚群:Ssea-1-/Thy-1.2+细胞;Ssea-1-/Thy-1.2-细胞;以及重编程中间态细胞Ssea-1+/Thy-1.2-细胞。
- 进一步使用Pe-Cy7与Fitc的散点图对第9天的Ssea-1+/Thy-1.2-细胞亚群进行细分;在Ssea-1+/Epcam+细胞和Ssea-1+/Epcam-细胞周围绘制门控。门控设置参照未标记对照细胞,如图6C,D所示。
- 在分选目标亚群前,预先在合适的收集管中加入iPS细胞培养基(1–2 mL)(代表性MEF、第3天/第6天/第9天/第12天培养物及iPS细胞的FACS图谱见图7)。
- 按照制造商的操作说明进行FACS分选。
- FACS分离后,可将细胞用于分子分析(如RNA/蛋白质提取、染色质免疫共沉淀、DNA甲基化组分析等)。或者,也可对不同细胞组分进行培养。
结果
在解剖、解离并接种E13.5小鼠胚胎后,预期10 cm培养皿中的细胞将在约1至2天内达到汇合状态。在此阶段,培养物中存在一些未完全解离成单细胞的贴壁组织碎片是正常现象。这些组织碎片在传代后会消失。
在多西环素诱导后,重编程的小鼠胚胎成纤维细胞(MEFs)会经历明显的形态学变化。大约第6天时,应开始出现早期的类克隆样区域(图4C)。在继续培养后,这些结构的尺寸会进一步增大(参见 图4D,E)。一次成功的重编程实验应产生 >每T75培养瓶接种5 x 10⁵细胞后获得500个克隆5 细胞(图4E)。已建立的iPS细胞培养物具有特征性的穹顶状克隆,且应基本不含分化细胞(图4F). 偶尔需要对iPS细胞进行额外传代以去除未分化或重编程不完全的细胞;可将一个汇合的细胞培养瓶以1:10的比例接种至经辐照处理的MEF饲养层上。
如上所述,重编程过程中的形态学和分子变化会反映在Thy-1.2、Ssea-1以及最终Epcam的FACS图谱变化中(见图7A-F)。如先前报道12,15,MEF细胞主要对Thy-1.2呈阳性,而对其他标记物呈阴性,但在第3天的培养物中已表现出显著差异。大量细胞开始下调Thy-1.2的表达,其中极小部分Thy-1.2阴性细胞已转为Ssea-1阳性,即此时间点的实际重编程中间态细胞。从第3天培养物中可获取的重编程中间态细胞数量极不稳定,因为Ssea-1+/Thy-1.2-细胞通常仅占活细胞总数的1-10%。在第6天和第9天,Ssea-1+细胞的比例增加,通常明显超过10%。大约在第12天,可检测到一部分Ssea-1阳性细胞同时表达Epcam。与第3天类似,第12天的培养物也是中间态细胞纯化过程中的瓶颈,因为Ssea-1+/Epcam+细胞的比例具有变异性,通常仅占所有活细胞的2-4%。表1中列出的预期重编程中间态细胞数量仅为粗略估算。已建立的真正iPS细胞系将对Ssea-1和Epcam呈强阳性。
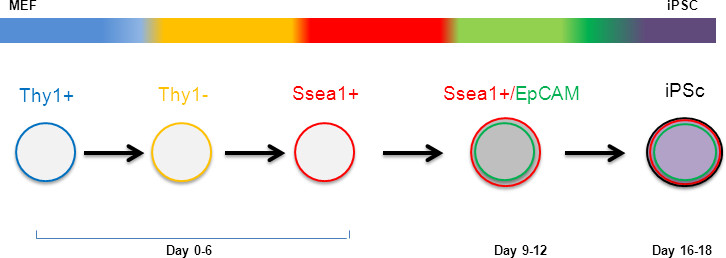
图1. 重编程过程中表面标志物的变化:成纤维细胞身份标志物Thy-1.2的下调随后是Ssea-1的上调。 一部分Ssea-1阳性细胞在约第12天获得Epcam,表明其向多能状态转变。 请点击此处查看该图的放大版本。
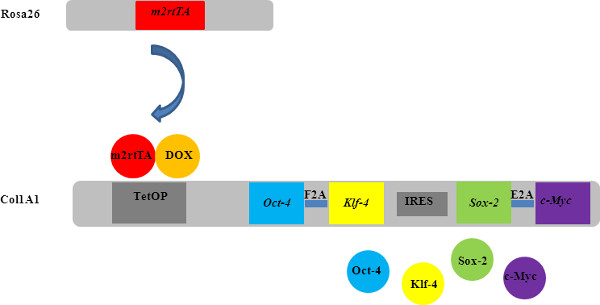
图2. 可重编程小鼠模型的示意图:m2rtTA的表达由普遍活跃的Rosa26位点控制。 在多西环素(dox)存在的情况下,m2rtTA蛋白结合到I型胶原α1(Col1a1)位点上的四环素依赖性启动子(tetOP),从而启动四因子表达盒的表达。两个双顺反子表达盒通过内部核糖体进入位点(IRES)连接。Oct-4/Klf-4和Sox-2/c-Myc的开放阅读框分别通过自剪切的F2A和E2A序列融合。 请点击此处查看该图的放大版本。
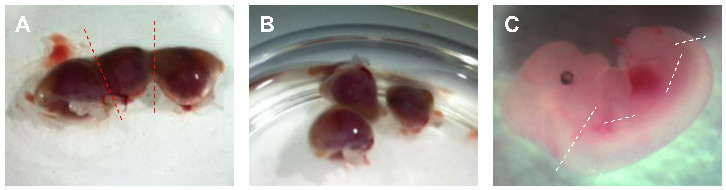
图3. 胚胎解剖:(A)将子宫角转移至盛有10 ml PBS的10 cm培养皿中,并(B)切成包含一个胚胎的组织块。(C)用镊子将胚胎从胚外组织中分离,去除头部、四肢、尾部及内脏器官。请点击此处查看该图的放大版本。
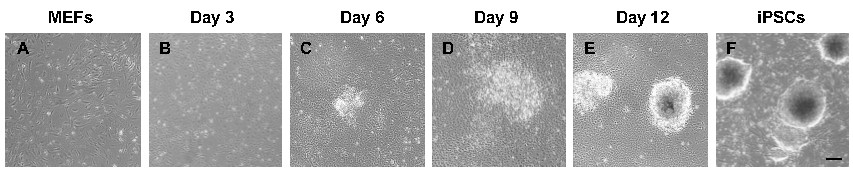
图4. 重编程过程中的形态学变化。 从第6天开始,培养物中逐渐出现类集落状的细胞区域。真正的人工诱导多能干细胞(iPSCs)具有圆顶状的形态特征。(A)第0天/MEFs,(B)第3天,(C)第6天,(D)第9天,(E)第12天,(F)iPS细胞培养。比例尺:200 µm。请点击此处查看该图的放大版本。
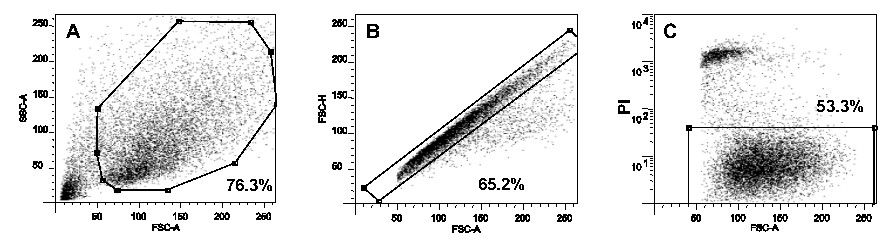
图5. 基础FACS设置。 (A)通过侧向散射与前向散射面积图排除碎片。 (B)通过前向散射面积与前向散射高度图对单细胞群体设门,从非碎片中排除聚集体。 (C)通过PI通道与前向散射面积图对PI低信号事件设门,从单细胞群体中排除死细胞。 请点击此处查看该图的放大版本。
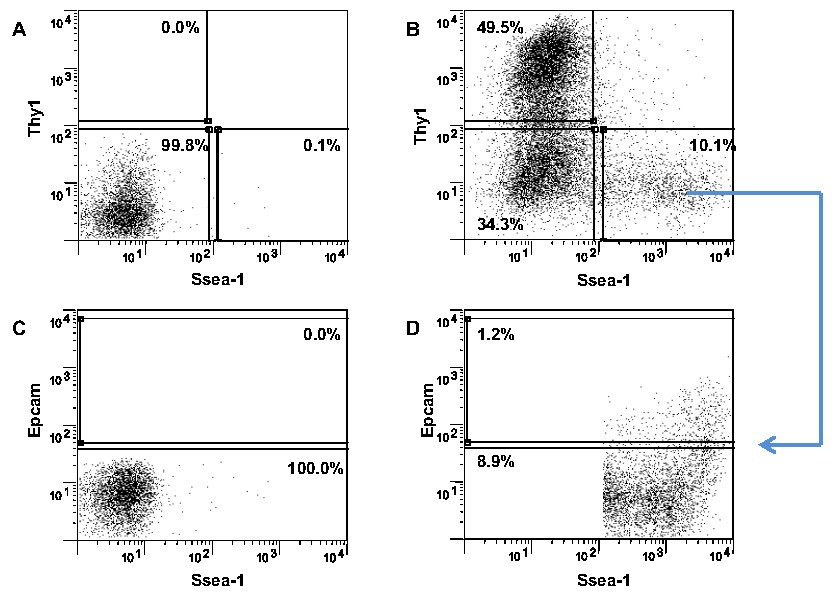
图6. 设门策略。 (A,B)利用未标记的对照细胞设定 Thy-1.2+/Ssea-1- 细胞、Thy-1.2-/Ssea-1- 细胞和 Thy-1.2-/Ssea-1+ 细胞的门。 (C)利用未标记的对照细胞设定 Epcam 阳性和 Epcam 阴性细胞的门。 (D)Ssea-1+/Thy-1.2- 细胞可进一步分为 Epcam 阳性和 Epcam 阴性两个细胞群。 请点击此处查看该图的放大版本。
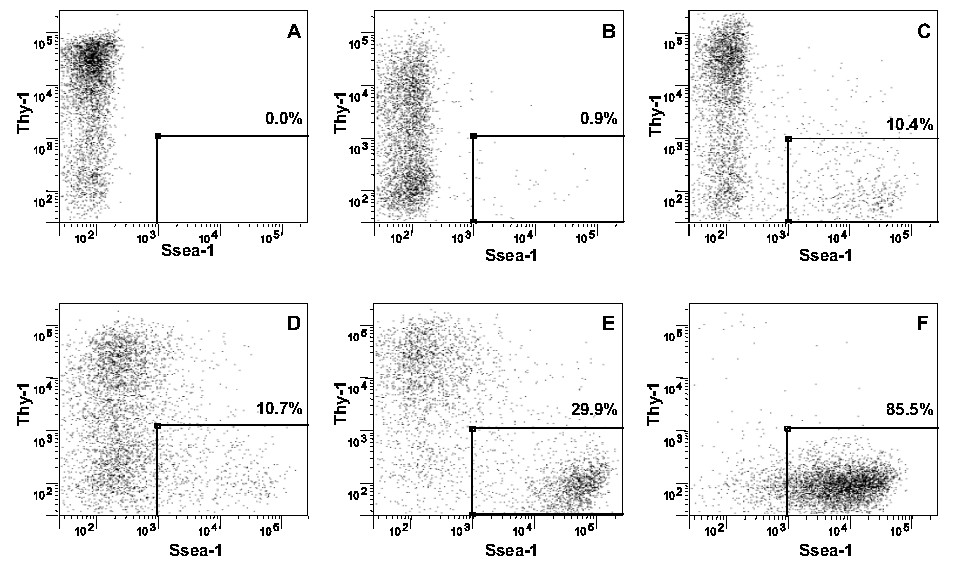
图 7. 重编程过程不同阶段的 Thy-1.2 与 Ssea-1 流式细胞术图谱。 (A)第 0 天/MEFs,(B)第 3 天,(C)第 6 天,(D)第 9 天,(E)第 12 天,(F)iPS 细胞培养。
表1. 携带OKSM和m2rtTA杂合基因型胚胎的P1代MEF细胞建议接种密度、培养瓶数量及预期结果。 请点击此处查看该图的放大版本。
| 天数 | 第0天接种的T75培养瓶数量 | FACS分选后Ssea1+细胞总数 | FACS分选后Ssea1+/Epcam+细胞总数 |
| 3 | 8 | 2 million | |
| 6 | 4 | 2 million | |
| 9 | 4 | 2 million | |
| 12 | 10 | 10 million | 2 million |
讨论
为了成功将小鼠胚胎成纤维细胞(MEFs)重编程为诱导多能干细胞(iPS细胞),并大量纯化重编程中间态细胞,必须充分了解影响整体效率的各种因素。特别是用于补充iPS细胞培养基的胎牛血清(FBS)批次可能对结果产生显著影响。通常,使用经过胚胎干细胞(ES细胞)认证的FBS效果较好,但通过对不同供应商提供的血清进行批次测试,或许能够找到成本更低的替代方案。
影响重编程效率的另一个因素是MEFs的基因型15,20。尽管来源于OKSM和m2rtTA位点均为杂合(het)小鼠的MEFs能够发生重编程,但在一个或两个位点上为纯合(homo)时,重编程效率更高。事实上,来自OKSM与m2rtTA杂交后代的MEFs,其重编程效率按以下顺序递增(OKSM/m2rtTA):het/het < homo/het < het/homo < homo/homo(请注意,表1中提供的数据均为het/het动物的结果)。极少数情况下若发现雄性homo/homo个体,可将其与多只m2rtTA雌鼠进行一雄多雌交配。这些杂交产生的所有后代在OKSM/m2rtTA位点上将分别为het/homo。此外,建议对每窝仔鼠进行快速基因分型,因为在繁殖时使用较年轻的鼠(6–15周龄)可获得更大的窝仔数。
此外,重编程过程中应强调使用低代次的MEFs23。如果MEFs是在常氧细胞培养孵育箱中分离并扩增的,我们强烈建议仅使用至第2代。然而,如果实验人员可在低氧孵育箱(5%氧气)中进行MEFs的分离与扩增,则使用至第3代仍可获得良好结果23。
如果实验人员遇到如上所述的重编程相关问题,最可能的原因包括:添加多西环素时细胞传代次数过高、小鼠基因型错误,或使用了不利于诱导多能干细胞生成的胎牛血清(FBS)。然而,在极少数情况下,我们观察到即使在理想条件下,小鼠胚胎成纤维细胞(MEFs)也无法进行重编程。在这些情况下,根本原因被确定为m2rtTA开放阅读框内发生了自发的从头缺失(de novo deletion)。
该方法已成功改进,可通过磁性细胞分离法(MACS)分离出Ssea-1+中间细胞。使用MACS具有明显的时间优势,但Ssea-1+细胞群的纯度会降低至80–90%,而非高于95%,这可能根据细胞后续实验类型带来一定问题。因此,可选择先用MACS富集Ssea-1+细胞,再通过FACS进一步提高纯度,或将其分选为Ssea-1+/Epcam+和Ssea-1+/Epcam-细胞亚群。
尽管通过上述方案和小鼠模型产生的诱导多能干细胞(iPS细胞)已被证明具有多能性,并能有效参与嵌合体动物的所有组织形成15,20,但这些iPS细胞通过四倍体补偿产生完全由其构成的胚胎的能力有所降低24。研究已确定,Dlk-Dio3基因簇上异常的甲基化模式是其根本原因24。然而,在重编程过程中向培养基中添加50 µg/ml的抗坏血酸,可获得具备四倍体补偿能力的iPS细胞24。请注意,另一种经基因工程改造、以不同化学计量比表达重编程因子的可重编程小鼠模型,即使不添加抗坏血酸处理,也能产生具备四倍体补偿能力的iPS细胞25。但在我们的实验条件下,该品系细胞的重编程频率明显低于本研究中使用的小鼠模型。
本文所述方法能够将重编程中间态细胞从难以重编程的主体细胞群体中分离出来,可视为解析和理解重编程过程的一项有力工具,克服了以往必须使用未分选细胞群体进行特征分析的局限性。例如, 来自难治性细胞的高信号噪声)。本文所述的抗体组合可实现从小鼠细胞中高纯度地分离重编程中间态细胞,但未来可能发现更多细胞表面标志物,从而能够以更高纯度获得这些中间态细胞。请注意,Ssea-1 的表达并非人类诱导性多能干细胞的特征,因此本方案不适用于人类来源的重编程细胞。综上所述,通过所述方法分离得到的重编程中间态细胞可用于分子分析,包括表达谱分析、染色质免疫沉淀、甲基化组分析以及蛋白质检测。
披露
作者无任何利益冲突需要披露。
致谢
我们感谢莫纳什大学Larkins计划、澳大利亚国家健康与医学研究委员会(NHMRC)职业发展基金(CDF)以及NHMRC项目资助提供的经费支持。此外,我们感谢Lim Sue Mei提出的建设性建议,McGlinn Edwina给予的支持,以及莫纳什大学Flowcore团队(特别是Adam Dinsdale)在视频制作过程中提供的帮助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 抗小鼠 CD90.2 (Thy1.2) Pacific Blue | eBioscience | 48-0902-82 | |
| 抗人/小鼠 SSEA-1 Biotin | eBioscience | 13-8813 | |
| 链霉亲和素 PE-Cy 7 | eBioscience | 25-4317-82 | |
| 抗小鼠 CD326(Epcam) Fitc | eBioscience | 48-5791-82 | |
| 丙酮酸钠 | Life Technologies | 11360-070 | |
| MEM 非必需氨基酸 (NEAA) | Life Technologies | 11140-050 | |
| 胚胎干细胞级胎牛血清 (FBS) | Life Technologies | 10439024 | |
| 胰蛋白酶-EDTA (0.25%) | Life Technologies | 25200-056 | |
| GlutaMAX | Life Technologies | 35050-070 | |
| β-巯基乙醇 | Life Technologies | 21985-023 | |
| DMSO (二甲基亚砜) | Sigma-Aldrich | D8418 | |
| 青霉素/链霉素 | Life Technologies | 15140 | |
| 碘化丙啶溶液 (PI) | Sigma-Aldrich | P4864-10ML | |
| 猪皮明胶 | Sigma-Aldrich | G1890 | |
| 盐酸多西环素 | Sigma-Aldrich | 33429-100MG-R | |
| 白血病抑制因子 (LIF) | Millipore | ESG1107 | |
| DMEM 高糖 | Life Technologies | 11960-044 | |
| DPBS (Dulbecco 磷酸盐缓冲液) | Life Technologies | 14190-144 | |
| KnockOut DMEM | Life Technologies | 10829-018 | |
| 经照射的 MEFs | Life Technologies | S1520-100 | |
| 75 cm2 组织培养瓶 | Corning/BD Bioscience | 430641 | |
| 15 ml 离心管 | Corning/BD Bioscience | 430791 | |
| 50 ml 离心管 | Corning/BD Bioscience | 430829 | |
| 一次性手术刀片 | Clifford Hallam | SM0501 | |
| 冻存管 | Corning/BD Bioscience | 430487 | |
| 70 µm 细胞筛 | BD Bioscience | 352340 | |
| Taq DNA 聚合酶 | Life Technologies | 10342-020 |
参考文献
- Matsui, Y., Zsebo, K., Hogan, B. L. Derivation of pluripotential embryonic stem cells from murine primordial germ cells in culture. Cell. 70, 841-847 (1992).
- Takahashi, K., Yamanaka, S. Induction of pluripotent stem cells from mouse embryonic and adult fibroblast cultures by defined factors. Cell. 126, 663-676 (2006).
- Stadtfeld, M., Maherali, N., Borkent, M., Hochedlinger, K. A reprogrammable mouse strain from gene-targeted embryonic stem cells. Nature Methods. 7, 53-55 (2010).
- Ebert, A. D., Svendsen, C. N. Human stem cells and drug screening: opportunities and challenges. Nature Reviews. Drug Discovery. 9, 367-372 (2010).
- Zhang, J., et al. A human iPSC model of Hutchinson Gilford Progeria reveals vascular smooth muscle and mesenchymal stem cell defects. Cell Stem Cell. 8, 31-45 (2011).
- Samavarchi-Tehrani, P., et al. Functional genomics reveals a BMP-driven mesenchymal-to-epithelial transition in the initiation of somatic cell reprogramming. Cell Stem Cell. 7, 64-77 (2010).
- Celià-Terrassa, T., et al. Epithelial-mesenchymal transition can suppress major attributes of human epithelial tumor-initiating cells. The Journal of Clinical Investigation. 122, 1849(2012).
- Liao, B., et al. MicroRNA cluster 302–367 enhances somatic cell reprogramming by accelerating a mesenchymal-to-epithelial transition. Journal of Biological Chemistry. 286, 17359-17364 (2011).
- Cieślik, M., et al. Epigenetic coordination of signaling pathways during the epithelial-mesenchymal transition. Epigenetic., & Chromatin. 6, 1-22 (2013).
- Golipour, A., et al. A late transition in somatic cell reprogramming requires regulators distinct from the pluripotency network. Cell Stem Cell. 11, 769-782 (2012).
- Maherali, N., et al. Directly reprogrammed fibroblasts show global epigenetic remodeling and widespread tissue contribution. Cell Stem Cell. 1, 55-70 (2007).
- Stadtfeld, M., Maherali, N., Breault, D. T., Hochedlinger, K. Defining molecular cornerstones during fibroblast to iPS cell reprogramming in mouse. Cell Stem Cell. 2, 230-240 (2008).
- Brambrink, T., et al. Sequential expression of pluripotency markers during direct reprogramming of mouse somatic cells. Cell Stem Cell. 2, 151-159 (2008).
- Wernig, M., et al. In vitro reprogramming of fibroblasts into a pluripotent ES-cell-like state. Nature. 448, 318-324 (2007).
- Polo, J. M., et al. A molecular roadmap of reprogramming somatic cells into iPS cells. Cell. 151, 1617-1632 (2012).
- Wright, A. J., Andrews, P. W. Surface marker antigens in the characterization of human embryonic stem cells. Stem Cell Research. 3, 3-11 (2009).
- O'Malley, J., et al. High-resolution analysis with novel cell-surface markers identifies routes to iPS cells. Nature. , (2013).
- Hansson, J., et al. Highly coordinated proteome dynamics during reprogramming of somatic cells to pluripotency. Cell Reports. 2, 1579-1592 (2012).
- Stadtfeld, M., Maherali, N., Breault, D. T., Hochedlinger, K. Defining molecular cornerstones during fibroblast to iPS cell reprogramming in mouse. Cell Stem Cell. 2, 230-240 (2008).
- Stadtfeld, M., Maherali, N., Borkent, M., Hochedlinger, K. A reprogrammable mouse strain from gene-targeted embryonic stem cells. Nature Methods. 7, 53-55 (2009).
- Sommer, C. A., et al. Induced pluripotent stem cell generation using a single lentiviral stem cell cassette. Stem Cells. 27, 543-549 (2009).
- Takahashi, K., Okita, K., Nakagawa, M., Yamanaka, S. Induction of pluripotent stem cells from fibroblast cultures. Nature Protocols. 2, 3081-3089 (2007).
- Utikal, J., et al. Immortalization eliminates a roadblock during cellular reprogramming into iPS cells. Nature. 460, 1145-1148 (2009).
- Stadtfeld, M., et al. Ascorbic acid prevents loss of Dlk1-Dio3 imprinting and facilitates generation of all-iPS cell mice from terminally differentiated B cells. Nature Genetics. 44, 398-405 (2012).
- Carey, B. W., et al. Reprogramming factor stoichiometry influences the epigenetic state and biological properties of induced pluripotent stem cells. Cell Stem Cell. 9, 588-598 (2011).
重印与许可
