本论文旨在展示一种由酰氯和炔基三氟硼酸钾盐起始原料制备炔酮的简便方法。该一锅反应在三氯化硼存在下迅速进行,无需隔绝空气和水分。
本文内容
摘要
摘要
炔酮是有机合成中一种有价值的官能团和构建单元,可作为多种重要有机官能团和骨架结构的前体。传统的炔酮制备方法存在诸多缺点,包括反应条件苛刻、需多次纯化步骤以及产生不期望的副产物。本文介绍了一种由酰氯与烷基炔基三氟硼酸钾盐直接制备炔酮的替代方法。采用有机三氟硼酸盐替代有机金属试剂以形成新的碳-碳键具有多项优势。有机三氟硼酸钾盐具有良好的稳定性、官能团耐受性、低毒性,且种类丰富,易于制备。该反应在路易斯酸存在下于室温迅速进行,无需隔绝空气和水分。反应可获得中等至优良的产率 通过 在三氯化硼存在下,各种芳基和烷基酰氯与炔基三氟硼酸盐的反应。
引言
本视频旨在展示一种从易得原料出发制备含炔酮官能团化合物的简便方法。炔酮是有机化学中有价值的构建单元,已被证明在生物医学和材料领域具有重要意义。炔酮可作为多种重要有机官能团的前体,包括嘧啶1,2、喹诺酮3、呋喃4、吡唑5,6、黄酮7、肟8以及手性炔丙醇9-11。由于传统方法存在官能团耐受性差和合成路线繁琐等缺点,人们一直在寻求更为便捷的炔酮制备方法。
金属12,13和类金属14炔化物与酰氯的反应是制备炔酮的一条常见途径。此外,也可通过两步法,利用Weinreb酰胺与有机锂试剂或格氏试剂反应,由酰氯合成炔酮15。另一种广泛应用的方法是将有机锂试剂或格氏试剂加成到醛上,随后将生成的仲醇氧化为相应的酮16-19。上述方法的主要缺陷在于金属炔化物对官能团的耐受性较差,且每一步反应后均需纯化合成中间体。近年来,过渡金属催化的羰基化偶联反应作为一种替代方法被用于炔酮的制备20-22。然而,除过渡金属本身带来的成本和毒性问题外,金属催化的羰基化反应通常需要较高的CO压力,且常伴随产生不希望的Sonogashira偶联副产物。鉴于炔酮在有机合成中的重要用途以及传统合成方法存在的诸多缺点,开发一种更为简便直接的炔酮制备方法具有重要意义。
近年来,有机三氟硼酸钾盐已成为有机合成中用途广泛的试剂。由于其制备简便23、本征稳定性高、毒性低以及对多种官能团具有良好的耐受性,有机三氟硼酸盐作为合成试剂备受关注24-27。这类试剂主要被用作在钯催化 Suzuki-Miyaura 偶联反应中可稳定存放的硼酸替代物26。最近,在 Matteson 及其同事开创性工作的基础上28,Bode、Molander 等人进一步揭示了有机三氟硼酸盐在非金属催化反应中的应用价值29-33。不含过渡金属的三氟硼酸盐反应领域目前仍处于发展初期。鉴于有机三氟硼酸盐在非金属催化有机合成中具有巨大潜力,我们致力于开发一种由酰氯和炔基三氟硼酸盐制备炔酮的新方法。
方案
1. 炔酮的合成
- 使用分析天平称取0.15 mmol目标炔基三氟硼酸钾盐(1.5当量),加入装有磁力搅拌子的洁净小瓶中。
- 使用带针头的玻璃推注器,向小瓶中加入0.5 ml无水二氯甲烷(DCM),得到浓度为0.3 M的三氟硼酸盐溶液。
注:由于这是一种新方法,反应已用于概念验证。为减少浪费,反应在小规模下进行。可根据需要放大反应以获得更大产率。 - 使用玻璃注射器,在室温(20 °C)下将0.15 mmol的1.0 M三氯化硼溶液(1.5当量,150 µl)逐滴加入反应容器中,同时搅拌。盖上盖子。将密封的反应容器固定或夹住,使反应液面低于超声波清洗器中的水位线。在20 °C、频率40 kHz条件下超声处理30秒。
- 在室温(20 °C)下继续搅拌反应液20分钟。根据炔基三氟硼酸盐起始原料的性质,可观察到颜色变化。常见的颜色变化为由白色变为浅褐色、深棕色、红色或紫色。
- 在室温(20 °C)下,边搅拌边向小瓶中加入0.1 mmol目标酰氯(1.0当量)。或者,将反应容器中的内容物转移至装有磁力搅拌子和0.1 mmol酰氯的烧瓶中。盖上盖子。在室温(20 °C)下搅拌反应液30分钟。
注:通常,颜色变为非常深的颜色表明反应正在进行。 - 使用薄层色谱法(TLC)34通过与适当的酰氯标准品比较来监测反应进程。
注:根据起始原料的性质,反应可能不会完全进行。迄今为止使用该方法制备的所有炔酮中,均观察到酰氯起始原料在TLC上的迁移位置高于最终产物。- 通过将约10 mg酰氯起始原料溶于1 ml乙酸乙酯中,于小瓶内配制酰氯标准溶液。
- 使用TLC点样器,将反应液和标准品分别点在TLC板的起始线上。可同时点样反应液与标准品的混合样(共点),以判断反应液中是否仍存在起始原料。
- 通过试错法确定合适的TLC流动相。在制备产物1a时,使用乙酸乙酯:己烷=1:30(体积比)的流动相,炔酮产物和苯甲酰氯起始原料的Rf值分别约为0.5和0.8。
- 在紫外光下观察展开后的TLC板。用铅笔标记所有可见斑点。
2. 水相后处理
- 向反应容器中加入 1 ml 冷水(约 5 °C)以终止反应。使用巴斯德移液管将溶液转移至一个洁净的分液漏斗中。再用 10 ml 冷水稀释分液漏斗中的内容物,并用 15 ml 乙酸乙酯萃取产物一次。
- 弃去下层水相,再用 10 ml 水洗涤有机相一次,再用 10 ml 饱和食盐水洗涤一次。将有机相收集到一个洁净的锥形瓶中,并用硫酸镁干燥。通过重力过滤将溶液滤入一个洁净的圆底烧瓶中。
3. 炔酮的纯化
- 采用薄层色谱法确定适合用于快速柱层析纯化产物的流动相。通常,当产物的比移值(Rf)约为0.5时,即可有效将其与残留的起始原料及副产物分离。
注意:若分离效果不佳,可使用极性较低的溶剂体系,使产物的Rf值降低。根据起始原料的极性,通常可选用正己烷:乙酸乙酯体积比在30:1至5:1范围内的混合溶剂。 - 准备一根用适当流动相润湿的硅胶柱,并在柱顶铺一层砂,以便在加入产物和洗脱液时避免扰动硅胶层。
- 使用旋转蒸发仪,在水浴温度40 °C、转速120 rpm的条件下将反应后处理溶液浓缩。将烧瓶中的残留物溶于2 ml流动相中,小心地将溶液均匀上样至柱上。确保硅胶保持湿润,但液面不得超过硅胶高度。让部分溶剂流出,使产物进入硅胶层中。再加入少量流动相,重复此操作。
- 用第3.1步确定的流动相充满层析柱;对于产物1a,使用30:1的正己烷:乙酸乙酯混合溶剂较为合适。通过快速柱层析,将洗脱组分收集于试管中,以加快纯化过程。只需将连接管与空气源接通,调节气压,使洗脱液以适宜流速流经层析柱。
- 将各柱洗脱组分点样于薄层色谱板上。可选地,同时点样酰氯标准品作为参照。使用第1.8步确定的流动相展开薄层板。标记紫外光下可见的斑点,并注意产物的Rf值应低于酰氯标准品。
- 将含有可见斑点的所有组分收集至一个大圆底烧瓶中。若存在多个Rf值低于起始原料的斑点,则应分别收集至不同的烧瓶中。使用旋转蒸发仪除去溶剂,并在高真空下干燥所得物质至少两小时。
- 如有需要,可对由缺电子酰氯起始原料制备的炔酮产物进行戊烷洗涤,以进一步纯化。小规模操作时,可使用巴斯德移液管作为层析柱。
- 将产物溶于最少体积的氯仿、二氯甲烷或乙醚中,上样至已用戊烷润湿的硅胶柱上。用1–2柱体积的戊烷洗脱,洗脱液收集至废液杯中。
- 使用乙醚或乙酸乙酯将纯净的炔酮产物从戊烷柱上洗脱下来,洗脱液收集至另一烧瓶中,浓缩后置于高真空下干燥至少两小时。取约10 mg产物用于核磁共振波谱(NMR)表征。
4. 炔酮的表征
- 使用以下方法对终产品的特征进行表征并评估其纯度 1H 和 13C核磁共振波谱学34 通常,羰基碳的化学位移出现在约177 ppm处 13C NMR 谱中,ynone 官能团的两个 SP 碳原子在约 87 和 93 ppm 处显示特征峰。
- 使用红外光谱法34 以确定炔酮产物中特征性的羰基峰。相邻三键的电子离域通常导致羰基峰出现在 1,600 至 1,650 cm⁻¹ 之间。-1,取决于化合物的电子特性。
- 利用高分辨质谱法测定产物的分子质量,并进一步验证其结构。34
结果
最初的研究工作集中于由苯乙炔基三氟硼酸盐 S1 和苯甲酰氯制备炔酮 1a(图 1)。表 1 展示了优化过程中的各项实验步骤,包括对多种路易斯酸、溶剂的筛选,以及对反应中水含量影响的考察。随后,通过在优化条件下将苯乙炔基三氟硼酸盐与多种酰氯反应,进一步探索了该反应的适用范围(图 2)。所得产率从中等至优异不等,具体取决于所用酰氯底物的性质。此外,还通过制备多种其他炔基三氟硼酸盐的实例,进一步评估了该反应的普适性。图 3 展示了在所建立的反应条件下可用于合成炔酮的其他炔基三氟硼酸盐的代表性实例。带有给电子取代基的苯乙炔基三氟硼酸盐衍生物可得到相应炔酮产物,产率良好至优异;而脂肪族炔基三氟硼酸盐衍生物的反应活性略低,所得产率中等。

图 1:由苯乙炔三氟硼酸盐 S1 和苯甲酰氯制备 Ynone 1a。 示意制备 ynone 1a 的反应条件,包括活性二氯硼烷中间体的形成过程。
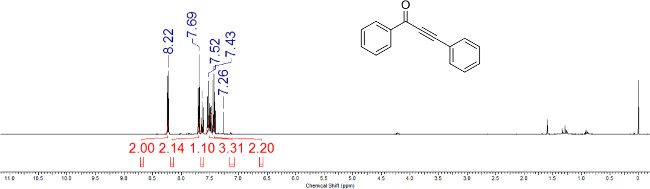
图 2:ynone 1a 的代表性 1H NMR 谱图。 特征质子的化学位移和相对积分值已标注。
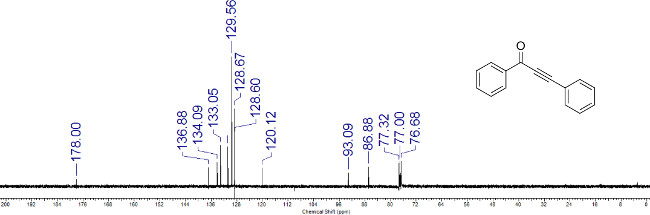
图 3:ynone 1a 的代表性 13C NMR 谱图。 特征碳的化学位移已标注。
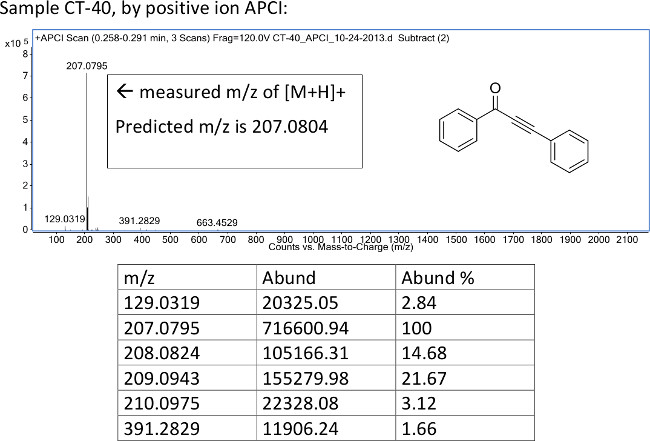
图4:通过大气压化学电离(APCI)获得的ynone 1a的代表性高分辨质谱(HRMS)图谱。通过大气压化学电离法获得。 报告了[M+H]+离子的实测m/z值。
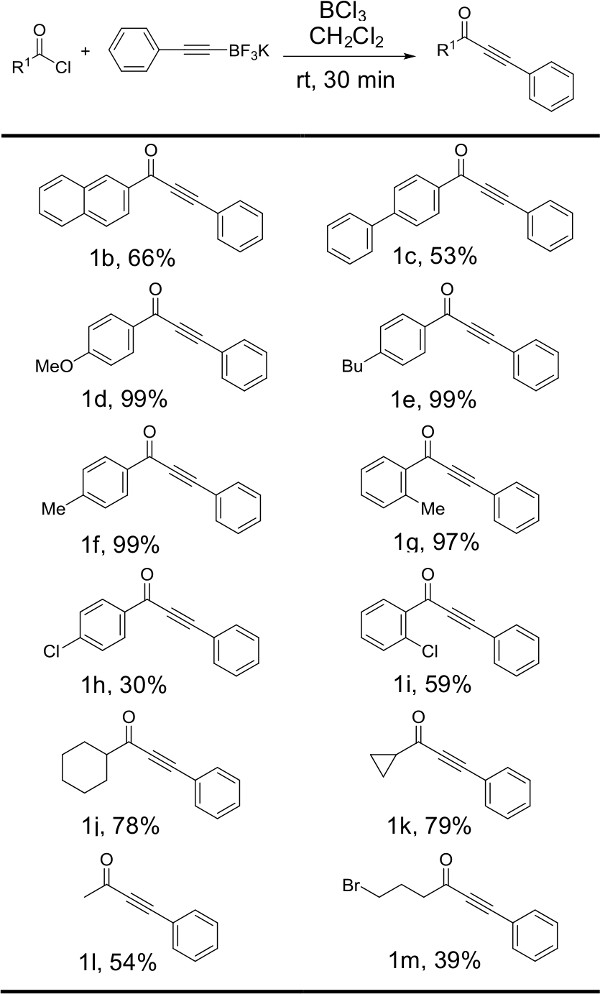
图5:苯基乙炔基三氟硼酸盐S1与酰氯的反应。 图示了通过改变酰氯起始原料的结构所得到产物的结构与收率。反应使用1当量酰氯、1.5当量苯基乙炔基三氟硼酸钾S1和1.5当量三氯化硼进行。

图6:各种炔基三氟硼酸盐与酰氯的反应。 图示了通过改变炔基三氟硼酸盐起始原料的结构所得到的产物结构及其产率。反应条件为:1当量酰氯、2.5当量有机三氟硼酸钾盐和2.5当量三氯化硼。
| 序号 | 路易斯酸 | 路易斯酸(当量) | 反应条件 | 产率 (%) |
| 1b | SiO2 | 16.5 | CH2Cl2 | 0 |
| 2 | SiCl4 | 1 | CH2Cl2 | 痕量 |
| 3 | BF3·OEt2 | 1 | CH2Cl2 | 痕量 |
| 4b | FeCl3 | 1 | CH2Cl2 | 24 |
| 5c | AlCl3 | 1 | CH2Cl2 | 62 |
| 6d | AlCl3 | 1 | CH2Cl2 | 66 |
| 7e | AlCl3 | 1 | CH2Cl2 | 60 |
| 8 | AlCl3 | 1 | THF | 痕量 |
| 9 | AlCl3 | 1 | 甲苯 | 痕量 |
| 10 | AlCl3 | 2 | ClCH2CH2Cl | 33 |
| 11 | AlCl3 | 1 | DMSO | 痕量 |
| 12 | AlCl3 | 2 | 乙腈 | 痕量 |
| 13 | AlCl3·6H2O | 1 | CH2Cl2 | 0 |
| 14b | BCl3 | 1.5 | CH2Cl2 | 67 |
| 15 | BBr3 | 1 | CH2Cl2 | 20 |
表1:制备炔酮1a的反应条件优化a。在不同反应条件和路易斯酸催化剂下产物 1a的收率。 a反应使用1当量苯甲酰氯和1当量苯乙炔基三氟硼酸钾S1。b1.5当量S1。c无水条件。d反应在未烘干的玻璃器皿中、空气中进行。e无水条件 + 1 µl 水。
讨论
表1展示了优化苯乙炔基三氟硼酸钾与苯甲酰氯反应生成相应炔酮产物的反应条件的步骤。最初,测试了已知可将有机三氟硼酸盐转化为有机二氟硼烷的催化剂。然而,硅胶35、四氯化硅36和三氟化硼31,32均未能促进目标炔酮的生成(表1,条目1-3)。使用氯化路易斯酸催化剂则取得了更成功的结果。在三氯化铁催化剂存在下,目标炔酮1a的产率较低(表1,条目4)。随后,考虑到三氯化铝在傅-克酰基化反应中促进氧碳鎓离子形成的成熟作用37-39,研究了其作为催化剂的应用。当使用三氯化铝催化剂时,目标产物的产率达到62%。
进一步优化发现,空气和水分对反应收率影响较小(表1,条目5-7)。因此,后续反应均在未烘干的玻璃器皿中、于空气中进行。对溶剂的优化尝试表明,二氯甲烷(DCM)特别适用于该反应(表1,条目8-12)。由三氯化铝催化的反应结果存在不一致,促使我们探索其他催化剂。市售的六水合三氯化铝在反应条件下完全无活性(表1,条目13),这很好地表明三氯化铝水合物的形成会抑制反应进行。三氯化硼被发现可获得相似的收率,且结果更为一致(表1,条目14)。
当炔基三氟硼酸钾与三氯化硼相互作用时,会生成一种反应性更强的有机二氯硼烷物种40。该初始步骤对于后续与酰氯反应并生成炔酮至关重要。由于三氟硼酸盐在二氯甲烷(DCM)中不溶解,反应以非均相混合物的形式进行。加入三氯化硼后,需对溶液进行超声处理,以增加三氟硼酸盐可参与反应的表面积,从而促进活性二氯硼烷物种的形成。对反应混合物施加超声波可通过产生空化气泡引发机械效应。在超声过程中,流体中空化气泡的破裂会导致局部高温和高压区域的形成41。同时产生的冲击波引发微观湍流,使固态三氟硼酸盐的动能增加。超声过程中体系能量的升高促使三氟硼酸盐发生碎裂,从而增大了其与三氯化硼相互作用的有效表面积。在加入酰氯起始原料之前对反应混合物进行超声处理,可确保高效生成具有反应活性的炔基二氯硼烷物种,而无需采用更剧烈的反应条件或延长反应时间。
图2 展示了在优化的反应条件下,苯乙炔基三氟硼酸钾与多种酰氯反应所得到的结果。中性芳香族(1b, 1c)和脂肪族(1j-l酰氯以具有合成实用价值的产率生成相应的炔酮。那些带有给电子基团的酰氯(1d-g)可获得优异的产率,而吸电子基团则导致相对较低的产率(1小时, 1i, 1m)。有趣的是,当吸电子基团位于 正交 位置1i,59%),与类似反应相比,产率显著提高 para 取代的酰氯 (1小时,30%)。取代基的空间位阻与 正- 取代基的位置可能迫使羰基官能团偏离平面,从而削弱芳香环的吸电子特性。值得注意的是,4-溴丁酰氯反应后以39%的收率得到目标产物1m。据我们所知,这是首例可耐受烷基溴官能团的炔酮合成方法。当酰氯起始原料为中性或缺电子时,有时会在质子核磁共振谱中出现脂肪族杂质信号。此时可能需要使用戊烷洗涤以进一步纯化产物。尽管在初次纯化阶段即可进行戊烷洗涤,但由于戊烷成本高于己烷,该做法并不经济。在较小规模(如巴斯德吸管柱)上单独完成二次纯化,可显著减少所需戊烷的用量。
图3展示了炔基三氟硼酸盐的结构对反应收率的影响。总体而言,芳香环上带有给电子取代基的苯乙炔基三氟硼酸盐衍生物与芳香族和脂肪族酰氯反应,能够以良好至优异的收率生成目标炔酮产物(2a-c,3a-c)。脂肪族炔基三氟硼酸盐的反应活性较低,表现出较弱的反应性。当己炔基和环戊基乙炔基三氟硼酸盐与富电子苯甲酰氯衍生物反应时,仅获得中等收率(4a,5a)。
综上所述,已开发出一种由酰氯和炔基三氟硼酸钾盐制备炔酮的新方法。该方法合成炔酮的产率因酰氯和三氟硼酸盐起始原料的性质不同而有所差异,范围从适中到优异。通常情况下,含有给电子取代基的起始原料比含有中性或吸电子官能团的起始原料更易发生反应。该方法的优势在于操作简便且对官能团具有良好的耐受性。这一简单的一锅法反应在三氯化硼存在下于室温迅速进行,无需排除空气和水分。该便捷的方法可用于由多种酰氯和炔基三氟硼酸盐以适中至优异的产率制备炔酮。
披露
作者声明不存在任何竞争性经济利益。
致谢
本工作由安大略理工大学(UOIT)启动基金资助。感谢安大略理工大学(UOIT)的Matthew Baxter先生在实验室工作中提供的帮助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 超声波破碎仪 | VGT | 1860QT | 超声清洗器。可使用类似的超声处理设备。 |
| 二氯甲烷 | Sigma | 270997 | 无水 |
| 三氯化硼溶液 | Sigma | 178934 | DCM 中的 1 M 溶液 |
| 酰氯 | Sigma | Various | 可使用其他供应商(如 Alfa Aesar)的酰氯。注意:请参考材料安全数据表(MSDS)获取安全信息。 |
| 炔基三氟硼酸钾盐 | N/A | N/A | 由末端炔烃合成23 |
| 乙酸乙酯 | ACP | E-2000 | ACS 级 |
| 己烷 | ACP | H-3500 | ACS 级 |
| 戊烷 | Sigma | 236705 | 无水 |
| 硫酸镁 | Sigma | M7506 | |
| 滤纸 | Whatman | 1093 126 | 学生级。无需使用此特定型号。 |
| 硅胶 60 | EMD | 1.11567.9026 | 粒径 0.040–0.063 |
参考文献
- Bannwarth, P., Valleix, A., Grée, D., Grée, R. Flexible Synthesis of Pyrimidines with Chiral Monofluorinated and Difluoromethyl Side Chains. J. Org. Chem. 74, 4646-4649 (2009).
- Karpov, A. S., Merkul, E., Rominger, F., Müller, T. J. Concise Syntheses of Meridianins by Carbonylative Alkynylation and a Four‐Component Pyrimidine Synthesis. Angew. Chem. Int. Ed. 44, 6951-6956 (2005).
- Arcadi, A., Aschi, M., Marinelli, F., Verdecchia, M. Pd-catalyzed regioselective hydroarylation of α-(2-aminoaryl)-α, β-ynones with organoboron derivatives as a tool for the synthesis of quinolines: experimental evidence and quantum-chemical calculations. Tetrahedron. 64, 5354-5361 (2008).
- Lee, C. G., Lee, K. Y., Lee, S., Kim, J. N. Chemical transformation of Baylis–Hillman adducts: the reaction of methyl 3-arylamino-2-methylene-3-phenylpropanoates in polyphosphoric acid. Tetrahedron. 61, 1493-1499 (2005).
- Kirkham, J. D., Edeson, S. J., Stokes, S., Harrity, J. P. Synthesis of Ynone Trifluoroborates toward Functionalized Pyrazoles. Org. Lett. 14, 5354-5357 (2012).
- Mohamed Ahmed, M. S., Kobayashi, K., Mori, A. One-pot construction of pyrazoles and isoxazoles with palladium-catalyzed four-component coupling. Org. Lett. 7, 4487-4489 (2005).
- Awuah, E., Capretta, A. Access to Flavones via a Microwave-Assisted, One-Pot Sonogashira− Carbonylation− Annulation Reaction. Org. Lett. 11, 3210-3213 (2009).
- She, Z., et al. Synthesis of Trisubstituted Isoxazoles by Palladium (II)-Catalyzed Cascade Cyclization–Alkenylation of 2-Alkyn-1-one O-Methyl Oximes. J. Org. Chem. 77, 3627-3633 (2012).
- Corey, E., Helal, C. J. Novel electronic effects of remote substituents on the oxazaborolidine-catalyzed enantioselective reduction of ketones. Tetrahedron Lett. 36, 9153-9156 (1995).
- Matsumura, K., Hashiguchi, S., Ikariya, T., Noyori, R. Asymmetric transfer hydrogenation of α, β-acetylenic ketones. J. Am. Chem. Soc. 119, 8738-8739 (1997).
- Midland, M. M., McDowell, D. C., Hatch, R. L., Tramontano, A. Reduction of. alpha.,. beta.-acetylenic ketones with B-3-pinanyl-9-borabicyclo [3.3. 1] nonane. High asymmetric induction in aliphatic systems. J. Am. Chem. Soc. 102, 867-869 (1980).
- Logue, M. W., Moore, G. L. Cuprous trimethylsilylacetylide. Preparation and reaction with acid chlorides. J. Org. Chem. 40, 131-132 (1975).
- Normant, J. Organocopper (I) Compounds and Organocuprates in Synthesis. Synthesis. , 63-80 (1972).
- Logue, M. W., Teng, K. Palladium-catalyzed reactions of acyl chlorides with (1-alkynyl) tributylstannanes. A convenient synthesis for 1-alkynyl ketones. J. Org. Chem. 47, 2549-2553 (1982).
- Nahm, S., Weinreb, S. M. N-Methoxy-N-methylamides as effective acylating agents. Tetrahedron Lett. 22, 3815-3818 (1981).
- Baba, T., Kizuka, H., Handa, H., Ono, Y. Reaction of ketones or aldehydes with 1-alkynes over solid-base catalysts. Appl. Catal., A. 194, 203-211 (2000).
- Brown, H. C., Garg, C. P. A simple procedure for the chromic acid oxidation of alcohols to ketones of high purity. J. Am. Chem. Soc. 83, 2952-2953 (1961).
- Nishimura, T., Onoue, T., Ohe, K., Uemura, S. Palladium (II)-catalyzed oxidation of alcohols to aldehydes and ketones by molecular oxygen. J. Org. Chem. 64, 6750-6755 (1999).
- Pu, L. Asymmetric alkynylzinc additions to aldehydes and ketones. Tetrahedron. 59, 9873-9886 (2003).
- Kim, W., Park, K., Park, A., Choe, J., Lee, S. Pd-Catalyzed Selective Carbonylative and Non-carbonylative Couplings of Propiolic Acid: One-Pot Synthesis of Diarylalkynones. Org. Lett. 15, 1654-1657 (2013).
- Kobayashi, T., Tanaka, M., Sakakura, T. Palladium(ii) Complex-catalysed Formation of a-Keto Acids via Double Carbonylation of Organic. Halides J. Chem. Soc., Chem. Commun. , 837-838 (1985).
- Mohamed Ahmed, M. S., Mori, A. Carbonylative Sonogashira coupling of terminal alkynes with aqueous ammonia. Org. Lett. 5, 3057-3060 (2003).
- Vieira, A. S., et al. Nucleophilic Addition of Potassium Alkynyltrifluoroborates to d-Glucal Mediated by BF3· OEt2: Highly Stereoselective Synthesis of α-C-glycosides. Org. Lett. 10, 5215-5218 (2008).
- Darses, S., Genet, J. -P. Potassium organotrifluoroborates: new perspectives in organic synthesis. Chem. Rev. 108, 288-325 (2008).
- Darses, S., Genet, J. P. Potassium trifluoro (organo) borates: new perspectives in organic chemistry. Eur. J. Org. Chem. 2003, 4313-4327 (2003).
- Molander, G. A., Ellis, N. Organotrifluoroborates: Protected Boronic Acids That Expand the Versatility of the Suzuki Coupling Reaction. Acc. Chem. Res. 40, 275-286 (2007).
- Stefani, H. A., Cella, R., Vieira, A. S. Recent advances in organotrifluoroborates chemistry. Tetrahedron. 63, 3623-3658 (2007).
- Matteson, D. S., Kim, G. Y. Asymmetric alkyldifluoroboranes and their use in secondary amine synthesis. Org. Lett. 4, 2153-2155 (2002).
- Dumas, A. M., Bode, J. W. Synthesis of Acyltrifluoroborates. Org. Lett. 14, 2138-2141 (2012).
- Dumas, A. M., Molander, G. A., Bode, J. W. Amide‐Forming Ligation of Acyltrifluoroborates and Hydroxylamines in Water. Angew. Chem. Int. Ed. 51, 5683-5686 (2012).
- Mitchell, T. A., Bode, J. W. Synthesis of Dialkyl Ethers from Organotrifluoroborates and Acetals. J. Am. Chem. Soc. 131, 18057-18059 (2009).
- Vo, C. -V. T., Mitchell, T. A., Bode, J. W. Expanded substrate scope and improved reactivity of ether-forming cross-coupling reactions of organotrifluoroborates and acetals. J. Am. Chem. Soc. 133, 14082-14089 (2011).
- Zeng, J., Vedachalam, S., Xiang, S., Liu, X. -W. Direct C-Glycosylation of Organotrifluoroborates with Glycosyl Fluorides and Its Application to the Total Synthesis of (+)-Varitriol. Org. Lett. 13, 42-45 (2010).
- Lehman, J. W. The student's lab companion: laboratory techniques for organic chemistry: standard scale and microscale. Pearson College Div. , (2008).
- Molander, G. A., Cavalcanti, L. N., Canturk, B., Pan, P. -S., Kennedy, L. E. Efficient Hydrolysis of Organotrifluoroborates via Silica Gel and Water. 74, 7364-7369 (2009).
- Molander, G. A., Ellis, N. Organotrifluoroborates: protected boronic acids that expand the versatility of the Suzuki coupling reaction. Acc. Chem. Res. 40, 275-286 (2007).
- Calloway, N. The Friedel-Crafts Syntheses. Chem. Rev. 17, 327-392 (1935).
- Gore, P. The Friedel-Crafts acylation reaction and its application to polycyclic aromatic hydrocarbons. Chem. Rev. 55, 229-281 (1955).
- Groves, J. The Friedel–Crafts acylation of alkenes. Chem. Soc. Rev. 1, 73-97 (1972).
- Kim, B. J., Matteson, D. S. Conversion of alkyltrifluoroborates into alkyldichloroboranes with tetrachlorosilane in coordinating solvents. Angew. Chem. 116, 3118-3120 (2004).
- Thompson, L., Doraiswamy, L. Sonochemistry: science and engineering. Ind. Eng. Chem. Res. 38, 1215-1249 (1999).
重印与许可
