本文描述了两种下一代测序 panel 的临床方案。其中一个 panel 检测血液系统恶性肿瘤,而另一个 panel 则靶向在实体瘤中常见突变的基因。对人类恶性肿瘤中驱动突变进行分子分型可提供重要的预后和预测信息。
本文内容
摘要
摘要
随着我们对癌症发生和进展所需驱动突变的理解不断深入,我们获得了关键信息,可用于预测肿瘤特定分子谱对治疗药物的反应性,或提供有关预后的知识。本机构已将肿瘤基因分型项目纳入常规临床诊疗,利用两种下一代测序(NGS)检测面板,对血液系统肿瘤和实体瘤进行广泛突变谱筛查:一种是定制的33基因血液系统恶性肿瘤检测面板,适用于外周血和骨髓样本;另一种是商业化的实体瘤检测面板,适用于甲醛固定石蜡包埋组织,靶向47个在癌症中常见突变的基因。我们的工作流程包括由病理学家对活检样本进行评估,以确保肿瘤含量满足检测要求,随后对样本进行定制化的DNA提取。样本质量控制包括对DNA的数量、质量和完整性进行评估,只有通过上述指标检测的DNA才会用于扩增子文库构建并进行测序。所得数据通过本机构自建的生物信息学分析流程进行处理,对检出的变异进行致病性审阅与解读。本文通过两个临床病例,简要展示两种检测面板的应用价值,说明设计良好的NGS工作流程如何助力优化临床诊疗结果。
引言
近年来,随着越来越多的科学文献强调识别可靶向的遗传改变以及预测性/预后性分子标志物的重要性,临床肿瘤学样本的下一代测序(NGS)已变得更加普及。在上皮性1,2和血液系统3恶性肿瘤中,多基因 panel 分析和全外显子组测序研究已充分证实了肿瘤异质性和克隆进化这一概念,即随着疾病进展和复发,肿瘤不断演化。此外,与聚合酶链式反应(PCR)或桑格测序等竞争性技术不同,NGS 能够在单次检测中识别所有临床相关癌症基因中的大多数基因组变异4。
个性化诊断中心最初推出了两个临床NGS检测面板,分别为定制的血液系统疾病检测面板(Heme-NGS Panel)和现成的用于FFPE样本的癌症检测面板(Solid-NGS Panel)(见图1)。这些面板覆盖了所选基因中具有临床相关性或高度关注的区域;并非所有基因或外显子均被完全覆盖。通过探针杂交后延伸和连接反应生成扩增子。靶向区域随后使用带有通用双索引引物的PCR进一步扩增,可将多达96个样本混合后进行测序。
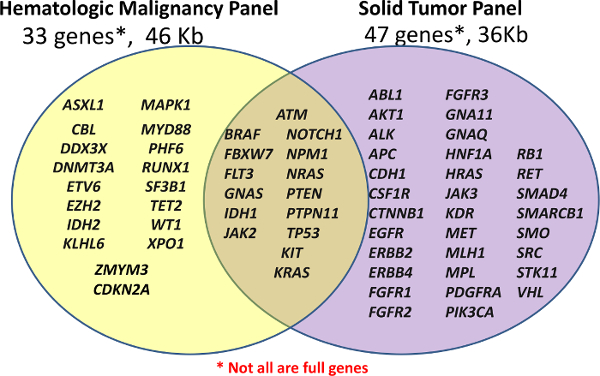
图1:检测面板所涵盖基因列表。 文库构建采用两种方法之一:定制的血液病基因检测面板(Heme-NGS Panel),包含33个基因;或现成的扩增子癌症检测面板(Solid-NGS),包含47个基因。并非所有基因或外显子均被完全覆盖,因为某些扩增子可能仅覆盖特定热点区域。请点击此处查看该图的放大版本。
血红素NGS panel的内容来源于多个渠道,但核心是急性髓系白血病(AML)中发生突变的16个基因,这些基因此前已被描述为具有较高的临床应用价值5。实体瘤NGS panel为商业化产品,其靶向区域基于癌症中常见突变基因,这些基因信息来自癌症体细胞突变目录(Catalogue of Somatic Mutations in Cancer, COSMIC)数据库的报告6。
临床NGS的整体工作流程包含多个关键步骤。在临床医生下达检测申请后,病理学家会根据肿瘤比例和样本体积的分析结果,判断样本是否符合检测要求。在我们机构,由于测序技术本身存在背景测序错误率(即“噪声”),以及靶向检测方法的效率限制,我们要求肿瘤细胞比例至少达到10%。若组织样本符合检测标准,则提取基因组DNA,并对其进行多项质量控制(QC)检测。若DNA通过QC,则构建扩增子文库并进行测序。所产生的数据通过机构内部的生物信息学流程进行分析。生物信息学分析完成后,对检出的变异进行人工审阅,并评估其致病性,随后将其纳入临床报告。下文将介绍两个经过该严格流程检测的病例,最终均导致了临床管理方案的改变。
病例1 - 急性髓系白血病
患者A的骨髓活检结果诊断为无成熟型急性髓系白血病(AML)。对骨髓标本进行了细胞遗传学研究,结果显示为正常的女性核型。外周血中存在95%的原始细胞,因此送检外周血标本,用于Heme-NGS Panel的个体化诊断检测。
急性髓系白血病(AML)是一种起源于髓系白细胞的血液系统恶性肿瘤。在 AML 中,基因突变的检测对于预后判断和治疗决策日益重要,其中反复出现的基因突变已被认为在疾病发生和预后评估中具有重要意义7。NPM1 和 CEBPA 基因突变与较好的预后风险相关,而 FLT3 基因的内部串联重复(ITDs)则与较差的临床结局相关8。越来越多的证据支持这些及其他基因突变在 AML 发病机制中的致病作用9。
病例2 - 肺腺癌
患者B的左侧锁骨上肿块活检显示为肺腺癌。将来自福尔马林固定石蜡包埋(FFPE)淋巴结肿块的活检组织以卷状或环状形式送检进行基因组检测(实体瘤NGS panel),肿瘤含量超过50%,旨在确定是否存在可用于靶向治疗干预的突变。
肺癌是美国癌症相关死亡的首要原因,可分为两大类型:非小细胞肺癌(NSCLC)和小细胞肺癌(SCLC)。根据病变的组织学特征,非小细胞肺癌可进一步分为腺癌和鳞状细胞癌。肺腺癌是肺癌中最常见的亚型,在吸烟者和非吸烟者中均可发生,也是非吸烟者中最常见的肺癌类型。10肺腺癌的分子研究表明,多个癌基因均存在突变11最常见的在吸烟者中发现的驱动突变是突变在 KRAS 和 BRAF最常见的非吸烟者突变是突变在 EGFR,以及涉及基因的重排 ALK, RET 和 ROS1. 肺部肿瘤中已发现基因存在框内第20外显子插入 ERBB2 (HER2/神经)。最常见的异常是 HER2/neu 在乳腺癌中,该位点存在扩增,且已有相应的靶向治疗药物(曲妥珠单抗:一种针对该位点的人源化单克隆抗体) HER2/neu)。该 HER2/neu 在2%–4%的肺腺癌中观察到的20号外显子插入突变12 对HER2/neu和mTOR抑制剂(分别为neratinib和temsirolimus)联合治疗显示出部分缓解13.
方案
本方案包含两种经验证的实验室自建检测方法的关键步骤,分别用于实体瘤和液体肿瘤的基因组分析。实验室所进行的检测均遵循1988年《临床实验室改进修正案》(CLIA)的要求。
1. 从外周血或骨髓中提取DNA
- 根据表1确定采集血液或骨髓的量。
| 样本/白细胞 | 按1 ml血液处理的量 |
| 骨髓 | 250 μl |
| 血液白细胞 12,000 – 50,000 | 1 ml |
| 血液白细胞 50,000 – 100,000 | 500 μl |
| 血液白细胞 100,000 – 200,000 | 200 μl |
| 血液白细胞 > 200,000 | 100 μl |
| * 对于血液白细胞 < 12,000的情况,取2 ml血液 | |
表1:血液/骨髓使用体积参考表。由于白细胞计数在不同样本之间存在差异,因此难以明确规定每次检测所需的特定血液体积。因此,在开始检测前,必须根据白细胞计数(WBC)来确定所需血液的用量。尽管使用的血液量较少,但仍应视为使用了1 ml,因为血液体积的减少是由于样本中细胞数量高于正常水平所致。
- 按照商用试剂盒的说明书提取基因组DNA。
2. 从福尔马林固定石蜡包埋(FFPE)组织中提取DNA
- 根据病理医生在 H&E 切片上圈出的肿瘤区域,将未染色切片与 H&E 参考切片对齐,并勾画出相似区域用于提取。进行大体解剖时,每次仅处理一个标本/患者的切片组。
- 将切片置于 45 °C 的加热块上,轻微熔化石蜡。使用新的解剖刀小心刮取切片上标记线内的组织,每个标本均需使用新的解剖刀。将刮下的石蜡碎屑放入相应标记的 1.5 ml 离心管中。注意:刮下的石蜡具有强静电,可能从管中跳出。
- 每五至六张 5 µm 厚的切片(总计 25–30 µm)加入 320 µl 去石蜡溶液。例如,若处理含有 3 张 10 µm 卷状组织的管,则使用 320 µl;若获得 5 张相同厚度的切片,则使用 640 µl。
- 剧烈涡旋至少 10 秒,然后在微量离心机中快速离心,使组织/石蜡脱离管壁和管盖并进入溶液。在 56 °C 孵育 3 分钟,随后在室温孵育 5–10 分钟。
- 室温孵育后,每加入 320 µl 去石蜡溶液,即加入 180 µl ATL 缓冲液。使用无菌微型研杵将组织研磨 10 次,每个标本使用新的研杵。确保研杵上无组织残留,因其可能非常黏附。剧烈涡旋悬浮液 3 秒,然后以最高速度离心 1 分钟。
- 向下层透明相中加入 10 µl 蛋白酶 K。通过移液器轻柔吹打混合,确保组织重新悬浮。切勿涡旋。在 56 °C 摇床(400–500 rpm)中孵育过夜。
- 次日早晨,检查组织是否完全溶解(若下层溶液透明则表明已完全溶解)。若下层溶液仍不透明,则剧烈涡旋 3 秒,以最高速度离心 1 分钟。额外加入 5–10 µl 蛋白酶 K,并在 56 °C 继续孵育 30–60 分钟。
- 在 90 °C 孵育 1 小时,以帮助逆转甲醛交联。让样品冷却至室温 5–10 分钟,然后短暂离心各管以集中液体。
- 将下层透明相转移至标记好的 1.5 ml 离心管中。若同一患者标本有多个管(例如使用多个卷状组织),此时应将各管的下层相合并至同一管中。注意:少量去石蜡溶液的转移不会干扰纯化过程,但大量转移存在风险。
- 加入 2 µl RNase A 溶液。轻柔涡旋或倒置混合 25 次,并在微量离心机中快速离心。室温孵育 5 分钟。
- 加入 200 µl 蛋白沉淀溶液。若处理一至两个卷状组织,使用 200 µl;若同时处理三个卷状组织,则使用 400 µl。高速剧烈涡旋 30 秒,使裂解缓冲液均匀混合。冰上孵育 5 分钟,或可保持在冰上长达 1 小时。
- 在 5,000 x g 离心 5 分钟。沉淀的蛋白质应形成紧密的白色沉淀。将上清液倒入标记好的 1.5 ml 离心管中,样品继续冰上孵育至少 3 分钟,然后在 5,000 x g 离心 3 分钟。
- 每先前加入的 180 µl ATL 缓冲液,向标记好的 1.5 ml 离心管中加入 200 µl 异丙醇(2-丙醇)(必要时可使用 2 ml 管)。例如,若处理三个卷状组织,则加入 600 µl 异丙醇。每先前加入的 180 µl ATL 缓冲液,向异丙醇中加入 1 µl 甘油原,并反复倒置管数次以混合。
- 小心将蛋白沉淀步骤所得的上清液加入异丙醇混合液中。通过轻柔倒置至少 50 次混合管内液体。
- 以最高速度离心 3 分钟。DNA 将以管底的小白色沉淀形式可见。
- 将上清液倾倒或吸出至相应的废液管中。每个标本应使用独立的 1.5 ml 废液管,以防沉淀脱落时丢失或与其他标本废液混合。将管倒置在纸巾上,确保大部分异丙醇被去除。
- 向每管加入 300 µl 新配制的 70% 乙醇。轻柔倒置数次以洗涤沉淀。尽量使沉淀脱落,以确保更彻底的清洗。
- 以最高速度离心 5 分钟,然后小心去除乙醇。沉淀可能较松散,因此应缓慢倾倒或吸取,并观察沉淀。去除管内壁多余的乙醇,避免触碰沉淀。让样品在空气中干燥 5–15 分钟,注意避免过度干燥。
- 根据 DNA 沉淀大小和起始组织量,向每个样品加入 25–100 µl DNA 水合溶液。剧烈涡旋各管,并在微量离心机中短暂离心。在 65 °C 孵育 1 小时,以充分水合 DNA。
3. 基因组DNA质量控制
注意:DNA 质量控制(QC)包含三个独立步骤。有关每个 QC 步骤执行原因的进一步说明,请参见表 2。
| 仪器 | 结果 | 意义 | 理想范围 |
| DropSense96 | A260/A230 | 化学污染物的鉴定(例如,乙醇) | 1.50 – 2.2 |
| DropSense96 | A260/A280 | 蛋白质污染物的鉴定 | 1.60 – 2.2 |
| DropSense96 | 浓度 | DNA定量 | > 1 ng/µl |
| TapeStation | DNA弥散条带 | DNA完整性的测定(例如,提取DNA的降解/片段化) | 50% > 1,000 bp |
| Qubit 2.0 | 浓度 | 更精确的DNA定量 | > 1 ng/µl |
表2:DNA质量控制预期结果。 在允许样本进入文库构建阶段之前,需综合考虑所有这些数值。
- 按照制造商的说明书,取 2 µl 提取的 DNA 在荧光计上检测,以获得样品的工作浓度(ng/µl)。
- 按照制造商的说明,取每份样品 1 - 2 µl 在紫外/可见光分光光度计上检测,以评估样品质量(A260/A230 和 A260/A280 比值)。
- 对于 FFPE 样品:按照制造商的说明,取每份样品 1 µl 在微流控凝胶电泳系统上检测,以评估 DNA 的降解/片段化情况。示例见图 2。
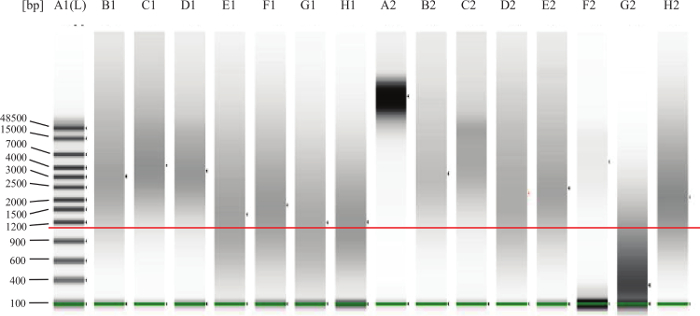
图2:基因组DNA质量控制凝胶示例。 下方条带上的绿色线条用于指示下层标记。插入的红色线条用于指示约1,000 bp的位置。泳道A2代表完整无损的DNA,这与新鲜组织中预期的结果一致。sue (例如,外周血或骨髓)。B1、C1、D1、B2、C2、E2 泳道为质量良好且完整的 FFPE DNA 示例。F2 泳道中的 DNA 似乎完整,但浓度过低。G2 泳道中的 DNA 已降解或断裂,无法用于检测。E1、F1、G1、H1、D2、H2 泳道的 DNA 处于“灰色区域”,意味着检测可能成功,但部分 DNA 可能受损或发生交联,因而在此检测中表现不佳。 请点击此处以查看此图的放大版本。
4. 扩增子文库制备
- 寡核苷酸池的杂交及结合寡核苷酸的延伸-连接
- 在PCR前操作间内,向已标记为杂交(HYB)板的半裙边96孔板中每个对应孔加入适量体积的低EDTA TE缓冲液、5 µl 面板寡核苷酸管(例如,Solid-NGS Panel 或 Heme-NGS Panel)以及100 - 250 ng基因组DNA。
- 向HYB板中每个样本加入40 µl 测序用寡核苷酸杂交试剂1(OHS1)。轻柔吹打至少5 - 6次以充分混匀。每列更换吸头,避免交叉污染。
- 用粘性铝箔密封HYB板,并在1,000 x g条件下离心30秒。
- 将HYB板放入预热至95 °C的杂交孵育器中孵育1分钟。随后将杂交孵育器温度设为40 °C,继续孵育直至仪器温度从95 °C降至40 °C(约90分钟)。注意:此逐步降温过程对实现正确杂交至关重要。
- 在杂交孵育的最后15 - 20分钟内,预先清洗滤板单元(FPU)。仅准备当前检测中将使用的孔,即,仅使用之前已打开滤板中的新鲜/未使用孔,切勿重复使用已使用过的孔。注意:应根据滤板上的试剂盒编号、滤板标记及所用密封材料判断是否可用。
- 使用多通道移液器,向每个孔中加入45 µl 严格洗涤液1(SW1)。
警告:含甲酰胺。盖上盖子后,在20 °C、2,250 x g条件下离心3分钟。检查每个孔是否残留液体(> 15 µl/孔)。 - 若存在残留液体,将FPU旋转180°,再次以2,250 x g离心3分钟。若第二次离心后液体完全通过滤膜,则进入下一步;否则可能存在滤板缺陷,需更换新滤板。
- 使用多通道移液器,向每个孔中加入45 µl 严格洗涤液1(SW1)。
- 当杂交孵育器温度降至40 °C后,将HYB板在20 °C、1,000 x g条件下离心至少30秒以收集冷凝液。将HYB板中每个样本的全部液体转移至FPU中对应预洗孔的中心位置。每列更换吸头,避免交叉污染。盖上FPU盖子,在20 °C、2,250 x g条件下离心3分钟。
- 加入45 µl SW1,在20 °C、2,250 x g条件下离心3分钟。重复此步骤共进行两次洗涤。将FPU旋转180°,再次在20 °C、2,250 x g条件下离心3分钟,以彻底去除所有SW1。
- 拆解FPU。将所有穿滤液(含甲酰胺)弃入合适的废液容器中。使用另一个MIDI废液收集板重新组装FPU。向每个样本孔中加入45 µl 通用缓冲液1(UB1),在20 °C、2,250 x g条件下离心3分钟。警告:含甲酰胺。
- 向FPU板每个样本孔中加入45 µl 延伸连接混合液3(ELM3),吹打3次以混匀。注意:延伸-连接反应在滤板膜上进行。
- 用粘性铝箔密封FPU板,将整个FPU组件放入预热至37 °C的孵育器中孵育45分钟。
- 加索引与PCR扩增
- 通过将引物排列在索引板支架中,将所用索引分装至索引扩增板(IAP)的对应孔中,排列方式如下:i5引物管(白色盖,无色溶液)垂直排列,对应A至H行;i7引物管(橙色盖,黄色溶液)水平排列,对应1至12列。使用p10多通道移液器,向IAP的每行加入4 µl i7引物(黄色溶液),向每列加入4 µl i5引物(无色溶液)。
- 在冰上或冷却块上,按每样本25 µl PCR主混合液2(PMM2)中加入0.5 µl DNA聚合酶1(TDP1)的比例配制PCR主混合液。颠倒混匀,短暂涡旋并快速离心以充分混合。
- 向IAP的每个孔中加入22 µl PCR主混合液,吹打3次混匀。孔间更换吸头。保持IAP在4 °C环境中。
- 完成45分钟延伸-连接反应(步骤4.1.10)后,从孵育器中取出FPU,小心移除铝箔密封。盖上盖子,在20 °C、2,250 x g条件下离心3分钟。
- 向FPU每个样本孔中加入25 µl 50 mM NaOH。吹打至少6次,确保移液枪头接触膜表面。每列更换吸头。室温孵育5分钟。
- 将FPU洗脱的样本转移至IAP,操作如下:
- 使用设定为20 µl的p100多通道移液器,对FPU板上的NaOH溶液吹打至少6次。轻微倾斜FPU板,确保完全吸出液体。
- 将20 µl液体从FPU转移至IAP的对应列中。轻柔吹打至少6次,使DNA与PCR主混合液充分混合。用粘性膜密封IAP,在20 °C、1,000 x g条件下离心1分钟。
- 将PCR板带入PCR后操作间,放入热循环仪中。运行PCR程序:95 °C变性3分钟;随后进行25个循环(95 °C 30秒,62 °C 30秒,72 °C 60秒);最后72 °C延伸5分钟;结束于10 °C保温。若PCR完成后不立即进入下一阶段,可将PCR板留在热循环仪中过夜,或在2至8 °C保存最多两天。
- PCR纯化及基于磁珠的标准化
- 从4 °C冰箱中取出磁珠纯化珠、洗脱缓冲液(EBT)及凝胶电泳试剂,室温放置至少20分钟,待其恢复至室温后再进行下一步操作。
- PCR完成后,在20 °C、1,000 x g条件下离心1分钟以收集冷凝液。将每项PCR反应产物1 µl转移至含4 µl水的条管/板孔中,使样本稀释5倍。吹打混匀。
- 将2 µl稀释后的PCR产物加入2 µl微流控凝胶缓冲液中。密封条管/板。在1,800 rpm条件下震荡至少30秒,随后在1,000 x g条件下离心30秒。按照制造商说明书,在微流控凝胶系统上运行混合物,评估文库构建是否获得合格文库(见图3)。
- 涡旋磁珠纯化珠直至悬浮均匀、颜色一致。向每个样本中加入45 µl磁珠。
- 用透明粘性膜密封板,在1,800 rpm条件下震荡2分钟。室温静置孵育10分钟,期间不震荡。
- 将板置于磁力架上。待上清澄清后,小心吸除并弃去上清。若不慎将磁珠吸入吸头,应将磁珠重新排回板中,让板继续在磁力架上静置2分钟,确认上清完全澄清。
- 保持板在磁力架上,向每个样本孔中加入200 µl新配制的80%乙醇。来回移动板数次。在磁力架上孵育30秒。小心吸除并弃去上清。重复此步骤共进行两次洗涤。
- 通过短暂在1,000 x g条件下离心,使管壁残留乙醇沉下,再将板放回磁力架,使用设定为10 µl的p10多通道移液器吸除残留乙醇,以去除过量乙醇。让磁珠在空气中干燥5 - 8分钟。
- 使用p100多通道移液器,向每个孔中加入30 µl EBT。吹打数次,确保磁珠从管壁脱离。用透明粘性膜密封板,在1,800 rpm条件下震荡2分钟。
- 室温静置孵育3分钟。若某些样本中磁珠未完全重悬,可轻柔吹打以重悬磁珠。
- 将板置于磁力架上。使用p100多通道移液器,将20 µl上清转移至一个全新的板,命名为文库标准化板(LNP)。将剩余约10 µl个体测序文库转移至另一个板,命名为剩余纯化文库板(RCLP)。将此板与最终文库制备产物一同保存,必要时可用于第二次测序运行。若不立即进入下一阶段,LNP和RCLP可在-15至-25 °C保存。
- 剧烈涡旋并重悬文库标准化磁珠1(LNB1)。必须彻底重悬管底的LNB1磁珠沉淀。按每样本8 µl LNB1与44 µl文库标准化添加剂1(LNA1)的比例配制标准化混合液。剧烈涡旋标准化混合液10 - 20秒。
警告:LNA1含甲酰胺。 - 在间歇颠倒和涡旋标准化混合液的同时,向LNP中每个样本加入45 µl。用透明粘性膜密封板,在1,800 rpm条件下震荡30分钟。此30分钟孵育对文库标准化至关重要,孵育时间过长或过短均可能影响文库代表性及簇密度。
- 在30分钟孵育期间,通过解冻试剂盒和杂交缓冲液(HT1)[警告:两者均含甲酰胺]准备测序试剂。此外,准备冰浴用于后续步骤,并确保适用于1.5 ml离心管的加热块已预热至96 °C。
- 30分钟混合步骤完成后,将LNP置于磁力架上。待上清澄清后,使用多通道移液器小心吸除并弃去上清至合适废液容器中。
- 将LNP从磁力架上取下,用文库标准化洗涤液1(LNW1)清洗磁珠,操作如下:
- 向每个样本孔中加入45 µl LNW1。
警告:含甲酰胺。用透明粘性膜密封板,在1,800 rpm条件下震荡5分钟。重复此步骤共进行两次洗涤。确保第二次洗涤后完全去除所有LNW1。
- 向每个样本孔中加入45 µl LNW1。
- 将LNP从磁力架上取下,使用多通道移液器向每个孔中加入30 µl 0.1 N NaOH(使用时间少于一周)以洗脱样本。用透明粘性膜密封板,在1,800 rpm条件下震荡5分钟。
- 在5分钟洗脱期间,向一个新板(命名为储存板,SGP)中各待用孔加入30 µl文库标准化储存缓冲液1(LNS1)。
- 将LNP放回磁力架。待上清澄清后,将30 µl洗脱液转移至SGP中的LNS1中。样本间更换吸头,避免交叉污染。
- 用粘性膜密封板,在1,000 x g条件下离心至少30秒。
- 将每个待测序样本5 µl加入标记的汇集扩增子文库(PAL)1.5 ml管中。涡旋PAL管以混匀,并在微量离心机中短暂离心。
- 根据所用测序化学体系(V2或V3),将4 - 10 µl PAL加入590 - 596 µl HT1中。通常,V2化学体系加入5.8 µl PAL至595 µl HT1,V3化学体系加入8.5 µl PAL至592 µl HT1。将此管标记为稀释扩增子文库(DAL)管。
- 涡旋DAL管并在微量离心机中短暂离心。将DAL在96 °C孵育2分钟。将DAL管颠倒3次,随后置于冰上至少5分钟,同时准备测序仪进行测序。5分钟后,DAL即可上机。
- 若SGP使用完毕,用粘性铝箔膜密封板,并标注日期和板编号。将密封的SGP和PAL在-15至-25 °C保存。
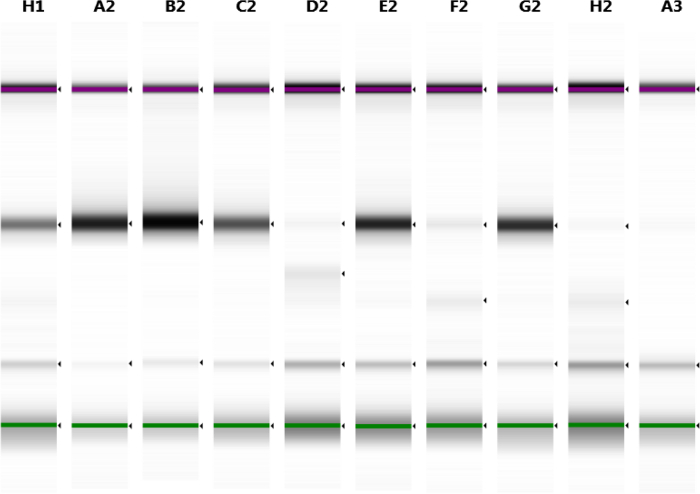
图3:文库构建质检凝胶示例。 下方条带上方的绿色线条用于指示低分子量标记物,上方条带上方的紫色线条用于指示高分子量标记物。H1、A2、B2、C2、E2和G2泳道的结果均正常。D2、F2和H2泳道的文库构建未达到最佳效果,但仍可获得结果,只是测序覆盖度可能不足。A3泳道的文库构建几乎失败,该DNA样本极有可能不适用于本检测。低于低分子量标记物的条带为未使用的引物,因为样品直接取自PCR反应孔。NTC样本应仅出现未使用引物的条带,无其他条带。请点击此处查看该图的放大版本。
5. 测序
- 确保已为本次运行创建正确的 SampleSheet.csv 文件。示例参见补充图1。
- 清洗并干燥流动池,然后向解冻的试剂盒中加入 600 µl 的 DAL。
- 按照屏幕提示准备测序仪进行测序。
6. 数据分析
- 执行生物信息学分析流程。利用实验室内部定制设计的生物信息学流程来识别突变、插入、缺失和扩增18。
- 流程运行完成后,检查日志文件中的错误或警告信息,因为任何显著的错误或警告均有助于评估流程处理的质量控制(QC)情况。
- 分析运行统计结果(表3),以确保测序文库已达到实验室设定的质量控制指标(图4)。通过基因组数据浏览器(例如,整合基因组浏览器16(IGV))查看.bam文件,对每个变异位点进行人工审阅。
注意:仅报告经过质量过滤后位于已验证等位基因频率范围内且测序深度超过最低覆盖要求的变异(采用人类基因组变异学会(HGVS)命名规范)。在最终报告中,所有外显子区变异均被分类为:致病性、可能致病性、意义未明的变异(VUS)、可能良性以及良性。除被判定为良性变异和同义变异外,所有等位基因频率高于5%报告阈值的变异均予以报告。
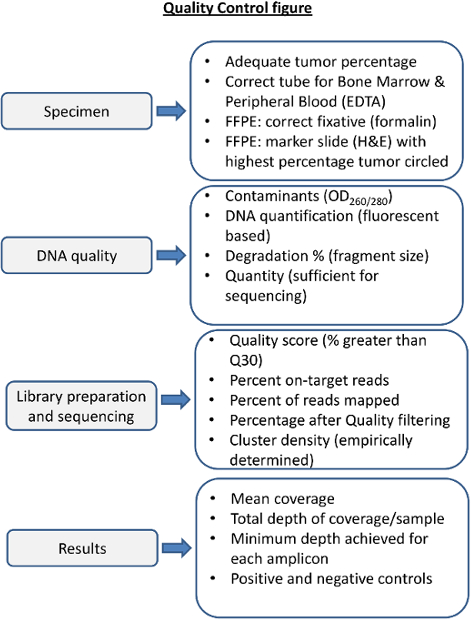
图4. NGS质量控制步骤概述 确保测序结果可靠,需对流程中每一步进行质量控制,并综合考虑测序前后的各项指标。高质量DNA的获取依赖于适当的样本处理。使用不合适的固定剂处理的血液和骨髓样本可能导致DNA质量下降。固体肿瘤样本若经不适当固定,亦可导致DNA降解。例如固定于B5液中)。应通过分光光度法评估DNA样本中蛋白质和RNA的污染情况,并准确评估DNA的含量和完整性。测序指标需在测序实验室中通过实验确定,并在每次测序反应和每个样本中遵循执行。在报告测序结果前,应对每个样本的测序覆盖度、测序深度以及阳性和阴性对照的表现是否充分进行评估。 请点击此处以查看此图的放大版本。
结果
病例1 - 血红素NGS panel
从白血病外周血中提取的DNA质量与数量均满足Heme-NGS Panel检测要求(176 ng/µl)。总体平均覆盖深度为4,933x(高于最低要求的1,000x平均覆盖深度)。其他运行统计数据见表3。在8个覆盖深度低于250x的区域中,3个是由于引物修剪不当所致(即,因测序错误导致引物序列未能正确去除),1个为该检测已知的技术假象,其余4个为不同基因外显子的部分区域,均无临床可报告的变异。尽管我们的临床检测方案仅要求报告覆盖深度至少为250×的变异,但所有覆盖深度不低于100×的数据均会被导入数据库以供审阅。
生物信息学分析流程的数据处理检测到三个可报告的、与疾病相关的突变;其中包含一个错义突变 FLT3,一个错义突变在 IDH2,以及一个移码突变 NPM1外显子变异及其等位基因频率在下文中有详细描述 表4一种常见突变在 FLT3 是 FLT3-内部串联重复(ITD),该变异未被我们的分析流程自动识别,需对第14外显子进行目视检查。对第14外显子的目视检查显示 FLT3 在提交的样本中未发现插入或重复现象。 FLT3 I836del 的等位基因频率为1%,由于低于经过验证的5%最低等位 基因频率阈值,因此未被纳入最终报告。该突变与 FLT3 D835Y 变化(即,在同一扩增子区域观察到,但不在 "顺式" 在任何测序读段中均未发现),仅在验证 p.D835Y 变异时通过手动审查 .bam 文件观察到。这两个变异的等位基因频率较低 FLT3 突变提示这些突变可能代表异质性或克隆进化;然而,这种差异也可能是由于该扩增子的检测性能,或引物序列附近或重叠区域的单核苷酸多态性(SNP)影响了该等位基因的扩增所致。
AML病例1的Heme-NGS panel检测结果发现了以下突变 FLT3, IDH2 和 NPM1,急性髓系白血病中三个常见突变基因. 突变在 FLT3 在约25%的成人急性髓系白血病(AML)患者中可观察到(COSMIC数据库)17)且为内部串联重复(ITDs)或酪氨酸激酶结构域的错义突变。 FLT3-ITDs 是较为常见的突变类型,且与对标准化疗的不良反应相关,而其预后意义 FLT3 激酶结构域的点突变(如该急性髓系白血病患者中所见)对预后的影响尚不明确14异柠檬酸脱氢酶2(NADP+),线粒体(IDH2) 是一个编码表观遗传修饰因子的基因,在急性髓系白血病(AML)中常发生突变。表观遗传修饰因子的突变在 AML 中相对常见,其中表观遗传修饰因子的突变包括 IDH1 和 DNMT3A 代表此类基因中导致基因表达失调的其他突变。核磷蛋白(nucleophosmin)基因的突变NPM1) 是急性髓系白血病(AML)中最常见的获得性突变之一,通常被认为是一个良好的预后因素(在不存在其他高危因素的情况下)。 FLT3-ITD).
NPM1 与 IDH2 的共突变在文献中被描述为一种预后良好的指标5,其3年总生存率为89%。与 NPM1 和 IDH2 野生型患者31%的3年总体生存率相比,这一数据代表了显著的生存获益。例如,当前的标准诊疗实践包括对 NPM1 和 FLT3-ITD 突变进行检测。在此情况下,若仅检测到 NPM1 突变,则无法准确评估患者的危险分层,因为伴随的二次突变可能为有利因素(例如,IDH2)或不利因素(例如,TET2),从而降低医生对避免进行骨髓移植决策的信心。
案例2 - 固体组织NGS panel
从FFPE组织中提取的DNA质量与数量均满足Solid-NGS Panel检测要求,其浓度为252 ng/µl,仅有4%的DNA片段小于1,000个碱基对(bp)。数据分析结果显示,平均测序深度为9,167×(远高于我们设定的1,000×最低测序深度阈值),且无任何区域的测序深度低于250×。其他质量控制指标见表3。
通过生物信息学分析流程处理的数据检测到两个与疾病相关的突变:ERBB2(Her2/neu)第20号外显子中的一个框内插入突变以及TP53中的一个错义突变。所有外显子变异及其等位基因频率均列于表5中。该ERBB2插入突变实际上代表一段串联重复的(Her2/neu)序列,这一点在命名中已有体现。框内插入突变的识别与确认需通过IGV对测序读长进行人工审阅。所检测到的突变频率高于50%,如TP53和Her2/neu突变所示,提示可能发生杂合性缺失(LOH)事件(见讨论部分)。
针对第2例肺腺癌患者的Solid-NGS Panel检测结果发现了ERBB2(HER2/neu)和TP53基因的突变,这两个基因目前尚未被常规纳入肺癌患者的标准诊疗检测范围。HER2/neu编码一种酪氨酸激酶受体,与肺癌中另一常见突变基因EGFR具有相似性。HER2/neu外显子20插入突变在肺腺癌中发生率为2%–4%,构成了肺癌中大多数HER2/neu突变类型,通常出现在其他驱动基因(如EGFR和ALK)无突变的肿瘤中12。已有多个研究证据表明,携带激活型HER2/neu插入突变的患者可能从多种治疗方案中获益,包括使用HER2/neu抑制剂联合mTOR抑制剂治疗后出现部分缓解13,以及采用单克隆抗体曲妥珠单抗(Trastuzumab)联合化疗实现显著疾病控制15。在癌症中发现TP53基因改变并不罕见,但目前尚无针对该突变的可操作性治疗手段。
| 案例 1 | 案例 2 | |
| 起始读段总数 | 2,215,926 | 2,129,110 |
| 比对上的读段百分比 | 98.42% | 98.29% |
| 靶向区域读段百分比 | 99.01% | 97.29% |
| 过滤后靶向区域读段百分比 | 97.60% | 95.45% |
| 可用读段百分比 | 94.87% | 91.79% |
| 覆盖深度超过 250x 的碱基百分比 | 98.40% | 100% |
| 覆盖深度超过 1000x 的碱基百分比 | 95.90% | 99.70% |
| 覆盖深度低于 250x 的扩增子数量 | 8 | 0 |
表3:测序运行质控指标。 这是用于数据审查以确定文库制备样本是否通过质控的最重要运行统计信息的汇总,不包括平均覆盖度。如果所有百分比均高于90%,则整个流程视为成功;但由于FPU清洗步骤中SW1或UB1的残留,或引物串扰,可能导致“靶上百分比”处于80%至90%的较低范围。如果“比对率”过低,则提示可能存在细菌或其他DNA污染,因为所有样本均应比对至人源基因组。当任何一项指标低于80%时,该样本将被标记以进行进一步审查,以帮助确定后续处理方案并优化实验流程。
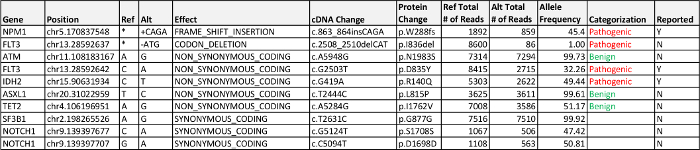
表4:病例1结果。 列出了高于5%等位基因频率报告标准的致病性、疾病相关性、意义未明变异(VUS)以及可能良性外显子变异。请点击此处下载该表格。
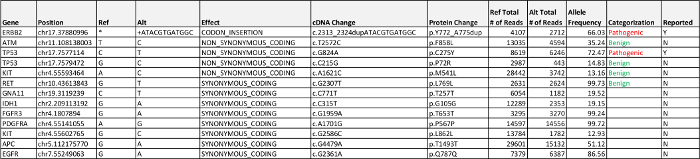
表 5:病例 2 结果。 列出了高于报告标准(等位基因频率 5%)的致病性、与疾病相关、意义未明的变异(VUS)以及可能良性的外显子变异。请点击此处下载该表格。
补充图1:基于扩增子的SampleSheet.csv示例。 该文件用于向测序仪传递运行所需的参数信息,包括所使用的化学试剂类型(本例中为扩增子)、工作流程(例如,GenerateFastq)、应用与检测类型(例如,FastqOnly)、测序的碱基数(或读长,本例中为186 bp × 186 bp),以及最后各特定索引(index)所对应的样本信息(本例中采用双端索引)。标黄部分可根据实验人员的具体需求进行修改,但在本例中,实验室采用这些参数设置。请点击此处下载该图。
讨论
由于本文所述的两项NGS检测已进入临床应用,最重要的实际考虑因素是质量控制。具体而言,必须密切注意提取DNA的质量和数量。这一点对于常常高度降解且DNA得率不一的FFPE样本尤为重要。为最大化FFPE样本的DNA得率,已开发出一种异丙醇沉淀法,因为基于柱子的提取方法有时会导致DNA剪切,并受限于洗脱体积较小。因此,当样本的浓度过低或降解程度过高而无法进行检测时,最可能的原因是组织大小、类型或固定方式,而非提取过程本身。对于血液/骨髓样本,若出现提取失败,通常是由于样本血液稀释(i.e.,采集样本中白细胞或肿瘤细胞数量不足)或化疗导致的细胞清除所致。
在验证过程中,应建立DNA质量和数量可接受的阈值。该检测通常推荐输入100 - 250 ng的DNA;然而,如果DNA质量良好,则较低的输入量也可能获得成功。此外,如果DNA质量较差(即,当可扩增DNA的含量低于100 - 250 ng时,增加输入量可提高测序结果的质量(因为可扩增DNA的量将达到推荐的输入量)。在将DNA用于文库构建之前,应对每个样本应用DNA质量和数量的评估指标。对于处于此类情况的样本 "灰色区域" (参见 图2) 应由实验室负责人或其指定人员酌情决定是否进行。目前预测DNA在测序过程中是否表现不佳的最佳方法是进行基于qPCR的检测,以实现对输入DNA的定量和质量评估。该方法通过扩增不同大小的DNA片段,评估样本中不同片段尺寸的生物可利用性,例如, 100 bp、150 bp、200 bp 和 300 bp)以及比较产量。
目前,文库制备涉及大量手动操作步骤,其中多个关键环节的任何失误都可能导致文库制备失败或质量低下。在测序前,微流控凝胶分析是唯一可用于检测文库制备问题的质量控制步骤。因此,在若干关键步骤中格外谨慎,有助于提高反应成功的概率。必须确保为每个样本使用正确的样本和寡核苷酸池。确认并准确记录每个样本均包含96种独特的双索引PCR引物对中的一种组合,可降低样本混淆的风险。此外,必须确保滤板(FPU)正确排液;若排液不充分,可能导致文库制备中的延伸连接步骤表现次优,从而产生低质量的测序数据。在文库质控后,关键步骤是确保LNB1磁珠完全重悬,并在将其加入样本前充分混匀LNB1/LNA1溶液,因为该混合液的浓度用于确定文库的摩尔浓度。最后,若磁珠洗脱步骤导致洗脱的文库量不足,将降低簇密度,可能导致文库无法达到足够的平均覆盖度;反之,文库过量则会导致测序读长质量下降。因此,在基于磁珠的标准化步骤中保持一致性,对于确保文库在测序仪上的最佳混合与簇生成至关重要。
除了文库制备外,验证能够从原始的去多重化 fastq 文件中准确检出突变的生物信息学分析流程也至关重要。选择自定义解决方案可能耗时较长,因为需要从大量开源和商业化的比对工具、变异检出软件及高通量测序(NGS)软件包中进行筛选。还需设计定制算法,以提取关键的性能统计指标,识别大多数开源工具难以发现的独特且反复出现的突变,并确定每个位点的拷贝数状态。在生物信息学分析流程的验证过程中,确定可报告变异的阈值至关重要,这些阈值应满足或超过质控过滤后每个位点的最低测序深度要求例如,至少250条读长)以及最低等位基因频率(例如,4%)。由于这是一种基于多重扩增子的检测方法,确定最低平均测序深度(例如,文库需要达到的测序深度(1,000×),以确保最低表达的扩增子也能达到最低测序读长要求。此外,由于该检测具有多重扩增特性,会导致脱靶效应,这些“伪影”在产品发布前必须被充分发现并经过严格验证。另一个重要的局限性在于,样本中肿瘤含量需超过10%,才能达到经过验证的最低等位基因频率。
检测到低频(1%)的FLT3插入突变表明,在此过程中人工复核仍然十分必要。即使设定5%的等位基因频率作为截断值,仍可能遗漏一些重要突变,因此人工复核对于确认这些变异至关重要。对于FLT3-ITD突变,需对所有急性髓系白血病(AML)患者的第14外显子进行目视检查,以确保不会遗漏低水平或大片段的插入/重复突变。此外,常见的位于引物序列附近的HER2第20外显子插入突变也需要人工干预。尽管生物信息学分析流程已较为完善,但由于上述多数统计指标均设有严格的截断阈值,某些变异仍可能被忽略,这是此类分析方法固有的局限性。未来需要更优的生物信息学工具,以及更佳的文库构建和/或测序技术,以在更低的截断值下获得更高质量的数据,从而减少假象和假阳性结果。
由于肿瘤比例确定困难以及基因组某些区域的扩增偏倚,等位基因频率的检测与解读可能具有挑战性。此外,可检测到超过50%的等位基因频率,如病例2中所观察到的情况。这被解释为杂合性缺失(LOH)事件,可能原因包括正常等位基因的丢失导致突变reads的表观增加、突变等位基因的获得(例如,2个突变拷贝和1个正常拷贝)或其他机制。这些机制可通过使用阵列比较基因组杂交(aCGH19)和/或SNP基因分型芯片20加以阐明。
目前的靶向富集方法依赖于耗时一整天的低效杂交捕获或多重PCR技术,导致单个样本需要更高的测序深度以及更多的非靶向测序读长。在不久的将来,下一代测序(NGS)分子肿瘤学的进一步应用将包括更简便的文库制备方法,这些方法应可完全自动化,并能够处理输入DNA量极低(即,低于1 ng)以及DNA高度降解的样本。为应对这些挑战,大多数方法可能基于PCR技术,无论是多步PCR方法还是大规模并行的单重PCR方法。此外,对单个扩增子进行分子条形码标记已被证明可显著降低测序背景噪声,使得对肿瘤细胞比例更低的样本进行检测成为可能,从而实现更低等位基因频率的检测,并推动循环肿瘤细胞的捕获研究。
在癌症标本中检测与疾病相关的突变已有数十年的标准诊疗实践。传统上,基因检测通常是逐个进行的,每次仅检测一个基因或外显子,一旦发现突变即终止后续检测。下一代测序技术(NGS)的出现使得能够并行检测多种癌症相关基因,从而以更少偏倚的方式识别出多个与肿瘤发生相关的突变。NGS在癌症体细胞突变检测中的临床应用价值日益凸显。事实上,基于NGS的肿瘤样本分析代表了一种新的范式,挑战了传统的单基因检测方法,但其临床价值非常明确。当今的临床实验室面临着令人振奋的机遇,即将严谨的方法学验证和检测结果解读与这一强大技术的应用紧密结合。
披露
作者无任何利益冲突需要披露。
致谢
作者谨此感谢 Daniel Wild 在稿件审阅及制作过程中的帮助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 基因组 DNA ScreenTape | Agilent Technology | 5067-5365 | |
| 基因组 DNA 试剂 | Agilent Technology | 5067-5366 | |
| 高灵敏度 D1000 ScreenTape | Agilent Technology | 5067-5584 | |
| 高灵敏度 D1000 试剂 | Agilent Technology | 5067-5585 | |
| TapeStation 2200 | Agilent Technology | G2965A | |
| TapeStation 分析软件 | Agilent Technology | A.01.04 或更高版本 | |
| 96 孔管储存架 | 任意供应商 | ||
| 15/50 ml 管架 | 任意供应商 | ||
| 96 孔板架 | 任意供应商 | ||
| 单通道移液器,0.5–2.5 μl | 任意供应商 | ||
| 单通道移液器,1–10 μl | 任意供应商 | ||
| 单通道移液器,2–20 μl | 任意供应商 | ||
| 单通道移液器,10–100 μl | 任意供应商 | ||
| 单通道移液器,20–200 μl | 任意供应商 | ||
| 单通道移液器,100–1,000 μl | 任意供应商 | ||
| 血清学移液器 | 任意供应商 | ||
| 涡旋振荡器 | 任意供应商 | ||
| 冰桶 | 任意供应商 | ||
| 微量离心机(适用于管和条带管) | 任意供应商 | ||
| 冷冻柜,-20 °C | 任意供应商 | ||
| 4 °C 冰箱 | 任意供应商 | ||
| 水浴或珠浴 | 任意供应商 | ||
| 培养箱(37 °C) | 任意供应商 | ||
| 血清学移液管,1 ml | 任意供应商 | ||
| 血清学移液管,5 ml | 任意供应商 | ||
| 血清学移液管,10 ml | 任意供应商 | ||
| 血清学移液管,25 ml | 任意供应商 | ||
| 手套 | 任意供应商 | ||
| 刀片/解剖刀 | 任意供应商 | ||
| KimWipes 纸巾 | 任意供应商 | ||
| 15 ml 锥形管 | 任意供应商 | ||
| 50 ml 锥形管 | 任意供应商 | ||
| 纸巾 | 任意供应商 | ||
| 200 proof 乙醇 | 任意供应商 | 存放于易燃品柜中 | |
| 2-丙醇(异丙醇) | 任意供应商 | 存放于易燃品柜中 | |
| 25 ml 储液槽 | 任意供应商 | ||
| 10 N NaOH | 任意供应商 | ||
| 8 通道移液器,1 – 10 μl | 任意供应商 | ||
| 8 通道移液器,10 – 100 μl | 任意供应商 | ||
| 8 通道移液器,20 – 300 μl | 任意供应商 | ||
| 冰桶 | 任意供应商 | ||
| 水冲洗瓶 | 任意供应商 | ||
| 酒精冲洗瓶 | 任意供应商 | ||
| 镜头清洁纸 | 任意供应商 | ||
| 96 孔 PCR 板,半裙边 | 任意供应商 | ||
| 8 孔管条,0.2 ml | 任意供应商 | ||
| Agencourt AMPure XP 磁珠 | Beckman Coulter | A63881 | |
| BioShake IQ 或 3000-T elm | Bulldog Bio/Q.Instruments | 1808-0506/ 1808-0517 | |
| DropPlate96 S - LabChipDS | Caliper | 128876 | |
| DropPlate96 D - LabChipDS | Caliper | 132848 | |
| DropSense96 | Caliper (Trinean) | ||
| DropQuant 软件 | Caliper (Trinean) | ||
| 板密封膜 | Denville | B1212-5S | |
| 铝密封箔 | Denville | B1212-6S | |
| 无核酸酶纯水系统 | EMD Millipore | ||
| 5424 离心机 | Eppendorf | 22621408 | |
| 5804R 离心机 | Eppendorf | 22623508 | 均需配备 15 ml 管和板转子,建议使用最高可达 2,500 x g 的离心机。 |
| Safe-Lock 管 1.5 ml,自然色 | Eppendorf | 22431021 | |
| 5 ml 管,DNA LoBind 管 | Eppendorf | 30108310 | |
| 5430R 离心机 | Eppendorf | 022620645 | 任何板转子离心机均可使用 |
| Hybex 微量样品孵育器 | Fisher Scientific | 1057-30-0 | |
| Hybex 0.2 ml 管块 | Fisher Scientific | 1057-31-0 | |
| TruSeq Amplicon – 癌症 panel | Illumina | FC-130-1008 | 96 次反应 |
| TruSeq 定制扩增子 | Illumina | PE-940-1011 | 96 次反应 |
| TruSeq 定制扩增子索引试剂盒 | Illumina | FC-130-1003 | 96 个索引,384 个样本 |
| MiSeq 试剂盒 v3,500 个循环 | Illumina | MS-102-3003 | |
| MiSeq 试剂盒 v2,300 个循环 | Illumina | MS-102-2002 | |
| MiSeq 试剂盒 v2,500 个循环 | Illumina | MS-102-2003 | |
| 实验管理器 | Illumina | 1.3 或更高版本 | |
| MiSeq 报告软件 | Illumina | 2.0 或更高版本 | |
| 测序分析查看器 | Illumina | 1.8 或更高版本 | |
| TruSeq 定制扩增子索引板固定装置和卡环套件 | Illumina | FC-130-1007 | |
| MiSeq v2 | Illumina | SY-410-1003 | |
| TruSeq 定制扩增子滤板 | Illumina | FC-130-1006 | |
| 索引接头替换盖 | Illumina | 11294657 | |
| Qubit 2.0 | Invitrogen | Q32866 | |
| Qubit 0.5 ml 管 | Invitrogen | Q32856 | |
| Qubit dsDNA 宽范围检测试剂盒 | Invitrogen | Q32853 | |
| DynaMa6-96 磁力架,侧裙边 | Invitrogen | 120.27 | |
| GeneAmp PCR 系统 9700(金/银模块) | Life Technologies | N8050200 | |
| Gentra Puregene 血液试剂盒 | Qiagen | 158489 | |
| 脱蜡溶液(16 ml) | Qiagen | 19093 | |
| 缓冲液 ATL(4 × 50 ml) | Qiagen | 939011 | |
| 蛋白沉淀溶液(50 ml) | Qiagen | 158910 | |
| DNA 水合溶液(100 ml) | Qiagen | 158914 | |
| 糖原溶液(500 μl) | Qiagen | 158930 | |
| Qiagen 蛋白酶 K | Qiagen | 19133 | |
| RNase(5 ml) | Qiagen | 158924 | |
| 无核酸酶水(10 × 50 ml) | Qiagen | 129114 | |
| 研磨杵 | USA Scientific | 1415-5390 | |
| TipOne RPT 10 µl 延长型滤芯吸头,无菌架装,10 架,每架 96 个吸头(共 960 个) | USA Scientific | 1180-3810 | |
| TipOne RPT 100 µl 自然色,斜面滤芯吸头,无菌架装,10 架,每架 96 个吸头(共 960 个) | USA Scientific | 1180-1840 | |
| TipOne RPT 200 μl 自然色,斜面滤芯吸头,无菌架装,10 架,每架 96 个吸头(共 960 个) | USA Scientific | 1180-8810 | |
| TipOne RPT 20 μl 自然色,斜面滤芯吸头,无菌架装,10 架,每架 96 个吸头(共 960 个) | USA Scientific | 1180-1810 | |
| TipOne RPT 1,000 μl 自然色,带刻度 XL 滤芯吸头, | USA Scientific | 1182-1830 |
参考文献
- Gerlinger, M., et al. Intratumor heterogeneity and branched evolution revealed by multiregion sequencing. N Engl J Med. 366 (10), 883-892 (2012).
- Campbell, P. J., et al. The patterns and dynamics of genomic instability in metastatic pancreatic cancer. Nature. 467 (7319), 1109-1113 (2010).
- Ding, L., et al. Clonal evolution in relapsed acute myeloid leukaemia revealed by whole-genome sequencing. Nature. 481 (7382), 506-509 (2012).
- Frampton, G. M., et al. Development and validation of a clinical cancer genomic profiling test based on massively parallel DNA sequencing. Nature Biotechnol. 31 (11), 1023-1031 (2013).
- Patel, J. P., et al. Prognostic relevance of integrated genetic profiling in acute myeloid leukemia. N Engl J Med. 366 (12), 1079-1089 (2012).
- Forbes, S. A., et al. COSMIC (the Catalogue of Somatic Mutations in Cancer ): a resource to investigate acquired mutations in human cancer. Nucleic Acids Res. 38 (Database Issue), 652-657 (2010).
- Shih, A. H., Abdel-wahab, O., Patel, J. P., Levine, R. L. The role of mutations in epigenetic regulators in myeloid malignancies. Nat Rev Cancer. 12 (9), 599-612 (2012).
- Liersch, R., Müller-Tidow, C., Berdel, W. E., Krug, U. Prognostic factors for acute myeloid leukaemia in adults - biological significance and clinical use. Br J Haematol. 165 (1), 17-38 (2014).
- Bacher, U., Schnittger, S., Haferlach, T. Molecular genetics in acute myeloid leukemia. Curr Opin Oncol. 22 (6), 646-655 (2010).
- Subramanian, J., Govindan, R. Lung cancer in "Never-smokers": a unique entity. Oncology (Williston Park). 24 (1), 29-35 (2010).
- Sakashita, S., Sakashita, M., Tsao, M. S. Genes and pathology of non-small cell lung carcinoma. Semin Oncol. 41 (1), 28-39 (2014).
- Arcila, M. E., Chaft, J. E., Nafa, K. Prevalence clinicopathologic associations, and molecular spectrum of ERBB2 (HER2) tyrosine kinase mutations in lung adenocarcinomas. Clin Cancer Res. 18 (18), (2012).
- Gandhi, L., et al. Phase I study of neratinib in combination with temsirolimus in patients with human epidermal growth factor receptor 2-dependent and other solid tumors. J Clin Oncol. 32 (2), 68-75 (2014).
- Sheikhha, M. H., Awan, A., Tobal, K., Liu Yin, J. A. Prognostic significance of FLT3 ITD and D835 mutations in AML patients. Hematol J. 4 (1), 41-46 (2003).
- Mazières, J., et al. Lung cancer that harbors an HER2 mutation epidemiologic characteristics and therapeutic perspectives. J Clin Oncol. 31 (16), 1-8 (2014).
- Robinson, J. T., et al. Integrative Genomics Viewer. Nat Biotechnol. 29 (1), 495-500 (2011).
- Forbes, S. A., et al. COSMIC: exploring the world's knowledge of somatic mutations in human cancer. Nucleic Acids Res. 43 (Database issue), D805-D811 (2014).
- Daber, R., Sukhadia, S., Morrissette, J. J. Understanding the limitations of next generation sequencing informatics, an approach to clinical pipeline validation using artificial data sets. Cancer Genetics. 206 (12), 441-448 (2013).
- Haraksingh, R. R., et al. Genome-Wide Mapping of Copy Number Variation in Humans: Comparative Analysis of High Resolution Array Platforms. PLoS ONE. 6 (11), e27859(2011).
- de Leeuw, N., et al. SNP Array Analysis in Constitutional and Cancer Genome Diagnostics - Copy Number Variants, Genotyping and Quality Control. Cytogenet Genome Res. 135 (3-4), 212-221 (2011).
重印与许可
