建议采用薄膜扩散梯度(diffusive gradients in thin films, DGT)技术开展钚的形态分析研究。本方案描述了在有机质存在条件下,研究Pu(IV)和Pu(V)行为的扩散实验。在岩溶泉中布放DGT装置,可用于评估钚的生物可利用性。
本文内容
摘要
摘要
水生生态系统中钚(Pu)的生物吸收尤为令人关注,因为钚是一种具有长半衰期的α粒子发射体,可能对生物体和人类造成辐射暴露。本文介绍了薄膜扩散梯度技术在 原位 钚生物有效性和形态分析的测量。为进行钚的实验室实验而设计的扩散池,结合新开发的实验方案,可模拟不同化学成分模型溶液中钚的环境行为。本方案中所述将钚的氧化态调节至Pu(IV)和Pu(V),对于研究钚在环境中的复杂氧化还原化学过程至关重要。该技术的校准及实验室实验所获得的结果,有助于开发一种特定的DGT装置 原位 淡水中的钚测量。利用加速器质谱法测定岩溶泉中DGT装置富集的钚,可确定矿物型淡水环境中钚的生物可利用性。该基于DGT装置的钚测量方法在水生生态系统中具有广阔应用前景,有助于深入理解钚的形态分布及其向生物体的转移过程。
引言
钚是一种人工放射性核素,由于核武器试验和核事故后的全球沉降,存在于环境中。钚的氧化还原化学对其在环境水体系统中的迁移和生物地球化学循环具有重要意义1。钚的化学性质复杂,可同时以四种氧化态(III、IV、V、VI)存在。因此,天然水体中钚的氧化还原形态分布对局部化学环境极为敏感2,3。钚的氧化态还取决于其来源——这一说法在受污染环境和处置场址尤为相关。还原态的钚(+III 和 +IV)主要存在于缺氧环境中,来源于全球沉降和储存的放射性废物排放;而较高氧化态(+V 和 +VI)则可见于其他锕系元素的衰变产物以及富氧环境中4。
钚的迁移性和环境行为在一定程度上可通过其氧化还原形态进行预测。处于+III和+IV氧化态的钚主要存在于固相中,具有较强的吸附能力,可吸附于无机胶体和天然有机质(NOM)分子上。因此,+III和+IV氧化态的钚被认为迁移性较低。而更易溶解的氧化态形式(+V和+VI,其中+V最可能)由于迁移性较高,可能促进向水生生物的更高程度生物转移5。然而,在天然有机质(尤其是腐殖酸)存在的情况下,Pu(V)会被还原17,使分配关系发生数个数量级的偏移,有利于沉淀形成。尽管Pu(V)还原为Pu(IV)的反应速率比逆反应快4至5个数量级,但在氧化条件下,Pu(IV)仍可能发生再迁移1。最近在添加了Pu(IV)的矿物沉积物中进行的实验,在自然氧化条件下观察到水相中可溶性钚的浓度随时间增加1,6。作者将其归因于Pu(IV)的氧化解吸以及更易溶解的Pu(V)和Pu(VI)物种的形成。Pu(IV)的氧化也可能由环境中常见的锰氧化物引起7。这些发现对于废物处置场址和污染场地的生物可利用性建模及环境风险评估具有重要意义。
钚的生物可利用性与形态学研究在实验室和实际环境中均具有挑战性 原位 条件。由于环境中钚的浓度较低,其氧化还原形态多变,并且与天然胶体存在相互作用,因而难以模拟其生物地球化学行为。基于游离态和可移动污染物通过聚丙烯酰胺(PAM)凝胶扩散原理的薄膜扩散梯度(DGT)技术,已广泛应用于环境痕量元素的测定8DGT 采样器是一种三层装置,由结合相(对于大多数痕量金属而言,是含有 Chelex 树脂的聚丙烯酰胺凝胶 PAM gel)、扩散凝胶层(厚度不同的聚丙烯酰胺凝胶 PAM gel)以及用于保护凝胶并固定整体结构的滤膜组成。由 85% 水组成的聚丙烯酰胺凝胶薄膜能够使游离态和活性络合态物质的扩散速度远快于与大分子天然有机质(NOM)或天然胶体颗粒结合的钚。在实验室条件下用于研究钚在薄层 PAM 凝胶膜中扩散行为的装置称为扩散池。9.
扩散池是一种双室装置,两个独立的腔室通过一个具有特定表面积的开口相连。该开口, 即, 两个腔室之间的窗口包含一个给定厚度的扩散凝胶圆片。我们构建了一个特氟龙细胞,其具有两个100 ml的腔室,以及一个直径为1.7 cm的圆形扩散窗口。其中一个腔室可拆卸,便于组装。在固定腔室上,围绕扩散窗口加工出一条宽0.5 cm的凹槽,用于放置扩散凝胶圆片。该凹槽的深度应与拟使用的PAM凝胶厚度相近。我们选择使用厚度为0.39 mm的PAM凝胶,因此扩散池中凹槽的深度为0.39 mm。扩散池的详细图像见于 图1.
当初始含有钚的溶液被置于一个隔室(A)中时,扩散的钚物种将在凝胶中建立浓度梯度,并开始在第二个隔室(B)中积累,后者初始含有相同化学组成的不含钚的溶液。隔室A中钚物种的初始浓度设定为在整个扩散实验过程中保持恒定或变化极小(最多变化1%–2%)。绘制扩散的钚量随时间的变化曲线,可用来分析在不同模拟环境条件下占主导地位的钚物种的迁移性。薄膜中的扩散为研究钚的迁移性和化学形态提供了有价值的替代方法,并可成功应用于野外条件10。可用一种被动采样器替代扩散池,该采样器由PAM扩散凝胶和Chelex树脂作为结合相制成,用于富集扩散中的钚物种。此类采样器可在野外条件下暴露使用——树脂中积累的钚量可反映相应环境中钚的化学形态及其生物可利用性10。
本研究中,我们采用扩散池在实验室条件下研究了Pu(IV)和Pu(V)物种的迁移性及其与天然有机质(NOM)的相互作用。此外,我们应用了表面积为105 cm2的大型被动式DGT采样器,对瑞士汝拉山脉一处喀斯特泉(Venoge河)中钚的生物可利用性进行了研究;在前期研究中,已发现该地点的水生苔藓细胞内含有显著比例的钚11。由于该原始环境中钚的含量极低,我们采用了苏黎世联邦理工学院(ETH Zurich)的加速器质谱(AMS)技术来测定钚的同位素。
方案
1. 钚示踪剂的制备
- 四价钚(Pu(IV))示踪剂的制备
- 从钚储备液中取出适量等分试样,转移至25 ml玻璃烧杯中,用于实验所需的钚量。每次操作使用10 Bq的239Pu。
- 加入1 ml浓HNO3、0.6 ml 1 M NaHSO4和0.4 ml浓H2SO4。在电热板上蒸干。初始阶段在200 °C缓慢加热,以避免酸液飞溅。
- 当烧杯中无液体残留时,在400 °C – 500 °C下退火,直至不再有白色烟雾产生。冷却后残留物呈白色,并可溶于实验所选的缓冲液。
注意:以此方法制备的Pu(IV)源可干燥保存数月12。
- 五价钚(Pu(V))示踪剂的制备13
- 钚的氧化
- 从钚储备液中取出一份等分试样,转移至一个带防漏盖的20 ml塑料液体闪烁小瓶中。每次操作使用10 Bq的239Pu。加入0.01 ml 0.01 M KMnO4,并在避光条件下静置至少6小时。
- 六价钚(Pu(VI))的萃取
- 在萃取前,配制0.5 M噻吩三氟丙酮(TTA)的环己烷溶液,并避免光照。每次实验前均需新鲜配制该溶液。
- 向氧化后的钚溶液中加入2 ml pH 4.7的0.1 M CH3COONa溶液和2 ml 0.5 M噻吩三氟丙酮(TTA)的环己烷溶液。用铝箔包裹小瓶以保持反应混合物避光,振荡10分钟。用移液器分离含有Pu(VI)的有机相,并转移至洁净的玻璃小瓶中。
- 六价钚(Pu(VI))至五价钚(Pu(V))的光还原
- 将含有Pu(VI)-TTA络合物的环己烷溶液置于玻璃小瓶中,在室温光照下放置2小时。
- 五价钚(Pu(V))的萃取
- 向经光照处理的溶液中加入1 ml pH 4.7的0.1 M CH3COONa溶液,振荡5分钟。移除含有Pu(V)的水相。取100 µl等分试样,通过液体闪烁计数法测定该示踪剂的浓度。
注意:由于五价态钚的长期稳定性尚存疑问,因此应在每次实验前立即制备Pu(V)溶液。
- 向经光照处理的溶液中加入1 ml pH 4.7的0.1 M CH3COONa溶液,振荡5分钟。移除含有Pu(V)的水相。取100 µl等分试样,通过液体闪烁计数法测定该示踪剂的浓度。
- 钚的氧化
2. 实验所用溶液的制备
- 配制缓冲溶液
- 配制 10 mM 的 MOPS(3-(N-吗啉代)丙磺酸)缓冲液溶液。取 200 ml 该溶液,逐滴加入 0.1 M HCl,调节至所需 pH 值(与 Pu(IV) 配合使用时为 pH 6.5,与 Pu(V) 配合使用时为 pH 5.5)。
- 配制用于 Pu(IV) 实验的溶液
- 溶液 A
- 将步骤 1.1 中制备的 Pu(IV) 溶于数毫升 pH 6.5 的 10 mM MOPS 缓冲溶液中。用相同溶液彻底冲洗烧杯。
- 用 pH 6.5 的 10 mM MOPS 缓冲溶液定容至 72 ml。检测 pH 值,并用 0.1 M NaOH 重新调节至 6.5。将 72 ml 该溶液转移至洁净烧杯中——此即用于加入扩散池 A 室的(A)溶液。
- 溶液 B
- 取 72 ml pH 6.5 的 10 mM MOPS 缓冲溶液;加入 0.75 ml 1 M Na2SO4。检测 pH 值,必要时重新调节至 6.5。将 72 ml 该溶液转移至洁净烧杯中——此即用于加入扩散池 « B » 室的 « B » 溶液。
- 配制含 NOM 的溶液
- 称取 1.4 mg 冻干的富里酸或腐殖酸,使其浓度达到 20 ppm,并将其溶解于含 Pu(IV) 的 « A » 溶液中。该溶液需在实验前 24 小时配制,以确保达到平衡状态。
- 溶液 A
- 配制用于 Pu(V) 实验的溶液
- 溶液 A
- 将步骤 1.2.4 中获得的 Pu(V) 溶于 72 ml pH 5.5 的 10 mM MOPS 缓冲溶液中;加入 0.75 ml 1 M NaNO3。检测 pH 值,必要时调节至 5.5。将 72 ml 该溶液转移至洁净烧杯中。含 Pu(V) 的溶液需在实验前立即配制。
- 溶液 B
- 取 72 ml pH 5.5 的 10 mM MOPS 缓冲溶液;加入 0.75 ml 1 M NaNO3。检测 pH 值,必要时调节至 5.5。将 72 ml 该溶液转移至洁净烧杯中。
- 配制含 NOM 的溶液
- 称取 1.4 mg 冻干的富里酸或腐殖酸,使其浓度达到 20 ppm,并溶解于含 Pu(V) 的 A 溶液中。将溶液静置 24 小时,以使 Pu(IV) 与 Pu(V) 物种之间达到稳态。在进行扩散实验前,按第 3.4.2 节所述方法进行液相萃取,以确定 Pu(V) 的比例。
- 溶液 A
3. 实验室扩散实验
- 制备PAM凝胶
- 用数毫升电解液润湿塑料托盘例如, 10 mM NaNO3),将PAM凝胶条置于其上,并使其在表面均匀展开。小心地将直径为2.7 cm的锐利打孔器垂直置于凝胶表面,避免打孔器在凝胶表面滑动。
- 必要时使用局部聚焦照明,有助于观察透明的PAM凝胶。将打孔器 firmly 压在凝胶表面,切割后松开。
- 扩散池的组装
- 用镊子将PAM凝胶圆片平滑地置于扩散窗上方的凹槽内。旋转螺丝,使扩散池的两个腔室通过PAM凝胶圆片相互连接并固定在一起。
- 标记 A 和 B 扩散池的隔室。每次实验前立即组装扩散池,并放入凝胶片;切勿让凝胶干燥。
- 启动扩散实验
- 缓慢将A溶液和B溶液分别倒入对应的隔室中。确保两种溶液以相同的速度倒入,以保证任一时刻各隔室中的液体体积相等,否则可能导致扩散凝胶受损。
- 溶液加入细胞后启动计时器。将微型电动搅拌器置于透皮扩散池上方。此时视为扩散实验开始。
- 扩散实验全过程中的取样操作
- 在A室和B室中同时以固定时间间隔采集等体积样品,以保持整个实验过程中各室体积恒定。
- 在实验开始时,立即从每个区室中同时取1.00 ml样品,以测定A区室中钚的初始浓度。
- 在未添加 NOM 的实验中,采用 10 分钟的采样时间间隔;在添加腐殖酸的实验中,采样时间间隔为 20 分钟至数小时。2.00 ml 的样品体积足以确保α能谱测量具有良好的灵敏度。
- Pu(IV)和Pu(V)的液相萃取
- 扩散实验结束后,分别从 A 室和 B 室中取出 4 ml 溶液,置于带密封盖的塑料试管中。每份样品加入 1 ml 2 M HCl 进行酸化。
- 加入 5 ml 0.5 M 的环己烷中双(2-乙基己基)磷酸(HDEHP)溶液,剧烈振荡试管 5 分钟。静置样品以使相分离。移除含 Pu(V) 的水相。
- 钚(IV)的反萃取
- 用5 ml 5% (NH₄)₂CO₃溶液从剩余有机相中反萃取Pu(IV)4)2C2O4.
- 在A室和B室中同时以固定时间间隔采集等体积样品,以保持整个实验过程中各室体积恒定。
4. 样品处理
- 用内标对样品进行加标
- 用产率示踪剂对需分析的样品进行加标。对于α能谱测量,加入1.00 ml活度浓度为25 mBq ml-1的242Pu示踪剂。
- 氧化样品基质
- 在电热板上加入2.00 ml浓HNO3,将样品蒸发至干。
5. 钚的放射化学分离
- 调节钚的氧化态
- 将4.2.1步骤中的干燥样品溶解于5 ml 8 M HNO3中,加入20 mg NaNO2,在70 °C下加热10分钟。此步骤可将钚的氧化态调节至+IV价。
- 钚的固相萃取
- 用1.5 ml 8 M HNO3润湿基于季胺的阴离子交换树脂柱(如TEVA)。使用由1 ml移液枪头制成的微柱,内含100 mg树脂,并用1.5 ml 8 M HNO3进行预处理。
- 以约1 ml min-1的流速将5.1.1步骤中的溶液通过树脂柱。用2 ml 8 M HNO3冲洗样品烧杯三次,并将洗涤液转移至树脂柱中。
- 洗脱钚
- 用3 ml 9 M HCl洗涤柱子。用3 ml 9 M HCl/0.1 M HI溶液洗脱钚。在加热板上蒸干洗脱液。加入2 ml浓HNO3处理,蒸干。如有必要,重复此步骤直至棕色的碘颜色消失。
- 采用任何可用方法测定样品中钚的浓度。
注意. 对于本方案中使用的239Pu浓度范围,α能谱法具有良好的灵敏度。通过在不锈钢圆盘上电沉积制备α能谱计数源14。在谱仪中使用PIPS探测器(450 mm2)对源进行计数。
6. 数据分析
- 绘制钚扩散量随时间变化的曲线
- 绘制B室中累积的钚活度(mBq)随时间(min)的变化曲线。需校正扩散实验过程中取样所引起的体积变化:在时间t时B室中累积的钚活度(mBq)等于测得样品中的浓度(mBq ml-1)乘以取样时刻B室中溶液的体积(ml)(参见电子表格示例——图2)。
- 若要在同一张图中绘制不同初始钚浓度的多个实验数据,应使用相对于A室初始钚浓度归一化的浓度值。
- 计算扩散系数
- 计算每次实验中钚物种的扩散系数 D(cm2 sec-1)10。使用公式(1):
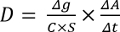 (1)
其中 Δg 为扩散凝胶厚度(cm),C 为初始钚浓度(mBq ml-1),S 为扩散面积(cm2),A 为在时间 t(sec)时扩散进入B室的钚物种的活度(mBq)。ΔA/Δt 为钚扩散进入B室的量随时间变化曲线的线性斜率。
- 计算每次实验中钚物种的扩散系数 D(cm2 sec-1)10。使用公式(1):
7. 天然淡水中钚的生物利用度研究
- 制备DGT采样器
- 用数毫升电解液润湿塑料托盘例如, 10 mM NaNO3),放置底板(参见 图3DGT 采样器的)位置。必要时可使用局部照明,有助于观察透明凝胶。
- 将一条6 cm × 22 cm的Chelex树脂凝胶条置于平板表面,并均匀展开。在树脂凝胶层上方放置一条6 cm × 22 cm的PAM扩散凝胶条,并均匀铺展至整个表面。确保凝胶条不发生滑动,并平整贴合。
- 用一片6 cm × 22 cm的滤膜覆盖扩散凝胶层。放置DGT采样器的盖板(参见 图3) 盖在滤膜上,轻轻按压框架边缘以闭合装置。
- 用锋利的采血针切除延伸的凝胶部分,必要时打开并重新对齐凝胶层,直至获得平整的板面。用螺丝固定组件。
- 用数毫升电解质润湿 DGT 采样器(例如, 10 mM NaNO3). 将湿润的样品置于密封塑料袋中,于 4-5 °C.
- 在自然水体中部署DGT装置
- 将DGT采样器从塑料袋中取出。按照图示将DGT采样器固定在支架上。 图4.
- 将DGT装置部署于水体中,可通过坚固的绳索悬挂,或安装在稳定的垂直支撑物上,确保DGT表面持续有切向水流通过。在淡水环境中部署DGT装置2至3周,以富集足够浓度的钚(Pu)用于测量。
- 取出的DGT装置的处理
- 从水中取出 DGT。拧开装置组件,取出滤膜并弃去。取出上层凝胶层(PAM 扩散凝胶)并弃去。
- 将树脂凝胶转移至含有 20 ml 8 M HNO₃ 的玻璃烧杯中3 并使用1.00 ml的加标样品与产率示踪剂一同进行分析。 2420.25 mBq/ml 的 Pu 示踪剂-1 (1.7 pg/ml-1) 活度浓度,用于 AMS 测量。充分振荡混匀后,将样品静置过夜以进行钚的洗脱。
- 条件DGT洗脱液
- 过滤树脂凝胶样品的溶液;用 5 ml 8 M HNO₃ 冲洗残留的树脂凝胶3 并将洗脱液与样品混合。加入 20 mg NaNO2 向每个样品中加入溶液,加热 70 °C 10 分钟内完成。此步骤可将钚的氧化态调节至 +IV。
- 钚的固相萃取
- 用10 ml 8 M HNO₃润湿基于季胺的阴离子交换树脂柱3. 以约1 ml/min的流速将7.4.1步骤中的溶液通过交换树脂柱-1. 用 5 ml 8 M HNO₃ 冲洗样品杯3 重复三次,并将洗涤液转移至交换树脂柱。
- 洗脱 Pu
- 用10 ml 9 M HCl洗涤色谱柱。用15 ml 9 M HCl/0.1 M HI溶液洗脱Pu。在电热板上蒸干洗脱液。加入2 ml浓HNO₃处理。3,蒸干。如有必要,重复操作直至棕色的碘颜色完全消失。
- 如果需要更高纯度的钚,可根据钚检测系统的性能再进行一到两次重复放射化学分离。使用由1 ml移液枪头制成的微型层析柱进行第二和第三次分离,柱内装有100 mg离子交换树脂,并用1.5 ml 8 M HNO₃预平衡3.
- 测定样品中的钚(Pu)浓度。采用质谱技术进行测量 239由于原始环境中钚的含量极低,因此难以检测。
注意:本研究使用位于苏黎世瑞士联邦理工学院离子束物理实验室的AMS设施,该设施已调谐用于分析锕系元素。
8. 数据分析
- 根据 DGT 在部署期间积累的钚(Pu)量,计算主体水中生物可利用(活性)Pu 物种的浓度(CDGT ,单位为 µBq ml-1)。使用公式(2):
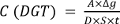 (2)
其中 A 为结合相中积累的 Pu 的放射性活度(µBq),Δg 为扩散层(凝胶 + 滤膜)厚度(cm),D 为 Pu 在 PAM 凝胶中的扩散系数(cm2 sec-1),S 为扩散面积(cm2),t 为部署持续时间(sec)。 - 将 DGT 测定的 Pu 的 CDGT 与主体水中总 Pu 浓度以及其他可用的形态分析数据进行比较。
9. 用于测定大体积水中总钚的放射化学分离
- 水样预处理
- 将研究水体的水样通过45 µm膜过滤器泵入塑料容器中。用于AMS测量的样品体积为10至50 L。采样后立即在采样现场用HNO3将水样酸化至pH 2,然后运往实验室。
- 钚在氢氧化铁上共沉淀
- 在实验室中,将顶置式搅拌器插入容器中。向样品中加入钚回收率示踪剂。用于AMS测量时,加入1.00 ml浓度为0.25 mBq ml-1(1.7 pg ml-1)的242Pu示踪剂。
- 加入FeCl3·6H2O,每10 L水样约加入0.25 g。搅拌30分钟后,用NH4OH调节至pH 8,使氢氧化铁沉淀。
- 钚在氢氧化铁上的二次沉淀
- 将9.2.2步骤所得水样中的上清液倾析。将氢氧化铁沉淀转移至2 L玻璃烧杯中,用去离子水冲洗原容器,并将洗涤液合并入样品中。
- 用约100 ml 5 M HCl溶解沉淀,加热至90 °C以分解碳酸盐。冷却后必要时进行过滤。再用NH4OH调节至pH 8,重新沉淀氢氧化铁。
- 为分析准备氢氧化铁沉淀
- 将9.3.2步骤所得样品的上清液倾析。将氢氧化铁沉淀转移至离心管中,离心后弃去上清液。用去离子水洗涤沉淀,重复2–3次。
- 用10 ml 8 M HNO3溶解沉淀,按之前第7.4–7.6节所述进行钚的放射化学分离。
10. 准备 AMS 测量样品
- 在氢氧化铁上共沉淀钚
- 放射化学分离后,将最终样品溶解于0.5 ml 1 M HCl中,用塑料移液管将样品转移至2.5 ml玻璃小瓶中。用0.5 ml 1 M HCl冲洗样品烧杯两次,并将洗涤液转移至同一小瓶中。
- 加入0.5 ml浓度为2 mg ml-1的Fe3+储备溶液,以提供1 mg铁。滴加几滴浓NH4OH,使氢氧化铁沉淀析出。离心后倾去上清液。
- 用去离子水洗涤沉淀,离心后倾去上清液。将沉淀在90 °C的加热板上烘干。
- 制备用于加速器质谱(AMS)测量的靶样
- 将步骤10.1.3中得到的氢氧化物沉淀在马弗炉中于650 °C焙烧2–3小时。与3–4 mg金属铌粉充分混合后,压入钛制靶杯中,用于AMS测量。
注:我们在瑞士联邦理工学院(ETH Zurich)的紧凑型(0.6 MV)AMS系统“TANDY”上测量了样品,该系统已针对锕系元素的测量进行了优化15,16。
- 将步骤10.1.3中得到的氢氧化物沉淀在马弗炉中于650 °C焙烧2–3小时。与3–4 mg金属铌粉充分混合后,压入钛制靶杯中,用于AMS测量。
结果
扩散实验
将扩散池B室中扩散进入的239Pu的活度随时间的变化作图,可直观展示239Pu物种通过PAM凝胶的扩散通量。根据公式1从这些图中计算得到的扩散系数,为比较不同化学环境下各种239Pu氧化还原物种的迁移能力提供了另一种手段(图2)。图5分别展示了在MOPS缓冲液中以及在含有20 ppm腐殖酸(HA)条件下,Pu(IV)和Pu(IV)-Pu(V)混合物种的扩散实验结果。对这些图的比较表明,Pu(V)的迁移性显著高于Pu(IV)。当加入HA(本实验中分子量为5–40 kDa,由Cusnir et al.10在支持信息中表征)作为络合分子时,这一现象尤为明显。按照本文所述方案制备的Pu(V)源溶液主要含有Pu(V)物种。在MOPS缓冲溶液中完成扩散实验后,采用HDEHP液相萃取法检测到其中Pu(V)占80% ± 10%。该萃取的化学回收率为80%。在含有20 ppm HA的溶液中,经24小时平衡后,该模拟溶液中Pu(V)的比例为35% ± 10%。
天然淡水中钚生物可利用性研究
我们实验室研制的多个DGT装置已成功地在瑞士汝拉山脉的一处喀斯特泉中暴露了两到三周。该泉为矿泉,水体pH值在6.5–7.5之间,电导率高于400 µS cm-1,且溶解氧饱和。这些实验表明,凝胶组件具有良好的适用性和稳定性,未发现任何生物污染迹象,这可能也得益于泉水较低的温度(7 °C)。回收的DGT装置保存良好,凝胶层完整,保持了初始形态和外观。DGT富集的钚通过加速器质谱(AMS)进行分析。相比其他分析技术,AMS具有显著优势:灵敏度极高(可达亚飞克水平),且所需初始样品量远低于α能谱法或ICP-MS技术。此外,在AMS测量过程中,分子同量异位素干扰(如铀氢化物238U-H)或其他分子可被有效抑制,不会干扰239Pu的检测。由于某些技术原因(极可能是化学分离过程中引入了239Pu污染),我们未能将首次野外应用中获得的239Pu数据用于定量分析。然而,240Pu的测量结果未受偏倚。因此,我们根据测得的240Pu含量,并采用沉降钚的240Pu/239Pu原子比值0.18,推算出239Pu的含量。结果汇总于表1中。
239Pu在整水样品中测得的浓度与此前报道的该含水层中的浓度(1–7 µBq L-1)相似11。此外,根据DGT测量结果计算得到的239Pu浓度在测量不确定度范围内也基本一致。由于DGT仅富集游离态和可交换态的钚形态,因此可据此估算水中生物可利用态钚所占的比例。表1中的数据表明,整水样品中所有存在的239Pu均以生物可利用形态存在。这一结果在结合先前研究发现时显得尤为值得关注11,此前研究发现,在该泉眼生长的水生苔藓中,239+240Pu主要富集于细胞内组分,而相比之下241Am和90Sr的富集程度较低。11研究者提出,钚在此天然含水层中较高的迁移性可能是由于形成了可溶性的碳酸盐钚络合物,可能以五价钚的钚酰(Pu(V) plutonyl)形式存在,类似于天然存在的铀酰-碳酸盐络合物。韦诺日泉的水属于硬水,具有较高的碳酸盐浓度和极低的天然有机质(NOM)含量(约1 ppm)。
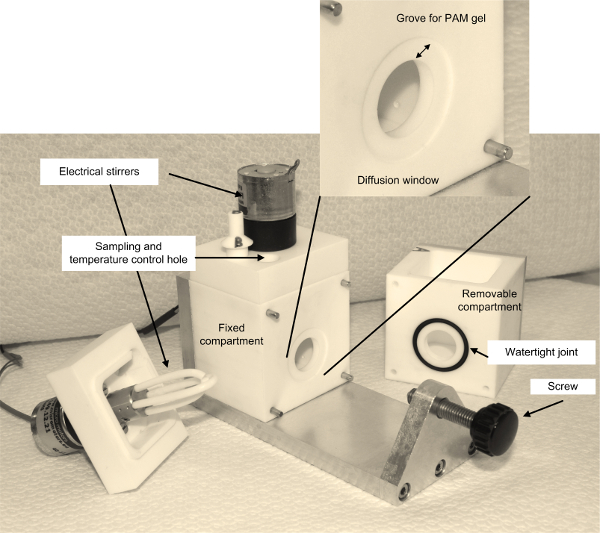
图1. 用于研究钚在PAM凝胶中扩散的扩散池。 槽厚0.5 cm,槽深0.39 mm。 请点击此处查看该图的放大版本。
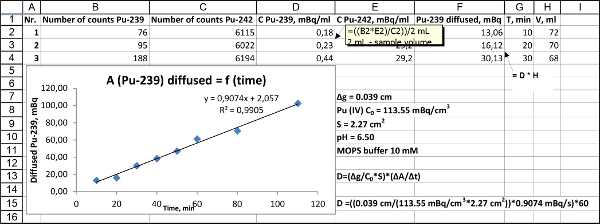
图 2. 用于计算扩散系数的 Excel 工作表截图。 请点击此处查看此图的放大版本。
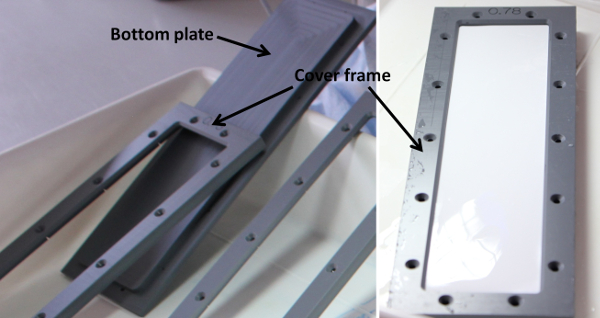
图3. 用于环境钚形态分析的大面积DGT装置。 DGT装置的部件——底板和盖框——左侧为分体图,右侧为带螺钉孔的组装图。请点击此处查看该图的放大版本。
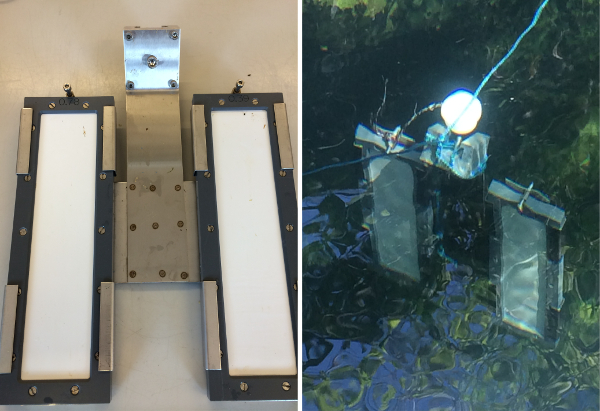
图4. 固定在支架中(左)并置于韦诺日泉(右)中用于钚生物可利用性测量的DGT采样器装置。 请点击此处查看本图的放大版本。
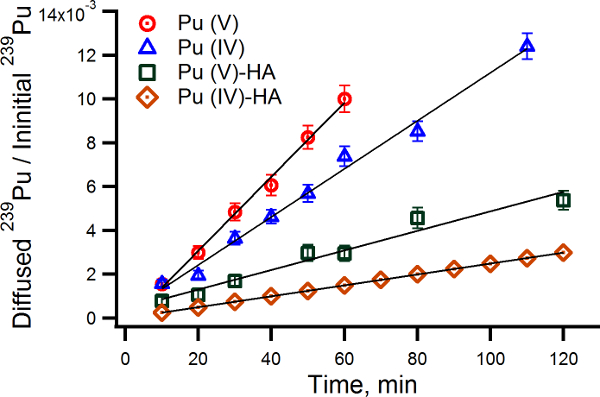
图5. 不同化学环境下239Pu扩散进入扩散池B室的曲线图。实验数据点分别表示在MOPS缓冲液中的239Pu(IV)和239Pu(V),以及在腐殖酸(HA)存在下的239Pu(IV)-239Pu(V)混合物种(Pu(V)占比为35% ± 10%)。图中239Pu(IV)-HA的曲线是根据先前测定的扩散系数0.50×10⁻⁶ cm2 sec-1计算得出10。根据公式1计算得到的扩散系数分别为:MOPS缓冲液中的Pu(IV) — 2.29×10⁻⁶ cm2 sec-1,MOPS缓冲液中的Pu(V) — 3.50×10⁻⁶ cm2 sec-1,含20 ppm HA时Pu(IV)-Pu(V)混合体系 — 0.92×10⁻⁶ cm2 sec-1。从上至下依次为:MOPS缓冲液中的Pu(V)(红色空心圆)、MOPS缓冲液中的Pu(IV)(蓝色空心三角形)、含20 ppm HA时的Pu(IV)-Pu(V)(绿色空心方块)、含20 ppm HA时的Pu(IV)(棕色空心菱形)。请点击此处查看该图的放大版本。
| 样品类型 | 测量次数 | 239Pu 浓度,μBq L-1 |
| 大体积水样 | 2 | 1.9 ± 0.55 |
| DGT 0.39 mm | 2 | 1.74 ± 0.9 |
| DGT 0.78 mm | 1 | 1.79 ± 0.9 |
表1. 通过AMS测定大体积水样和DGT采样器中239Pu的代表性结果。 大体积水样中的239Pu通过20 L水样与氢氧化铁共沉淀富集,经锕系元素特异性交换树脂提取后,由AMS测定。DGT测量的239Pu浓度使用公式2和Pu(IV)的扩散系数计算得出。不确定度对应k=2;u(95)。
讨论
本文所述使用扩散池进行钚实验的DGT方法,为研究钚的氧化还原形态及其与有机分子、胶体颗粒和模拟环境体系的相互作用提供了可靠的手段。DGT技术在环境体系中钚的测定方面进一步应用,将有助于加深理解该放射性核素在水生生态系统中的生物有效性和归趋。
实验室扩散实验
为了在特定化学环境下对钚(Pu)的迁移性和相互作用开展一次具有明确结论的成功扩散实验,必须提供明确定义且可控的实验条件。实验前对钚氧化态的调节至关重要,这不仅有助于简化数据解释,还能模拟钚不同氧化还原物种的各种生物地球化学行为。由于钚物种对pH变化敏感,必须对溶液进行缓冲。需特别关注扩散池的结构和组装:采用非吸附性的聚四氟乙烯(Teflon)聚合物材料可避免钚在池壁上的吸附,同时实现牢固的密封组装,防止实验过程中扩散溶液中的钚损失。
A 室中引入的初始钚浓度,以及扩散实验过程中采样的时间间隔和每次取样的体积,取决于实验室可用的分析方法。可使用任何可用的分析方法测定扩散池样品中的钚浓度,但该选择与实验所用钚的初始活度密切相关。10 Bq 的 239按照本方案推荐的Pu(提供100-140 mBq ml)-1 或约 2×10-13 mol ml-1) 足以为α能谱法测量提供足够的灵敏度,通常不会对辐射防护法规造成特殊问题。如果存在其他更灵敏的分析技术用于钚的测定,则可降低钚的初始浓度例如, 质谱法)。采样间隔可根据每个扩散实验中钚(Pu)的初始浓度以及预期的通过PAM凝胶的扩散速率进行选择。尽管扩散实验的等分试样中除钚外不含其他放射性核素,但矿物盐和MOPS缓冲液的存在可能干扰分析过程,降低定量分析的效率和精确度。因此,建议对这些样品进行钚的化学分离。
扩散池为研究PAM凝胶中的扩散提供了最佳方法,因为凝胶直接暴露于充分搅拌的溶液中,从而可忽略凝胶表面扩散边界层(DBL)的影响。在扩散实验过程中,充分搅拌溶液至关重要,有助于最大限度地减小DBL效应。同时,操作时应谨慎进行,以避免破坏PAM凝胶。
天然淡水中钚生物可利用性的研究
本方案所得结果表明,使用DGT装置测量钚可为研究淡水环境中钚的生物可利用性提供一种高效工具。DGT测量可获得游离态和可溶态物种的时间平均浓度,而这两种形态正是生物体吸收钚的最主要形式。此外,通过使用不同厚度的凝胶,还可研究钚与有机物相互作用的动力学过程。钚-NOM络合物扩散通过凝胶所需的时间将使最易解离的络合物发生解离。DGT测量可结合超滤技术进行,后者可提供特定尺寸以上钚胶体物种的百分比例如, 8 kDa)。钚胶体形态通常被视为非生物可利用形态,属于DGT法无法测定的钚组分。
目前,DGT装置仅被部署于瑞士汝拉山脉一处喀斯特泉的淡水中。环境中钚的浓度较低,需要对DGT装置进行长期部署,而这可能带来一些潜在问题。DGT表面的生物污损是一个显著缺陷,会导致扩散边界层(DBL)厚度增加,从而限制钚通过PAM凝胶的通量。在海水或高矿化度水体中暴露的DGT装置,其结合相可能迅速被其他痕量金属饱和,导致钚累积数据失真。环境中痕量钚的测定需要进行彻底的放射化学分离以及高灵敏度的分析方法。本方案中采用的加速器质谱(AMS)测量技术尚未广泛普及,但可用其他质谱技术替代。然而,必须进行严格的放射化学分离,以消除天然铀产生的同量异位素干扰238U-H。
公式2表明,DGT装置的尺寸是一个关键参数,可通过调节该参数来增加在给定部署时间内累积的钚量。目前商用的凝胶条最大表面积仅为6 cm × 22 cm。因此,已将DGT采样器的窗口面积增大至105 cm2(5 cm × 21 cm),从而可在相对较短的部署时间内累积足够量的钚物种用于分析。组装此类DGT采样器时需具备较高的精度,并在操作过程中特别注意PAM凝胶片的特性。必须将凝胶层组装成表面平整、均匀的“三明治”结构,以确保钚物种从主体水体经扩散凝胶层时通量均匀。DGT表面良好的水流条件也是一个重要参数,但主要取决于含水层中的水流状况。建议将用于钚测定的DGT装置以约45°角朝向水流方向放置,以保证稳定的水流供应,并最大限度减少扩散边界层(DBL)的影响。
如果研究水体的温度与测定扩散系数时的温度不同,则方程2中使用的扩散系数必须进行校正。扩散系数随温度的变化可由斯托克斯-爱因斯坦方程(方程3)给出:
 (3)
其中 D1 和 D2 分别为温度 T1 和 T2(单位:K)下水的扩散系数(cm2 sec-1),η1 和 η2 分别为相应温度下水的黏度(mPa sec)。
目前尚无方法可在原始环境中直接研究钚的形态,唯一途径是基于热力学计算, 例如pH 和氧化还原参数。这些参数仅适用于碳酸盐、铁或锰阳离子等宏观组分。因此,钚的形态分析是基于这些可测物种推导得出的,而非“真实”的直接测量。我们认为,本文所介绍的薄层 PAM 凝胶膜扩散技术是解决钚形态分析难题的重要一步,因为它能够实现对 原位 游离态和不稳定态物种,以及可能存在的钚酰物种。尽管目前针对淡水中环境钚的DGT测量研究尚不多,但已获得的结果为DGT技术在钚形态分析和生物可利用性研究中的进一步应用提供了积极的前景。在富含有机质的水体中部署DGT装置,有望获得钚在天然有机质(NOM)分子存在条件下的迁移性和相互作用的重要信息。在受污染的海洋环境中开展DGT测量,例如塞拉菲尔德核燃料后处理厂周边近海海域以及受损的福岛第一核电站附近海域,预计将取得有意义的研究结果。
披露
作者无任何利益冲突需要披露。
致谢
本工作由瑞士国家科学基金会(项目编号 n° 由瑞士联邦公共卫生局(PF 和 PS)资助(项目编号:200021-140230)。我们感谢瑞士联邦公共卫生局为本论文的开放获取出版提供资金支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 239Pu 示踪剂 | CEA | 来源 PU239-ELSC10 | |
| 242Pu 示踪剂 | LNSIRR | 来源俄罗斯电离辐射国家标准实验室 Pu242 N° 790 | |
| 25 ml 烧杯 | |||
| 移液器 | Socorex | ||
| 一次性塑料移液管 | Semadeni | ||
| 20 ml 塑料闪烁小瓶 | Semadeni | ||
| 铝箔 | |||
| 加热板 | |||
| 镊子 | |||
| 锕系元素交换树脂 - TEVA - B | Triskem | TE-B50-A | |
| 锕系元素交换树脂 - TEVA - R 柱 | Triskem | TE-R10-S | |
| 1 ml 移液器吸头 | Socorex | ||
| PAM 凝胶条 6×21 cm | DGT Research Ltd | 厚度 0.39 mm 和 0.78 mm / www.dgtresearch.com | |
| Chelex 凝胶条 6×21 cm | DGT Research Ltd | 厚度 0.40 mm / www.dgtresearch.com | |
| 扩散池 | 自制 / 实验室内部加工 | ||
| Ø 27 mm 打孔器 | 自制 / 实验室内部加工 | ||
| 塑料托盘 | |||
| DGT 装置 | 自制 / 实验室内部加工 | ||
| 膜过滤器 | PALL Corporation | HT-450 Tuffryn 聚砜膜圆盘过滤器 0.45 μm / 厚度 145 μm | |
| 硝酸 | Carlo Erba | 408025 | |
| 硫酸 | Sigma-Aldrich | 84720 | |
| 盐酸 | Carlo Erba | 403981 | |
| 氢碘酸 | Merck | 100341 | |
| 高锰酸钾 | Merck | 105082 | |
| 硫酸氢钠 | Merck | 106352 | |
| 硫酸钠 | Merck | 106647 | |
| 硝酸钠 | Sigma-Aldrich | 31440 | |
| 亚硝酸钠 | Fluka | 71759 | |
| 乙酸钠 | Merck | 106281 | |
| 草酸铵 | Fluka | 9900 | |
| 双(2-乙基己基)磷酸(HDEHP) | Merck | 177092 | |
| 2-噻吩甲酰三氟丙酮(TTA) | Fluka | 88300 | |
| MOPS 缓冲液 | Sigma-Aldrich | M9381 | MOPS 钠盐 |
| 环己烷 | Carlo Erba | ||
| 腐殖酸 | 从阿尔卑斯山谷富含有机质的土壤中提取,冷冻干燥,分子量 5–40 kDa | ||
| NH4OH | Carlo Erba | 419943 | |
| FeCl3·H2O | Sigma-Aldrich | 44944 |
参考文献
- Kaplan, D. I., et al. Influence of oxidation states on plutonium mobility during long-term transport through an unsaturated subsurface environment. Environ. Sci. Technol. 38 (19), 5053-5058 (2004).
- Taylor, D. M. Environmental plutonium - Creation of the universe to twenty-first century mankind. Plutonium in the Environment. 1, 1-14 (2001).
- Maher, K., Bargar, J. R., Brown, G. E. Environmental Speciation of Actinides. Inorganic Chemistry. 52 (7), 3510-3532 (2013).
- Kurosaki, H., Kaplan, D. I., Clark, S. B. Impact of environmental curium on plutonium migration and isotopic signatures. Environ. Sci. Technol. 48 (23), 13985-13991 (2014).
- Orlandini, K. A., Penrose, W. R., Nelson, D. M. Pu(V) as the stable form of oxidized plutonium in natural-waters. Marine Chemistry. 18 (1), 49-57 (1986).
- Kaplan, D. I., et al. Eleven-year field study of Pu migration from Pu III, IV, and VI sources. Environ. Sci. Technol. 40 (2), 443-448 (2006).
- Morgenstern, A., Choppin, G. R. Kinetics of the oxidation of Pu(IV) by manganese dioxide. Radiochim. Acta. 90 (2), 69-74 (2002).
- Davison, W., Zhang, H. In-situ speciation measurements of trace components in natural-waters using thin-film gels. Nature. 367 (6463), 546-548 (1994).
- Zhang, H., Davison, W. Diffusional characteristics of hydrogels used in DGT and DET techniques. Anal. Chim. Acta. 398 (2-3), 329-340 (1999).
- Cusnir, R., Steinmann, P., Bochud, F., Froidevaux, P. A DGT Technique for Plutonium Bioavailability Measurements. Environ. Sci. Technol. 48 (18), 10829-10834 (2014).
- Froidevaux, P., Steinmann, P., Pourcelot, L. Long-Term and Long-Range Migration of Radioactive Fallout in a Karst System. Environ. Sci. Technol. 44 (22), 8479-8484 (2010).
- Bajo, S., Eikenberg, J. Preparation of a stable tracer solution of plutonium (IV). Radiochim. Acta. 91 (9), 495-497 (2003).
- Saito, A., Roberts, R. A., Choppin, G. R. Preparation of solutions of tracer level plutonium (V). Anal. Chem. 57 (1), 390-391 (1985).
- Bajo, S., Eikenberg, J. Electrodeposition of actinides for alpha-spectrometry. Journal of Radioanalytical and Nuclear Chemistry. 242 (3), 745-751 (1999).
- Dai, X. X., Christl, M., Kramer-Tremblay, S., Synal, H. A. Ultra-trace determination of plutonium in urine samples using a compact accelerator mass spectrometry system operating at 300 kV. Journal of Analytical Atomic Spectrometry. 27 (1), 126-130 (2012).
- Christl, M., et al. The ETH Zurich AMS facilities: Performance parameters and reference materials. Nuclear Instruments and Methods in Physics Research B. 294, 29-38 (2013).
- Blinova, O., et al. Redox interactions of Pu(V) in solutions containing different humic substances. Journal of Alloys and Compounds. 444, 486-490 (2007).
重印与许可
