该方案比较了Rho家族GTP酶(包括Rac1)与其结合伴侣之间的相对亲和力。体内,Rac1结合蛋白竞争同一结合界面,该界面的构象由结合的核苷酸决定。由于核苷酸水解速率很高,其在实验上既重要又难以控制。
本文内容
摘要
摘要
在本实验方案中,我们展示了一种用于比较GTP酶结合蛋白之间竞争作用的方法。这种方法对于确定GTP酶的结合能力具有重要意义,原因有两点:首先,所有相互作用均涉及GTP酶的同一表面,因此必须在存在竞争者的背景下分析结合事件;其次,由于结合的核苷酸状态必须加以控制,传统的免疫共沉淀等方法不适用于GTP酶的生化研究。该检测方法依赖于使用纯化的蛋白质。将纯化的Rac1固定在磁珠上作为诱饵蛋白,并可加载GDP、不可水解的GTP类似物,或保持无核苷酸状态,从而可控地研究特定的信号转导阶段。待研究的结合蛋白则通过哺乳动物细胞表达并利用GFP标签进行纯化,以确保其正确折叠。两种蛋白使用相同的标签至关重要,因为这不仅有助于实现快速纯化和洗脱,还可在洗脱过程中使用同一种抗体同时检测两种竞争蛋白,从而准确测定两种结合蛋白的相对含量。
引言
决定哺乳动物细胞形态、极性和迁移特性的肌动蛋白细胞骨架受Rho家族小GTP酶的调控。Rho家族GTP酶包括促进细胞骨架收缩的RhoA、促进肌动蛋白分支和膜突起的Rac1,以及在肌动蛋白聚合方面作用与Rac1相似并能诱导丝状伪足形成的Cdc421,2。GTP酶的信号活性由核苷酸结合状态决定,核苷酸控制着“开关I”和“开关II”环的收缩与松弛,这些环介导了GTP酶与其调控因子和效应分子之间的蛋白质-蛋白质相互作用。与鸟苷三磷酸(GTP)结合的GTP酶可激活下游效应分子,而与鸟苷二磷酸(GDP)结合的形式则无活性。在细胞内,GTP水解和核苷酸交换的循环实现了GTP酶信号的快速更替,这对于细胞骨架动态至关重要。核苷酸转换受到三种机制的调控:鸟嘌呤核苷酸交换因子(GEFs)通过稳定无核苷酸结合的GTP酶,催化GDP被GTP取代,从而增强GTP酶的信号活性3,4;GTP酶激活蛋白(GAPs)促进GTP水解为GDP,从而抑制GTP酶信号活性5;封闭性分子如染色质凝缩调控因子2(RCC2)和鸟嘌呤核苷酸解离抑制因子(GDIs)可遮蔽开关环,其中GDIs通过与GTP酶的异戊二烯尾部相互作用将其从膜上移除6,7。这三类调控分子均与开关环相互作用,下游效应分子以及某些运输调控因子(如coronin-1C)也是如此7。本实验方案的目的是检测假定的调控因子与下游信号分子之间对开关I/II结合位点的竞争性结合。需要注意的是,竞争性结合实验检测的是对共同结合位点的结合能力,因此本方案不适用于检测与其他位点的相互作用,例如GDIs与异戊二烯尾部的结合。
活性与非活性形式之间构象差异的细微性,加上结合核苷酸的不稳定性,使得对GTP酶结合事件的研究变得困难。由于结合核苷酸的关键作用,传统的结合实验方法(如免疫共沉淀或表面等离子共振)并不适合用于此类研究,因为无法有效控制核苷酸的状态。这一障碍还因GEF、GAP、效应分子、封闭分子和转运分子的结合位点存在重叠而加剧,导致在细胞内实际存在的竞争背景下,单一相互作用的结合数据难以解释。特别是免疫共沉淀实验易受不同结合伙伴之间竞争的影响:在特定细胞条件下,可能仅检测到某一种结合伙伴,而忽略其他所有伙伴;而在其他条件下,另一种伙伴则可能占据主导地位。GTP酶信号通路的动态特性对其功能至关重要,在分析不同调控因子之间结合相互关系时必须予以考虑。事实上,我们近期描述了一条高度依赖竞争性结合的信号通路。我们鉴定出coronin-1C是一种可结合GDP-Rac1开关环的转运分子7。在GEF活性较低的区域,转运作用占主导地位,从而将Rac1从这些区域移除;然而,当Rac1被运送至GEF活性较高的细胞区域时,GEF会战胜coronin-1C,不仅激活Rac1,同时阻止coronin-1C介导的Rac1清除。该模型进一步指出,GEF的作用是将结合的GDP置换为GTP,从而使平衡进一步远离与coronin-1C的结合。因此,Rac1的活性完全可以由竞争关系及相对亲和力来解释。
在本实验方案中,我们以Rac1为例,介绍了一种用于比较不同结合伴侣对小GTP酶相对亲和力的方法。通过使用纯化蛋白的方法,可以在严格控制结合核苷酸状态的实验条件下,通过成对比较的方式,逐步解析出信号传导事件的级联过程。
方案
1. GST标签GTP酶的纯化
- 在 500 ml 自诱导培养基(25 mM Na2HPO4、25 mM KH2PO4、50 mM NH4Cl、5 mM Na2SO4、2 mM MgSO4、2 mM CaCl2、0.5% 甘油、0.05% 葡萄糖、0.2% 乳糖、5 g 胰蛋白胨、2.5 g 酵母提取物、100 µg/ml 氨苄青霉素)中,于 37 °C、220 rpm 振荡培养转化有 pGEX-Rac1 的大肠杆菌(E. coli)菌株(如 BL21)过夜。
- 在 4 °C、10,000 × g 条件下离心 10 分钟收集细菌。
- 将菌体沉淀用 20 ml 蛋白提取试剂重悬,加入 1× 蛋白酶抑制剂,在室温下颠倒混匀孵育 20 分钟。
- 在 40,000 × g 条件下离心 30 分钟,澄清裂解液。
- 加入 2 ml 谷胱甘肽磁珠,使用磷酸盐缓冲液(PBS:10 mM Na2HPO4、1.8 mM KH2PO4、137 mM NaCl、2.7 mM KCl)预洗涤磁珠。
- 在 4 °C 下颠倒混匀孵育 2 小时。
- 用 10 ml PBS 洗涤载有蛋白的磁珠四次,每次使用磁性分离器沉淀磁珠。
- 将载有蛋白的磁珠重悬于 2 ml PBS 中,分装为每份 100 µl,-80 °C 保存,待用时取出。
2. GTP酶结合蛋白的表达
- 实验前一天,按如下方法将编码各GTPase结合蛋白的绿色荧光蛋白(GFP)标记质粒分别转染至独立的75-cm2 HEK293T细胞培养瓶中。为验证核苷酸负载情况,将GFP标记的TrioD1质粒转染至第三个75-cm2 HEK293T培养瓶中。
- 将聚乙烯亚胺用100 µl无菌150 mM NaCl稀释至1 mg/ml。
- 取27 µl稀释后的聚乙烯亚胺加入223 µl低血清培养基中。
- 将12 µg质粒DNA加入250 µl低血清培养基中。
- 室温孵育每管2分钟。
- 将聚乙烯亚胺溶液与DNA溶液合并至同一管中,涡旋混匀2分钟。
- 室温孵育15–20分钟。
- 将90%汇合度的HEK293T细胞中原有培养基(DMEM高糖培养基,含10%胎牛血清、2 mM L-谷氨酰胺,不含抗生素)更换为5 ml新鲜培养基。
- 将合并后的聚乙烯亚胺/DNA混合液加入培养瓶中,于37 °C、5% CO2条件下过夜孵育。
3. GTP酶结合蛋白的纯化
- 用 PBS 冲洗转染细胞的培养瓶,并倒置 5 分钟,吸除残留液体。
- 将细胞刮入含 500 µl 裂解缓冲液(50 mM Tris-HCl (pH 7.8),1% Nonidet P-40,1×蛋白酶抑制剂)的微量离心管中。
- 在 4 °C 下颠倒混匀 30 分钟,使细胞裂解。
- 裂解期间,用新鲜裂解缓冲液将两份 40 µl 的 GFP-Trap 磁珠各洗涤三次,每次洗涤后在 2,700 × g 下离心 2 分钟以沉淀磁珠。
- 将裂解液在 21,000 × g 下离心 10 分钟,澄清。
- 将每种竞争蛋白的澄清裂解液分别转移至已洗涤的 GFP-Trap 磁珠中,4 °C 下颠倒混匀 2 小时,使 GFP 融合蛋白结合。GFP-TrioD1 细胞的裂解液则置于冰上保存。
- 用 50 mM Tris-HCl (pH 7.8)、50 mM NaCl、0.7% (w/v) Nonidet P-40 洗涤负载的 GFP-Trap 磁珠两次,再用 50 mM Tris-HCl (pH 7.6)、20 mM MgCl2 洗涤两次,每次洗涤后均在 2,700 × g 下离心 2 分钟以沉淀磁珠。
- 加入 40 µl 0.2 M 甘氨酸(pH 2.5),上下吹打 30 秒以洗脱 GFP 融合蛋白。立即在 21,000 × g 下离心 60 秒,将上清液转移至含有 4 µl 1 M Tris-HCl (pH 10.4) 的新微量离心管中。操作需迅速,以减少对纯化蛋白的损伤。
- 取每种纯化蛋白 1 µl 进行 Western blot 分析,使用抗 GFP 抗体并依据定量印迹系统说明书检测,以确定相对得率。或者可通过二喹啉甲酸(BCA)法测定蛋白浓度,但若蛋白对该检测的反应不一致或存在污染蛋白,则可能引入误差。
- 通过添加 50 mM Tris-HCl (pH 7.6)、20 mM MgCl2,将各蛋白的摩尔浓度调至相等。
4. GTP酶的核苷酸加载
- 解冻在步骤1中制备的一份GST-Rac1磁珠。
- 取90 µl GST-Rac1磁珠,用20 mM Tris-HCl(pH 7.6)、25 mM NaCl、0.1 mM DTT、4 mM EDTA缓冲液洗涤三次,每次洗涤均使用磁性粒子分选仪沉淀磁珠。
- 吸除磁珠中的缓冲液,并加入100 µl 20 mM Tris-HCl(pH 7.6)、25 mM NaCl、0.1 mM DTT、4 mM EDTA缓冲液。
- 根据竞争实验是否需要GDP、GTP或无核苷酸负载,向60 µl GST-Rac1磁珠中分别加入12 µl 100 mM GDP、12 µl 10 mM 鸟苷-5'-[γ-硫代]三磷酸(GTPγS)或不加任何核苷酸。
- 对于核苷酸负载对照组,将剩余磁珠均分为三份,每份10 µl,并分别向每管中加入2 µl 100 mM GDP、2 µl 10 mM GTPγS或不加核苷酸。
- 将磁珠混合物在30 °C下振荡孵育30分钟。
- 通过加入1 M MgCl2稳定结合核苷酸的Rac1:向实验组混合物(步骤4.4)中加入3 µl,向每个对照组混合物(步骤4.5)中加入0.5 µl。
5. 竞争性结合。
- 准备6个微量离心管,每管包含:
200 µl 50 mM Tris-HCl (pH 7.6), 20 mM MgCl2
10 µl 实验性核苷酸负载的Rac1磁珠(来自步骤4.7)
5 µl Rac1结合蛋白A(恒定结合蛋白) - 向每管中分别加入0、1、2.5、5、10或20 µl Rac1结合蛋白B(可变结合蛋白)。这些体积假设恒定与可变结合蛋白的储备浓度大致相等,必要时可根据实际情况进行调整。
- 如果两种蛋白的结合亲和力存在显著差异,应相应调整结合蛋白A和B的体积,具体应通过实验重复进行经验性确定。通过添加50 mM Tris-HCl (pH 7.6), 20 mM MgCl2,将结合反应体系总体积补至235 µl。
- 设置一个微量离心管,其中包含:
200 µl 50 mM Tris-HCl (pH 7.6), 20 mM MgCl2
10 µl 实验性核苷酸负载的Rac1磁珠(来自步骤4.7)
10 µl Rac1结合蛋白A(恒定结合蛋白) - 设置GDP、GTPγS以及无核苷酸的对照管:
200 µl 50 mM Tris-HCl (pH 7.6), 20 mM MgCl2
10 µl 在步骤4.5中分别负载GDP、GTPγS或无核苷酸并在步骤4.7中稳定的对照Rac1磁珠
180 µl 按步骤3.6制备的HEK293T GFP-TrioD1裂解液
4 µl 1 M MgCl2 - 在4 °C条件下,将混合物颠倒混匀,孵育2小时。
- 用50 mM Tris-HCl (pH 7.6), 20 mM MgCl2 洗涤磁珠三次。
- 在20 µl 还原性上样缓冲液(50 mM Tris-HCl (pH 7), 5% SDS, 20% 甘油, 0.02 mg/ml 溴酚蓝, 5% β-巯基乙醇)中洗脱结合的蛋白质。
6. 竞争分析
- 通过十二烷基硫酸钠聚丙烯酰胺凝胶电泳(SDS-PAGE)和蛋白质印迹法分析步骤5.6中获得的10 µl结合蛋白。
- 将膜在4 °C下用封闭缓冲液(以PBS稀释至1×,含0.1% Tween-20)按1:1000比例稀释的抗GFP抗体孵育过夜,以检测两种带标签的GTP酶结合蛋白。
- 用PBS(含0.1% Tween-20)洗涤膜三次,每次10分钟。
- 在室温下用DyLight 800标记的二抗(抗兔抗体)孵育膜30分钟,二抗用封闭缓冲液(以PBS稀释至1×,含0.1% Tween-20)按1:10,000比例稀释。
- 用PBS(含0.1% Tween-20)洗涤膜三次,每次10分钟。
- 使用红外成像系统扫描膜,并按照制造商的操作说明使用配套软件测定条带强度。
- 将每种蛋白的条带强度对可变竞争蛋白(蛋白B)的体积作图。
- 将两条曲线交点处对应的可变竞争蛋白体积除以恒定竞争蛋白体积(蛋白A,5 µl),以确定达到平衡时的竞争蛋白比例。
- 为验证核苷酸加载状态,按照步骤6.1–6.6所述方法,使用p21活化激酶1(PAK1,一种效应因子)和GFP-TrioD1(一种鸟苷酸交换因子)探测膜。
结果
本方案旨在计算结合伴侣与Rac1的相对亲和力,且无需知晓竞争分子的精确浓度(图1)。蛋白质浓度的测定会引入误差,而在分析信号通路中分子间的竞争时并非必需。然而,必须确保两种竞争分子在储存溶液中的摩尔浓度相同,以便在向检测体系中加入不同体积时能够简便地计算出比例。40 µl的GFP-Trap磁珠具有约300 pmol的结合能力,因此来自一个高表达细胞的75 cm2培养瓶(汇合状态)所提取的蛋白即可使磁珠饱和,从而保证在调整前两种不同结合蛋白的制备量相近(图2A)。若其中一种蛋白表达量较低,可通过从多个细胞培养瓶中纯化该蛋白来克服此问题。
大多数GTPase效应蛋白和调控蛋白的结合依赖于诱饵GTPase的核苷酸加载状态,因此测试加载是否成功至关重要。可通过从细胞裂解液中沉淀已知的结合蛋白来验证加载效果。例如,效应蛋白PAK1可特异性结合GTP结合态的Rac1,并可从裂解液中被轻松沉淀并通过Western印迹检测8(图2B)。鸟嘌呤核苷酸交换因子(GEF)优先结合无核苷酸的GTPase以稳定其过渡态。由于GEF通常丰度较低、常处于非活性状态且在印迹中信号较弱,因此最好过表达一个GEF或GEF片段以检测无核苷酸GTPase的结合。我们通常使用Trio蛋白的第一个Dbl同源区,并以GFP融合形式表达(GFP-TrioD19)(图2B),但任何GEF均可用于此目的。能够结合GDP结合态GTPase的蛋白较为罕见。我们近期报道了RCC2即为其中一种蛋白7,或者也可通过验证其既不与GEF也不与效应蛋白结合来间接确认GDP加载成功。
实验结果将是一张 Western 印迹图,显示两个 GFP 标记的结合伴侣蛋白与 GTPase 的结合情况。通过使用单一抗体同时检测两种蛋白,可以确定两种竞争蛋白在结合量相近时的浓度,从而推断其相对亲和力。本示例展示了 Rac1 trafficking 蛋白 coronin-1C 的螺旋桨结构域(Rac1 结合蛋白 A)与 Rac1 封闭蛋白 RCC2(Rac1 结合蛋白 B)之间的竞争作用(图 3A)。在保持 coronin-1C 螺桨结构域体积恒定(5 µl)的条件下,逐步增加 RCC2 的体积,从 GFP 印迹图中可见,当 RCC2 体积达到 1.25–2.5 µl 时达到平衡(星号标记),表明 RCC2 对 Rac1 的亲和力强于 coronin-1C。通过定量 Western 印迹法测量条带强度,并绘制每种竞争蛋白的平均值曲线,可准确计算出两条曲线交点所对应的体积,从而确定平衡点(图 3B)。
竞争结合实验成功实施的可能障碍之一是,若结合伙伴之间相互结合,同时又与Rac1结合。在图3A+B中,我们展示了RCC2与coronin-1C的螺旋桨结构域之间的竞争,而非全长的coronin-1C。使用截短型coronin的原因在于,coronin-1C还通过其尾部结构域与RCC2结合。当滴定全长的coronin-1C对抗RCC2时,由于形成三元复合物,检测到两种蛋白均发生结合,而非竞争性结合(图3C)。若发生竞争,一种蛋白的结合量将增加,而另一种则减少,总的结合GFP融合蛋白量保持不变。在形成三元复合物的情况下,有必要截短其中一个GTP酶结合蛋白,以消除竞争分子之间的相互作用。
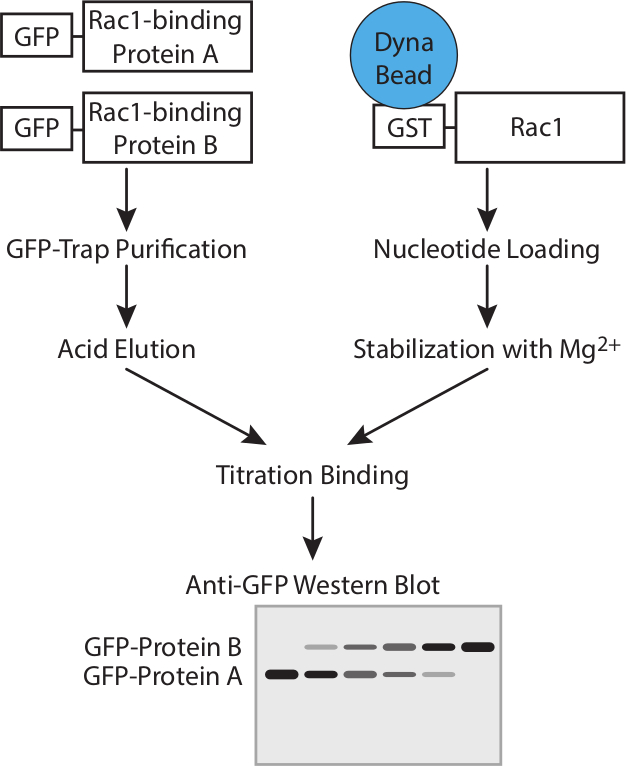
图1. 实验流程。 利用竞争性结合实验测定GTP酶结合蛋白亲和力的实验流程示意图。请点击此处查看该图的放大版本。

图2. 纯化蛋白的验证。(A) 通过Western印迹分析纯化的GFP标记Rac1结合蛋白,使用抗GFP抗体检测两种蛋白的相对得率。实验过程中进行此类均一化处理,可调节两种蛋白的浓度,使其在结合实验中保持一致。(B) 将加载GDP、GTPγS或无核苷酸的GST-Rac1与表达GFP-TrioD1的HEK293T细胞裂解液孵育,并通过检测内源性PAK1或过表达的GFP-TrioD1来分析结合蛋白。请点击此处查看该图的放大版本。
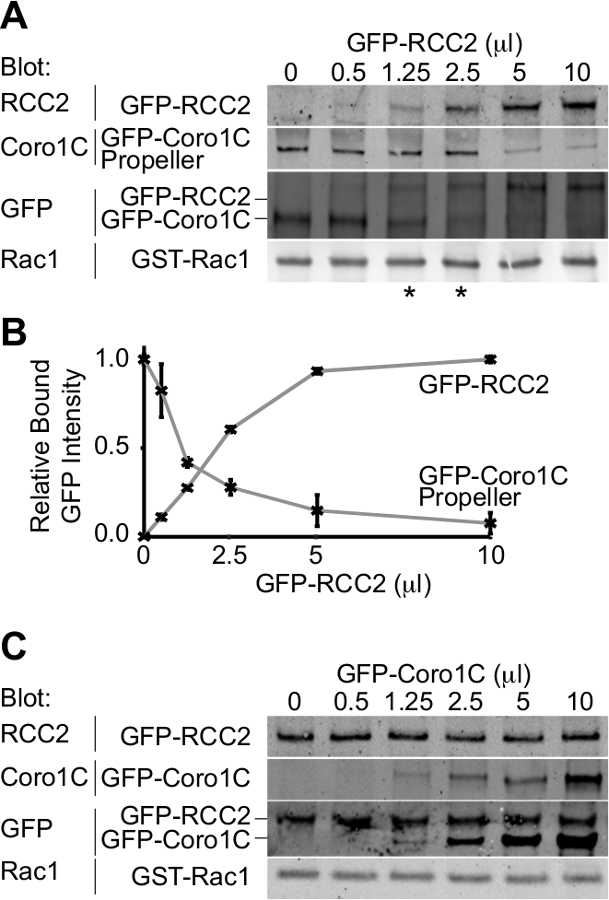
图3. 相对蛋白结合的Western印迹分析。 竞争性结合实验的示例结果。(A) 将GDP负载的Rac1与5 µl GFP-coronin-1C桨叶结构域混合,并逐步滴加不同体积的GFP-RCC2。通过针对GFP进行Western印迹检测结合的蛋白,可避免两种蛋白检测效率差异的问题,GFP信号反映两种融合蛋白之间的摩尔比。星号表示平衡点两侧的竞争比例。(B) 使用荧光标记的二抗,通过定量Western印迹测量三次独立实验中结合的GFP融合蛋白条带强度,并绘制平均值以计算达到平衡所需的RCC2量。(C) 一个实验的示例结果,显示Rac1结合蛋白彼此结合并形成三元复合物,而非相互竞争。将GDP负载的Rac1与5 µl GFP-RCC2混合,并逐步滴加不同体积的全长GFP-coronin-1C。结合的GFP-coronin-1C增加而结合的GFP-RCC2未减少,表明形成了三元复合物。请点击此处查看该图的放大版本。
讨论
本方案描述了一种用于比较成对小GTP酶结合蛋白相对亲和力的方法。关键步骤包括纯化GTP酶结合蛋白以及GTP酶的核苷酸加载。使用带有相同GFP标签的GTP酶结合蛋白,可准确测定每种竞争蛋白在结合量相近时的浓度。利用重组的、负载核苷酸的GTP酶,可在特定活性条件下研究GTP酶的结合特性。该步骤也是最敏感的步骤,因为如果镁离子条件未被精确维持,核苷酸会同时发生水解并从GTP酶上解离。
在细胞内,大量GTP酶结合蛋白与快速的核苷酸转换使得此类信号通路难以解析。本方法仅比较成对的结合蛋白,并采用严格控制的核苷酸负载条件,从而简化了信号通路的研究。然而,该方案最大的优势同时也是其最大的局限性,即它对体内(in vivo)实际情况进行了简化。竞争结合实验可用于建立可靠的假设,但该假设随后需通过基因敲低实验在细胞中进行验证。
在选择用于实验的GFP标记GTP酶结合蛋白时,必须考虑三个特征。首先,融合蛋白必须能够在哺乳动物细胞(如HEK293T细胞)中良好表达,因为竞争实验需要足够量的蛋白。其次,必须能够纯化重组蛋白且不发生明显降解;若无法实现,则应考虑克隆GTP酶结合片段。第三,两种GTP酶结合蛋白必须能够在SDS-PAGE上彼此分离,以便在第6部分中进行分析。
实验中存在一些潜在的注意事项,需要加以考虑,可能还需予以解决:
在酸性洗脱步骤中,纯化的GTP酶结合蛋白可能发生变性,或GFP标签可能造成空间位阻。在我们的实验中,这些问题尚未出现,但仍需进行验证。可通过功能实验检测所纯化的蛋白质活性10。目前已有商业试剂盒可在无需使用同位素标记核苷酸的情况下检测GEF或GAP的活性。由于捕获蛋白(sequestering proteins)本身具有保护GTP酶免受GEF或GAP作用的特性,因此可作为竞争性抑制剂用于商业化的GEF或GAP活性检测,正如我们在近期发表的研究中所采用的方法7。对于参与GTP酶转运的蛋白质,其关键特征是能够结合GTP酶,这一点可通过简单的下拉实验(pull down assay)进行验证。另一种适用于所有结合蛋白的蛋白完整性检测方法是:将通过甘氨酸从GFP-trap磁珠上洗脱的蛋白与通过酶切方式从GFP-trap磁珠上获得的同一蛋白进行滴定比较。该实验可通过针对目标蛋白本身的抗体同时检测GFP标记蛋白和酶切后蛋白。若洗脱过程未对蛋白造成损伤,则在1:1比例时应达到结合平衡。该方法还可用于判断GFP标签本身是否影响候选蛋白的结合能力,但此方法需要构建一个在标签与结合蛋白之间含有酶切位点的表达载体。若发现蛋白因标签或洗脱步骤而受损,可通过修改实验方案,采用其他纯化方法来解决。例如,可将结合蛋白标记His标签,利用Ni-NTA进行纯化,并使用抗His标签抗体进行检测。关键在于,两种结合蛋白需共用相同的标签;但如有必要,也可在一个蛋白上添加两个标签,分别用于纯化和检测。
该方案旨在研究与开关I/II结构域相互作用之间的竞争关系。尽管大多数GTPase的相互作用均由这一基序介导,但也存在一些例外情况,最显著的是GDI与异戊二烯尾部的结合,同时会遮蔽开关结构域。理论上,该方案可进行调整,使用从哺乳动物细胞中纯化的GTPase,使其带有异戊二烯化修饰;然而,多个结合位点或变构效应的存在会使竞争性结合数据的解读变得复杂。此类修改可能带来的其他问题包括:GDI会与GTPase一同从哺乳动物细胞中共同纯化,从而影响目标蛋白的纯度;此外,由于异戊二烯基团具有疏水性,异戊二烯化的GTPase通常与GDI或脂质膜结合,这些因素在实验设计中均需予以考虑。
实验中所用 GST-Rac1 的量。恒定量的 GTP 酶结合蛋白浓度必须高于 Rac1;否则,当加入竞争蛋白时,它将仅与游离的 Rac1 结合。若发生此情况,将立即显现:在检测中会观察到竞争蛋白结合信号,而恒定蛋白未减少,其表现与图 3B 中两种竞争蛋白相互结合的情况非常相似。作为额外对照(步骤 5.3),应设置一个包含双倍量恒定结合蛋白但不含可变结合蛋白的结合反应(步骤 5.3)。如果滴定实验中的 Rac1 已达到饱和,增加恒定结合蛋白的量将不会对结果产生影响。本方案中建议的体积通常是合适的,但 Rac1 的用量可轻易减少。若观察到在恒定结合伙伴未减少的情况下竞争蛋白仍发生结合,则应在尝试定位结合位点之前,先尝试减少 Rac1 的用量,以避免形成三元复合物。
GTPase结合蛋白与GST或珠粒的非特异性相互作用,以及与Rac1的特异性相互作用。当可变GTPase结合蛋白在高浓度下已达到平台期时,若恒定GTPase结合蛋白仍存在残余结合,则表明存在该问题。通过交换恒定与可变GTPase结合蛋白进行反向实验,有助于识别此问题。反向实验还能显著提高对平衡点估算的准确性,因此应始终包含此类实验。在存在非特异性结合的情况下,仍可通过比较每种蛋白在最大值与最小值时的条带强度,或通过使用GST珠粒(而非GST-Rac1)作为诱饵来测定非特异性结合的程度,从而计算出达到平衡时的相对浓度。
应使用不同核苷酸加载条件的下拉实验来补充本方案中所述的竞争实验。确定相互作用蛋白对核苷酸的偏好性,对于理解竞争事件以及了解GTP酶结合蛋白所参与的信号通路均具有重要意义。在图2B中,我们分析了已知偏好结合GTP加载状态或无核苷酸状态GTP酶的蛋白质的结合情况,以此验证核苷酸的加载效果。然而,同样有必要分别研究核苷酸加载状态对各个竞争蛋白的影响。如果假定的竞争蛋白表现出不同的核苷酸偏好性,则竞争在信号通路中所起的作用可能较小,而核苷酸的转换更可能是介导结合蛋白更替的机制。
披露
作者无任何利益冲突需要披露。
致谢
本工作由威康信托基金(Wellcome Trust)授予 MDB 的资助项目 088419 支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Bugbuster | Novagen | 70584-3 | |
| COMPLETE 蛋白酶抑制剂 | Roche | 05 056 489 001 | |
| 谷胱甘肽磁珠 | Pierce | 88821 | |
| 支化聚乙烯亚胺,平均分子量 Mw ~25,000 | Sigma Aldrich | 408727-100ML | |
| OPIMEM | Life Technologies | 31985-047 | |
| 杜尔贝科改良伊格尔培养基(Dulbecco's Modified Eagle Media) | Sigma Aldrich | D5796 | |
| 胎牛血清 | Life Technologies | 10270-1-6 | |
| L-谷氨酰胺 | Life Technologies | 25030-024 | |
| GFP-Trap_A | Chromotec | gta-20 | |
| GDP | Sigma Aldrich | G7127 | 极不稳定。重悬后立即分装并保存于 -80°C |
| GTPγS | Sigma Aldrich | G8634 | 极不稳定。重悬后立即分装并保存于 -80°C |
| 封闭缓冲液 | Sigma Aldrich | B6429 | |
| 吐温-20 | Sigma Aldrich | P9416 | |
| 抗-GFP 抗体 | Living Colors | 632592 | 使用时稀释比例为 1/1000 |
| DyLight 800 标记的山羊抗兔二抗 | Fisher Scientific | 10733944 | |
| 抗-PAK1 抗体 | Cell Signaling | 2602S | 使用时稀释比例为 1/1000 |
| Odyssey SA 红外成像系统 | Li-cor | 9260-11PC |
参考文献
- Burridge, K., Rho Wennerberg, K. and Rac take center stage. Cell. 116 (2), 167-179 (2004).
- Raftopoulou, M., Hall, A. Cell migration: Rho GTPases lead the way. Dev Biol. 265 (1), 23-32 (2004).
- Rossman, K. L., Der, C. J., Sondek, J. GEF means go: turning on RHO GTPases with guanine nucleotide-exchange factors. Nat Rev Mol Cell Biol. 6 (2), 167-180 (2005).
- Worthylake, D. K., Rossman, K. L., Crystal Sondek, J. structure of Rac1 in complex with the guanine nucleotide exchange region of Tiam1. Nature. 408 (6813), 682-688 (2000).
- Scheffzek, K., Ahmadian, M. R. GTPase activating proteins: structural and functional insights 18 years after discovery. Cell Mol Life Sci. 62 (24), 3014-3038 (2005).
- Del Pozo,, A, M., et al. Integrins regulate GTP-Rac localized effector interactions through dissociation of Rho-GDI. Nat Cell Biol. 4 (3), 232-239 (2002).
- Williamson, R. C., et al. Coronin-1C and RCC2 guide mesenchymal migration by trafficking Rac1 and controlling GEF exposure. J Cell Sci. 127 (Pt 19), 4292-4307 (2014).
- Del Pozo, M. A., Price, L. S., Alderson, N. B., Ren, X. D., Schwartz, M. A. Adhesion to the extracellular matrix regulates the coupling of the small GTPase Rac to its effector PAK. Embo J. 19 (9), 2008-2014 (2000).
- Van Rijssel, J., Hoogenboezem, M., Wester, L., Hordijk, P. L., Van Buul, J. D. The N-terminal DH-PH domain of Trio induces cell spreading and migration by regulating lamellipodia dynamics in a Rac1-dependent fashion. PLoS. 7 (1), e29912(2012).
- Self, A. J., Hall, A. Measurement of intrinsic nucleotide exchange and GTP hydrolysis rates. Methods Enzymol. 256, 67-76 (1995).
重印与许可
