我们展示了利用1H(15N,αγ)12C共振核反应分析(NRA)对固体材料表面、体相以及界面层中氢原子密度进行定量评估的应用。文中描述了Pd(110)单晶和SiO2/Si(100)叠层的近表面氢深度分布分析。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
通过共振的核反应分析(NRA) 1H(15N,αγ)12C反应是一种高效的深度剖析方法,可定量且非破坏性地以高深度分辨率揭示固体材料表面、界面及体相中的氢密度分布。该技术采用一种 15由静电加速器提供的6.385 MeV氮离子束,并专门检测 1H同位素在距靶表面深度约2 μm范围内的分布。表面H覆盖度的测量灵敏度可达约~1013 cm-2 (典型单原子层密度的约1%)以及氢体积浓度,检测限约为~1018 厘米-3 (约100 at. ppm)。对于表面法向,近表面深度分辨率为2-5 nm 15N离子入射到靶材上,通过采用表面掠入射几何结构,对于非常平整的靶材,其分辨率可提升至1 nm以下。该方法具有良好的通用性,可方便地应用于任何具有光滑表面(无孔隙)且与高真空兼容的均质材料。通常情况下,导电靶材能够耐受离子束辐照而几乎不发生降解。进行氢元素定量和准确的深度分析需要了解靶材中除氢以外的元素组成及其质量密度。特别是与超高真空方法结合使用时尤为有效。 原位 靶标制备与表征, 1H(15N,αγ)12C NRA 非常适用于原子级可控表面和纳米结构界面的氢元素分析。本文以实例展示其应用 15在东京大学MALT串列加速器设施上利用N NRA技术,以(1)定量测量氢在材料近表面区域的表面覆盖率和体相浓度2 暴露的 Pd(110) 单晶,以及 (2) 确定氢在薄 SiO 界面附近区域的深度位置和层密度2 Si(100)上的薄膜。
引言
氢作为大量材料中的杂质或组分普遍存在,且能引发丰富的相互作用现象,因此揭示固体近表面区域及埋藏界面处的氢分布,在工程学和基础材料科学的诸多领域中是一项重要任务。典型的研究背景包括:氢能应用中储氢与提纯材料的吸氢研究、燃料电池、光催化及加氢催化、核能与聚变反应堆工程中的氢滞留与氢脆问题、外延生长制备中的氢致表面活性效应,以及半导体器件技术中与氢相关的电学可靠性问题。
尽管氢元素无处不在且原子结构简单,其定量检测仍面临分析上的挑战。由于氢原子仅含有一个电子,原本用途广泛的电子能谱法在元素分析中因此失效。通过质谱分析、光学或核磁共振等技术进行氢检测的常用方法,如冶金熔融法、热脱附法、红外吸收法或核磁共振波谱法,原则上均无法灵敏地确定氢的深度分布位置。这使得 例如,区分表面吸附氢与体相吸收氢至关重要,二者在物理和化学性质上对材料的相互作用存在显著差异,因此在分析具有小体积和大比表面积的纳米结构材料时,这种区分变得愈发重要。尽管二次离子质谱法可提供深度分辨的定量氢浓度信息,但其对分析样品的破坏性与冶金熔融相当,且溅射效应可能导致表面附近获得的深度信息不可靠。
另一方面,利用1H(15N,αγ)12C反应在6.385 MeV处的窄能共振(Eres)进行核反应分析1-3,结合了非破坏性氢定量与高深度分辨率的优点,表面附近的深度分辨率可达数纳米量级。该方法测定表面氢覆盖度的灵敏度约为1013 cm-2(约相当于典型原子单层密度的1%)。材料内部的氢浓度检测限可达数×1018 cm-3(约100 at. ppm),探测深度范围约为2 μm。当15N离子束垂直入射到被分析靶材表面时,近表面深度分辨率通常为2–5 nm。在表面掠入射几何条件下,分辨率可进一步提升至1 nm以下。详见参考文献3的详细说明。
这些能力已被证实 1H(15N,αγ)12C NRA 作为一种强大的技术,可用于阐明多种过程和材料中氢在表面和界面的静态与动态行为3由Lanford建立4 1976年, 15N NRA 最初主要用于定量测定块体材料和薄膜中氢的体积浓度。通过该方法获得的绝对氢浓度可用于其他多种用途, 15N NRA 已被用于校准其他非直接定量的氢检测技术5,6。此外 15在具有明确定义界面的层状薄膜结构靶材中,已描述了N NRA氢分布分析方法7-10近年来,通过结合化学清洁且结构明确的靶材表面附近区域的氢研究已取得显著进展 15利用表面分析超高真空(UHV)仪器制备原子级可控表面的近常压光电子能谱技术 原位 用于H分析3.
通过量化单晶表面的氢覆盖度,NRA 为当前对多种材料上氢吸附相的微观理解做出了重要贡献。 1H(15N,αγ)12C NRA 还是唯一能够直接测量表面吸附氢原子零点振动能的实验技术11, 即,它可以揭示吸附氢原子沿入射离子束方向的量子力学振动运动。通过在纳米尺度上区分表面吸附氢与体相吸收氢的能力, 15N NRA 可为氢通过材料表面的渗入过程提供有价值的见解,例如与矿物水合测年相关的过程12 或用于观察氢吸收金属表面下方的氢化物成核现象13-15高分辨率 15N NRA 应用已展现出检测吸附层亚单层厚度变化的潜力16 并区分钯纳米晶体中表面吸附的氢与体相吸收的氢17结合热脱附谱(TDS)可对H进行明确鉴定2 热脱附特征以及对吸附和吸收态氢的热稳定性进行深度分辨评估,以研究其抗脱附和扩散能力13,15,18由于其非破坏性以及高深度分辨率 1H(15N,αγ)12C NRA 也是检测完整界面处埋藏氢的理想方法,可用于研究金属/金属界面的氢捕获现象19-22 金属/半导体界面16,23-25 以及用于追踪氢在堆叠薄膜系统中的扩散9通过直接观察SiO界面间氢的重新分布现象2基于硅的金属-氧化物-半导体(MOS)结构与电子器件退化相关,NRA 在器件可靠性研究中做出了尤为重要的贡献26.
NRA 中的氢检测原理是用能量至少为 Eres=6.385 MeV 的 15N 离子束照射待测样品,从而在材料中的 15N 与 1H 之间引发共振的 1H(15N,αγ)12C 核反应。该反应释放出能量为 4.43 MeV 的特征 γ 射线,由样品附近的闪烁探测器进行测量。γ 射线产额与样品特定深度范围内的氢浓度成正比。在使用已知氢浓度的标准样品对 γ 探测系统进行校准后,将该信号归一化于入射的 15N 离子数目,即可转换为绝对氢密度。15N 离子在 Eres 能量下入射时可与样品表面的氢发生反应。对于埋藏氢的浓度测量,则采用入射能量(Ei)高于 Eres 的 15N 离子。在样品材料内部,15N 离子因电子阻止而损失能量。这一效应提供了很高的深度分辨率,因为 1H(15N,αγ)12C 核反应的共振峰具有极窄的宽度(洛伦兹宽度参数 Γ = 1.8 keV),而材料对 6.4 MeV 的 15N 离子的阻止本领在 1–4 keV/nm 范围内,因此 15N 离子仅穿过几个原子层即可使其能量移出共振窗口。因此,在 Ei > Eres 条件下,共振反应可探测到位于探测深度 d=(Ei-Eres)/S 处的埋藏氢,其中 S 为被测材料的电子阻止本领3。
通过在扫描入射射线的同时测量γ产额 15以小增量改变氮离子能量,可获得一条核反应激发曲线,该曲线包含靶材中氢的深度分布密度信息。在此激发曲线(γ产额 vs. 15由于能量展宽,实际的氢深度分布与NRA仪器函数发生卷积,该函数主要引入近似高斯型展宽,是深度分辨率的主要限制因素3. 在表面(即,在 Ei = Eres高斯宽度主要由氢原子相对于靶表面的零点振动所产生的多普勒效应决定。11,27,28 在埋藏氢检测中获得的产率曲线 Ei > Eres 由于随机因素导致的额外高斯展宽成分而受到影响 15靶内氮离子能量展宽。展宽宽度随离子在材料中轨迹长度的平方根成正比增加。 29,30 在探测深度超过10-20 nm时,成为限制分辨率的主要因素。
为了展示15N NRA在氢分布分析中的一些典型应用,本文以实例说明:(1)对暴露于H2环境的钯(Pd)单晶表面氢覆盖率及体相吸收氢浓度进行定量评估;(2)对SiO2/Si(100)层状结构中埋入界面处的氢深度位置及氢层密度进行评估。NRA测量在东京大学MALT 5 MV范德格拉夫串列加速器31上进行,该装置可提供高度稳定且单色性良好(ΔEi ≥ 2 keV)的6–13 MeV 15N离子束。作者已为该加速器开发了计算机控制系统,以实现自动化能量扫描和氢分布数据采集。根据上述氢分布应用所涉及的两类不同NRA测量任务,MALT设施配备了两条专用离子束线及相应的实验站:(1)超高真空(UHV)表面分析系统,配备一个专用的锗酸铋(BGO,Bi4Ge3O12)γ闪烁探测器,用于氢表面覆盖率的NRA定量分析、零点振动光谱测量,以及在原子级可控单晶样品上结合热脱附谱(TDS)进行氢深度分布分析;(2)高真空腔室,配备两个紧邻样品位置的BGO探测器,以提高γ射线探测效率,从而实现更低的氢检测限和更快的数据采集速度。该装置不配备样品制备设施,但支持快速更换样品(约30分钟),因此适用于对表面层控制要求不高、但需高通量分析的样品,例如埋入界面处的氢分布分析或体相氢浓度的定量测定。在这两条束线中,BGO探测器均方便地置于真空系统外部,因为γ射线可几乎无衰减地穿透薄腔壁。
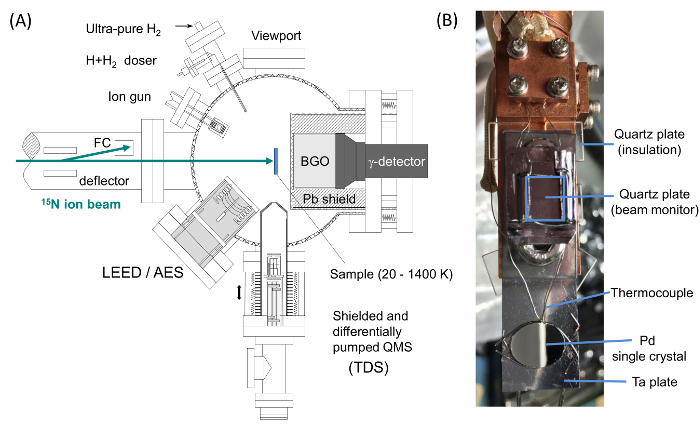
图1. BL-1E超真空系统中的NRA装置示意图。 (A) 配备溅射离子枪、低能电子衍射(LEED)和俄歇电子能谱(AES)的BL-1E超高真空系统的示意图俯视图 原位 原子级有序且化学洁净的单晶表面靶的制备,以及结合核反应分析与热脱附谱测量,并搭载安装于线性平移台上的四极质谱仪(QMS)。B安装在低温操纵器样品台上的 Pd 单晶样品。 请点击此处以查看此图的放大版本。
图1(A) 展示了位于1E光束线(BL-1E)的超高真空(UHV)系统,该系统已完全配备用于 原位 原子级有序单晶表面的制备及其本底压力 <10-8 Pa 以保持表面清洁。为了使表面分析工具能够接触样品,将 4" BGO 闪烁晶体置于 15N离子束轴线位于靶后约30 mm处。样品安装在四轴操纵台上,可实现精确的(x, y, z, Θ)定位,并可通过液氮冷却至约80 K,或通过压缩氦气冷却至约20 K。 图1(B) 显示一个钯单晶靶,通过点焊的钽支撑丝固定在氦压缩低温恒温器上。石英片垫片将样品支架板与低温恒温器本体进行电隔离。这使得入射 15N离子束流强度测量对于定量NRA是必要的,并可实现来自样品 holder 背面钨丝的电子轰击加热。一根K型热电偶被点焊在Pd样品的边缘。安装在样品上方操纵杆轴上的石英板用于监测离子束剖面及样品与离子束的对准。 图2(A) 显示在BL-2C处设置的两个4英寸BGO探测器的排列方式 90° 关于 15N束的前表面与光束轴之间的距离不超过19.5 mm。样品支架(图2(B)) 提供了一种简单的夹紧机制,便于快速更换样品,并允许样品绕垂直轴旋转以进行调整 15N 入射角
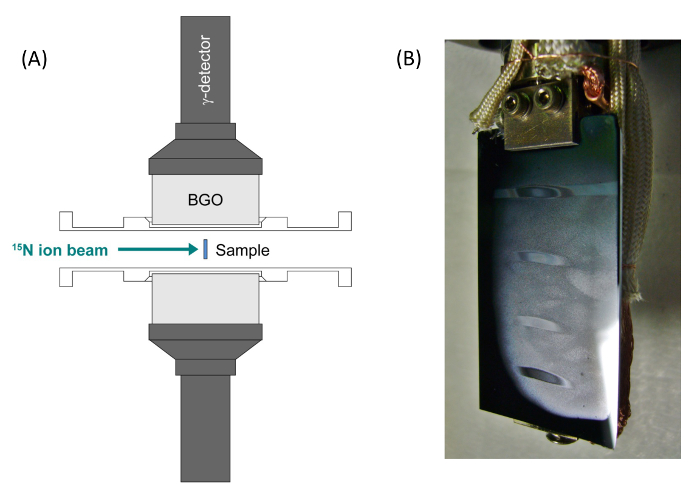
图2. BL-2C处的NRA装置。(A)BL-2C高真空室的示意图顶视图,配备两个靠近靶位置的BGO γ探测器。(B)样品 holder,夹持有一块SiO2/Si(100)大芯片靶。在NRA分析后用水蒸气使此类样品表面起雾,可直观显示被15N离子束照射过的区域。请点击此处查看该图的放大版本。
访问受限。请登录或开始试用以查看此内容。
方案
1. 实验设计
- 根据测量任务确定感兴趣的MALT加速器束线(表面氢测量选用BL-1E,体相或界面氢测量选用BL-2C)。联系协助科学家(目前为M.W.或K.F.)讨论NRA测量的详细内容及其必要的准备工作。
- 从MALT网站下载光束时间申请表,并注意查看提交截止日期31.
注:MALT 设施分别在每年 3 月和 9 月征集新项目提案,对应夏季(4 月至 9 月)和冬季(10 月至次年 3 月)两个半年期。 - 撰写束流时间申请书,并按照MALT网站上的说明进行提交。
- 在提案获得批准后,请确认MALT网站上公布的未来半年期的束流时间安排31学期开始时,新用户必须接受安全培训。
- 提前为机时做好准备。仔细考虑实验的所有细节,以及材料运输、样品安装所需的时间,特别是 原位 在UHV中进行表面制备(如需要)。在束流时间开始之前,准备好用于NRA测量的目标样品。
2. BL-1E(超高真空)光束线上NRA测量的准备工作
注意:在操作用于真空环境的仪器和材料(包括清洁工具)时,必须始终佩戴手套。
- 将单晶样品安装到超高真空(UHV)系统中(参见图1(B))。
- 将点焊机功率设置为3.5。将单晶样品放置在干净、平整、非导电的工作表面上,并将两段长约4 cm的钽(Ta)丝(直径0.3 mm)平行地点焊在样品边缘。
- 轻轻弯曲导线以贴合晶体边缘形状,同时使用镊子或钳子在点焊点处抵消弯曲力。在每侧约1 cm长度上,沿晶体边缘对导线对再施加2–4个额外的点焊点。
- 将导线末端弯折,使其在平行于工作表面的水平面内远离晶体中心。将带支撑导线的样品放置在样品支架的钽板(厚0.3 mm)上。调整样品位置,使其覆盖背面灯丝加热器上方的孔洞,并通过将四根支撑导线末端全部点焊到板上固定样品位置。如有可能,对每根导线末端施加多个焊接点,从导线尖端向样品方向进行。
- 剪除伸出支架板边缘的多余导线长度。将点焊机功率调至最低,用点焊钳空载释放一次脉冲。将K型(铬镍-铜镍)热电偶(直径0.2 mm)点焊至晶体样品的上边缘。
- 通过测量低温恒温器头部电引线接触点之间的电阻,确认样品安装的正确连接性:灯丝与样品(连接至样品支架板的偏压接触导线)> 20 MΩ;灯丝与地(低温恒温器本体)> 20 MΩ;灯丝引线(直径0.3 mm W)< 3 Ω;热电偶引线:约16 Ω;热电偶与地 > 20 MΩ;热电偶与样品约为20 Ω和8 Ω(取决于导线材料,铬镍或铜镍)。
- 记录样品中心与光束轮廓监测器(石英板)中心之间的距离。
- 更换UHV操纵器头部的铜垫圈,小心地将装有样品的低温恒温器插入。拧紧法兰螺栓,并按照协助科学家的指示对UHV系统进行抽真空。
- 通过安装加热带和铝箔准备UHV腔体进行烘烤。确保所有涡轮分子泵正常运行至少30分钟,且压力 < 2×10⁻⁴ Pa。开启腔体加热器,对UHV系统烘烤24小时。
- 确认电离规读数低于1×10⁻⁵ Pa。关闭烘烤加热器。在腔体仍处于高温状态时,使用内部加热元件在400–450 °C下激活非蒸散型吸气剂(NEG)泵30分钟。
- 让腔体冷却3–4小时,然后重新连接QMS电子设备和电源线至离子枪和LEED光学系统。对QMS、离子枪和LEED的灯丝进行除气。确认腔体在完全冷却至室温后(12–24小时内)的基础压力 < 1×10⁻⁸ Pa。
- 在UHV中制备单晶表面(参见图1(A))。
- 使用操纵器的x、y、z平台将样品定位在腔体中心,并旋转样品使其表面位于视窗与离子枪之间(面向气体进样器)。打开离子枪电源,将“发射”控制调节至20 mA。通过视窗观察样品,并微调样品旋转角度,使发光的离子枪灯丝在样品表面形成镜像可见。
- 将离子枪电源上的“束能量”设置为800 eV。关闭腔体底部的NEG泵隔离阀,通过可变漏阀向UHV腔体引入6×10⁻³ Pa的Ar气体。确认溅射离子电流(数字测试仪,从样品到地)约为2 μA,并在室温下溅射表面10分钟。
- 向操纵器低温恒温器中加入液氮。在操纵器头部,将灯丝加热器引线连接至电源,将数字测试仪(20 mV量程)连接至热电偶引线接口。将灯丝接地。
- 将样品接触点连接至偏压电源。施加1 kV的样品偏压。在下一步(2.2.5)中进行退火、氧化和闪热处理时,使用最高达6.6 A的灯丝加热电流,同时用数字测试仪监测热电偶电压(样品温度)。
警告:当样品带偏压时,切勿触碰数字测试仪或操纵器头部(有致命电击风险!) - 在UHV中将样品退火至1,000 K,持续10分钟,确保压力保持在2×10⁻⁷ Pa以下。在750 K下于5.0×10⁻⁵ Pa O2中氧化5分钟,然后在室温(RT)下于5.0×10⁻⁵ Pa H2中还原。最后在UHV中闪热至600 K。
- 观察LEED图样,并重复步骤2.2.1至2.2.2(溅射)以及2.2.3至2.2.5(退火/氧化/H2还原),直至获得清晰的(1×1)结构,亮点明显、背景低(图3),且俄歇电子能谱中无杂质残留32。在重复的溅射-退火循环中,仅溅射2–3分钟。
- (可选)向操纵器低温恒温器中加入液氮,将样品冷却至90 K,并暴露于几个Langmuir(L)的H2气体(1 L = 1.33 × 10⁻⁴ Pa)。进行TDS测量,最终验证H2的热脱附谱与文献数据一致15。
注:NRA束流时间前所需的准备工作现已完成。此后可通过重复步骤2.2.1至2.2.6(溅射循环2–3分钟),在约2–3小时内常规制备清洁表面靶材。
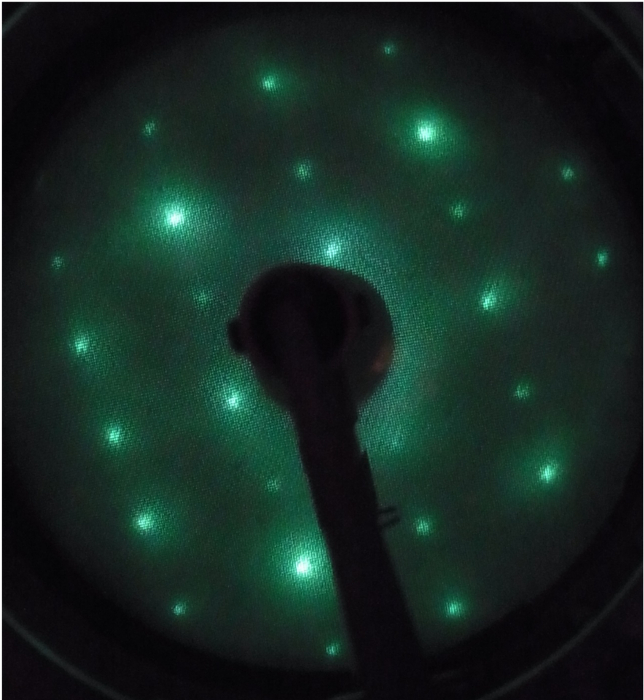
图 3. BL-1E 超高真空系统中经清洁处理的 Pd(110) 表面的低能电子衍射图样(223 eV)。 清晰的 (1×1) 衍射图样,衍射斑点明亮且背景信号低,表明表面具有原子级有序的结构。 请点击此处查看该图的放大版本。
- 将15N离子束与单晶靶对准。
- 在1E超高真空(UHV)腔室中,将样品置于腔室中心(x = 25,y = 26,通过目视调节z轴至四极质谱仪(QMS)前端光阑高度),并旋转样品使其面向15N离子束线。通过将样品架下降在步骤2.1.5中测得的样品-监测器距离,将石英板束流剖面监测器(图1 (B))移至NRA测量位置。将数字相机安装在操纵器下方的窗口法兰上,将石英板上的束流剖面图像传输至加速器控制室的电视监视器。
- 断开样品与操纵器头部的所有其他电接触,将信号线连接至控制室的数字电流积分器。将BL-1E上的静电偏转板电压设为8,500 V。打开BL-1E上位于UHV腔室与弯转磁铁BM04之间的三个手动闸阀。
- 向协助的科研人员获取指导,熟悉控制室中的加速器控制系统。
注:加速器参数(如决定束流能量和方向的磁场及聚焦透镜)通过中央控制面板上的可分配旋钮进行设置。束流管道阀门和法拉第杯通过鼠标点击和气动执行进行远程开启/关闭。 - 在控制室中,将电流积分器从“待机”模式切换至“运行”模式。将积分器的模拟输出连接至电流指示器。在加速器控制面板上,将加速器置于狭缝反馈模式,调节15N离子束能量,使能量分析磁铁的磁场达到5,535高斯(参数:NMR03),并将弯转磁铁磁场(参数HPB04)匹配至约-6,033.4高斯,以将离子束引导至1E UHV腔室中的靶上。将磁四极透镜参数(MQ04)设为XCC=4.64 A和YCC=5.15 A,以大致聚焦束流。
- 在控制室中,打开加速器与束流线1E之间的两个闸阀。打开法拉第杯(FC)FC04,并在电视监视器上观察靶腔室内石英板上的离子束剖面。微调BM04和MQ04的参数设置,使离子束在剖面监测板中心形成良好聚焦。如有必要,使用样品操纵器调节石英监测器的z位置。
- 关闭法拉第杯FC04,并再次将样品z位置提升样品-监测器距离。记录NMR03/HPB04/MQ04(XCC, YCC)参数,并将其保存至当前束流时间对应的新的MagparNNN.xls文件中(NNN为三位数)。
注:基于此参考NMR03/HPB04输入值,MagparNNN.xls将计算出在进行15N能量扫描期间,为保持离子束在靶上的位置所需的能量分析(BM03)和方向切换(BM04)磁铁的匹配磁场参数。
3. BL-2C线站NRA测量的准备工作
- 将之前使用过的样品从光束线位置提升至操纵杆的传样杆上,用固定螺钉固定高度,并关闭通向光束线的闸阀。
- 在电气馈通处断开样品电流线,在操纵杆的KF法兰接头处断开旋片泵管线,并将操纵杆从闸阀法兰上拆下。
- 将操纵杆放置到制样台上,将样品架从传样管中滑出,并旋转操纵杆轴使样品呈水平状态。
- 松开样品夹具上的两个M2内六角螺钉(图2 (B)),取下旧样品;安装新样品并使其与操纵杆轴平行,然后拧紧夹具螺钉。将样品缩回传样管中,并用固定螺钉固定位置。
- 更换闸阀上的铜垫圈,将操纵杆重新安装至光束线上。连接操纵杆的旋片泵管线,并关闭通向涡轮分子泵(TMP)的旋片泵管线上阀门。
- 打开操纵杆的旋片泵管线阀门,对传样管抽气10–15分钟以恢复旋片泵基础真空度;关闭操纵杆泵管线阀门,打开通向TMP的旋片泵管线阀门,缓慢打开通向操纵杆的闸阀,继续抽气20–30分钟,使真空度恢复至2–3×10⁻³ Pa。
- 将样品降至光束线位置,并借助BL-2C相机及附近电视监视器,调整束流剖面监测仪(玻璃板)表面法线与入射束流方向对准。随后将BL-2C相机信号线连接至控制室的电视监视器。打开位于NRA腔室与弯转磁铁BM04之间的BL-2C段上的两个气动闸阀。
- 连接样品操纵杆电气馈通与数字电流积分器(控制室)之间的样品电流信号线。在加速器控制室中,将电流积分器由“待机”模式切换至“运行”模式,并将积分器模拟输出连接至电流监测器。
- 通过设置弯转磁铁磁场(参数HPB04)约为0.6高斯(极性:正极性)、磁四极透镜MQ04参数为XCC=4.64 A和YCC=5.15 A,以及四极透镜MQ-2C参数A=3.3 A和B=3.6 A,对BL-2C中的15N离子束进行粗略聚焦,使其对准靶材。
- 精细调节HPB04/MQ04(XCC, YCC)/MQ-2C(A, B)参数,以优化束流传输效率(无阻碍地到达靶材)以及靶材上的束流剖面(使用束流剖面监测仪BPM-1C和BPM-2C及BL-2C相机图像),并记录最佳参数设置。
4. 在BL-1E线站进行NRA测量
- 将Pd样品闪热至600 K,以清除表面吸附的任何污染物。使用灯丝加热器(约3.6 A)和运行中的He压缩低温恒温器(或液氮冷却)将样品温度稳定在145 K。
- 关闭加速器和NEG泵的阀门,使样品在145 K下暴露于2,000 L H2(2.66×10-3 Pa × 100 sec)。让样品冷却至80 K,并调节H2背景压力至1×10⁻⁶ Pa。
- 在控制室内,将BM03处的15N离子束能量设置为能量扫描所需的起始值(通常NMR03 = 5,525 Gauss),并根据MagparNNN.xls表格调整BM04。
- 在BL-2C的加速器控制PC上加载NRA数据采集软件(NRAmain.vi)。选择深度剖析程序“AutoScanLinuxUHVfb3.vi”。在AutoScanLinuxUHVfb3.vi中,点击“Read present values”以将当前磁体参数设置传输至控制PC软件。
- 再次确认BL-1E上的所有阀门均已打开,样品电流信号线已连接,电流数字化仪已设置为“Operate”模式,并且FC04处可获得理想为15±5 nA的15N束流。
- 为能量扫描设置BM03参数的统计START、STOP和STEP值(通常分别为5,525 Gauss、5,600 Gauss和1 Gauss),并开启“Force TVC to gvm”选项。对于约15 nA的15N2+束流,将“Acquisition time”参数设置为50秒。
- 点击AutoScanLinuxUHVfb3.vi控制台中的“Execution”箭头,开始自动采集深度剖面数据(当STOP = 5,600 Gauss时,深度可达Pd中约35 nm)。扫描结束(或提前终止)后,点击“Stop measurement”以关闭数据文件。
- 将电流数字化仪切换至“Stand by”模式,从样品操纵器馈通端拆下样品电流线,并在UHV腔室前关闭BL-1E上的最后一个闸阀。
- 通过关闭可变漏气阀停止背景H2气体供给。打开UHV腔室底部的NEG闸阀。(可选:采集样品的H2程序升温脱附谱(TDS))。
- 如需进行额外的NRA测量(可选),按照步骤4.2的指示重新将Pd(110)表面暴露于H2,并重复步骤4.3至4.9。
5. 在 BL-2C 线站进行 NRA 测量
- 在控制室内,将BM03处的15N离子束能量设置为能量扫描所需的起始值(通常将NMR03设为5,525高斯,以从表面开始进行深度剖析)。
- 在BL-2C的加速器控制PC上加载NRA数据采集软件(NRAmain.vi),选择深度剖析程序“AutoScanLinux11.vi”。输入自动能量扫描所需的BM03参数(起始值、终止值、步长),并将起始值与步骤5.1中设定的BM03值保持一致。对于当前的SiO2/Si样品,将“采集时间”设置为50秒。
- 再次确认BL-2C上所有阀门均已打开,样品电流信号线已连接,电流数字化仪已设置为“运行”状态,并且FC04上可获得50–100 nA的15N2+束流。
- 点击“AutoScanLinux11.vi”中的“执行”箭头,开始采集深度分布曲线,当BM03参数达到设定的终止值时自动结束扫描。扫描结束后(或需提前终止时),点击“停止测量”以关闭数据文件。
6. 数据分析
- 从采集电脑将 /home/csadmin/DataTaking/BTNNN 目录下的 *.nra 原始数据文件复制到 U 盘(NNN 为当前束流时间编号),并转移至数据分析电脑。
- 启动自主开发的 NRA 数据分析软件包,打开程序文件 'NRA-Linux-2C-v3.ipf'。获取程序文件 NRA-Analysis-2C-v4.ipf、LinuxAddOn-3-v3.ipf 和 Menu-NRA.ipf,并将其复制到包含 Igor 用户例程的数据文件夹中。
- 编译程序,然后从弹出的“NRA”菜单中选择“加载 NRA 数据”。选择在第 4 或第 5 节中测量的数据文件,点击弹出对话框中的“继续”。
注:软件将从测量数据生成两个图形输出:“原始数据”(原始 γ 计数(GRS)随 NMR03 磁场的变化,即数据采集期间显示的曲线),以及“NRA 谱”,对应激发曲线(扣除本底并归一化入射电荷后的 γ 产额(Inorm)随 15N 离子能量的变化)。 - 从“NRA”菜单中选择“校正样品电流读数”,在下拉菜单中选择“根据平均 ISC/IFar 比值重新计算 ISC(整段波形)(例如,无偏压样品)”选项,以将电流数字化仪读数重新缩放为实际量纲(μC),参考依据为整个数据集的 FC04 束流电流读数的平均值。从“NRA 谱”图中删除“Inorm_by_Faraday”曲线。
注:相对于法拉第电流归一化,推荐使用此缩放后的积分入射电荷进行归一化,因为它比 FC04 电流更能准确反映实际轰击靶材的 15N 离子电荷。后者仅在法拉第杯打开(将束流引向靶材)前测量一次,因此无法反映每个数据点采集期间始终存在的束流电流波动。必须对样品电荷进行重新缩放,因为由于靶材表面二次电子发射,电流数字化仪读数会高估实际入射离子束电荷。 - 确定对应于 Eres 的 NMR03 值(即“原始数据”图中表面共振峰的最大值位置)。如果该值不同于软件默认的 5,535 高斯,则通过从“NRA”菜单中选择“NMR、能量与深度标度”程序,校正该输入值(如有必要,同时校正阻止本领值)。
- 若需进行本底计数率(cps)校正,首先使用“校正法拉第读数”功能,在修改本底值后,输入校正因子 1(针对 FC04 电流),重新从原始(GRS)数据计算归一化 γ 产额。然后再次运行“校正样品电流读数”功能(第 6.4 步),以在正确缩放的 FC04 法拉第电流关系下,重新计算电荷归一化的 γ 产额。
- 将电荷归一化的 γ 产额对深度作图作为上轴,以显示卷积后的氢深度分布(图 4)。
- 使用“NRA”菜单中的相应功能为图形添加误差棒。在可能的情况下,优先采用电荷归一化。
注:计数统计学决定了 NRA γ 产额的误差 ΔI,其中 I = GRS - 本底,其误差由测量的原始计数不确定度传播而来, 以及本底的不确定度,
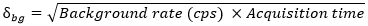 因此计算公式为:
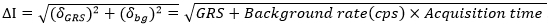 。深度分布图(图 4 和 图 5)中的误差棒为 ΔInorm = ΔI/入射离子束电荷。
- (可选)使用合适的模型函数对数据进行拟合分析3。
访问受限。请登录或开始试用以查看此内容。
结果
图4展示了在BL-1E超高真空系统中,于90 K样品温度和1.33×10⁻⁶ Pa H2背景压力下,经H2暴露的Pd(110)表面近表面NRA氢分布曲线。通过钯的阻止本领(S = 3.90 keV/nm),将15N离子入射能量转换为探测深度。空心符号所示的分布曲线是在145 K下预先使Pd(110)样品暴露于2,000 L H2以诱导氢吸收进入钯体相后获得的15。该分布可分解为一个位于Eres = 6.385 MeV处的峰和一个贯穿整个探测深度区域的宽γ产额平台。Eres处的峰对应于靶材表面的氢,而平台区域则证明氢已吸收进入钯体相。表面峰近似呈高斯形状。为更清晰地展示这一点,图4还包含了两条额外的NRA激发曲线(灰色和黑色实心符号),它们是在相同H2背景压力下、170 K时从未经H2...
访问受限。请登录或开始试用以查看此内容。
讨论
图4以BL-1E超高真空(UHV)系统中的Pd(110)单晶为例,通过15N NRA技术展示了表面吸附氢与体相吸收氢的有效区分与定量。三条谱图中表面氢峰的高度可重复性证明了原位UHV样品制备的可靠性以及NRA测量的非破坏性。所测定氢覆盖度与预期的原子饱和密度在定量上的一致性进一步表明NRA测量的准确性。图4中H2预暴露的Pd(110)(空心符号)与仅含Pd(110)表面氢的两条激发曲线(灰色和黑色符号)的NRA谱图的细致对比显示,前者的表面氢峰在最表层约5 nm范围内非对称地向体相吸收氢的平台区延伸。这种表面下方潜在非均匀氢分布的细微特征只有通过NRA才能揭示。在其他金属(Pt、Ti)中也观察到类似的浅表层氢富集现象11,14。目前,这种亚表面区域中氢行为的起源尚不明确,但对深入理解纳米材料与块体金属在氢吸收特性上的差异具有重要的科学意义17。
为了获得如图4所示的高质量数据,...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明不存在任何竞争性经济利益。
致谢
我们非常感谢M. Matsumoto开发了相关软件,该软件可通过从数据采集计算机远程控制MALT加速器参数,实现NRA氢深度分布的自动测量。我们感谢K. Namba在BL-1E超真空系统上熟练地完成了Pd(110)样品的制备以及NRA和TDS测量,同时感谢C. Nakano在加速器运行方面的技术支持。SiO2/Si(100)样品承蒙日本NEC公司Z. Liu惠赠,特此致谢。本研究部分得到了日本学术振兴会(JSPS)科学研究费补助金(课题编号24246013和26108705)的资助,同时也获得了日本文部科学省“通过计算科学实现材料设计:复杂关联与非平衡动力学”创新研究领域计划的资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| <强>材料 | |||
| Pd单晶 | SPL(表面处理实验室),http://www.spl.eu/products.html,或其他合适的供应商 | 按规格定制 | 圆盘,直径9 mm,(110)取向,已对准 < 0.5度或更小,一侧抛光至 < 0.3 mm 粗糙度,自制样品 |
| H2 气体 | 日本Joutou Gas公司,http://www.jyotougas.co.jp/item/gas.html | (99.9995%),或其他合适的供应商 | |
| O2 气体 | 日本Joutou Gas公司,http://www.jyotougas.co.jp/item/gas.html | (99.99%),或其他合适的供应商 | |
| Ar 气 | 日本Joutou Gas公司,http://www.jyotougas.co.jp/item/gas.html | (99.99995%),或其他合适的供应商 | |
| 钽 / 金属丝 | Nilaco 公司,http://nilaco.jp/en/order.php | TA-411325 | (99.95%),直径 0.3 mm,或其他合适供应商 |
| Alumel / 线材 | Nilaco 公司,http://nilaco.jp/en/order.php | 851266 | 0.2 mm 直径,或其他合适的供应商 |
| 铬铝铜合金 / 金属丝(铬铝铜合金) | Nilaco 公司,http://nilaco.jp/en/order.php | 861266 | 0.2 mm 直径,或其他合适的供应商 |
| <强>仪器设备 | |||
| 3 keV 扫描离子轰击枪及控制器 | VARIAN,http://www.eurovac.se/docs/varian1.htm | 981-2046 电源,981-2043 离子枪 | 或其他合适制造商的等效产品 |
| LEED-AUGER 光学系统 | OCI,http://www.ocivm.com/spectrometer_bdl800ir.html | BDL600IR | 或其他合适制造商的等效产品 |
| 四极杆质谱仪 | 普费尔真空,http://www.pfeiffer-vacuum.com/ | Prisma QMS 200 | 或其他合适生产商的等效产品 |
| 钯氢净化器 | Power + Energy 公司,http://www.powerandenergy.com | PE-3001 | 99.9999999% 纯度;P+E H2 纯化器现由 SAES Pure Gases Inc. 经营,http://www.saespuregas.com/Products/Gas-Purifier/Hydrogen/Palladium-Membrane/Palladium-Purifier-PE2100.html |
参考文献
- Lanford, W. A. Analysis for hydrogen by nuclear-reaction and energy recoil detection. Nucl. Instrum. Methods Phys. Res. B. 66 ((1-2)), 65-82 (1992).
- Lanford, W. A. Nuclear Reactions for Hydrogen Analysis, Chapter 8. Handbook of Modern Ion Beam Materials Analysis. JR, T. esmer, M, N. astasi , Materials Research Society. Pittsburgh, PA. 193-204 (1995).
- Wilde, M., Fukutani, K. Hydrogen detection near surfaces and shallow interfaces with resonant nuclear reaction analysis. Surf. Sci. Rep. 69 (4), 196-295 (2014).
- Lanford, W. A., Trautvetter, H. P., Ziegler, J. F., Keller, J. New precision technique for measuring concentration versus depth of hydrogen in solids. Appl. Phys. Lett. 28 (9), 566-568 (1976).
- Ross, R. C., Tsong, I. S. T., Messier, R., Lanford, W. A., Burman, C. Quantification of hydrogen in a-Si-H films by IR spectrometry, N-15 nuclear-reaction, and SIMS. J. Vac. Sci. Technol. 20 (3), 406-409 (1982).
- Suzuki, T., Konishi, J., Yamamoto, K., Ogura, S., Fukutani, K. Practical IR extinction coefficients of water in soda lime aluminosilicate glasses determined by nuclear reaction analysis. J. Non-Cryst. Solids. 382, 66-69 (2013).
- Wagner, W., Rauch, F., Bange, K. Concentration profiles of hydrogen in technical oxidic thin-films and multilayer systems. Fresenius Z. Analyt. Chem. 333 (4-5), 478-480 (1989).
- Wagner, W., Rauch, F., Ottermann, C., Bange, K. In-depth profiling of hydrogen in oxidic multilayer systems. Surf. Interf. Anal. 16 (1-12), 331-334 (1990).
- Wagner, W., Rauch, F., Ottermann, C., Bange, K. Hydrogen dynamics in electrochromic multilayer systems investigated by the N-15 technique. Nucl. Instrum. Methods Phys. Res. B. 50 (1-4), 331-334 (1990).
- Hjörvarsson, B., Rydén, J., Karlsson, E., Birch, J., Sundgren, J. E. Interface effects of hydrogen uptake in Mo/V single-crystal superlattices. Phys. Rev. B. 43 (8), 6440-6445 (1991).
- Fukutani, K., Itoh, A., Wilde, M., Matsumoto, M. Zero-Point Vibration of Hydrogen Adsorbed on Si and Pt Surfaces. Phys. Rev. Lett. 88 (11), 116101(2002).
- Ericson, J. E., Dersch, O., Rauch, F. Quartz hydration dating. J. Archaeological Sci. 31 (7), 883-902 (2004).
- Wilde, M., Matsumoto, M., Fukutani, K., Aruga, T. Depth-resolved analysis of subsurface hydrogen absorbed by Pd(100). Surf. Sci. 482-485 (Part 1), 346-352 (2001).
- Wilde, M. Hydrogen sorption by Ti(0001) single crystal surfaces. J. Vac. Soc. Jpn. 45 (5), 458-462 (2002).
- Ohno, S., Wilde, M., Fukutani, K. Novel insight into the hydrogen absorption mechanism at the Pd(110) surface. J. Chem. Phys. 140 (13), 134705(2014).
- Fukutani, K., Wilde, M., Matsumoto, M. Nuclear-reaction analysis of H at the Pb/Si(111) inter-face: Monolayer depth distinction and interface structure. Phys. Rev. B. 64 (24), 245411(2001).
- Wilde, M., Fukutani, K., Naschitzki, M., Freund, H. J. Hydrogen absorption in oxide-supported palladium nanocrystals. Phys. Rev. B. 77 (11), 113412(2008).
- Wilde, M., Fukutani, K. Penetration mechanisms of surface-adsorbed hydrogen atoms into bulk metals: Experiment and model. Phys. Rev. B. 78, 115411(2008).
- Okada, M., Nakamura, M., Moritani, K., Kasai, T. Dissociative adsorption of hydrogen on thin Au films grown on Ir(111). Surf. Sci. 523 (3), 218-230 (2003).
- Okada, M. Reactivity of gold thin films grown on iridium: Hydrogen dissociation. Appl. Catal. A General. 291 (1-2), 55-61 (2005).
- Okada, M. Reactive gold thin films grown on iridium. Appl. Surf. Sci. 246 (1-3), 68-71 (2005).
- Ogura, S. Hydrogen adsorption on Ag and Au monolayers grown on Pt(111). Surf. Sci. 566-568 (Part 2), 755-760 (2004).
- Fukutani, K. Interface hydrogen between a Pb overlayer and H-saturated Si(111) studied by a resonant nuclear reaction. Surf. Sci. 377 (1-3), 1010-1014 (1997).
- Fukutani, K., Iwai, H., Murata, Y., Yamashita, H. Hydrogen at the surface and interface of metals on Si(111). Phys. Rev. B. 59 (20), 13020-13025 (1999).
- Wilde, M., Fukutani, K. Low-temperature growth of Au on H-terminated Si(111): Instability of hydrogen at the Au/Si interface revealed by non-destructive ultra-shallow H-depth profiling. Jpn. J. Appl. Phys. 42 (7B), 4650-4654 (2003).
- Liu, Z., Fujieda, S., Ishigaki, H., Wilde, M., Fukutani, K. Current Understanding of the Transport Behavior of Hydrogen Species in MOS Stacks and Their Relation to Reliability Degradation. ECS Transactions. 35 (4), 55-72 (2011).
- Zinke-Allmang, M., Kalbitzer, S. A novel method to determine vibrational energy states of atomic systems. Z. Physik A. 323 (2), 251-252 (1986).
- Zinke-Allmang, M., Kalbitzer, S., Weiser, M. Nuclear reaction spectroscopy of vibrational modes of solids. Z. Physik A. 325 (2), 183-191 (1986).
- N, B. ohr K. Dan. Vidensk. Selsk. Mat. -Fys. Medd. 18, (1948).
- Rud, N., Bøttiger, J., Jensen, P. S. Measurements of energy-loss distributions for 6.5 MeV 15N ions in solids. Nucl. Instrum. Methods. 151 (1-2), 247-252 (1978).
- MALT. , Available from: http://malt.n.t.u-tokyo.ac.jp/index.html (2015).
- Briggs, D., Seah, M. P. Practical Surface Analysis by Auger and X-ray Photoelectron Spectroscopy. , John Wiley & Sons. Chichester. (1983).
- Rieder, K. H., Baumberger, M., Stocker, W. Selective Transition of Chemisorbed Hydrogen to Subsurface Sites on Pd(110). Phys. Rev. Lett. 51 (19), 1799-1802 (1983).
- Dong, W., Ledentu, V., Sautet, P., Kresse, G., Hafner, J. A theoretical study of the H-induced reconstructions of the Pd(110) surface. Surf. Sci. 377-379, 56-61 (1997).
- Wilde, M. Influence of H2-annealing on the hydrogen distribution near SiO2/Si(100) interfaces revealed by in situ nuclear reaction analysis. J. Appl. Phys. 92 (8), 4320-4329 (2002).
- Himpsel, F. J., McFeely, F. R., Taleb-Ibrahimi, A., Yarmoff, J. A., Hollinger, G. Microscopic structure of the SiO2/Si interface. Phys. Rev. B. 38 (9), 6084-6096 (1988).
- Helms, C. R., Poindexter, E. H. The silicon-silicon dioxide system: Its microstructure and imperfections. Rep. Progr. Phys. 57 (8), 791(1994).
- Briere, M. A., Wulf, F., Braunig, D. Measurements of the accumulation of hydrogen at the silicon-silicon-dioxide interface using nuclear reaction analysis. Nucl. Instrum. Methods Phys. Res. B. 45 (1-4), 45-48 (1990).
- Ecker, K. H., Krauser, J., Weidinger, A., Weise, H. P., Maser, K. Nuclear reaction analysis of hydrogen migration in silicon dioxide films on silicon under N-15 ion irradiation. Nucl. Instrum. Methods Phys. Res. B. 161-163, 682-685 (2000).
- Maser, K. Hydrogen migration in wet-thermally grown silicon dioxide layers due to high dose 15N ion beam irradiation. Microelectron. Eng. 48, 1-4 (1999).
- Bugeat, J. P., Ligeon, E. Influence of ion beam bombardment in hydrogen surface layer analysis. Nucl. Instrum. Methods. 159 (1), 117-124 (1979).
- Wilde, M., Fukutani, K. Evaluation of non-resonant background in hydrogen depth profiling via 1H(15N,ag)12C nuclear reaction analysis near 13.35 MeV. Nucl. Instrum. Methods Phys. Res. B. 232 (1-4), 280-284 (2005).
- Horn, K. M., Lanford, W. A. Suppression of background radiation in BGO and NaI detectors used in nuclear reaction analysis. Nucl. Instrum. Methods Phys. Res. B. 45 (1-4), 256-259 (1990).
访问受限。请登录或开始试用以查看此内容。
重印与许可
