本文提供了一种通过实时PCR定量沿海沉积物中细菌16S rRNA基因及其转录本的实验方案。该方法包括DNA和RNA的共提取、无DNA污染的RNA制备,以及通过反转录定量PCR(RT-q-PCR)对16S rRNA基因和转录本进行定量,同时包含标准曲线的构建。
本文内容
摘要
摘要
实时聚合酶链式反应(Real Time Polymerase Chain Reaction),也称为定量PCR(q-PCR),是微生物生态学中广泛使用的一种工具,用于定量环境样品中分类群和功能群的基因丰度。当与逆转录反应联用时(RT-q-PCR),还可用于定量基因转录本。q-PCR利用高度灵敏的荧光检测化学方法,可在PCR反应的指数扩增阶段对PCR扩增子进行定量,从而避免了传统“终点法”PCR在平台期检测所带来的一系列偏差。本文提供了一种通过实时PCR定量沿海沉积物中细菌16S rRNA基因及其转录本的实验方案。首先,概述了从沿海沉积物中联合提取DNA和RNA的方法,包括制备无DNA污染RNA所需的额外步骤;其次,详细描述了利用q-PCR和RT-q-PCR对提取的核酸中的16S rRNA基因及转录本进行定量的分步操作流程,其中包括DNA和RNA标准曲线构建的具体细节。此外,还列出了在微生物生态学研究中应用RT-q-PCR检测时需要考虑的关键因素。
引言
微生物是驱动生态系统功能的生物圈基石。大多数微生物尚未被培养成功1。因此,基于分子的方法对于深入理解环境中微生物的多样性和功能至关重要。这些方法的核心是从环境样品中提取核酸,并利用聚合酶链式反应(PCR)扩增目标基因。
DNA/RNA 提取的第一步旨在裂解存在的微生物群落的细胞壁,去除不需要的非核酸分子(例如,有机和无机物质),并将 DNA/RNA 保留在溶液中,以便进行后续的下游分析。在文献中报道的多种方法2,3,4,5中,包括一系列商用提取试剂盒,Griffiths 方法6被广泛采用7,8,9。该方法成本较低,特别适用于沉积物样品,因其采用珠磨法裂解细胞,并包含减少共提取 PCR 抑制剂(如腐殖酸)的步骤,同时能够同步回收 DNA 和 RNA。
第二步采用聚合酶链式反应(PCR)从提取的核酸中扩增目标基因,例如16S rRNA分类标记基因。该方法过去并持续推动着对尚未明确的微生物“黑箱”的探索10,11。然而,基于终点PCR的方法存在多种局限性,可能对微生物群落的表征造成偏差12。为了准确定量基因/转录本的丰度,必须使用实时PCR,即定量PCR(qPCR)。qPCR利用荧光报告染料系统,在每轮PCR循环后追踪扩增子的累积情况。这一点至关重要,因为这意味着定量可在PCR反应的早期指数阶段进行,而非终点阶段,此时扩增子产量仍与目标基因的初始丰度成正比。
两种报告系统常被使用:一种是嵌入式核酸染料13 以及 5' 3' DNA聚合酶的外切酶活性14由于前者报告系统会非特异性地结合所有双链DNA,因此如果出现非特异性扩增产物或引物二聚体等副产物,可能导致对目标序列的高估。为避免此问题,可能需要对扩增条件进行大量优化。在 后者 系统,通过结合5'核酸酶活性来追踪模板扩增过程 Taq 一种能够从内部探针上切割荧光团的聚合酶。由于采用了仅与引物对之间的互补靶标特异性序列结合的荧光生成探针,该特性提高了检测的特异性。在两种化学体系中,均通过确定交叉点(Cp)实现定量,即PCR扩增产物的累积量(通过荧光信号增加来测量)显著高于背景荧光水平时的循环数。
qPCR 已广泛应用于微生物生态学,以测定不同环境中基因的丰度15。此外,通过将 RNA 反转录为 cDNA 并结合 qPCR 技术,即 RT-qPCR,可实现对基因表达的定量。因此,qPCR 和 RT-qPCR 是对环境样品中基因和/或转录本数量进行快速、有效定量的重要方法。
近海沉积物中的微生物驱动着多种生态系统过程,包括有机物的矿化、污染物的降解以及氮等大量营养元素的生物地球化学循环16,17,18。要全面理解这些转化过程,必须系统掌握参与其中的微生物种群信息,包括基因和转录本丰度的定量数据。本文介绍了一系列经过充分验证、流程优化且标准化的操作方案,用于定量近海沉积物中细菌16S rRNA基因及其转录本的丰度。该方案涵盖了样品采集、DNA与RNA的同步提取、无DNA的RNA制备、提取核酸的质量检测、16S rRNA-DNA和-RNA标准品的制备,以及环境样品的定量分析。通过本方法获得的定量数据,对于揭示驱动近海生态系统功能的微生物群落具有重要意义。
方案
1. DNA & 从海洋近海沉积物中提取 RNA
- 制备无核糖核酸酶(RNase)的材料与工作区域
- 准备无RNA酶的去离子水(dH₂O)2O),通过加入0.1%焦碳酸二乙酯(DEPC)处理并孵育于 37 °C 过夜。通过高压灭菌去除残留的 DEPC 和 dH2O at 121 °C 15 分钟。使用经 DEPC 处理的 dH₂O2O 用于配制所有溶液。
- 所有玻璃器皿均需烘烤 180 °C 过夜。移除塑料盖和垫圈,将其浸泡于2 M NaOH溶液中过夜,随后用DEPC处理的去离子水冲洗。2使用前置于冰上。
- 按照以下方法配制 CTAB-磷酸盐缓冲液溶液: 表1.
- 按照 PEG-NaCl 沉淀溶液的配制方法进行准备 表2.
- 清洁所有工作台面(即,实验台,微型离心机,通风橱)并使用RNase去污染溶液处理移液器。整个操作过程中均需佩戴手套。
- 使用无RNA酶的塑料器皿以及移液器滤芯吸头,以避免样品交叉污染。
- 环境样品的采集与保存
- 在退潮期间,使用无菌50 ml离心管采集表层2.5 cm的海岸沉积物。采集约15–20 g沉积物。样品采集后,小心盖紧管盖。立即将样品置于冰盒中运输至实验室 4 °C 用于立即处理。
- 使用无菌刮勺混合样品使其均一化,取0.5 g湿重的沉积物分装至2 ml珠磨管中。分装额外的重复样品,放入液氮中速冻。将分装样品储存于-80 °C注意:操作液氮时需佩戴防护手套和安全护目镜。
注意:如果野外采样点距离实验室较远,需在采样现场将0.5 g沉积物分装至2 ml无菌微量离心管中。立即将样品管放入液氮中进行速冻,并运送至实验室。样品储存于-80 °C。80 °C 直至处理前。
- 从沉积物中联合提取DNA和RNA
注意:以下方案是Griffiths方法的改良版本6.- 添加 500 µl CTAB-磷酸盐缓冲液和 500 µl 将酚:氯仿:异戊醇(25:24:1)加入含有0.5 g沉积物的2 ml珠 beating 管中,颠倒混匀5–10次以均质化样品。
注意:在通风橱中进行此步骤,并穿戴适当的防护装备(即,实验服、手套和护目镜)始终佩戴。 - 涡旋振荡 2.5 分钟。在 4 °C 下以 16,000 x g 离心 10 分钟 4 °C.
- 在通风橱中提取上层水相,转移至新的1.5 ml无菌微量离心管中。将样品保持在冰上,加入 500 µl 冰冷的氯仿:异戊醇(24:1)
- 反复倒置数次,直至出现乳状液。在16,000 x g下离心10分钟,温度为 4 °C.
- 在通风橱中提取上层水相,转移至新的1.5 ml无菌离心管中。加入两倍体积的30% PEG-NaCl溶液,充分混匀以沉淀核酸。
- 在冰上孵育 2 小时,或让样品在冰上静置 4 °C 过夜
- 孵育结束后,在4 °C下以16,000 x g离心20分钟 4 °C.
注意:管底可能出现可见的沉淀。 - 使用移液枪轻轻吸去上清液,注意不要扰动沉淀。留下约 10 µl 在离心管中加入 PEG 溶液,并加入 1 ml 冰冷的 70% 乙醇。
- 16,000 × g 条件下离心 20 分钟 4 °C用移液枪缓慢吸除乙醇,注意不要触碰到沉淀。
- 离心5秒,用微量移液器去除残留乙醇。将沉淀物静置晾干约5分钟。
- 将沉淀重悬于 50 µl DEPC 处理的 H2O. 通过琼脂糖凝胶电泳检测DNA/RNA的纯度和得率 5 µl 在1%琼脂糖凝胶上19将核酸分为两份等分试样, 15 µl 用于 DNA 和 30 µl 用于RNA。
- 将 DNA 储存于 -80 °C 直至需要时再进行。按照下一节所述方法分离 RNA。
- 添加 500 µl CTAB-磷酸盐缓冲液和 500 µl 将酚:氯仿:异戊醇(25:24:1)加入含有0.5 g沉积物的2 ml珠 beating 管中,颠倒混匀5–10次以均质化样品。
2. RNA 的制备及无 DNA RNA 的质量检测
- DNA 消化
- 向 30 µl 核酸溶液中加入 3 µl DNAse I 缓冲液和 1.5 µl DNAse I,37 °C 下孵育 30 分钟。
- 通过涡旋振荡 30 秒充分混匀 DNAse 失活试剂。向样品中加入 4.8 µl 该溶液,室温孵育 5 分钟,期间偶尔轻弹管底以混匀溶液。
- 在室温下以 10,000 × g 离心 90 秒,小心转移上清液(RNA)至新管中,注意避免转移可能抑制下游反应的沉淀物。
- RNA 质量检测
- 将 2 µl RNA 加入 18 µl 无 RNA 酶的无菌 dH2O 中,稀释 1:10。
- 在不同的 PCR 反应中,将 1 µl 未稀释或 1:10 稀释的 RNA 加入无菌的 0.5 ml PCR 管中。加入 PCR 反应组分,按照 表 3 扩增 16S rRNA 基因。设置“阳性”对照(例如,从纯细菌培养物中提取的 DNA)、“PCR 抑制剂”对照(即,1 µl 阳性纯培养 DNA 和 1 µl 未稀释提取的 RNA)以及无菌 无 RNA 酶 dH2O 的“阴性”对照。
- 将 PCR 扩增程序设置如下:95 °C 预变性 5 分钟,(95 °C 变性 30 秒,57 °C 退火 30 秒,72 °C 延伸 1 分钟)循环 35 次,72 °C 最终延伸 10 分钟。
- 取 10% 的 PCR 产物在 1% 琼脂糖凝胶中以 85 V 电泳 40 分钟。若环境 RNA 样品中出现 PCR 扩增产物,则需重复 DNAse I 处理步骤。
- 将 2 µl RNA 加入 18 µl 无 RNA 酶的无菌 dH2O 中,稀释 1:10。
3. 从RNA生成第一条cDNA链
- 按照表4将试剂加入一个无RNA酶/DNA酶的0.2 ml PCR管中。
- 将样品在65 °C孵育5分钟。置于冰上至少1分钟,然后在25 °C孵育10分钟。
- 向同一管中加入表5所列的试剂。
- 将样品在55 °C孵育50分钟。在72 °C使反应失活10分钟。
- 将cDNA储存于-20 °C直至使用。
4. 定量 PCR
- qPCR DNA标准品的制备
- 扩增细菌16S rRNA序列20 (或任何其他感兴趣序列)从纯培养物提取的基因组DNA中,使用q-PCR引物(1369F & 1492R21).
- 使用商品化试剂盒,按照生产商说明书纯化PCR产物。
- 根据制造商说明书,将纯化的PCR产物克隆至3'-T突出末端克隆载体系统中。
- 将含有PCR插入片段的载体转化至 大肠杆菌 JM109 感受态细胞,按制造商说明书操作。
- 培养皿 50 µl 转化至含氨苄青霉素的培养基上100 µg/ml),X-gal(20 µg/ml)和IPTG(0.5 mM)的LB琼脂平板(胰蛋白胨10 g/L,酵母提取物5 g/L,NaCl 10 g/L,琼脂15 g/L)。37°C过夜培养 37 °C.
- 从平板上挑选一个单一的白色阳性转化子,将该阳性转化子接种于50 ml含有相应抗生素的LB肉汤培养基中 100 µg/ml 氨苄青霉素,并在250 rpm条件下振荡培养过夜 37 °C.
- 从过夜培养物中 使用商业试剂盒,按照制造商说明书培养、分离和纯化质粒。
- 使用能够将质粒单点切割的合适限制性内切酶将质粒线性化(例如,EcoRI。
- 通过测量吸光度比值 A 分析质粒的纯度260/A28019若比值低于1.8,则使用苯酚-氯仿重新提取质粒19注意:纯DNA的比值为1.8。
- 使用分光光度计通过在260 nm处的吸光度测定质粒DNA的浓度19.
注意:也可通过使用荧光DNA结合染料并配合荧光计来提高定量的准确性。 - 对质粒插入片段进行测序,以确认目标片段的碱基大小。计算量(即质粒中插入DNA的百分比)例如,在3,000 bp的载体中,123 bp的DNA片段占总DNA的3.9%),再乘以4.1.10步骤中获得的浓度,以确定目标片段(插入片段)的DNA浓度。
- 使用以下公式计算每份样本中目标拷贝数 µl:
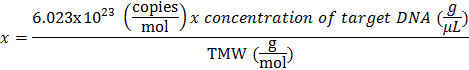
- 通过将目标DNA的碱基对数量乘以双链DNA(dsDNA)的平均分子量(每个碱基对660道尔顿),计算目标分子量(TMW)。
- 将目标 DNA 按 10 倍梯度稀释10 至 102 使用拷贝 2 µl DNA的 18 µl 无菌去离子水2O. 每次稀释前,充分混匀各稀释液,并短暂离心。
- qPCR RNA标准曲线的制备
- 从步骤4.1.5开始,通过菌落PCR筛选若干白色菌落(约5个)19 使用靶向反向引物(即R1492 和正向载体质粒引物 M13F。
注意:该引物组合将扩增正确正向插入的克隆片段,其上游含有T7启动子位点。 - 使用商品化试剂盒纯化PCR产物,具体操作按照制造商说明书进行。使用分光光度计在260 nm处定量纯化的PCR产物。
- 在最终体积中加入200 ng的PCR产物 20 µl 含有每种核糖核苷酸7.5 mM、1倍T7反应缓冲液和1倍T7聚合酶酶 体外 转录反应。
- 在指定温度下孵育反应体系4小时 37 °C加入1单位无RNase的DNase I至反应体系,于37°C孵育15分钟。 37 °C 去除DNA模板。
- 回收 体外 通过乙醇沉淀转录RNA19 使用荧光计或在260 nm处通过吸光度定量RNA得率。
- 计算每个转录本的数量 µl RNA 的碱基对数量。将目标 RNA 中的碱基对数目加入(例如,123 个碱基)与 T7 启动子长度(153 个碱基)相加,并乘以 RNA 的平均分子量(每个碱基 340 道尔顿)。
- 将500 ng定量的目标RNA加入逆转录(RT)反应中,具体操作见第3节。按照4.1.13节所述对cDNA进行连续稀释,用于制备标准曲线。
- 从步骤4.1.5开始,通过菌落PCR筛选若干白色菌落(约5个)19 使用靶向反向引物(即R1492 和正向载体质粒引物 M13F。
- 实时荧光定量 PCR
- 将环境DNA/cDNA样本、标准品和qPCR试剂在冰上解冻。避免荧光探针暴露于光照。
- 按照4.1.14中所述稀释标准品以制备标准曲线。将环境DNA/cDNA从原液至10⁻⁶进行1:10梯度稀释-3 通过添加 2 µl 样品量至 18 µl 无菌去离子水2O.
- 按照总反应数再额外增加10%的数量配制主混合液反应体系 表6 (引物和探针)以及 表7 (反应混合液)。充分混匀并短暂离心。
- 添加 19 µl 的主混合液和 1 µl 向96孔光学qPCR板的每个孔中加入模板(标准品、环境样品或用于阴性对照的水)。每个反应(标准品、环境样品和阴性对照)均设三个重复。
- 用q-PCR光学封膜覆盖96孔板。短暂离心。将板放入qPCR仪的加热模块中,并关闭盖子。
- 打开qPCR管理软件。点击 "方案标签",点击 "创建新项目",添加以下扩增条件:3 min 95 °C,(10秒 95 °C,30 秒 60 °C)× 40 个循环。设置样品体积为 20 µl,点击 "好的" 并保存该实验方案。
- 点击 "培养皿" 选项卡。在下方 "编辑所选内容" 点击 "选择荧光染料",加入与相应探针匹配的报告染料, 例如,荧光素。点击 "好的".
- 高亮含有标准品的孔,选择 "标准" 从 "样本类型" 菜单。点击 "重复系列" 改变 "重复样本量" 至3,点击 "应用". 点击 "稀释系列" 添加标准品1的计算起始浓度,并注明稀释倍数(10),然后选择 "降低" 或 "增加" 取决于标准曲线加入板中的顺序。点击 "应用".
- 高亮显示含有未知样本的孔位,选择 "未知" 来自 "样本类型" 下拉菜单。单击 "重复系列",并更换 "重复样本量" 3. 点击 "应用". 在下方编辑样本名称 "样本名称"重复操作以完成无模板对照(NTC)孔的加样。
- 点击 "好的" 在平板编辑器框中并保存文件。点击 "开始运行".
- 运行结束后,数据分析窗口将自动打开。点击 "定量标签页" 以显示标准曲线,标准曲线参数(表8)和扩增曲线图。
- 点击 "定量数据" Cp值及未知样品基因起始量(SQ)的选项卡。如有需要,可将表格导出至电子表格软件。
- 将未知样品中各基因的丰度乘以稀释倍数、所提取的沉积物质量以及核酸的总洗脱体积,以获得每克湿重沉积物中的基因拷贝数。
注意:从 0.5 g 沉积物中洗脱 DNA 50 µl,按1/10稀释,加入 1 µl 作为q-PCR反应的模板;计算每克样品中的基因拷贝数-1 通过乘以基因拷贝数来计算沉积物中的基因拷贝数 µl DNA × 稀释倍数 × 洗脱体积 × 2
结果
从沉积物中提取高质量的DNA和RNA是定量基因和转录本丰度的第一步。成功的提取结果应显示出清晰的DNA和RNA条带,如图1中样品A-C所示,除高分子量的基因组DNA条带外,还可观察到清晰的23S和16S rRNA条带。
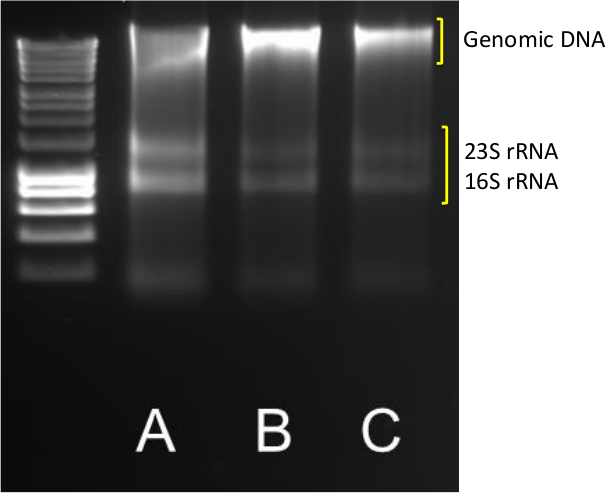
图1. DNA/RNA 提取。 从三份平行样品(A-B-C)各0.5 g海岸沉积物中提取DNA/RNA的典型结果。取5 µl DNA/RNA样品在1.4%琼脂糖凝胶中以85 V电泳40分钟。使用了分子量范围为10,037-200 bp的分子标记物。 请点击此处查看该图的放大版本。
制备RNA时,必须对共提取的DNA进行消化处理。随后需对RNA进行16S rRNA终点PCR检测,以确认DNA已完全去除。若DNA已被彻底清除,则仅在阳性对照中观察到条带。为确保抑制物不会影响PCR产物的生成,必须同时使用未稀释和1:10稀释的RNA进行检测。RNA现在可进行逆转录反应,将其转化为cDNA。该反应可使用基因特异性引物或随机六聚体引物进行。通常在PCR仪中进行反应,以确保最佳的温度程序。所得cDNA将作为后续qPCR反应的模板。通过定量DNA和RNA来确定每次反应所用的模板浓度。
针对16S rRNA DNA的qPCR反应方案已列出。对于16S rRNA转录本,需使用cDNA替代标准曲线和模板。由于未知样品的定量依赖于标准曲线,因此必须确保标准曲线具有良好的质量。 图2 显示了(A)标准品及环境DNA稀释液的制备,(B)标准曲线与环境样品的扩增,(C)标准曲线的线性回归转换及基因拷贝数的计算。当10倍梯度稀释的标准品被正确制备并扩增时,各标准稀释点之间会出现3.3个循环的差异(在100%扩增效率下,模板量每增加10倍所需循环数为3.3个)图2Bi)。标准曲线的参数,包括 R2 0.99 的值,且 PCR 扩增效率在 90% 至 110% 范围内(图2C)时尤为需要。如果无模板对照(NTC)出现扩增,必须报告其Cp值。此时,标准品和未知样品的Cp值截断阈值应设定为比NTC低3.3个循环即,设定为高于NTC的Cp值一个对数倍数(log fold)20 (图 2Cii)。通过沉积物DNA提取的未知模板,从原液及10倍稀释样本中进行定量-1, 10-2 和 10-3 稀释样品(B)。未稀释样品未扩增,10倍稀释样品的Cp值为10-1 至 10-3 稀释倍数分别为 24.12、26.02 和 28.40。NTC 的 Cp 值为 30.5,设定 NCT 阈值为 27.2。将基因丰度转换为 g-1 湿重沉积物产生 2.5 x 10⁷ 和 7.1 x 10⁷ 10分钟-1 和 10-2 分别为稀释范围。10-3 稀释液Cp低于NTC阈值,因此未被采用。在此情况下,10-2 被选为最佳模板稀释度。
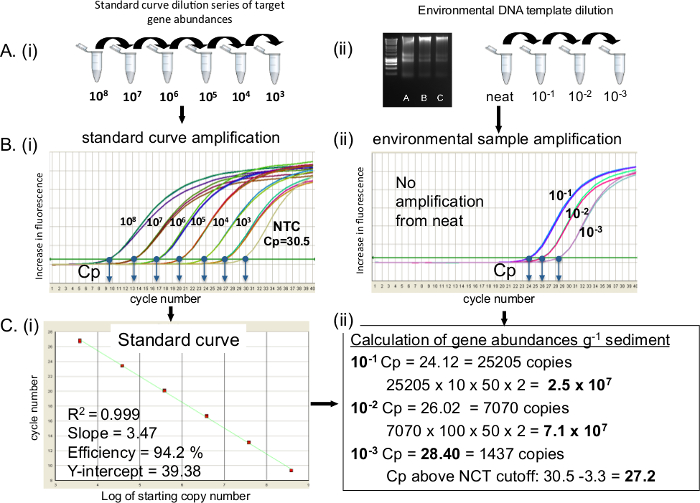
图2. 来自海岸沉积物的标准品和环境DNA的16S rRNA基因qPCR扩增。(A)i)DNA标准曲线的制备和ii)用于qPCR扩增的环境DNA稀释液的制备;(B)i)DNA标准曲线和ii)环境样品的qPCR扩增,显示每个样品的Cp值;(C)i)标准曲线的线性回归及其标准曲线参数;ii)由环境样品计算基因丰度。NTC:阴性模板对照。请点击此处查看该图的放大版本
| 试剂 | 用量 |
| CTAB | 5 g |
| K2HPO4x3H2O | 2.58 g |
| KH2PO4 | 0.1 g |
| NaCl | 2.05 g |
| dH2O | 加至 100 ml |
表1. CTAB-磷酸盐缓冲液的配制。
| 试剂 | 用量 |
| PEG 6000 | 30 g |
| NaCl | 9.35 g |
| dH2O | 加至 100 ml |
| 注意:在中等加热并搅拌 50 ml dH2O 的条件下,缓慢加入 PEG 6000。 | |
表2. PEG-NaCl 沉淀溶液的配制。
| 试剂 | 用量 |
| 未稀释 RNA / 1:10 稀释 RNA | 1.0 µl |
| 10x PCR 缓冲液 | 5.0 µl |
| dNTPs 10 mM | 1.0 µl |
| 63F 正向引物 | 1.0 µl |
| CAG GCC TAA CAC ATG CAA GTC | |
| 518R 反向引物 | 1.0 µl |
| ATT ACC GCG GCT GCT GG | |
| Taq 聚合酶 | 0.4 µl |
| 无 RNA 酶的 dH2O | 40.6 µl |
表3. 无DNA的RNA质量检测PCR预混液。
| 试剂 | 用量 |
| RNA | 0.5-5 μg |
| dNTPs 10 mM | 1 µl |
| 逆转录引物 10 μM / 随机六聚体 50 µM | 1 µl |
| DEPC-H2O | 加至 13 µl |
表4. cDNA合成反应混合液A。
| 试剂 | 用量 |
| 5x 缓冲液 | 4 µl |
| DTT | 1 µl |
| RNA酶抑制剂 | 1 µl |
| 逆转录酶 | 1 µl |
表5. cDNA合成反应体系B。
| 靶标 | 引物名称 | 序列 | 退火温度 (°C) | 参考文献 |
| 16S rRNA 细菌 | Bact1369F | CGG TGA ATA CGT TCY CGG | 56 | Suzuki et al. 2000 19 |
| Prok1492R | GGW TAC CTT GTT ACG ACT T | |||
| TM1389F (探针) | CTT GTA CAC ACC GCC CGT C |
表6. 16S rRNA 定量PCR检测所用的引物和探针。
| 试剂 | 用量 |
| 2x Master Mix | 10 μl |
| 正向引物 (10 μM) | 0.8 μl |
| 反向引物 (10 μM) | 0.8 μl |
| 探针 (10 μM) | 0.4 μl |
| 水 | 7.0 μl |
| 终体积 | 19 μl |
表7. 实时PCR反应体系。
| 描述符 | 意义 |
| 相关系数 (R2) | 标准曲线线性程度的度量。理想情况下应为 R2=1,R2=0.98–0.99 的值可接受。 |
| 斜率 (α) | 反应效率的度量。理想情况下应等于 -3.32,可接受范围为 -3.58 至 -3.1。 |
| 扩增效率 (=10(-1/斜率)-1) | 若为 100%,则在指数扩增期间每个热循环后模板数量翻倍。良好的扩增效率范围为 90% 至 110%。 |
| Y 轴截距 (β) | 反应的理论检测极限。尽管不用于量化反应灵敏度,但在比较同一靶标的不同的标准曲线时具有重要意义。 |
表8. qPCR反应参数描述。
讨论
DNA/RNA 提取与qPCR相结合,为从多种环境样品(如近海沉积物)中灵敏定量基因和转录本丰度提供了一种快速、准确且相对经济的方法。
初始核酸提取是确保获得具有代表性的微生物群落组成的关键步骤22. 提取方案存在若干局限性需加以考虑:a)细胞完全裂解的实现,b)抑制性化合物的共提取例如,腐殖酸或多酚类物质),c)RNA组分中的DNA污染,d)提取的核酸在储存过程中迅速降解。必须采取预防措施以避免这些局限性。例如,需特别注意确保核酸提取方法针对特定样本类型进行了优化例如沉积物、土壤、废水 等等。)。通过开展预实验,可显著提高DNA和RNA的核酸得率和质量23. 为尽量减少抑制性化合物对基于 PCR 的应用的影响24,对提取的 DNA 和 RNA 进行一系列稀释度测试。为避免因多次冻融循环导致提取的 DNA/RNA 快速降解,并防止可能的遗传信息丢失,应将多个小体积等分试样于 -80 °C 保存。
当精心设计时,qPCR 是一种稳健、高度可重复且灵敏的方法。值得注意的是,本方案中所述的扩增及标准曲线构建方法可适用于任何目标基因,包括其他系统发育标记即,古菌16S rRNA,真菌18S rRNA)或环境中重要功能相关的基因。qPCR技术已知的局限性包括:a)难以生成可重复的高质量标准曲线以实现绝对定量;b)引物/探针的选择及qPCR检测条件的优化;c)使用低质量或剪切的核酸;d)DNA/RNA工作稀释度的选择不当可能导致抑制效应。此外,需注意qPCR技术提供的是基因或转录本的丰度数据,未必等同于实际的细胞数量:当靶标为16S和18S rRNA基因时尤其如此,因为不同微生物在其基因组中核糖体RNA基因的拷贝数存在差异25.
标准曲线质量不佳将导致目标基因的定量结果不准确。建议将高浓度标准品分装成小份储存,以便每次使用时制备新鲜的标准曲线。切勿储存已稀释的标准曲线,每次均应从最高浓度的储备液中新鲜配制稀释系列。为准确测定环境样品,标准曲线的浓度范围应覆盖未知样品预期的Cp值范围。在定量转录本时,应使用RNA而非双链DNA构建标准曲线。在可能的情况下,为避免不同批次间的变异,需直接比较的样品应于同一次实验中完成定量。20这并不总是可行的。因此,为了比较不同检测之间获得的基因丰度,建议在不同检测之间对部分随机选取的样本进行重复检测。目前已有多种针对微生物类群和功能类群的qPCR引物和探针组合可供选择。15. 在选择这些参数时需仔细考量,以确保对目标群体具有最大程度的覆盖性和特异性。如果qPCR检测的反应效率不理想,应首先通过测试不同的热循环条件(如退火时间和/或温度)和/或反应条件来进行故障排查。 例如,调整引物-探针浓度。在q-PCR检测方法及反应条件优化后,始终需对一系列DNA/cDNA稀释浓度进行初步测试,以确定合适的模板浓度。选择产生最高拷贝数的稀释范围作为后续检测的最优模板稀释度。
目前,新一代测序技术能够高效揭示多种环境中微生物群落的结构与功能26,27,28。然而,这些数据集通常基于终点PCR扩增子文库,因此仅能对特定分类单元的丰度进行半定量评估。因此,基于实时PCR的技术能够靶向特定的分类标记(从高阶分类域到菌株水平),从而有效验证新一代测序所获得的结果。此外,qPCR已成功与其他微生物生态学分子方法结合使用,例如稳定同位素探针技术(SIP)或系统发育/功能基因芯片。与前者结合时,qPCR可用于量化代谢活跃的微生物群落29,30。当与基因芯片分析结合时,qPCR可为基于系统发育标记和功能基因的环境调查提供关键的定量解读31,32。
因此,无论单独使用,还是与其他(通常是基于过程的)生态系统功能评估方法结合使用,定量PCR都是微生物生态学家探索微生物群落与生态系统功能之间难以捉摸的联系所必需的工具。
披露
作者无任何利益冲突需要披露。
致谢
本出版物所涉及的研究工作获得了自然环境研究理事会(NERC)资助号 NERC NE/JO11959/1 以及爱尔兰科学基金会的财政支持 & 玛丽·居里行动COFUND项目(资助号:11/SIRG/B2159)资助予CJS,以及东部学术研究联盟(Eastern ARC)
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 焦碳酸二乙酯 | Sigma | 40718 | 有毒,需在通风橱中开启 |
| 十六烷基三甲基溴化铵(CTAB) | Sigma | 52365 | 刺激性,需在通风橱中开启 |
| 磷酸氢二钾 | Sigma | RES20765 | |
| 磷酸二氢钾 | VWR | P9791 | |
| 苯酚:氯仿:异戊醇 pH 8 | Sigma | P2069 | 使用前调节至 pH 8 |
| 氯仿:异戊醇 | Sigma | 25666 | |
| 氯化钠 | VWR | 1.06404.0500 | |
| 聚乙二醇 6000 | VWR | 528877-100 | |
| 分子级乙醇 | Sigma | E7148 | |
| Lysing Matrix E 管 | MP Biomedical | 116914050 | |
| Turbo DNA酶 | Ambion | AM1907 | |
| Taq 聚合酶 | Sigma | D1806 | |
| dNTPs | Bioline | BIO-39028 | |
| SuperScript III | Life Technologies | 18080044 | |
| RNase 抑制剂 | Life Technologies | 10777019 | |
| 无RNA酶/DNA酶 0.2 ml PCR管 | Sarstedt | 72.985.002 | |
| SureCleanPlus | Bioline | BIO-37047 | |
| pGEM Easy T 载体 | Promega | A1360 | |
| E. coli JM109 感受态细胞 | Promega | L2005 | |
| 胰蛋白胨 | Sigma | T7293 | |
| 酵母提取物 | Sigma | 70161 | |
| 氨苄青霉素 | Sigma | 59349 | |
| X-Gal | Bioline | BIO-37035 | |
| IPTG | Bioline | BIO-37036 | |
| 琼脂 | VWR | 20768.235 | |
| 质粒中量提取试剂盒 | Qiagen | 12143 | |
| Qubit | Life Technologies | Q33216 | |
| Quant-IT DNA HS 检测试剂 | Life Technologies | Q-33120 | |
| Quant-IT RNA HS 检测试剂 | Life Technologies | Q32855 | |
| MEGAshortscript 试剂盒 | Ambion | AM1354 | |
| TaqMan SensiFast Probe Lo-ROX 试剂盒 | Bioline | BIO-84002 | |
| qPCR 仪 |
参考文献
- Epstein, S. S. The phenomenon of microbial uncultivability. Curr. Opin. Microbiol. 16 (5), 636-642 (2013).
- Zhou, J., Bruns, M. A., Tiedje, J. M. DNA recovery from soils of diverse composition. Appl. Environ. Microbiol. 62, 316-322 (1996).
- Miller, D. N., Bryant, J. E., Madsen, E. L., Ghiorse, W. C. Evaluation and optimization of DNA extraction and purification procedures from soil and sediments samples. Appl. Environ. Microbiol. 65 (11), 4715-4724 (1999).
- Burgmann, H., Pesaro, M., Widmer, F., Zeyer, J. A strategy for optimizing quality and quantity of DNA extracted from soil. J. Microbiol. Methods. 45 (1), 7-20 (2001).
- Hurt, R. A., et al. Simultaneous recovery of RNA and DNA from soils and sediments. Appl. Environ. Microbiol. 67, 4495-4503 (2001).
- Griffiths, R. I., Whiteley, A. S., O'Donnell, A. G., Bailey, M. J. Rapid method for coextraction of DNA and RNA from natural environments for analysis of ribosomal DNA- and rRNA-based microbial community composition. Appl. Environ. Microbiol. 66 (12), 5488-5491 (2000).
- Martins, G., et al. Structure and activity of lacustrine sediment bacteria involved in nutrient and iron cycles. FEMS Microbiol. Ecol. 77 (3), 666-679 (2011).
- Kuffner, M., et al. Effects of season and experimental warming on the bacterial community in a temperate mountain forest soil assessed by 16S rRNA gene pyrosequencing. FEMS Microbiol. Ecol. 82 (3), 551-562 (2011).
- Tatti, E., et al. Influences of over winter conditions on denitrification and nitrous oxide-producing microorganism abundance and structure in an agricultural soil amended with different nitrogen sources. Agric. Ecosyst . Environ. 183, 47-59 (2014).
- Giovannoni, S. J., Britschgi, T. B., Moyer, C. L., Field, K. G. Genetic diversity in the Sargasso Sea bacterioplankton. Nature. 345, 60-62 (1990).
- Ward, D. W., Weller, R., Bateson, M. M. 16S rRNA sequences reveal numerous uncultured microorganisms a natural community. Nature. 345, 63-65 (1990).
- Suzuki, M. T., Giovannoni, S. J. Bias caused by template annealing in the amplification of mixture of 16S rRNA genes by PCR. Appl. Environ. Microbiol. 62, 625-630 (1996).
- Wittwer, C. T., Herrmann, M. G., Moss, A. A., Rasmussen, R. P. Continuous fluorescence monitoring of rapid cycle DNA amplification. Biotechniques. 22, 130-138 (1997).
- Holland, P. M., Abramson, R. D., Watson, R., Gelfand, D. H. Detection of Specific Polymerase Chain Reaction Product by Utilizing the 5' 3' Exonuclease Activity of Thermus aquaticus DNA Polymerase. PNAS. 88, 7276-7280 (1991).
- Smith, C. J., Osborn, A. M. Advantages and limitations of quantitative PCR (Q-PCR)-based approaches in microbial ecology. FEMS Microbiol. Ecol. 67, 2-20 (2009).
- Park, S. J., Park, B. J., Rhee, S. K. Comparative analysis of archaeal 16S rRNA and amoA genes to estimate the abundance and diversity of ammonia-oxidizing archaea in marine sediments. Extremphiles. 12 (4), (2008).
- Urakawa, H., Yoshida, T., Nishimura, M., Ohwada, K. Characterization of depth-related population variation in microbial communities of a coastal marine sediment using 16S rDNA-based approaches and quinone profiling. Environ. Microbiol. 2, 542-554 (2008).
- Smith, C. J., Dong, L. F., Wilson, J., Stott, A., Osborn, A. M., Nedwell, D. B. Seasonal variation in denitrification and dissimilatory nitrate reduction to ammonia process rates and corresponding key functional genes along an estuarine nitrate gradient. Front. Microbiol. 6, 542(2015).
- Sambrook, J., Russell, D. W. Molecular Cloning: a laboratory manual. , Cold Spring Harbor (NY): Cold Spring Harbor Laboratory Press. 205(2001).
- Smith, C. J., Nedwell, D. B., Dong, L. F., Osborn, A. M. Evaluation of Quantitative Polymerase Chain Reaction (Q-PCR) based approaches for determining gene copy and gene transcript numbers in environmental samples. Environ. Microbiol. 8 (5), 804-815 (2006).
- Suzuki, M. T., Taylor, L. T. DeLong E.F., Quantitative analysis of small-subunit rRNA genes in mixed microbial population via 5'-nuclease assays. Appl. Environ. Microbiol. 66, 4605-4614 (2000).
- Luna, G. M., Dell'Anno, A., Danovaro, R. DNA extraction procedure: a critical issue for bacterial diversity assessment in marine sediments. Environ. Microbiol. 8 (2), 308-320 (2005).
- Lever, M. A., Torti, A., Eickenbursch, P., Michaud, A. B., Šantl-Temkiv, T., Jørgensen, B. B. A modular method for the extraction of DNA and RNA, and the separation of DNA pools from diverse environmental sample types. Front. Microbiol. 6, 476(2015).
- Lloyd, K. G., MacGregor, B. J., Teske, A. Quantitative PCR methods for RNA and DNA in marine sediments: maximizing yield while overcoming inhibition. FEMS Microbol. Ecol. 72, 144-151 (2010).
- Klappenbach, J. A., Dumbar, J. M., Schmidt, T. M. rRNA Operon copy number reflects ecological strategies of bacteria. App. Environ. Microbiol. 66 (4), 1328-1333 (2000).
- Shi, Y., Tyson, G. W., Eppley, J. M., DeLong, E. F. Integrated metatrascriptomic and metagenomics analyses of stratified microbial assemblages in the open ocean. ISME J. 5, 999-1013 (2011).
- Howe, A. C., Jansson, J. K., Malfatti, S. A. Tringe S.G., Tiedje J.M., & Brown C.T. Tackling soil diversity with the assembly of large, complex metagenomes. PNAS. 111 (13), 4904-4909 (2014).
- Klaedtke, S., et al. Terroir is a key driver of seed-associated microbial assemblages. Environ. Microbiol. , (2015).
- Lueders, T., Wagner, B., Claus, P., Friedrich MW, Stable isotope probing of rRNA and DNA reveals a dynamic methylotroph community and trophic interactions with fungi and protozoa in oxic rice field soil). Environ. Microbiol. 6, 60-72 (2004).
- Kunapuli, U., Lueders, T., Meckenstock, R. U. The use of stable isotope probing to identify key iron-reducing microorganisms involved in anaerobic benzene degradation. ISME J. 1, 643-653 (2007).
- Bürgmann, H., et al. Transcriptional response of Silicibacter pomeroyi DSS-3 to dimethylsulfoniopropionate (DMSP). Environ. Microbiol. 9 (11), 2742-2755 (2007).
- He, J. Z., et al. Geochip: a comprehensive microarray for investigating biogeochemical ecological and environmental processes. ISME J. 1, 67-77 (2007).
重印与许可
