本文介绍了一种结合流式细胞分选与低起始量下一代测序文库构建的实验方案,旨在从经典型霍奇金淋巴瘤(CHL)的霍奇金-里德-斯特恩伯格(HRS)细胞中获得高质量的全外显子组数据。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
经典霍奇金淋巴瘤中的霍奇金-里德-斯特恩伯格细胞(Hodgkin Reed-Sternberg cells)稀疏分布于炎性淋巴细胞背景中,通常仅占肿瘤质量的不到1%。来源于整体肿瘤的材料中肿瘤含量浓度不足,难以进行有效表征。因此,本文介绍了一种利用八种抗体以及侧向散射和前向散射进行荧光激活细胞分选的方法,可快速分离并高纯度富集数千个HRS细胞用于后续研究。同时,由于外显子组测序的标准流程通常需要100–1,000 ng的输入DNA,这一要求即使经过流式分选仍常过高,我们还提供了一种优化的低输入量文库构建方案,仅需低至10 ng的输入DNA即可生成高质量数据。该组合方法可生成适用于全外显子捕获探针或更聚焦的靶向面板的下一代测序文库。将HRS细胞与肿瘤内健康的T细胞或B细胞进行比较,开展外显子组测序可识别体细胞变异,包括突变、插入与缺失以及拷贝数变异。这些发现有助于阐明HRS细胞的分子生物学机制,并可能揭示靶向药物治疗的新途径。
引言
由于下一代测序技术的发展,癌症基因组学取得了显著进展,从而在多种血液系统及非血液系统肿瘤的治疗靶点识别和预后判断方面实现了重大突破。基于特定基因组改变的新型个体化治疗策略正在多种肿瘤类型中迅速涌现(参见文献综述1,2)。尽管淋巴瘤基因组学已取得显著进展,经典型霍奇金淋巴瘤(CHL)中肿瘤性HRS细胞的基因组仍研究较少。由于肿瘤性HRS细胞存在于反应性微环境中且数量稀少,难以分离出纯化的HRS细胞群体,这限制了相关研究的开展3。
从原发性肿瘤中分离活体HRS细胞的方法由Fromm 等4,5,6建立。该方法采用包含CD30、CD15、CD40、CD95、CD45、CD20、CD5和CD64的八种抗体混合物,明确鉴定经典霍奇金淋巴瘤(CHL)肿瘤悬液中的HRS细胞。利用该技术,我们能够从新鲜或冷冻的肿瘤活检细胞悬液中分离出至少1,000个活体HRS细胞,这些悬液至少含有107个细胞(约10 mg组织)。流式细胞术分析显示纯度超过90%,在连续10例病例的外显子组基因组分析中估计纯度至少为80%。
我们改进了一种流式细胞术细胞分离技术,显著简化了操作流程,能够快速从原发性经典霍奇金淋巴瘤(CHL)肿瘤中分离出数千个有活力的HRS细胞7。我们已利用该技术获得了据信是首例原发性霍奇金淋巴瘤肿瘤细胞的全外显子组序列。我们的研究证明了对单个CHL病例进行高通量、全基因组分析的可行性,并已成功鉴定出一些新的基因组改变,有望揭示CHL发病机制的某些方面。
我们进一步开发了一条流程,用于将提取的DNA应用于高通量基因组研究。为了从仅1,000个分选获得的HRS细胞(连续病例中所能获得的最低数量)中获得可靠结果,我们进一步优化了下一代DNA文库构建流程8,从而提高了接头连接效率,并能够在无需过度扩增的情况下生成DNA片段文库。该方法使得常规临床样本的分析成为可能,并可用于检测反复出现的突变及染色体改变7。
访问受限。请登录或开始试用以查看此内容。
方案
1. 组织处理与冷冻
- 在磷酸盐缓冲液(PBS)或罗斯韦尔帕克纪念研究所培养基(RPMI)中收集淋巴结组织,并在采集后24小时内进行处理。将切除的淋巴结组织9转移至含有10 mL RPMI(含2%胎牛血清,FCS)的培养皿中,用新的手术刀片将其充分切碎。使用10 mL注射器活塞的尾部进一步研磨/解离组织。
- 通过100 µm细胞滤网将液体转移至50 mL锥形离心管中。用额外的10 mL RPMI(含2% FCS)冲洗培养皿和滤网。
- 使用自动细胞计数仪或血细胞计数板进行细胞计数。
注意:通常,从约5 mm3的CHL淋巴结组织中可获得至少2 × 10⁷个细胞。预期细胞活力超过80%,但可能因样本而异。 - 在400 × g条件下离心10分钟,吸除上清液。将含有细胞沉淀的离心管置于冰上。
- 将冻存液预先在冰上冷却。用预冷的冻存液重悬细胞,浓度为2 × 10⁷/mL,并通过移液操作混匀。切勿涡旋震荡。将细胞悬液在冰上孵育10分钟。
- 将样品分装至预冷的冻存管中,每管1 mL。将冻存管转移至-80 °C超低温冰箱中放置1-2天,随后转移至液氮中长期保存。
2. 准备用于细胞分选的细胞悬液
注意:每批抗体必须使用 1000 万细胞在 300- µL 的染色体积中进行适当的滴定。除 CD30 外,所有抗体均可使用外周血;对于 CD30,可将 KMH2 细胞系加入外周血中用于滴定10。我们通常以生产商推荐的抗体体积为起点,对每批抗体进行两个两倍稀释和一个两倍增加(共四个数据点)的滴定实验。例如,若生产商推荐使用 10 µL 体积,则我们采用 2、5、10 和 20 µL 的体积进行滴定。
- 将水浴锅温度设定为 37 °C. 在避光玻璃瓶中预先混合滴定浓度的抗体,并加入 PBS + 2% BSA,使总体积达到指定的抗体混合液体积 100 µL.
注意:尽管我们建议对抗体进行滴定,但以下体积可作为起始参考:CD64, 20 µLCD95, 5 µLCD30, 20 µLCD5, 10 µL;CD20, 10 µLCD15, 20 µL;CD40, 5 µL;以及 CD45, 10 µL. - 将冻存管从液氮转移至盛有干冰的冰桶中,以防止解冻。预先将含有 RPMI/20% FCS/DNase 的解冻培养基预温至 50 mL。100 µg/mL) 置于50 mL锥形管中 37 °C 水浴锅
- 将45 mL解冻培养基转移至一个新的离心管中,并保持在 37 °C. 通过手持冻存管在 37 °C 水浴加热,直至仅剩极小部分仍处于冷冻状态。
- 将冻存管中的内容物倒入含有45 mL解冻培养基的离心管中。用1 mL解冻培养基将空的冻存管冲洗2次,并将冲洗液合并。
- 将细胞在室温下孵育15分钟,以进行DNase消化并使细胞重新平衡。在500 × g下离心10分钟,弃去上清液。
- 将细胞重悬于约 200 µL 保留的解冻培养基(5 mL)置于室温平衡2-3分钟。复苏的 >预计70%的冻存细胞具有活性。
注意:可选地,为了获得更高纯度的经附着T细胞形成花环的HRS细胞,可在该步骤加入未标记抗体混合物(参见可选方案)。 - 添加 100 µL 加入抗体混合物,在室温(RT)避光孵育15分钟。加入3 mL分选培养基,以500 × g离心10分钟,弃去上清液。
- 用 1 mL 分选培养基重悬细胞,并转移至 5 mL 流式管上层滤网。
- 用额外的1 mL分选培养基冲洗50 mL锥形管和细胞滤网,然后将细胞置于冰上。
3. (可选方案)T细胞花环阻断
注意:在组织切片和细胞悬液中,HRS 细胞周围常被 T 细胞呈花环状包绕,这些 T 细胞可能污染分选后的 HRS 细胞组分。这种相互作用由 HRS 细胞上的 CD54 和 CD58 与 T 细胞上的 LFA-1 和 CD2 结合所介导4,11。可通过未标记的针对这些黏附分子的抗体阻断上述相互作用。
- 取100,000至500,000个细胞,加入100 µL RPMI培养基中。
- 将细胞悬液与未标记的CD2、CD54、CD58和LFA-1抗体(每种10 µL)在冰上孵育1小时。此后,细胞悬液即可用于荧光标记抗体的染色。
4. 使用细胞分选进行 HRS-、B- 和 T-细胞的分离
注意:尽管我们使用了配备5个激光器的特殊科研用分选仪器(参见材料清单电子表格),但任何能够检测抗体组合中所用荧光染料的分选仪均适用。执行以下步骤需要熟悉软件12功能以及细胞分选仪操作的基本知识。有关详细说明,请参阅在线软件手册。
- 流式细胞仪设置:
- 打开计算机并登录。开启生物安全柜(BSC)及其电源插座,然后开启流式细胞仪。等待至少 90 秒,使仪器内部 CPU 启动完成,随后打开激光控制软件,确认所有激光器均已开启。启动流式细胞仪软件13并登录。
- 在流式细胞仪软件中,点击“Cytometer → View Configurations”。当配置子程序的对话框打开后,选中 130-µm 自定义配置,点击“set configuration”和“OK”。退出配置子程序。
- 观察流式细胞仪软件中的对话框,点击“use CS&T settings”。将 130-µm 喷嘴安装至仪器上,并通过点击流束窗口中的红色“X”按钮开启流束。让仪器预热至少 30 分钟。
- 使用所需方法对仪器进行性能检查(此处描述的分选仪配备有性能追踪软件模块,详见软件手册(第 117 - 122 页)和参考标准(参见材料表中本实验所用的标准)。
- 点击“Cytometer → CST”,在下拉菜单中确保“Characterize”字段设置为“Check Performance”,然后点击“Run”。当软件提示时,将一管参考微粒加载到样品台上,点击“OK”。
- 运行完成后,点击“Finish”并关闭该软件模块。待流式细胞仪软件重新连接仪器后,点击弹出对话框中的“use CS&T settings”。
- 使用流式细胞仪软件的自动落滴延迟功能确定正确的落滴延迟(详见软件手册第 154 - 161 页)。
- 在流式细胞仪软件的“Browser”窗口中打开“Drop Delay”实验,将一管校准微粒安装至样品台,点击“Acquisition Dashboard”窗口中的“Load”。通过点击“Stream”窗口中的“Sweet Spot”按钮开启自动流束监测功能。在后续所有步骤中始终保持该功能开启。
- 通过点击侧流窗口中的“Voltage”按钮开启偏转板电压,然后点击紧邻“Voltage”按钮的“Test Sort”按钮开启测试分选。
- 将所有侧流设置调整为零,仅保留左侧侧流。调节左侧侧流设置,使侧流窗口中可见两个流束光斑。点击“Optical Filter”按钮,确认左侧侧流光斑将落入侧流窗口黑色区域中出现的左侧方框内。
- 如有需要,进一步调整左侧侧流设置。再次点击“Test Sort”按钮关闭测试分选。在“Browser”窗口中,点击“+”展开“Drop Delay”实验中的“Global Worksheets”项。
- 双击“Sort Layout_001”以打开分选布局,目视确认左侧分选群体已分配为“P1”,然后在“Sort Layout”窗口中点击“Sort”。在“Sort Layout”窗口中,点击“Auto Delay”,然后点击“Run”。
- 运行完成后,点击“Exit”。将一管无菌去离子水安装至样品台,点击“Acquisition Dashboard”窗口中的“Load”。运行该水样至少 5 分钟,以清除仪器中残留的测试微粒,然后继续后续操作。
- 使用分选仪软件内置的补偿设置功能运行补偿对照(使用材料表中提供的补偿微珠或等效产品)(详见软件手册第 131 - 137 页以获取更多细节)。
- 通过点击“Experiment → New Experiment”创建新实验。在“Instrument Status”窗口的“Parameters”选项卡中,删除任何未使用的参数。点击“Experiment → Compensation Setup → Create Compensation Controls”。
- 在“Browser”窗口中,点击“+”展开“Compensation Controls”样本。运行补偿对照管但不记录数据,如有必要,在“Instrument Status”窗口的“Parameters”选项卡中调整检测器电压,使每种荧光染料的阳性标记微珠群体位于通道 10,000 至 100,000 之间,并在其主要检测通道中亮度最高。
- 记录每根管每项参数所需的电压值。在“Compensation Controls”样本下,单击左键选中“Unstained Control”管。将未染色对照管加载至样品台,点击“Acquisition Control”窗口中的“Load”。
- 手动将已确定的电压值输入所有参数的检测器电压字段,然后点击“Acquisition Control”窗口中的“Record”。运行其余所有补偿对照,记录数据但不更改任何检测器设置。安装一管无菌去离子水运行 5 分钟,以清除仪器中任何残留物质,然后继续后续操作。
- HRS 细胞设门:
- 在调整流速至每秒获取 3,000–4,000 个事件的同时,获取并记录至少 100,000 个事件用于初步设门(见步骤 4.1)。
注意:若细胞浓度过高,可能需要添加额外的分选培养基以稀释细胞。停止获取。 - 按照图 1中所述步骤对 HRS 细胞进行设门。
注意:在大多数 CHL 病例中,HRS 细胞约占细胞总数的 0.01% 至 0.1%。
- 在调整流速至每秒获取 3,000–4,000 个事件的同时,获取并记录至少 100,000 个事件用于初步设门(见步骤 4.1)。
- B 细胞和 T 细胞设门:
- 通过 CD45/SSH 对淋巴细胞设门,再分别通过 CD20 和 CD5 设门,以识别体细胞对照(B 细胞和 T 细胞)(见图 1)。
- 将目标收集流束导向预冷的两管位或四管位收集架中的收集管。在收集管(流式管或 15-mL 离心管)中加入至少半管的收集培养基。
- 根据厂商说明,在分选设置中将 HRS 细胞和对照群体分配至相应的收集管。重新启动细胞获取并开始分选。
- 收集所有 HRS 细胞以及最多 100 万个 B 细胞和 T 细胞。将收集流束导向预冷的四管位(或两管位)收集架中的收集管。
5. DNA 提取
- 将收集的细胞在1.5 mL锥形管中以3,000 × g离心10分钟形成沉淀,加入1 mL PBS重悬细胞以洗涤。
- 再次以3,000 × g离心10分钟,小心吸除上清液,注意不要扰动微小的沉淀。
- 向洗涤后的细胞中加入150 µL裂解缓冲液(或根据所用试剂盒推荐的适当体积),并通过反复吹打混匀。
注意:如有需要,此时可将细胞裂解液保存于-70 °C。 - 将滤柱放入收集管中组装成柱装置,将步骤5.5中的裂解液加入柱中,以13,000 × g离心3分钟。
- 从装置中取出微型柱,弃去收集管中的液体,再将微型柱放回同一收集管中。
- 向每个柱装置中加入650 µL柱洗涤液,以13,000 × g离心1分钟,弃去收集管中的液体。重复此步骤,共洗涤4次。
- 弃去收集管中的液体,重新组装微型柱装置,以13,000 × g离心2分钟,以干燥结合基质。
- 将微型柱转移至新的1.5 mL离心管中,加入25 µL预热至65 °C的10 mM Tris-Cl(推荐用于后续超声处理步骤)或无核酸酶水。室温孵育2分钟,然后以13,000 × g离心1分钟。重复洗脱一次,每次25 µL,共获得50 µL洗脱液。
- 通过反复吹打混匀DNA洗脱液,并使用荧光测定法进行定量14。
6. 文库构建
- 开始前的准备工作:
- 将超声波破碎仪设置为水位 12,强度 5,每周期/脉冲 200,温度 7。
- 根据荧光定量法测定的可用DNA数量及实验设计,确定文库构建所需的DNA用量。
注意:需注意,若使用的 DNA 量过少导致文库质量下降,则可能无足够材料可用于后续验证。对于输入量不足的情况,输入质量越大,所获得的测序文库复杂性越高。本方案的一些参考建议如下:10 ng 可获得良好结果,50 ng 可视为粗略的上限。 - 根据下表中的数值大致确定接头与插入片段的摩尔比: 表1.
- 以下列方式计算所需接头的用量:
注意:DNA 输入的摩尔数, n
i. n = 1.54e-12-12 输入质量(单位为 ng)/(平均片段长度)
ii. 当平均片段长度为 200 bp 时,可简化为:
n = 7.7×10⁻¹⁵ × 输入质量(单位:ng)
需加入的接头分子摩尔数 a
i. a = n * r
接头连接步骤中使用的接头储存液的体积, v
i. v (在 µL ) = a /[10-12 * 接头原液浓度(在 µM )]
注意:如果接头浓度较低,为确保包含所需的接头量,可用接头溶液代替水来稀释末端修复试剂。
示例:对于 100 ng 起始 DNA,其平均片段大小为 200 bp,若期望的摩尔接头:插入片段比为 15:1,且接头储备液浓度为 2 µM,建议使用的接头体积为 5.8 µL. - 为样本分配索引条形码。
注意:将被合并用于杂交反应或测序仪流动池中同一通道的文库,其索引序列不得包含任何重复的索引。
- 文库构建——DNA剪切:
- 将要使用的全部DNA量加入到超声破碎管中。如果仅含输入DNA的样品体积小于 50 µL,加入 Buffer EB 至指定体积 50 µL 总体积并混匀。
- 超声处理30秒。
- 取出离心管,在微型离心机中短暂离心,足以使微管管壁上部的液滴聚集至管底即可。
- 重复步骤6.2.2-6.2.3,共进行七次30秒的超声处理,累计超声时间为210秒。
注意: 可尝试将210秒分为更少的时段进行实验。
- 文库构建——末端修复、A尾添加和接头连接:
注意:在文库PCR扩增步骤之前,避免进行任何片段大小选择。- 遵循制造商的说明19 用于样本DNA超声处理后的末端修复和A尾加接。
- A-tailing 后,在反应中使用适当摩尔数的接头(按步骤 6.1.3 计算),将接头、A-tailed DNA 片段、酶和缓冲液混合,于 4°C 孵育过夜 20 °C 约16小时。
- 文库构建 - 文库扩增:
- 对连接接头的反应产物进行磁珠纯化。将磁珠加入PCR产物后,室温静置5分钟。置于磁力架上,吸除液体,用70%乙醇洗涤两次 200 µL 用80%乙醇洗涤磁珠,干燥足够长时间以去除大部分液体但避免过度干燥,然后通过移液将DNA从磁珠上洗脱下来 25 µL 将建议量的无核酸酶水加入到仍置于磁力架上的管中。
注意:可以尝试使用聚乙二醇保存珠子
(PEG)直至扩增反应结束后,而非直接丢弃,但此方法尚未经过测试。 - 包括 0.6 µL 1:1,000 稀释度的 Green 染料 50 µL PCR预混液。或者,根据设备要求,选用适量的适用于实时PCR的嵌合染料。
- 设置PCR反应程序 98 °C 45 秒用于初始变性,随后进行变性、退火和延伸循环 98 °C 15 秒, 60 °C 30秒,以及 72 °C 30秒,或根据所使用的其他聚合酶选择相应的程序。
- 将仪器设置为采集荧光数据 72 °C 每个循环。设置最终的延伸步骤于 72 °C 1 分钟,随后保持在 4 °C 可无限期保存。使用补充表中试剂扩增接头连接文库的PCR引物为:Oligo 1,AATGATACGGCGACCACCGAGA 和 Oligo 2,CAAGCAGAAGACGGCATACGAG
- 使用上述PCR条件扩增文库,同时通过qPCR软件实时监测荧光强度值,在指数增长期结束前立即停止。
- 扩增后,使用回收扩增反应产物体积的0.8倍进行常规磁珠纯化(参见步骤6.4.1),通常为0.8 × 50 = 40 µL 珠子。将珠子加入PCR产物中,室温静置5分钟。
- 将其置于磁力架上,去除液体,用洗涤液清洗两次 200 µL 加入80%乙醇,将磁珠干燥至大部分液体去除但不过度干燥,然后加入无核酸酶水进行洗脱。
- 使用荧光测定法对所得 DNA 进行定量。通过片段大小分析文库片段;参见相关章节 数据质量控制预期 详情请见。
- 对连接接头的反应产物进行磁珠纯化。将磁珠加入PCR产物后,室温静置5分钟。置于磁力架上,吸除液体,用70%乙醇洗涤两次 200 µL 用80%乙醇洗涤磁珠,干燥足够长时间以去除大部分液体但避免过度干燥,然后通过移液将DNA从磁珠上洗脱下来 25 µL 将建议量的无核酸酶水加入到仍置于磁力架上的管中。
7. 外显子杂交
- 混合带有不同接头条形码的四个文库。
注意:使用荧光定量法测定质量,凝胶电泳测定片段大小,以计算各文库的摩尔浓度,然后按等摩尔量混合,使混合后文库的总质量为 1,000 ng。最好将所有肿瘤-正常样本配对保留在同一混合池中,而不是将它们分入不同的文库池。 - 采用外显子捕获方案15,在捕获产物纯化后进行 8 个 PCR 循环。也可选择其他捕获目标。
8. 多重测序
- 在材料电子表格中引用的测序平台上,单个测序通道中对包含四个多重文库的单次杂交捕获进行测序16。
注意:对于希望进一步规划和优化目标测序深度的高级用户,可采用其他配置方案。
9. 分析(可根据需要替换为其他分析流程)
- 单核苷酸多态性(SNPs)和小片段插入缺失(indels):
- 使用 Burrows-Wheeler Aligner (BWA)17 或其他选定的算法,将原始数据比对至人类参考基因组 UCSC hg19。使用 Samtools18 或 Picard19 对比对质量得分低于 20 的 reads 以及 PCR 重复序列进行过滤或标记。
- 使用 Strelka20 或其他选定的变异检测工具,检测 HRS 样本相对于 T 细胞体细胞对照的体细胞核苷酸变异和小片段插入缺失。使用 snpEff21 对 Strelka 的输出结果进行注释。如有需要,可使用整合基因组浏览器(Integrated Genome Viewer, IGV)22,23 对变异位点进行系统性的人工检查以识别潜在的人为假象。
- 拷贝数变异:
- 针对每个外显子捕获目标区间“i”,按下述方式计算肿瘤样本与正常样本之间经文库内标准化后的读段计数的对数转换比值“ltr”:
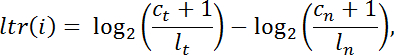
注:c 表示比对到特定捕获区间的 reads 数量,l 表示总文库大小,t 代表肿瘤样本,n 代表正常样本。 - 在后续分析中排除覆盖度不足的区间(Ct+Cn < 100 条 reads)。在 R 环境中使用 Bioconductor 提供的 DNAcopy v.1.024 进行全区间片段化分析。
注:若某片段的平均 ltr 绝对值低于 0.5,则视为拷贝数中性。其余片段若平均 ltr 为正值(即标准化后肿瘤样本中的 reads 数量显著多于正常样本),则定义为拷贝数增加;若平均 ltr 为负值,则定义为拷贝数丢失。
- 针对每个外显子捕获目标区间“i”,按下述方式计算肿瘤样本与正常样本之间经文库内标准化后的读段计数的对数转换比值“ltr”:
访问受限。请登录或开始试用以查看此内容。
结果
文库扩增及0.8x磁珠纯化后应进行生物分析仪检测。应观察到片段大小在目标范围内呈现“近似正态”的分布(图2a)。若曲线偏离该形态,例如出现明显的“肩峰”,则提示存在高或低分子量的副产物。例如,图2b-2d 展示了含有明显副产物的文库示例,此类文库理想情况下不应进行测序。若文库质量严重受损,且仍有DNA材料可用,或可重新进行文库构建和/或细胞分选以重新开始实验。
有时接头二聚体可能在第一次0.8x磁珠纯化过程中残留。若发生此情况,会在125 - 130 bp附近出现一个尖锐的峰(见图2c)。此时,建议再进行一次额外的0.8x磁珠纯化,并重复生物分析仪检测,以确保成功去除二聚体。
访问受限。请登录或开始试用以查看此内容。
讨论
掌握该技术后的未来应用或发展方向
本方法可用于含有至少 10 ng DNA 的样本进行外显子组测序。在临床背景下,由于材料不足,该限量排除了大多数细针穿刺样本,但包括足够的穿刺活检和切除活检样本。这将能够从更多可能的样本中获取数据。
方案中的关键步骤
适当的冷冻和解离技术对实验成功至关重要。应尽可能完全解离整个样本,包括纤维化区域。使用130 µm喷嘴进行细胞分选似乎对最大化获得大体积HRS细胞及DNA产量至关重要。尽管尚未开展使用多种喷嘴尺寸的严格对照实验,但与100 µm喷嘴相比,使用更大尺寸喷嘴时细胞得率显著提高;而使用85 µm喷嘴分选后,载玻片上几乎未检测到细胞(未发表观察结果)。
修改与故障排除
当用于文库构建的输入DNA质量少于100 ng时,应尽...
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突需要披露。
致谢
本项目方法的开发由威尔康奈尔医学院病理学与实验室医学系资助。我们感谢三校联合计算生物学与医学培训项目提供的部分资金支持。我们衷心感谢与我们分享宝贵时间与专业知识的科学家们,特别是Maryke Appel、Dan Burgess、Iwanka Kozarewa、Chad Locklear,以及来自威尔康奈尔医学院基因组核心设施的所有成员,包括Jenny Zhang、Xiaobo (Shawn) Liang、Dong Xu、Wei Zhang、Huimin Shang、Tatiana Batson和Tuo Zhang。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 培养皿或细胞培养皿(无菌) | |||
| RPMI-1640 培养基 | 罗斯威尔公园纪念研究所 | ||
| 胎牛血清(FCS,热灭活) | |||
| 冻存液(RPMI,20% FCS,10% 二甲基亚砜(DMSO))——现配并保持无菌 | |||
| 含 2% FCS 的 RPMI(现配或可储存至 1 个月) | |||
| 带新刀片的手术刀 | |||
| 10 mL 注射器(无针头) | |||
| 冻存管 | |||
| 50 mL 圆锥形离心管,耐压 | |||
| 离心机 | 可容纳 50 mL 圆锥形离心管,并提供 400g 离心力 | ||
| HEPES 缓冲液(1 M,细胞培养级) | |||
| 磷酸盐缓冲液(PBS) | |||
| Pluronic-F68 | Thermo-Fisher | 24040-032 | |
| DNase-I | Sigma-Aldrich, St. Louis, MO | D4527-10KU | 建议以 5 mg/mL 溶于 RPMI 中,于 -200 °C 保存 |
| 牛血清白蛋白(BSA) | |||
| 分选缓冲液(PBS + 2% BSA + 25 mM HEPES + Pluronic –F68(1x)) | |||
| CD64-FITC(22) | Beckman Coulter, Miami, FL | 建议起始体积为 20 μL;建议进行滴定 | |
| CD30-PE(BerH83) | BD Biosciences, San Jose, CA | 建议起始体积为 20 μL;建议进行滴定 | |
| CD5-ECD(BL1a) | Beckman Coulter, Miami, FL | 建议起始体积为 10 μL;建议进行滴定 | |
| CD40-PerCP-eFluor 710(1C10) | Ebiosciences, San Diego, CA | 建议起始体积为 5 μL;建议进行滴定 | |
| CD20-PC7(B9E9) | Beckman Coulter, Miami, FL | 建议起始体积为 10 μL;建议进行滴定 | |
| CD15-APC(HI98) | BD Biosciences, San Jose, CA | 建议起始体积为 20 μL;建议进行滴定 | |
| CD45 APC-H7(2D1) | BD Biosciences, San Jose, CA | 可替换为 CD45-Krome Orange(J.33, Beckman Coulter),建议体积为 10 μL;建议进行滴定 | |
| CD95-Pacific Blue(DX2) | Life Technologies, Grand Island, NY | 建议起始体积为 5 μL;建议进行滴定 | |
| CD2(5 μg;克隆号 RPA-2.10) | Biolegend, San Diego, CA | 用于可选方案;建议进行滴定 | |
| CD54(10 μg;克隆号 84H10) | Serotec, Oxford, United Kingdom | 用于可选方案;建议进行滴定 | |
| CD58(10 μg;克隆号 TS2/9) | eBioscience, San Diego, CA | 用于可选方案;建议进行滴定 | |
| LFA-1(12 μg;克隆号 MHM23) | Novus Biologicals, Littleton, CO | 用于可选方案;建议进行滴定 | |
| BD CS&T 微球 | BD Biosciences, San Jose, CA | ||
| BD Accudrop 微球 | BD Biosciences, San Jose, CA | ||
| BC Versa Comp 抗体捕获微球 | Beckman Coulter, Miami, FL | 补偿微球 | |
| 配备 5 个激光器的 BD-FACS ARIA 特殊研究订单仪器 | BD Biosciences, San Jose, CA | 任何具备检测抗体组合中荧光染料能力的 BD-FACS Aria 仪器均可满足要求 | |
| Wizard | Promega | A2360 | |
| 10 mM Tris-Cl 缓冲液 | NA | ||
| Qubit dsDNA HS 检测试剂盒 | Life Technologies, Carlsbad, CA | ||
| S2 超声破碎仪 | Covaris, Woburn, MA | 可使用替代产品 | |
| microTUBE | Covaris, Woburn, MA | ||
| 低通量文库制备试剂盒 | Kapa Biosystems, Wilmington, MA | KK8221 | |
| Sybr Green | Sigma-Aldrich, St. Louis, MO | S9430 | |
| Agencourt AMPure XP 微球 | Beckman Coulter, Miami, FL | ||
| 生物分析仪 | Agilent Technologies, Santa Clara, CA | ||
| SeqCap EZ 外显子 v.3.0 | Roche Nimblegen | 6465684001 | |
| HiSeq | Illumina | ||
| TruSeq 风格通用接头 | Integrated DNA Technologies (IDT), Coralville, Iowa | HPLC 纯化;AATGATACGGCGACCACCGAGATCTACACTCTTTCCCTACACGACGCTCTTCCGAT*C*T | |
| TruSeq 风格索引接头 | Integrated DNA Technologies (IDT), Coralville, Iowa | HPLC 纯化;/5Phos/GATCGGAAGAGCACACGTCTGAACTCCAGTCACNNNNNNATCTCGTATGCCGTCTTCTGCTTG | |
| TruSeq 风格 PCR 引物 1 | Integrated DNA Technologies (IDT), Coralville, Iowa | AATGATACGGCGACCACCGAGA | |
| TruSeq 风格 PCR 引物 2 | Integrated DNA Technologies (IDT), Coralville, Iowa | CAAGCAGAAGACGGCATACGAG | |
| 无核酸酶双链缓冲液 | Integrated DNA Technologies (IDT), Coralville, Iowa | ||
| BD FACSDIVA 软件 | BD Biosciences, San Jose, CA | ||
| BD Falcon 管 | BD Biosciences, San Jose, CA | ||
| BD 流式管 | BD Biosciences, San Jose, CA |
参考文献
- Abrams, J. National Cancer Institute's Precision Medicine Initiatives for the new National Clinical Trials Network. American Society of Clinical Oncology educational book / ASCO. American Society of Clinical Oncology. Meeting. , 71-76 (2014).
- Gagan, J., Van Allen, E. M. Next-generation sequencing to guide cancer therapy. Genome medicine. 7, 80(2015).
- Matsuki, E., Younes, A. Lymphomagenesis in Hodgkin lymphoma. Seminars in cancer biology. 34, 14-21 (2015).
- Fromm, J. R., Kussick, S. J., Wood, B. L. Identification and purification of classical Hodgkin cells from lymph nodes by flow cytometry and flow cytometric cell sorting. Am J Clin Pathol. 126 (5), 764-780 (2006).
- Fromm, J. R., Thomas, A., Wood, B. L. Flow cytometry can diagnose classical hodgkin lymphoma in lymph nodes with high sensitivity and specificity. Am J Clin Pathol. 131 (3), 322-332 (2009).
- Roshal, M., Wood, B. L., Fromm, J. R. Flow cytometric detection of the classical hodgkin lymphoma: clinical and research applications. Advances in hematology. 2011, 387034(2011).
- Reichel, J., et al. Flow sorting and exome sequencing reveal the oncogenome of primary Hodgkin and Reed-Sternberg cells. Blood. 125 (7), 1061-1072 (2015).
- Kozarewa, I. A Modified Method for Whole Exome Resequencing from Minimal Amounts of Starting DNA. PLoS ONE. 7 (3), e32617(2012).
- Brunicardi, F. C. Schwartz's Principles of Surgery. , 10th ed, McGraw-Hill Education / Medical. (2014).
- Kantor, A. B., Roederer, M. FACS analysis of leukocytes. Handbook of Experimental Immunology. 2, Blackwell Scientific. (1996).
- Sanders, M. E. Molecular pathways of adhesion in spontaneous rosetting of T-lymphocytes to the Hodgkin's cell line L428. Cancer Res. 48 (1), 37-40 (1988).
- Biosciences. FACSDiva Software v6.0. , Available from: http://www.bdbiosciences.com/in/instruments/software/facsdiva/resources/overview.jsp (2007).
- Biosciences. FACSAria II User's Guide. Part No. 644832, Revision A. , (2009).
- Life Technologies. Qubit 3.0 Fluorometer, Catalog Number Q33216. , Available from: https://www.thermofisher.com/order/catalog/product/Q33216 (2017).
- Roche Nimblegen. SeqCap EZ Library SR User's Guide ver. 4.1. , (2013).
- Illumina. HiSeq High-Throughput Sequencing System. , Available from: http://www.illumina.com/systems/hiseq_2500_1500.html (2016).
- Li, H., Durbin, R. Fast and accurate short read alignment with Burrows-Wheeler transform. Bioinformatics. 25 (14), 1754-1760 (2009).
- Li, H. The Sequence Alignment/Map format and SAMtools. Bioinformatics. 25 (16), 2078-2079 (2009).
- The Broad Institute. Picard Tools. , Available from: http://broadinstitute.github.io/picard/ (2016).
- Saunders, C. T. Strelka: accurate somatic small-variant calling from sequenced tumor-normal sample pairs. Bioinformatics. 28 (14), 1811-1817 (2012).
- Cingolani, P., et al. A program for annotating and predicting the effects of single nucleotide polymorphisms, SnpEff: SNPs in the genome of Drosophila melanogaster strain w1118; iso-2; iso-3. Fly (Austin). 6 (2), 80-92 (2012).
- Dobin, A. STAR: ultrafast universal RNA-seq aligner. Bioinformatics. 29 (1), 15-21 (2013).
- Thorvaldsdottir, H., Robinson, J. T., Mesirov, J. P. Integrative Genomics Viewer (IGV): high-performance genomics data visualization and exploration. Briefings in bioinformatics. 14 (2), 178-192 (2013).
- DNA copy number data analysis. v.R package version 1.34.0. , Available from: https://omictools.com/dnacopy-tool (2013).
访问受限。请登录或开始试用以查看此内容。
重印与许可
