我们在此描述一种利用位点特异性、可逆的系统 体内 蛋白阻断导致复制叉停滞和崩溃 大肠杆菌通过荧光显微镜评估复制阻断的建立,并采用中性-中性二维琼脂糖凝胶电泳来可视化复制中间产物。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
DNA 上存在的障碍物,包括紧密结合的蛋白质和各种损伤,会严重抑制细胞复制机器的前进。复制体的停滞可能导致其部分或完全从染色体上解离,从而引起复制叉的崩溃。细胞必须从这种崩溃中恢复,才能准确完成染色体复制并进行后续分裂。因此,当复制叉崩溃发生时,细胞已进化出多种机制来修复 DNA 复制叉,以高保真度完成复制过程。以往对细菌中这些复制修复通路的研究通常使用紫外线(UV)损伤模型,但该方法的缺点是损伤位置无法精确定位。本文描述了一种利用荧光阻遏蛋白-操纵序列系统(FROS)构建位点特异性蛋白阻断的方法,可在 Escherichia coli 中诱导复制叉的停滞与崩溃。文中详细说明了如何通过荧光显微镜在单个活细胞中可视化复制状态,以及如何通过二维琼脂糖凝胶电泳分析 DNA 复制中间产物。此外,该系统可引入复制体组分的温度敏感型突变体(例如 DnaBts),以诱导复制叉同步崩溃。同时,还可利用该系统中的基因敲除菌株研究参与这些过程的重组蛋白和解旋酶的功能。
引言
在DNA复制过程中,复制体在DNA上会遇到阻碍其前进的障碍。DNA损伤(包括损伤位点和缺口)以及异常结构均可能阻止复制体继续推进1。最近研究发现,结合在DNA上的蛋白质是阻碍复制叉前进的最常见因素2。过去,由于无法在活细胞染色体的已知位置诱导形成此类阻断,人们对复制体与核蛋白阻断物相遇后所发生事件的认识一直受限。体外分析加深了我们对活性复制体在遇到核蛋白阻断时动力学行为的理解3,同时也揭示了复制体自身的机制细节4,5。目前对复制修复过程的研究通常以紫外线作为损伤因子,并利用质粒DNA在体内进行研究6-8。尽管这些研究已基本明确了在DNA遭遇体内核蛋白阻断后可能参与修复的蛋白质,但由于复制阻断的原因不同,修复通路中的分子事件是否存在差异,仍有待进一步确定。
在此,我们描述了一种利用荧光阻遏蛋白-操纵序列系统(FROS)在染色体特定位置建立核蛋白阻断的系统。我们使用了一种菌株 E. coli 含有240个阵列的 tetO 整合到染色体中的位点9。每个 tetO 阵列中的每个位点侧翼均含有10个碱基对的随机序列,以防止RecA介导的阵列内重组,从而提高阵列的稳定性。该阵列及其多种变体最初被用于研究 E. coli 染色体动力学10,11 但随后进行了调整以防止 体内 复制12该阵列被发现能够在 TetR 结合时稳定维持,并阻断接近 100% 的复制叉10,12. 使用类似的 lacO 阵列 体外 已发现仅需22个位点便足以阻断90%的复制,尽管这种较短的阵列效果较差 在体内13为了使阵列形成核蛋白阻断,需在优化条件下大量过表达阻遏蛋白,使其结合到阵列上形成阻碍。若使用带荧光标记的四环素阻遏蛋白(Tet repressor)变体,可通过荧光显微镜监测阻断的形成及其后续解除过程。每个细胞中复制状态可通过观察到的荧光焦点数量来判断:单个焦点表示细胞内仅存在一份阵列拷贝,而多个焦点则表明正在进行活跃复制。当加入非必需诱导剂(gratuitous inducer)后,TetR 对操纵位点的结合亲和力显著降低,核蛋白阻断被解除,复制复合体得以通过阵列,从而启动活跃复制。此时阻遏蛋白仍能以足够高的亲和力结合DNA,使得已复制产生的多个阵列拷贝仍可被可视化。
通过中性-中性二维琼脂糖凝胶电泳结合Southern杂交技术,可以揭示核蛋白阻断事件中更为复杂的细节14-16。这些技术可用于分析整个群体中DNA结构的变化,从而可视化在该过程中形成的复制中间体,以及可能未被修复而持续存在的中间产物。通过更换所使用的限制性内切酶和探针,不仅可以在重复序列区域观察到这些中间体,还可以在复制叉发生回退时检测到其在重复序列上游的存在17,18。复制叉回退发生在复制体解离之后:此时前导链和后随新生链从模板链上分离,并相互退火,同时模板链自身重新结合,从而形成一种四向DNA结构(即Holliday连接体)。
利用该系统已证明,当复制叉遇到此阻断时并不稳定18。此外,可使用复制体组分的温度敏感型突变体,以防止复制叉崩解后重新加载。一旦建立阻断,可将菌株转移至非允许温度,以确保复制体同步失活并可控地阻止其重新加载。这种温度诱导的失活可确保群体中所有复制叉在特定时间点同时崩解,从而便于评估复制体崩解后发生的事件、DNA 的加工方式,以及重启 DNA 复制过程所需的条件。
本系统的一个优势在于,核蛋白阻断是完全可逆的;因此,可以追踪细胞从核蛋白阻断中恢复的能力。向细胞中添加无水四环素可解除阻遏蛋白的紧密结合,使复制叉得以通过,细胞恢复活力。阻断的解除可在5分钟后通过中性-中性二维琼脂糖凝胶电泳观察到,或在10分钟内通过显微镜观察到。此外,通过活力分析可揭示菌株从复制阻断中恢复并继续增殖的能力。
通过改变本实验所用菌株的遗传背景,可以阐明此类阻断的修复通路。
访问受限。请登录或开始试用以查看此内容。
方案
1. 使用 FROS 阻断复制
- 诱导复制阻滞
- 稀释一份新鲜的过夜培养物 E. coli 携带的菌株 tetO 阵列和pKM118 至 OD600 nm = 0.01,在稀释的复合培养基中(0.1% 胰蛋白胨,0.05% 酵母提取物,0.1% NaCl,0.17 M KH2PO4,0.72 M K2HPO4根据筛选需要加入抗生素。
注意:不要添加四环素进行筛选,因为它与此系统不兼容。将培养物体积调整为每份样品所需10 ml。例如,对于实验设计中的培养物体积 图1 是 60 ml。 - 培养于 30 °C 振荡至OD600 nm = 0.05–0.1。取10 ml样品作为未诱导对照,向剩余培养物中加入0.1%阿拉伯糖,以诱导pKM1质粒表达TetR-YFP。继续培养未诱导和诱导的两组培养物。诱导1小时后,使用荧光显微镜检测诱导组培养物中每个细胞内是否出现单一焦点(见第2节)。
- 如果诱导后的细胞被确认阻滞(超过70%的细胞具有单个焦点),记录OD值600 nm 取7.5 ml样品用于二维凝胶分析(见第3节)。同时从未诱导的对照培养物中取等量样品。
- 稀释一份新鲜的过夜培养物 E. coli 携带的菌株 tetO 阵列和pKM118 至 OD600 nm = 0.01,在稀释的复合培养基中(0.1% 胰蛋白胨,0.05% 酵母提取物,0.1% NaCl,0.17 M KH2PO4,0.72 M K2HPO4根据筛选需要加入抗生素。
- 解除复制阻滞
- 为解除复制阻滞,加入 100 ng/ml-1 向10 ml阻断的细胞样品中加入游离诱导剂无水四环素(AT)。继续在 30 °C 10 分钟,取样进行细胞密度检测(1 ml)和显微镜分析(10 µl)和中性-中性二维琼脂糖凝胶(7.5 ml)。
- 诱导复制体解聚
- 如果细胞含有温度敏感型等位基因,例如 dnaB或 dnaC需要失活时,将含有阻断细胞的烧瓶转移至 42 °C. 按所需时间点采集样品进行分析(例如,孵育1小时后)。待细胞在 42 °C 孵育1小时后,将细胞转移至 30 °C 10 分钟(参见 图1).
注意:细胞可以转移至 30 °C 用于重启分析。
- 如果细胞含有温度敏感型等位基因,例如 dnaB或 dnaC需要失活时,将含有阻断细胞的烧瓶转移至 42 °C. 按所需时间点采集样品进行分析(例如,孵育1小时后)。待细胞在 42 °C 孵育1小时后,将细胞转移至 30 °C 10 分钟(参见 图1).
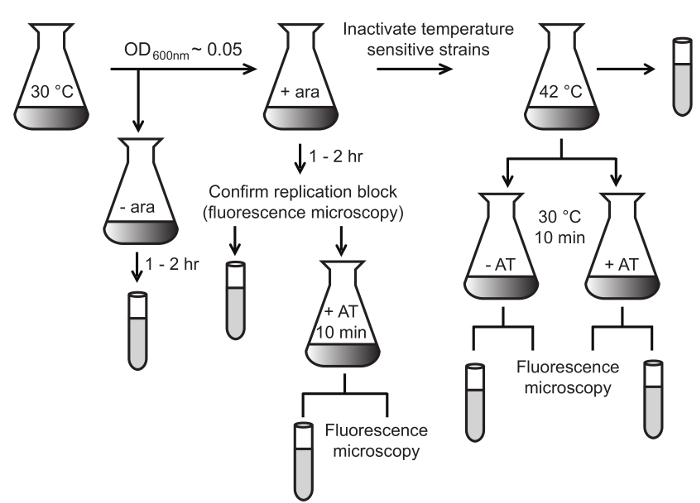
图1: FROS复制阻断与释放实验流程概览。携带tetO阵列的E. coli菌株在30 °C下培养。当细胞OD600nm达到0.05以上时,用阿拉伯糖(ara;0.1%)诱导TetR-YFP的表达。同时继续培养一部分未诱导的细胞作为在30 °C下的对照。诱导后1–2小时,通过荧光显微镜分析一部分诱导细胞(见步骤2.1)。若确认复制已被阻断,则取样进行2-D凝胶分析(如试管所示,见步骤3.1)以及活力检测(可选)。通过加入无水四环素(AT;0.1 µg/ml)可解除复制阻断,并在10分钟后对细胞进行分析。若菌株携带温度敏感等位基因(例如 dnaBts),可通过将阻断的细胞转移至42 °C使其失活,以进行相应的分析。请点击此处查看该图的放大版本。
2. 荧光显微镜
- 通过移液将500 µl熔融琼脂糖(1% 溶于水)滴加到显微镜载玻片上,制备琼脂糖垫;在琼脂糖凝固前立即覆盖盖玻片。将载玻片置于湿润的纸巾中,4 °C保存备用。
- 待琼脂糖完全凝固后,从琼脂糖垫上取下盖玻片,用移液器将10 µl细菌培养物滴加至琼脂糖垫中央,以防止观察过程中细胞移动。待样品干燥(约5分钟)后,重新盖上盖玻片。在盖玻片上滴加一滴浸油,将载玻片置于显微镜下进行观察。
- 使用相差显微镜在100倍放大倍数下观察细胞。
- 在成像软件的“采集”对话框中,将曝光时间设置为100毫秒。点击“采集”以获取图像。不要移动载物台。在“采集”对话框中,选择YFP作为与相机联动的外部快门的照明光源,将曝光时间设置为1,000毫秒。关闭载物台照明灯,点击“采集”以获取荧光图像。
注意:曝光时间可能因所使用的光源、显微镜和相机不同而有所变化。 - 要叠加相差图像和荧光图像,请在“显示”菜单中选择“颜色合并”。在“颜色合并”对话框中,选择YFP图像作为绿色通道,相差图像作为蓝色通道。点击“颜色合并”。通过确定大多数细胞是否每个细胞仅含一个荧光焦点,判断种群中DNA复制是否成功被阻断。
注意:与未添加阿拉伯糖的对照样品进行比较,有助于直观识别eYFP表达水平的差异。
- 在成像软件的“采集”对话框中,将曝光时间设置为100毫秒。点击“采集”以获取图像。不要移动载物台。在“采集”对话框中,选择YFP作为与相机联动的外部快门的照明光源,将曝光时间设置为1,000毫秒。关闭载物台照明灯,点击“采集”以获取荧光图像。
3. DNA 提取/琼脂糖小块
- 向步骤 1.1.3 和 1.2.1 中的 7.5 ml 培养样品中加入叠氮化钠(终浓度为 0.1%)。冰上孵育至少 5 分钟。
注意:叠氮化钠具有极高毒性。开始实验前请查阅安全数据表,并在充分阅读并理解所有安全预防措施之前不得操作。 - 以 5,000 × g 离心 10 分钟以沉淀细胞。弃去上清液,并将沉淀重悬于 200 µl Pett IV(PIV)缓冲液(10 mM Tris:HCl(pH 8.0),1 M NaCl)中。使用微量离心机(13,000 × g 离心 2 分钟)再次沉淀细胞。弃去上清液。此时可继续处理沉淀,或于 -20 °C 保存。
- 将细胞密度最低的样品用 50 µl PIV 重悬,并置于 50 °C。对于其余所有样品,调整 PIV 的体积,使各管中最终细胞密度一致(例如,样品 1(OD600nm = 0.128)用 50 µl 重悬;样品 2(OD600nm = 0.138)用 54 µl 重悬)。
- 加入等体积新配制的含 0.8% 琼脂糖的 PIV 溶液(终浓度 0.4%;例如,样品 1 加 50 µl,样品 2 加 54 µl)。确保样品、琼脂糖溶液和 PIV 温度均高于 50 °C,以防止凝固。
- 用 40 µl 适当的玻璃疏水剂或硅化溶液处理显微镜载玻片。用纸巾擦拭至干燥。
注意:此步骤可提前完成,处理后的载玻片可在室温下长期保存。 - 在载玻片上滴加 20 µl 细胞/琼脂糖悬浮液,形成半球形胶块。
注意:第一个样品(用 50 µl PIV 重悬)可在一张载玻片上产生 5 个胶块。 - 待胶块凝固后,将其轻轻滑入微量离心管中,并加入 1 ml 细胞裂解缓冲液(10 mM Tris-HCl [pH 8],1 M NaCl,100 mM 乙二胺四乙酸(EDTA),0.2% 脱氧胆酸钠,0.5% N-月桂酰肌氨酸钠盐(Sarkosyl),100 µg ml−1 溶菌酶,50 µg ml−1 RNase A)。37 °C 孵育 2 小时。
- 移除细胞裂解缓冲液,加入 1 ml EDTA/Sarcosyl/蛋白酶 K(ESP)溶液(0.5 M EDTA,1% N-月桂酰肌氨酸钠盐(Sarkosyl),1 mg ml−1 蛋白酶 K)。50 °C 过夜孵育,直至胶块变为透明。若需第二次过夜孵育,约 18 小时后更换为新鲜 ESP 溶液。
- 移除 ESP 缓冲液,用 12 ml TE 缓冲液(10 mM Tris-HCl,1 mM EDTA,pH 8.0)洗涤胶块 5 次,每次洗涤后平衡 30 分钟。在 1 ml TE 缓冲液中 4 °C 保存。
4. 中性-中性二维凝胶电泳
- 将步骤 3.8 中的琼脂糖凝胶块转移至新的微量离心管中,并加入 150 µl 限制性内切酶缓冲液(1×浓度)。加入25–100单位的限制性内切酶(例如,60单位的EcoRV;(参见 图 3A))。消化于 37 °C 6-8 小时。
- 在 4 °C,将300 ml 0.4% 琼脂糖凝胶溶于1×Tris/硼酸/EDTA(TBE)缓冲液中,倒入约25×25 cm的胶板中。插入梳子,制备与胶块直径宽度相近的加样孔。待凝胶凝固后,取出梳子并将凝胶置于室温。
- 将一块已消化的琼脂糖胶块滑入加样孔中,使胶块的扁平侧面紧贴加样孔一侧,以便DNA进入凝胶。以相同方式,每隔一个加样孔插入一块胶块。
- 用移液器将熔化的0.4%琼脂糖加入凝胶孔中,以固定胶块的位置。
- 在空的加样孔中加入1 kb DNA Ladder,再次在Ladder与样品之间留出空隙,在室温下使用1×TBE缓冲液以55 V电压电泳过夜(16小时)。
- 在含有溴化乙锭的水浴中对凝胶进行染色(0.3 µg 毫升-120分钟
注意:溴化乙锭被认为是一种强效诱变剂和毒素。在开始实验前,请查阅安全数据表,并在完全阅读并理解所有安全预防措施之前,切勿接触该物质。 - 使用长波紫外透射仪观察DNA,并用直而均匀的切口切下每个泳道的片段,尽量减少切取泳道两侧多余的琼脂糖。
注意:例如,如果目标片段为 5.5 kb,可切取一段 7.5 cm 的片段,以包含从 5 kb 到约 12 kb 的 DNA 片段(参见 图3A). - 将切下的胶条放入凝胶托盘中 90° 与DNA迁移方向相反。
注意:25 x 25 的区域内可容纳两排,每排 3 块凝胶片段2 厘米凝胶托盘。凝胶加样孔的第一排位于托盘顶部,第二排位于12.5 cm处。 - 制备第二维凝胶的琼脂糖溶液300 ml(0.9% 琼脂糖,溶于1x TBE缓冲液中) 0.3 µg 毫升-1 溴化乙锭)。当琼脂糖冷却至 50 °C用移液器将熔化的琼脂糖滴加到凝胶切片周围,以固定其位置。将剩余的琼脂糖倒入制胶槽中,使其液面至少与凝胶切片齐平。
- 凝胶凝固后,在以下条件下进行电泳: 4 °C 在含有1x TBE的溶液中 0.3 µg 毫升-1 溴化乙锭中以220 V电泳,直至DNA迁移约10 cm。
注意:5.5 kb 片段孵育 4 小时已足够,较小片段所需时间更短。 - 使用金属尺的边缘切下含有基因组DNA的凝胶块,同时包括其上方的凝胶部分,以确保包含不可见的DNA(参见 图3C).
5. Southern 杂交
- 溶液配制
- 配制脱嘌呤缓冲液(0.125 M HCl 溶液)。
注意:该缓冲液可重复使用,在室温下可稳定保存长达1个月。 - 配制变性缓冲液(1.5 M NaCl,0.5 M NaOH)。
注意:变性缓冲液可重复使用一次,在室温下可稳定保存长达3个月。 - 配制中和缓冲液(1.5 M NaCl,0.5 M Tris)。用 HCl 调节至 pH 7.5。
注意:中和缓冲液可重复使用一次,在室温下可稳定保存长达3个月。 - 配制10x柠檬酸钠盐水(SSC)缓冲液(0.15 M 三钠柠檬酸盐,1.5 M NaCl,pH 为 7–8),用于步骤5.2.4和5.2.6。由此缓冲液配制2x SSC储备液(用于步骤5.2.9)。
注意:10x SSC和2x SSC在室温下可稳定保存3个月。 - 配制改良的Church和Gilbert杂交缓冲液19(0.5 M磷酸盐缓冲液 [pH 7.2],7% (w/v) 十二烷基硫酸钠(SDS),10 mM EDTA)。使用前在65 °C下加热至完全溶解。
- 配制脱嘌呤缓冲液(0.125 M HCl 溶液)。
- 转移
- 将切下的凝胶块在脱嘌呤溶液中于室温下在摇床或旋转摇床上振荡洗涤10分钟。保持较低的振荡速度,以避免损伤琼脂糖凝胶块。
- 用蒸馏水短暂冲洗凝胶块,然后用变性缓冲液处理30分钟。再次用蒸馏水短暂冲洗,随后在室温下以温和振荡方式将凝胶块在中和缓冲液中孵育30分钟。
- 将尼龙膜裁剪至与凝胶完全相同的尺寸。在右上角剪一个小缺口,以便在后续步骤中确定膜的方向。
注意:两个凝胶块(6个样品)可在一张膜上同时显示。 - 在托盘中倒入足量的10x SSC,确保其在过夜过程中不会干涸。在缓冲液液面以上约5 cm处设置一个平台。将3张3MM层析滤纸用10x SSC充分浸润后置于平台上。将层析滤纸裁剪至足够长,使其两端可浸入缓冲液中,并足够宽以容纳凝胶和膜。
- 将凝胶置于已浸润的层析滤纸上。用塑料膜围绕凝胶边缘,防止缓冲液绕过凝胶进行转移。小心地将裁剪好的膜覆盖在凝胶上。用移液管或玻璃瓶轻轻滚压膜表面,以去除膜与凝胶之间的气泡。
- 将3张3MM层析滤纸裁剪至与膜相同大小。用10x SSC充分浸润后覆盖在膜上。去除任何形成的气泡。
- 在滤纸上方堆叠至少5 cm高的纸巾,再放置一个固体支撑物(对于23 × 16 cm的膜,支撑物重量约为1 kg)。让转移过程过夜进行。
- 将膜(DNA面朝上)暴露于1,200 J/m2的紫外线下,使DNA与膜交联。此步骤前切勿冲洗。
- 用2x SSC彻底冲洗膜,以防止杂交图像背景过高。可立即用于杂交(见5.3)或在室温下干燥,用塑料膜包裹后于4 °C保存。
- 杂交
- 将杂交炉和杂交瓶预热至55 °C。
- 向预热的杂交缓冲液中加入100 µg ml-1牛血清白蛋白(BSA)和10 µg ml-1非特异性DNA(例如鲑鱼精子DNA)。
- 为使杂交缓冲液在膜卷起后能均匀覆盖,将膜置于同样大小的尼龙网片上,DNA结合面朝上。沿膜的长边将其卷起。将膜/网组合滑入杂交瓶中。加入适量预热的杂交缓冲液以使膜展开(例如,23 × 16 cm2的膜使用30 ml)。
- 在预热的杂交炉中孵育,同时旋转杂交瓶,持续1小时。
- 通过混合50 ng与目标区域同源的纯化PCR产物、150 ng随机六聚体引物、Klenow片段缓冲液和H2O至总体积13 µl来制备探针。煮沸3分钟,立即置于冰上。加入1 µl 1 mM dCTP/dGTP/dTTP混合液、1 µl Klenow片段(5U)和50 µCi α-磷酸-放射性标记的脱氧腺苷5'-三磷酸(α32P-dATP)。
- 室温孵育1小时。加入1 µl 1 mM dNTP混合液和1 µl Klenow片段。室温继续孵育20分钟。
- 将探针煮沸5分钟,立即加入杂交管中。在55 °C下旋转杂交过夜。
- 倒出膜上的探针。
注意:探针可重复使用一次。 - 用预热的低严谨性洗涤缓冲液(2x SSC,0.1% (w/v) SDS)短暂冲洗膜。加入新鲜的低严谨性洗涤缓冲液,在55 °C下旋转孵育5分钟。重复一次。
- 在中等严谨性洗涤缓冲液(1x SSC,0.1% (w/v) SDS)中于55 °C旋转洗涤两次,每次10分钟。
- 在高严谨性洗涤缓冲液(0.1x SSC,0.1% (w/v) SDS)中于55 °C旋转洗涤两次,每次5分钟。
- 取出膜,用纸巾轻拍以去除多余液体。用塑料膜包裹,确保塑料膜内无残留水分,然后放入曝光盒中,与已预去黑的存储磷屏一起放置。关闭曝光盒,至少曝光2小时后使用磷屏成像仪进行检测。
访问受限。请登录或开始试用以查看此内容。
结果
FROS 是一种可诱导的、位点特异性的核蛋白阻断系统,能够在活细胞中可视化复制中间产物12,18。用于取样细胞的一般实验设计如图1所示。取样时间点以及遗传背景的差异使该系统成为研究此类阻断修复机制的多功能工具。示意图展示了此前已使用的温度敏感型突变体(如dnaBts 和 dnaCts)18如何在该系统中被应用。
FROS 的诱导在 E. coli 菌株中进行,如图1所示,适用于非温度敏感型菌株。为确认已形成核蛋白阻断,细胞在含0.1% 阿拉伯糖的培养基中生长1小时后,通过荧光显微镜观察。该时间通常足以在野生型菌株中形成阻断,但对某些更难处理的菌株可能需要优化条件。大多数细胞含有1个焦点(图2A,+ ara),对应于细胞内仅存在一个阵列拷贝,表明复制已被阻断...
访问受限。请登录或开始试用以查看此内容。
讨论
在染色体复制过程中,复制机器会遇到各种阻碍其前进的障碍。为了确保单一起点的染色体能够完全复制,细菌拥有多种DNA修复途径,从而使得复制体能够重新加载20,21。对于DNA损伤、单链断裂、双链断裂以及紧密结合在DNA上的蛋白质等不同问题,通常存在特定的修复通路加以应对,尽管这些通路之间可能存在显著的重叠。在活细胞中,复制体最常见的障碍是核蛋白阻断2。然而,长期以来研究复制体与核蛋白阻断发生碰撞所面临的两个难题在于:如何将该事件定位到染色体上的已知位置,以及如何使该事件的发生频率足够高,以便进行详细分析。目前关于大肠杆菌(E. coli)如何应对停滞或崩塌复制叉的大部分知识,主要来源于使用紫外线(UV)作为DNA损伤剂的研究。
本文所述的 FROS 协议是一种创建位点特异性核蛋白障碍的新方法,类似于复制体在复制过程中遇到紧密结合于染色体上的蛋白质时所遭遇的情况。通过诱导阻断并可控地释放该阻断,可将 DNA 加工过程的各个阶段以离散步骤进行研究。用于阻断复制的 tetO 位点阵列此前已被用于染色体结构的可视化...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明不存在任何竞争性经济利益。
致谢
本工作由澳大利亚研究理事会 [DP11010246] 资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 胰蛋白胨 | Sigma-Aldrich | 16922 | 生长培养基组分 |
| 氯化钠 | VWR | 27810.364 | 生长培养基组分 |
| 酵母提取物 | Sigma-Aldrich | 92144 | 生长培养基组分 |
| 磷酸二氢钾 | Sigma-Aldrich | P9791 | 生长培养基组分;钾缓冲液组分 |
| 磷酸氢二钾 | Sigma-Aldrich | P3786 | 生长培养基组分;钾缓冲液组分 |
| L-阿拉伯糖 | Sigma-Aldrich | A3256 | 用于诱导 TetR-YFP 表达 |
| 盐酸脱水四环素 | Sigma-Aldrich | 37919 | 解除复制阻断 |
| Axioskop 2 荧光显微镜 | Zeiss | 452310 | 细胞观察 |
| eYFP 滤光片组 | Chroma Technology | 41028 | YFP 观察 |
| CCD 相机 | Hamamatsu | Orca-AG | 细胞观察 |
| MetaMorph 软件(Molecular Devices) | SDR Scientific | 31282 | 本文稿件制备中使用版本为 7.8.0.0 |
| 琼脂糖 | Bioline | BIO-41025 | 用于制备琼脂糖胶块和凝胶电泳 |
| Original Glass Water Repellent(Rain-X) | Autobarn | DIO1470 | 用于琼脂糖胶块制备 |
| TRIS | VWR | VWRC103157P | TE、TBE 缓冲液组分 |
| 乙二胺四乙酸 | Ajax Finechem | AJA180 | 用 NaOH 调节至 pH 8.0 的 0.5 M EDTA 二钠盐溶液 |
| 叠氮化钠 | Sigma-Aldrich | S2002 | 抑菌剂 |
| 盐酸 | Sigma-Aldrich | 258148 | TE 缓冲液组分 |
| 脱氧胆酸钠 | Sigma-Aldrich | D6750 | 细胞裂解缓冲液组分 |
| N-月桂酰肌氨酸钠盐(Sarkosyl) | Sigma-Aldrich | L5125 | 细胞裂解和 ESP 缓冲液组分 |
| RNase A | Sigma-Aldrich | R6513 | 细胞裂解缓冲液组分 |
| 溶菌酶 | Amresco | 6300 | 细胞裂解缓冲液组分 |
| 蛋白酶 K | Amresco | AM0706 | ESP 缓冲液组分 |
| Sub-Cell Model 192 电泳槽 | BioRad | 1704507 | 电泳系统 |
| UV transilluminator 2000 | BioRad | 1708110 | DNA 观察 |
| 溴化乙锭 | BioRad | 1610433 | DNA 观察 |
| 硼酸 | VWR | PROL20185.360 | TBE 组分 |
| Hybond-XL 尼龙膜 | Amersham | RPN203S | 也可使用 Zeta-Probe 膜(BioRad 1620159) |
| 3MM Whatman 层析纸 | GE Healthcare Life Sciences | 3030690 | Southern 印迹 |
| HL-2000 Hybrilinker | UVP | 95-0031-01/02 | DNA 交联与杂交 |
| 鲑鱼精 DNA | Sigma-Aldrich | 31149 | 杂交缓冲液组分 |
| 氢氧化钠 | Sigma-Aldrich | S5881 | 变性缓冲液组分 |
| 柠檬酸三钠二水合物 | VWR | PROL27833.363 | 转移缓冲液 |
| 十二烷基硫酸钠(SDS) | Amresco | 227 | 洗涤缓冲液组分 |
| 牛血清白蛋白 | Sigma-Aldrich | A7906 | 杂交缓冲液组分 |
| 随机六聚体引物 | Bioline | BIO-38028 | |
| Klenow 片段 | New England BioLabs | M0212L | |
| dNTP 混合物 | Bioline | BIO-39025 | |
| 腺苷-5’-三磷酸-32P-ATP | PerkinElmer | BLU502A | |
| 存储磷屏 | GE Healthcare Life Sciences | GEHE28-9564-76 | BAS-IP MS 3543 E 多功能标准屏,35 cm × 43 cm |
| Typhoon FLA 7000 | GE Healthcare Life Sciences | 28-9558-09 | 印迹成像 |
| 杂交瓶 | UVP | 07-0194-02 | 35 mm × 300 mm |
参考文献
- Mirkin, E. V., Mirkin, S. M. Replication fork stalling at natural impediments. Microbiol Mol Biol Rev. 71 (1), 13-35 (2007).
- Gupta, M. K., et al. Protein-DNA complexes are the primary sources of replication fork pausing in Escherichia coli. Proc Natl Acad Sci U S A. 110 (18), 7252-7257 (2013).
- McGlynn, P., Guy, C. P. Replication forks blocked by protein-DNA complexes have limited stability in vitro. J Mol Biol. 381 (2), 249-255 (2008).
- Tanner, N. A., et al. Single-molecule studies of fork dynamics in Escherichia coli DNA replication. Nat Struct Mol Biol. 15 (2), 170-176 (2008).
- Hamdan, S. M., Loparo, J. J., Takahashi, M., Richardson, C. C., van Oijen, A. M. Dynamics of DNA replication loops reveal temporal control of lagging-strand synthesis. Nature. 457 (7227), 336-339 (2009).
- Rudolph, C. J., Upton, A. L., Lloyd, R. G. Replication fork stalling and cell cycle arrest in UV-irradiated Escherichia coli. Genes Dev. 21 (6), 668-681 (2007).
- Jeiranian, H. A., Courcelle, C. T., Courcelle, J. Inefficient replication reduces RecA-mediated repair of UV-damaged plasmids introduced into competent Escherichia coli. Plasmid. 68 (2), 113-124 (2012).
- Le Masson, M., Baharoglu, Z., Michel, B. ruvA and ruvB mutants specifically impaired for replication fork reversal. Mol Microbiol. 70 (2), 537-548 (2008).
- Wang, X., Liu, X., Possoz, C., Sherratt, D. J. The two Escherichia coli chromosome arms locate to separate cell halves. Genes Dev. 20 (13), 1727-1731 (2006).
- Lau, I. F., et al. Spatial and temporal organization of replicating Escherichia coli chromosomes. Mol Microbiol. 49 (3), 731-743 (2003).
- Gordon, G. S., et al. Chromosome and low copy plasmid segregation in E. coli: visual evidence for distinct mechanisms. Cell. 90 (6), 1113-1121 (1997).
- Possoz, C., Filipe, S. R., Grainge, I., Sherratt, D. J. Tracking of controlled Escherichia coli replication fork stalling and restart at repressor-bound DNA in vivo. EMBO J. 25 (11), 2596-2604 (2006).
- Payne, B. T., et al. Replication fork blockage by transcription factor-DNA complexes in Escherichia coli. Nucleic Acids Res. 34 (18), 5194-5202 (2006).
- Brewer, B. J., Fangman, W. L. The localization of replication origins on ARS plasmids in S. cerevisiae. Cell. 51 (3), 463-471 (1987).
- Jeiranian, H. A., Schalow, B. J., Courcelle, J. Visualization of UV-induced replication intermediates in E. coli using two-dimensional agarose-gel analysis. J Vis Exp. (46), (2010).
- Southern, E. M. Detection of specific sequences among DNA fragments separated by gel electrophoresis. J Mol Biol. 98 (3), 503-517 (1975).
- Courcelle, J., Donaldson, J. R., Chow, K. H., Courcelle, C. T. DNA damage-induced replication fork regression and processing in Escherichia coli. Science. 299 (5609), 1064-1067 (2003).
- Mettrick, K. A., Grainge, I. Stability of blocked replication forks in vivo. Nucleic Acids Res. , (2015).
- Church, G. M., Gilbert, W. Genomic sequencing. Proc Natl Acad Sci U S A. 81 (7), 1991-1995 (1984).
- Michel, B., Grompone, G., Flores, M. J., Bidnenko, V. Multiple pathways process stalled replication forks. Proc Natl Acad Sci U S A. 101 (35), 12783-12788 (2004).
- Michel, B., Boubakri, H., Baharoglu, Z., LeMasson, M., Lestini, R. Recombination proteins and rescue of arrested replication forks. DNA Repair (Amst). 6 (7), 967-980 (2007).
- Carl, P. L. Escherichia coli mutants with temperature-sensitive synthesis of DNA. Mol Gen Genet. 109 (2), 107-122 (1970).
- Nawotka, K. A., Huberman, J. A. Two-dimensional gel electrophoretic method for mapping DNA replicons. Mol Cell Biol. 8 (4), 1408-1413 (1988).
- Cole, R. S., Levitan, D., Sinden, R. R. Removal of psoralen interstrand cross-links from DNA of Escherichia coli: mechanism and genetic control. J Mol Biol. 103 (1), 39-59 (1976).
访问受限。请登录或开始试用以查看此内容。
重印与许可
