我们提供一种方法,利用大肠杆菌(Escherichia coli)的双精氨酸转运途径,同时筛选抗体片段文库的结合亲和力和胞质溶解度。该途径具有内在的蛋白质折叠质量控制机制,可将抗体片段展示在内膜上。
本文内容
摘要
摘要
用于细胞内功能的工程抗体不仅需要对靶抗原具有亲和力,还必须在细胞质中具有可溶性并正确折叠。目前常用的重组抗体文库展示与筛选方法并未引入细胞内蛋白质折叠质量控制机制,因此通过这些方法获得的抗体,其抗原结合能力、细胞质折叠及可溶性往往需要分别进行优化。本文介绍一种可同时筛选单链可变区片段(scFv)重组抗体文库中具有抗原结合能力且正确折叠的scFv的实验方案。该方法利用大肠杆菌(Escherichia coli)双精氨酸转运(Tat)途径内在的细胞内折叠质量控制机制,将scFv文库展示于大肠杆菌(E. coli)内膜上。Tat途径确保只有可溶且正确折叠的蛋白质才能从细胞质转运至内膜表面,从而在进行抗原结合检测前即排除错误折叠的scFv。在去除外膜后,展示于内膜上的scFv与固定在磁珠上的靶抗原进行淘选,以分离能够结合靶抗原的scFv。随后采用基于酶联免疫吸附测定(ELISA)的二级筛选,鉴定出最具潜力的scFv用于进一步表征。通过后续多轮的诱变与筛选,可进一步提高抗体的抗原结合亲和力和细胞质可溶性,从而获得适用于细胞内应用的高亲和力、高可溶性工程抗体。
引言
能够在细胞内环境中正确折叠并发挥功能的抗体,是具有前景的研究与治疗工具。它们可通过结合细胞内的靶蛋白,抑制蛋白质-蛋白质相互作用、阻断蛋白质-核酸相互作用,或阻止底物接近酶,从而调控蛋白质活性1-5。
尽管抗体在细胞内应用方面具有巨大潜力,但在保持与靶抗原结合能力的同时,使其在细胞内环境中正确折叠并具备良好溶解性仍具挑战性。还原性的细胞质环境会阻碍二硫键的形成,而二硫键通常是全长抗体及抗体片段(包括单链可变片段(scFv)抗体)稳定折叠所必需的6,7。已有多种定向进化方法被用于构建对靶抗原具有高亲和力的抗体8-10。这些方法通常利用噬菌体展示、酵母表面展示或细菌表面展示技术,以筛选大规模的抗体文库11-13。这些技术在识别可结合靶标的抗体方面功能强大且高效,但其依赖分泌途径将待展示的蛋白质转运至胞外14-16。分泌途径将未折叠的蛋白质从还原性的细胞质转运至酵母的内质网腔或细菌的周质空间,随后蛋白质在氧化性环境中折叠,并展示于细胞表面或包装进噬菌体颗粒中,以筛选结合亲和力17,18。因此,通过这些技术获得的抗体在细胞质中未必能良好折叠,若用于细胞内应用,通常还需另行对其细胞内溶解性进行工程化改造。
为了提高在细胞质中正确折叠的抗体的构建效率,我们此前报道了MAD-TRAP(基于膜锚定展示的Tat系统识别相互作用蛋白)方法的成功应用,该方法可用于筛选scFv抗体文库 大肠杆菌 内膜展示19细菌内膜展示依赖于双精氨酸转运(Tat)途径来运输展示的抗体,这与其他使用分泌途径的常见展示方法不同。Tat途径包含一种质量控制机制,仅允许可溶性且正确折叠的蛋白质从细胞质转运至周质空间。 E. coli 细胞质,穿过内膜,进入周质空间20,21过表达的Tat底物(即.,通过N端融合Tat信号肽(ssTorA)而靶向Tat途径的蛋白质,若在细胞质中已正确折叠,则会形成一种长寿命的转运中间体,其N端位于细胞质中,C端位于周质空间19。这使得正确折叠的 Tat 底物(包括抗体片段)能够在周质面展示 E. coli 内膜。通过酶消化去除外膜以生成球状体后,将抗体暴露于胞外空间(图1)。这使得展示在内膜上的Tat底物能够被筛选其与特定靶标的结合能力。重要的是,利用Tat途径进行细胞表面展示可确保只有在细胞质中正确折叠的抗体才会被检测其结合能力,从而实现结合亲和力与细胞内折叠能力的同步优化。在本方案中,我们描述了如何将一个scFv文库展示于 E. coli 内膜,用目标抗原筛选文库,并进行次级筛选以鉴定文库中最具潜力的组分。尽管本方案重点针对单链抗体(scFv),但该方法也可应用于任何需要结合能力且依赖胞内折叠的蛋白质的改造。
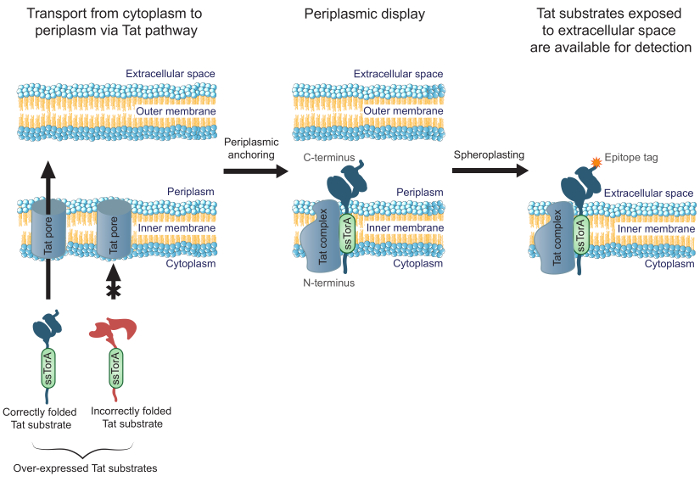
图 1. Tat 内膜展示。 在 E. coli 中,以与 ssTorA 信号序列融合的形式表达并在细胞质中正确折叠的 scFv 抗体可被转运至内膜外侧。在此过程中形成一种易位中间体,其中 scFv 抗体锚定于内膜上,其 N 末端位于细胞质内,C 末端则位于周质空间。通过酶法消化 E. coli 的外膜形成原生质球,从而使锚定的抗体暴露于胞外环境,便于利用可结合展示抗体 C 末端融合表位标签的抗体进行检测。请点击此处查看该图的放大版本。
方案
1. 将scFv文库制备为与ssTorA信号序列的融合体
- 获取包含scFv基因变异体的脱氧核糖核酸(DNA)文库。
注意:也可采用任何适当的方法构建文库,以在全长scFv基因或特定结构域上产生多样性例如互补决定区3(CDR3)22. - 将DNA文库插入pIMD质粒中(图2采用标准的分子克隆方法23.
注意:该质粒表达的单链可变区片段(scFv)与ssTorA信号序列(位于scFv的N端)及FLAG表位标签(位于scFv的C端)构成基因融合。该用于内膜展示的质粒设计此前已有报道19pIMD 质粒可向作者索取。
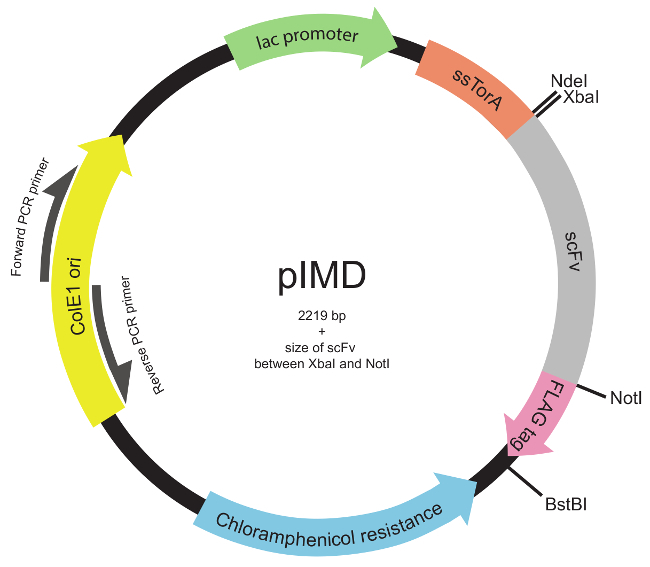
图2. 内膜展示质粒(pIMD)图谱(步骤1.2至1.3)。 该质粒包含一个lac启动子、ColE1复制起点和一个氯霉素抗性基因。插入的scFv基因与ssTorA信号序列融合,以将scFv靶向Tat通路,并与FLAG表位标签相连,三者处于同一阅读框中。图中显示了限制性内切酶位点。对于插入XbaI和NotI限制性内切酶位点之间的文库,质粒大小为2219 bp加上scFv的长度。请点击此处查看该图的放大版本。
- 将含有文库的质粒DNA转化至MC4100 E. coli 细胞中23。复苏并培养该细菌形式的文库。在室温下以4,000× g离心15分钟收集细胞。弃去上清液,并将收集的细胞重悬于含25%甘油的Luria-Bertani(LB)培养基中。将分装样品储存于-80 °C,直至需要时使用,或直接进入第2步。
注意:本方案已使用MC4100细胞进行验证,但预计其他E. coli 菌株也可与此方案兼容。由于电穿孔法具有较高的转化效率,因此是首选的转化方法。在此阶段,文库通常应至少包含109个scFv变异体,每个分装样品应含有足够数量的细胞,以确保文库覆盖度达到100倍。
2. 表达文库并制备原生质球
- 在室温下解冻一份细菌文库(来自步骤 1.3),并将该份样品加入含有 100 ml LB 培养基和 20 µg/ml 氯霉素(Cm)的锥形瓶中。在 37 °C、225 rpm 条件下的恒温摇床中培养 3 小时。
- 3 小时后,从 37 °C 恒温摇床中取出锥形瓶。在 20 °C、225 rpm 条件下的恒温摇床中继续表达 scFv 文库,过夜(O/N)15 至 22 小时。
注意:使用 pIMD 质粒时无需添加诱导剂,因为其启动子具有渗漏表达特性。请注意,MC4100 菌株不超量表达 Lac 阻遏蛋白(且质粒上不含 LacI)。
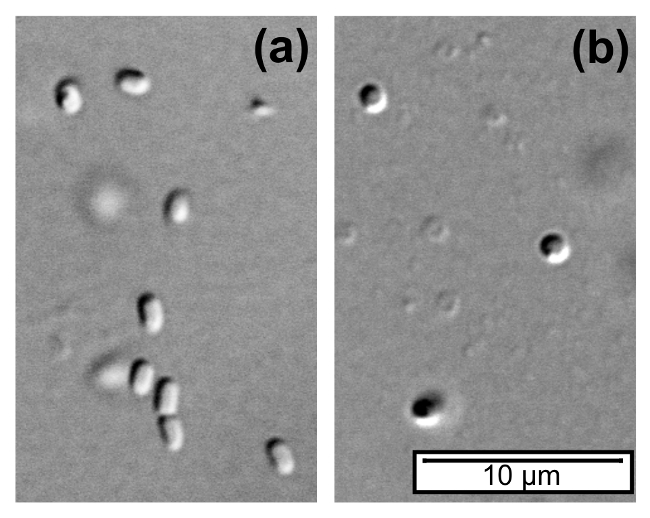
图3. E.coli 细胞和球状体 (A) E. coli 细胞呈圆柱形。B) 使用EDTA和溶菌酶进行球状体化后,细菌的外膜 E. coli 细胞破裂后形成的原生质球呈球形。使用倒置显微镜配备100倍物镜获取微分干涉差(DIC)显微图像。 请点击此处以查看此图的放大版本。
- 制备文库原生质球。
注意:E. coli 的外膜破裂后形成原生质球,呈球形(图3)。- 准备所需缓冲液。
注意:所有缓冲液均应为无菌状态。- 通过将8 g NaCl、0.2 g KCl、1.44 g Na2HPO4 和 0.24 g KH2PO4 溶于蒸馏 H2O 并定容至1,000 ml,配制1×磷酸盐缓冲液(PBS;pH 7.4)。置于冰上保存。
- 通过将0.2 g牛血清白蛋白(BSA)溶解于200 ml 1× PBS中,配制含0.1%(w/v)BSA的PBS。置于冰上保存。
- 通过混合7.5 ml经无菌滤膜过滤的1 M蔗糖、1 ml 1 M Tris缓冲液(pH 8.0)和1.5 ml蒸馏 H2O,配制裂解缓冲液(FB)。置于冰上保存。
- 通过将30 µl 0.5 M EDTA加入14.97 ml蒸馏 H2O中,配制1 mM乙二胺四乙酸(EDTA)溶液。
- 通过将4.76 g MgCl2 溶解于100 ml蒸馏 H2O中,配制0.5 M MgCl2 溶液。置于冰上保存。
- 从摇床中取出培养瓶,使用分光光度计在600 nm处测定光密度(OD),以确定细胞浓度。计算所需诱导培养物的体积,使每个用于制备原生质球的样品含有1×10¹⁰个细胞。
注意:可采用E. coli在OD600为1时对应约109个细胞/ml的估算值24。 - 将计算体积的诱导培养物转移至1.5 ml微量离心管中,在室温下以12,000 × g离心5分钟。建议至少准备两个样品,以防样品制备过程中出现问题。
- 弃去离心后培养物的上清液,将每份细胞沉淀重悬于100 µl预冷的FB缓冲液中。在室温下以12,000 × g离心1分钟,然后用移液器吸除上清液。将每份沉淀重悬于350 µl预冷的FB缓冲液中,并加入3.5 µl 10 mg/ml溶菌酶。
- 在缓慢涡旋每根离心管的同时,逐滴加入700 µl 1 mM EDTA,随后将离心管置于室温下,在旋转仪上缓慢旋转孵育20分钟以混匀样品。孵育结束后,将离心管从旋转仪上取下,向每管中加入50 µl预冷的0.5 M MgCl2,并在冰上孵育10分钟。然后在4 °C下以11,000 × g离心10分钟。
- 分离原生质球沉淀。
- 使用带1 ml吸头的微量移液器缓慢吸取部分沉淀。将离心管倾斜,管口正对新的1.5 ml离心管上方,缓慢将移液器吸头从上清液中提起,并将沉淀滑入新管中。
- 若转移至新管的上清液体积较大,需用移液器吸除。若沉淀不够紧实难以转移,可在11,000 × g下重新离心2分钟,再尝试分离沉淀。
- 将每管中的原生质球沉淀重悬于1 ml预冷的1× PBS中。交替使用移液和在涡旋振荡器上缓慢涡旋的方式,直至沉淀完全重悬。每次离开冰浴的时间不得超过2分钟,再次取出前应至少在冰上静置5分钟。将原生质球保存在4 °C环境中(最多可保存2天),待第4步淘选时使用。
- 准备所需缓冲液。
3. 将目标抗原固定到磁珠上
- 生物素标记目标抗原 体内 在重组表达过程中 E. coli 细胞。或者,使用化学偶联方法25 或购买已生物素标记的目标抗原,并进行步骤 3.2。
- 将816 g Bicine加入50 ml水中,配制成10× Bicine缓冲液。用蒸馏H₂O将缓冲液稀释至1×2O并加热至 50 °C将14.7 mg生物素加入12 ml预热的1× 二乙醇甘氨酸缓冲液中,配制成含5 mM生物素的10 mM二乙醇甘氨酸缓冲液溶液。储存于-20 °C 直到需要时
- 使用 pAK400cb-BCCP 质粒表达并生物素化目标蛋白26,可使目标抗原作为生物素羧基载体蛋白(BCCP)的融合蛋白进行表达。
注意: E. coli 细胞可天然生物素化BCCP,从而无需在靶蛋白固定于链霉亲和素包被的磁珠前对其进行纯化及化学法生物素化。该天然 E. coli 生物素连接酶BirA足以使融合蛋白生物素化。- 培养 E. coli 含有生物素化质粒(目标抗原作为融合片段插入BCCP的N端)的样本在5 ml LB培养基中过夜培养15至18小时,培养基中添加 20 µg/ml Cm 在 37 °C 以225 rpm振荡。
- 使用分光光度计在 600 nm 处测定 OD 值,并计算所需培养物体积(V添加) 在25 ml新鲜LB培养基中以起始OD值0.05进行传代培养 20 µg/ml Cm 使用以下公式计算: V添加 = (0.05 × 25 ml)/(光密度600 - 0.05),其中 光密度600 过夜培养物的光密度 V添加 是需加入新鲜LB培养基的过夜培养物体积。在振荡培养箱中继代培养并生长至OD值为0.5至0.8 37 °C 和 225 rpm。
- 加入异丙基-β-D-硫代半乳糖苷至终浓度为 100 µM 和生物素至终浓度为 5 µM在摇床培养箱中诱导表达15至22小时 20 °C 和 225 rpm。
- 4,000 × g 条件下离心收集细菌 4 °C 10 分钟。去除上清液。将沉淀物保存在 -20 °C 直至使用前
- 每0.2 g细胞沉淀加入1 ml细胞裂解去垢剂,用移液器重悬细胞,轻轻旋转孵育20 min以裂解细胞。裂解完成后,在16,000 × g条件下离心 4 °C 孵育20分钟。用移液器将可溶性裂解物(上清液)转移至新的1.5 ml离心管中。
- 使用 3 kDa 分子量截断离心柱去除未结合的生物素。将裂解液移入离心柱中,离心 20 °C 根据制造商说明书操作。用1× PBS洗涤,直至裂解液中的生物素被稀释100倍,且洗涤后裂解液体积与原始裂解液体积相等。将裂解液转移至新管中。
- 将生物素标记的靶抗原固定于链霉亲和素包被的磁珠上。
- 按照步骤2.3.1所述,配制1× PBS和含0.1%(w/v)BSA的1× PBS。
- 制备磁珠。
注意:此步骤需使用磁性分离架。- 在原瓶中重悬链霉亲和素包被的磁珠。可选择涡旋振荡至少30秒,或旋转5分钟。
- 转移 7-10 × 109 将珠子加入1.5 ml离心管中。
注意:所需体积取决于制造商提供的磁珠浓度。 - 将含有磁珠的离心管置于磁力架上静置2分钟,使磁珠吸附于管壁一侧。保持离心管在磁力架上,用移液器小心吸除上清液,避免扰动磁珠。
- 洗涤时,将离心管从磁力架上取下,用移液器加入1 ml 1× PBS重悬磁珠,注意避免产生气泡。将离心管放回磁力架静置2 min,使磁珠完全沉淀,然后小心用移液器吸除上清液。重复此过程共三次,总计洗涤三次。最后一次洗涤后确保离心管中无残留液体。
- 将含有生物素化抗原的裂解液加入磁珠中。
- 将离心管从磁架上取下,加入1 ml裂解液(来自步骤3.1.5),重悬磁珠。室温下轻轻旋转孵育30分钟。
- 将试管置于磁力架上静置3 min,以收集包被抗原的磁珠。用含0.1% BSA的1× PBS缓冲液对包被磁珠进行5次洗涤,洗涤方法同步骤3.2.2.3至3.2.2.4所述。最后一次洗涤后,将磁珠重悬于含0.1% BSA的1× PBS缓冲液中,体积与步骤3.2.2.2中所用体积相同。
- 如果固定的靶抗原在 4 °C,将包被的珠子储存于 4 °C 直到需要进行淘选时再使用。否则,继续进行第4步。
4. 通过针对目标抗原的淘选筛选scFv文库(图4)
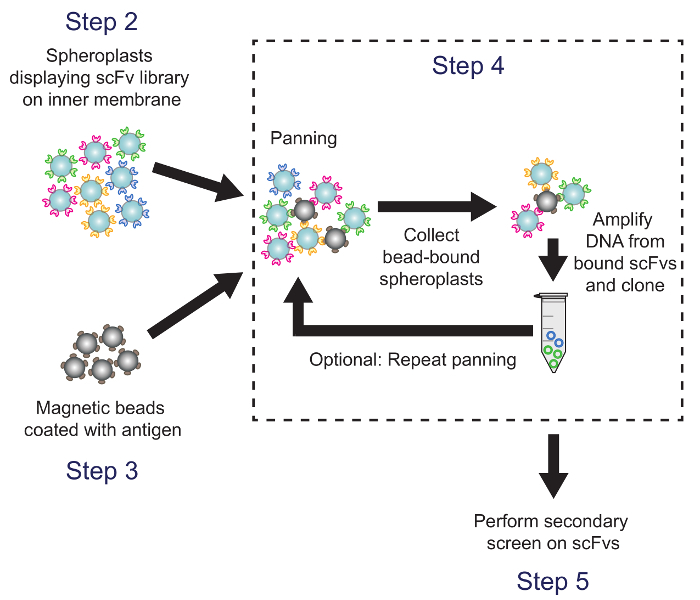
图4. 耗减筛选(第4步)。 将抗原包被的磁珠与表达抗体文库变异体的球形体共同孵育。回收结合在磁珠上的球形体的质粒DNA,并用于构建亚文库,随后通过基于ELISA的二次筛选进行检测。图中注明了相应的实验步骤。 请点击此处查看该图的放大版本。
- 将包被的磁珠与原生质体共同孵育。
- 使用约5:1的原生质体与磁珠比例。将4 × 10⁹个原生质体和8 × 10⁸个磁珠加入一个无菌的15 ml离心管中。
注:假设在制备原生质体过程中无细胞损失,因此浓度仍为1 × 10¹⁰ 个原生质体/ml。 - 加入含0.1% BSA的1× PBS,调节总体积至4 ml。将混合液分装至四个1.5 ml离心管中,每管1 ml。在4 °C下轻轻旋转孵育5小时。
- 使用约5:1的原生质体与磁珠比例。将4 × 10⁹个原生质体和8 × 10⁸个磁珠加入一个无菌的15 ml离心管中。
- 为聚合酶链式反应(PCR)准备结合有原生质体的磁珠。
- 将淘选反应管置于磁力架上静置3分钟。用移液器吸除上清液,并用预冷的含0.1% BSA的1× PBS对结合有原生质体的磁珠进行4次洗涤,方法同步骤3.2.2.3至3.2.2.4所述。将每管中的磁珠结合的原生质体重悬于25 µl去离子H2O中。可将磁珠储存于-20 °C,或直接进行步骤4.3。
- 对结合有原生质体的磁珠进行全质粒PCR,以扩增含有编码磁珠结合型scFv蛋白基因的质粒。
- 获取以下序列的引物:5'CCAACTCTTTTTCCGAAGGTAACTG3'(正向引物)和5'TAGCTCTTGATCCGGCAAACAAA3'(反向引物)。
注:这些引物将在pIMD质粒(图2)的两条互补链上首尾相连地结合,其设计靶向pIMD质粒的共有区域,因此无论scFv变异体序列如何,均可实现扩增。 - 对引物进行磷酸化处理。
注:若不进行磷酸化,则无法实现后续的连接反应。也可直接订购5'端磷酸化的引物,而不必采用本方案中的磷酸化方法。- 在0.5 ml离心管中,按照表1所述条件设置正向PCR引物的磷酸化反应体系。对反向引物重复相同操作。
- 在37 °C孵育反应体系1小时,随后在65 °C孵育20分钟以灭活T4多核苷酸激酶(PNK)。将磷酸化后的引物储存于-20 °C。
- 进行PCR扩增。
- 在PCR管中,按照表2所述配制PCR反应体系。
注:可同时设置多个反应以提高产量。未使用的结合有原生质体的磁珠可储存于-20 °C。 - 将PCR反应体系置于PCR仪中,在98 °C加热15分钟,以确保原生质体完全裂解。取出PCR管,向每管中加入0.5 µl高保真DNA聚合酶。将PCR管放回PCR仪,按照表3所述程序运行扩增程序。
- 根据需要合并PCR产物。产物可储存于-20 °C,或直接进行步骤4.4。
- 在PCR管中,按照表2所述配制PCR反应体系。
- 获取以下序列的引物:5'CCAACTCTTTTTCCGAAGGTAACTG3'(正向引物)和5'TAGCTCTTGATCCGGCAAACAAA3'(反向引物)。
表1. PNK磷酸化反应(步骤4.3.2.1)。
| 试剂 | 体积 (μl) |
| 蒸馏 H2O | 15 |
| 10x T4 DNA 连接酶反应缓冲液 | 2 |
| 100 μM 引物 | 2 |
| T4 多核苷酸激酶 (PNK) | 1 |
表2. 全质粒PCR反应(步骤4.3.3.1)。
| 试剂 | 体积 (µl) |
| 蒸馏 H2O | 28.5 |
| 5x 高保真聚合酶缓冲液 | 10 |
| 10 μM 磷酸化正向引物 | 2.5 |
| 10 μM 磷酸化反向引物 | 2.5 |
| 40 mM dNTP 混合液(每种 dNTP 各 10 mM) | 1 |
| 磁珠结合的原生质球 | 5 |
表3. PCR程序(步骤4.3.3.2)。
| 步骤 | 温度 (°C) | 时间 (分:秒) | 循环次数 |
| 初始变性 | 98 | 0:30 | 1 |
| 变性 | 98 | 0:10 | 35 |
| 退火 | 69 | 0:30 | |
| 延伸 | 72 | 0:30 每 kb | |
| 最终延伸 | 72 | 6:00 | 1 |
| 保存 | 12 | 无限 | 1 |
- 将全质粒PCR产物重新环化,并用连接产物转化MC4100 E. coli 感受态细胞。
- 通过在琼脂糖凝胶上电泳PCR反应产物23,对凝胶中的DNA进行染色23,并按照试剂盒生产商提供的说明,使用凝胶回收试剂盒纯化线性质粒。使用分光光度计在260 nm处测定浓度。将纯化的片段储存于-20 °C备用,或直接进行步骤4.4.2。
- 由PCR产物重新环化质粒。
- 为防止PCR产物发生分子间连接,应以低浓度(1 ng/µl)27进行连接反应。计算在此浓度下配制800 µl连接反应体系所需的体积。
- 在冰上配制连接反应体系。取步骤4.4.2.1中计算出的PCR产物体积,加入80 µl 10× DNA连接酶缓冲液,再用蒸馏H2O补足至800 µl。加入4 µl T4 DNA连接酶,立即将反应管置于16 °C水浴或温控循环仪中。在16 °C孵育过夜(14至18小时)。连接反应完成后,储存于-20 °C备用,或继续进行步骤4.4.3。
- 将连接反应体系置于65 °C金属浴中加热15分钟,以热失活DNA连接酶。随后使用微透析膜或DNA纯化试剂盒对连接产物进行脱盐处理。可于20 °C保存,或直接进行步骤4.4.4。
- 将全部经热失活和脱盐处理的连接产物用于转化MC4100 E. coli 感受态细胞23。按照步骤1.3所述方法制备含有筛选后亚文库的菌液甘油保藏液,并将分装样品储存于-80 °C。
- 取步骤4.4.4中保存的分装样品,完整重复步骤4,对亚文库进行第二次筛选。
注:第二次筛选有助于富集与靶抗原结合能力强的文库组分19。
5. 采用酶联免疫吸附测定法进行二次筛选,以鉴定值得进一步表征的候选克隆(图5)
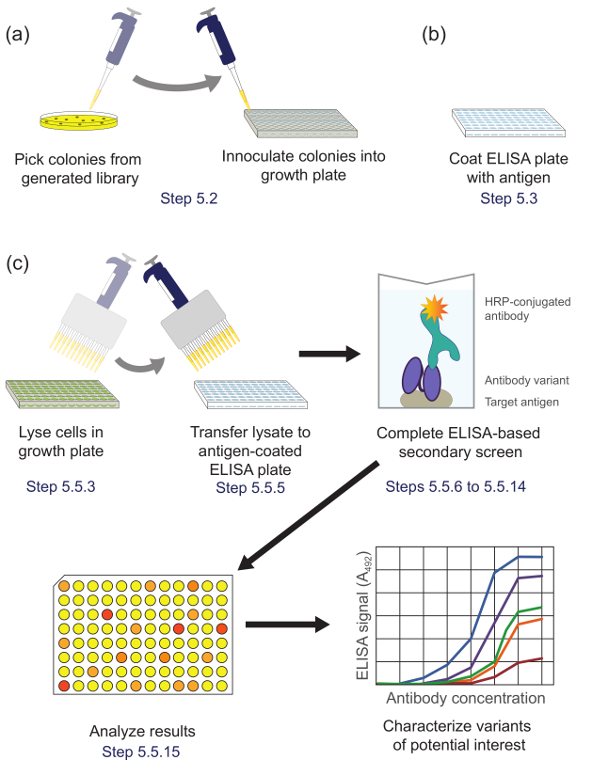
图 5. 基于 ELISA 的二次筛选(步骤 5)。 (A)从淘选过程中富集的亚文库中获取文库变异体,并接种至培养板的各个孔中进行生长和表达。(B)用目标抗原包被 ELISA 板。(C)使用本方案中所述的基于 ELISA 的二次筛选方法对文库变异体进行筛选。在对二次筛选获得的数据进行分析后,选出感兴趣的变异体并进一步表征。相应的方案步骤已注明。请点击此处查看该图的放大版本。
- 解冻一管已淘选的亚文库(来自步骤 4.4.4),并涂布于 LB 琼脂平板上。在足够低的浓度下进行多个稀释度的涂布,以确保获得单菌落(例如, 102至 106-倍稀释)。将培养板在37°C下孵育15至18小时 37 °C. 将培养板置于 4 °C 或继续进行步骤 5.2。
- 培养并诱导淘选后亚文库中的菌落。所有步骤均需在无菌条件下进行。涉及96孔板的操作请使用多通道移液器。
- 添加 200 µl LB 培养基 20 µg/ml 将 Cm 加入至 96 孔圆底培养板的每孔中。
- 用移液器吸头从琼脂平板上挑取单个菌落,将吸头放入96孔板的第一个孔中,轻轻搅动以接种。每个孔使用新的吸头,每孔接种一个菌落。作为对照,至少设置一个未接种菌落的无菌对照孔。
- 重复步骤 5.2.1 和 5.2.2,接种多个 96 孔板。
- 将96孔板置于微孔板摇床上,以310 rpm振荡。于指定条件下孵育 37 °C 孵育20至24小时以表达scFv。
- 对于在步骤5.2中制备的每一块培养板,使用目标抗原包被一块96孔ELISA板。
- 将纯化的靶抗原稀释至适当浓度(例如, 1 µg/ml 到 4 µg/ml) 加入1× PBS中配制包被液。每块96孔板配制5 ml包被液。
注意:合适的浓度取决于所用的特定抗原,可能需要进行调整。 - 添加 50 µl 将包被液加入至96孔高吸附透明聚苯乙烯ELISA板的每孔中。轻轻敲击平板于实验台面上,确保每孔的整个表面均被包被。每块板均重复此操作。将平板在指定条件下孵育 4 °C 过夜
- 将纯化的靶抗原稀释至适当浓度(例如, 1 µg/ml 到 4 µg/ml) 加入1× PBS中配制包被液。每块96孔板配制5 ml包被液。
- 将96孔培养板中的菌落转接到琼脂平板上。
- 将无菌聚苯乙烯复制器放入培养板的孔中,以收集少量液体。小心提起复制器,转移至直径15 cm的LB琼脂平板上,确保所有尖端均接触平板表面。待液体转移完成后,垂直向上提起复制器。每块培养板均重复此操作。
- 用正确的方向标记琼脂平板,以便将96孔板中二次筛选的结果与平板上相应复制的菌落对应起来,以便在需要进一步表征时进行识别。在适宜条件下培养 37 °C 15至18小时,然后储存于 4 °C 直到需要时
- 进行ELISA二次筛选。
- 用1× PBS配制2%(w/v)脱脂奶粉封闭液。弃去ELISA板中的包被液。加入 100 µl 加入封闭液至每孔,室温孵育至少2小时,或4℃过夜封闭。 4 °C.
- 通过向1× PBS中加入聚山梨酯20,配制终浓度为0.05%的洗涤缓冲液。每块ELISA板配制250 ml。
- 添加 20 µl 向圆底培养板的每孔中加入浓缩的细胞裂解去垢剂,在室温下将培养板置于微量板振荡器上孵育15至20分钟。细胞裂解的起始时间应与ELISA板的封闭步骤完成时间一致,以便裂解与第5.5.4步的洗涤步骤可同时进行。
- 从ELISA板中弃去封闭液。用洗涤液洗涤封闭后的ELISA板四次 200 µl 每次洗涤每孔加入洗涤缓冲液,然后将各孔中的洗涤缓冲液弃去。
- 转移 50 µl 从细胞裂解板的每个孔转移至ELISA板的对应孔中,每孔使用新的吸头。将ELISA板在室温下孵育1至2小时。
- 配制抗体溶液以检测结合的scFv。
- 使用与文库中scFv融合的FLAG表位标签结合的辣根过氧化物酶(HRP)偶联的一抗。
- 将抗体用含0.05%吐温20的1× PBS中的2%(w/v)脱脂奶粉稀释至ELISA适用的适当稀释度(参见供应商建议)。每块板准备5 ml。
- 按照步骤 5.5.4 中所述,用洗涤缓冲液洗涤 ELISA 板四次。
- 添加 50 µl 将抗体溶液加入ELISA板的每个孔中。在室温下孵育1至2小时。
- 通过溶解制备HRP底物 o邻苯二胺二盐酸盐(OPD)片剂溶于蒸馏水2按照制造商说明书操作,避免光照。每块ELISA板准备20 ml。
- 制备 3 M H2SO4 通过稀释浓缩的 H2SO4 用蒸馏 H2必要时准备,每块ELISA板准备5 ml。
注意:H2SO4 是一种强酸。务必穿戴适当的个人防护装备。 - 按照步骤 5.5.4 中所述,用洗涤缓冲液洗涤 ELISA 板四次。
- 将 ELISA 板与 HRP 底物共同孵育。
- 添加 200 µl 向每个孔中加入HRP底物。为尽量减少光照,每次向一个ELISA板中添加底物,加完后用铝箔纸包裹,再进行下一块板。将板在室温下避光孵育30至60分钟。
- 孵育30分钟后,检查培养板中底物是否变暗,若显色尚未充分,可根据需要延长孵育时间。
- 添加 50 µl 3 M H2SO4 向每个孔中加入以终止反应。每个孔使用不同的枪头,轻轻吹打混匀溶液,避免产生气泡。为保持一致性和防止信号饱和,加入 H2SO4 在混合每块ELISA板的溶液之前,迅速且小心地将溶液加入所有ELISA板中。
- 使用酶标仪在492 nm波长下测定每块板各孔中溶液的吸光度。
- 分析吸光度数据,以鉴定表现出显著结合信号的scFv变异体,并对这些有前景的scFv进行表征。选择在每块板上吸光度信号高于背景信号且高于平均信号的scFv。
注意:吸光度水平将取决于所用抗原和抗FLAG抗体的特性,以及筛选过程中分离出的scFv变体的结合强度。
结果
Tat 途径中细胞内蛋白质折叠质量控制机制 E. coli 限制了在还原性细胞质环境中正确折叠的蛋白质向内膜的转运。通过过表达将scFv与ssTorA信号序列(来自TorA蛋白的信号序列,该序列可被Tat途径天然转运)融合的蛋白20),转运过程受阻,导致scFv展示在内膜上19在外膜经酶法破坏后,展示的抗体即可用于抗原结合活性的筛选。Karlsson 证明了利用 Tat 途径实现 scFv 展示的可行性。 等19 (图6)。scFv 抗体 scFv13 和 scFv13.R4 分别与天然的 ssTorA 序列或经过修饰的 ssTorA 序列融合,后者缺失了被 Tat 途径识别的精氨酸-精氨酸残基对。scFv13.R4 由 Martineau 设计改造 等 通过四轮定向进化,从scFv13获得,已知其在细胞质中具有良好的折叠能力9该scFv展示于内膜上,但仅在作为与天然ssTorA信号序列的融合蛋白表达时才可实现。图6相反,scFv13 在细胞质中折叠不良9,因此无论与何种信号序列融合,它在内膜上的展示效果均不理想。此外,若在缺乏 TatC 蛋白(Tat 分泌系统的关键组分)的细胞中表达这些 scFv,20,28未观察到展示现象,表明内膜展示与Tat途径之间存在重要关联。这些结果表明,只有含有Tat信号肽且在细胞质中正确折叠的蛋白质才能在内膜上展示,从而使通过Tat途径的转运可作为细胞内折叠的筛选手段。
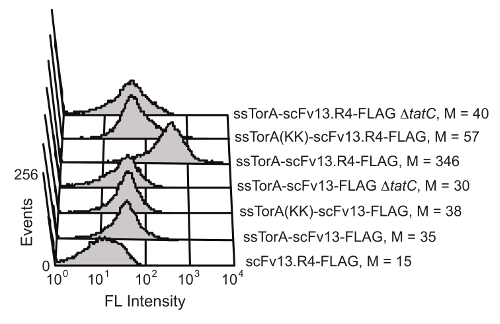
图6. 内膜上展示的scFv的检测。 采用流式细胞术分析检测错误折叠的scFv13和正确折叠的scFv13.R4在内膜上的展示情况。scFv与天然的ssTorA或突变的ssTorA(KK)融合表达,其中ssTorA序列中的Arg-Arg双碱性残基被替换为Lys-Lys。通过异硫氰酸荧光素(FITC)标记的抗FLAG抗体检测scFv C末端的FLAG表位标签。以缺乏TatC蛋白的细胞(ΔtatC)以及无FLAG标签的ssTorA-scFv13作为对照。M表示中位荧光值。经许可转载自参考文献19。 请点击此处查看该图的放大版本。
内膜展示技术可成功筛选出对靶蛋白具有高亲和力且胞质溶解度高的scFv抗体。此外,利用内膜展示技术进行后续多轮定向进化可进一步改善抗体特性19。为验证该方法,基于对β-半乳糖苷酶亲和力较低的scFv13构建了一个易错PCR文库,并采用本实验方案中所述的展示与筛选方法,针对靶抗原β-半乳糖苷酶进行筛选。经过一轮诱变与筛选后获得了scFv 1-4,其对β-半乳糖苷酶的结合亲和力高于scFv13(图7A),且胞质溶解度也更高(图7B)。
基于scFv 1-4构建了一个新的文库,采用易错PCR方法生成,并对该第二代文库使用改良后的方案进行针对β-半乳糖苷酶的淘选。第二轮进化中针对β-半乳糖苷酶的淘选是在存在纯化可溶性scFv 14作为竞争抑制剂的条件下进行的,以提高分离出比scFv 1-4具有更高亲和力克隆的可能性。经过第二轮诱变和淘选后,通过基于ELISA的二级筛选分离得到了scFv 2-1和scFv 2-3。这些scFv不仅对β-半乳糖苷酶的结合亲和力高于scFv13,而且其结合能力也优于第一轮进化的克隆scFv 1-4。scFv 2-1对β-半乳糖苷酶的结合能力与scFv13.R4相当(图7A)。与scFv 14相比,scFv 2-3在胞质可溶性方面进一步提高,表明可溶性和抗原结合能力可被同时优化。由于scFv的亲和力和可溶性表达是同时筛选的,因此可能出现所选scFv具有中等可溶性但结合能力强,或反之的情况。例如,scFv 2-1的可溶性表达水平低于scFv 2-3,但其对β-半乳糖苷酶的结合亲和力更高。
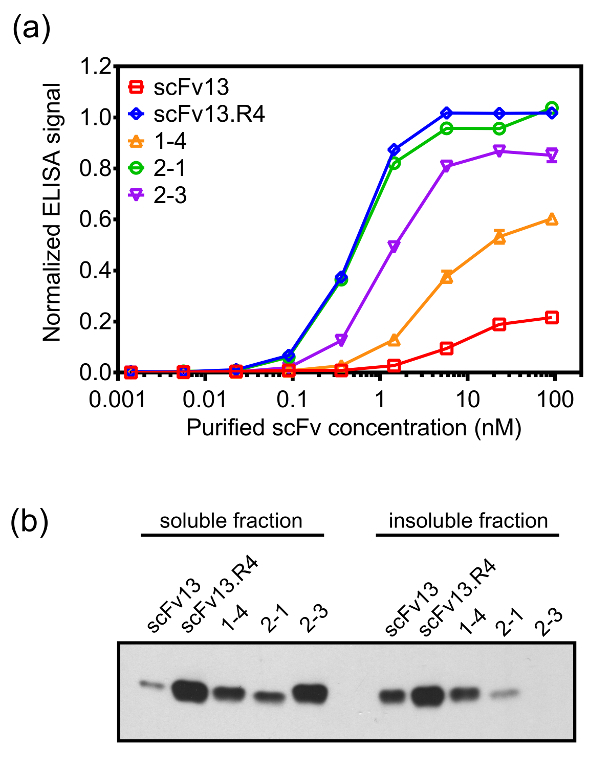
图7. 利用内膜展示技术分离的scFv变体的靶标结合与胞质表达 (AscFv 在大肠杆菌细胞质中表达 E. coli 细胞(例如,不含ssTorA信号序列)并带有六聚组氨酸(6×-His)标签,使用镍-氮川三乙酸旋转柱进行纯化。通过ELISA检测纯化的scFv与β-半乳糖苷酶的结合情况。将纯化的scFv加入包被有β-半乳糖苷酶的ELISA板中,用抗6×-His抗体检测结合的scFv。数据为六次重复实验的平均值,误差线表示均值的标准误。B) 通过抗6×His抗体进行Western印迹分析,检测在细胞质中表达scFv的细胞裂解液的可溶性和不溶性组分。样品上样量根据总蛋白浓度进行归一化。转载自A)并经过调整(B参考文献中的) 19 经许可。 请点击此处以查看此图的放大版本。
讨论
由于细胞质环境具有还原性,会阻碍稳定二硫键的形成,因此在细胞质中发挥活性的抗体工程是一项困难的任务6,7。这导致大多数抗体在细胞质中无活性,除非在提高结合亲和力的同时,还对其稳定性与溶解度进行改造。现有的噬菌体展示、细菌表面展示和酵母表面展示方法均依赖分泌途径14-16来展示改造后的抗体,但这些方法无法对胞内折叠过程进行优化。通过内膜展示技术改造的抗体在细胞质中具有更高的稳定性和溶解度,因为Tat途径的折叠质量控制机制可阻止在细胞质中折叠不良或不稳定的抗体发生跨膜转运。该方法将胞内抗体亲和力与溶解度的改造过程合二为一,简化了迭代优化流程。尽管该方法最初旨在改造适应还原性胞内环境的可溶性抗体,但也可用于改造在非还原条件下发挥功能的抗体,因为利用该方法获得的蛋白质在周质空间的氧化环境中仍能维持其正确折叠构象。
尽管该技术简化了高亲和力且高胞质溶解度抗体的构建过程,但在使用本方案时仍需考虑若干重要局限性。在分析二次筛选ELISA信号以鉴定有前景的scFv变体时,区分潜在有意义变体与可能缺乏足够抗原结合能力变体的阈值,通常需在多个克隆进一步表征后才能明确。应重点关注相较于亲本抗体结合能力的提升;然而,异常高的信号可能提示存在亲和力效应29或聚集效应30,这一挑战并非内膜展示筛选方法所独有。使用本方案时需牢记的一个关键局限是无法在淘选后回收球状体,因其不具备活力(未发表数据)。因此必须通过DNA扩增和转化步骤来回收编码抗体的质粒。
该方案中有多个关键步骤可实现抗体折叠和结合的同步改造。为了确保筛选成功,被筛选的scFv文库必须表达为与ssTorA信号肽融合的形式。若缺少该序列,抗体将无法被导向Tat途径,因而不能转位至周质空间19。此外,必须在抗体的C末端融合一个表位标签,以便在结合实验中检测展示的抗体。显然,用于表达scFv的E. coli菌株也必须具备完整的Tat途径相关机制,但常用的E. coli菌株通常均满足这一条件。
可根据需要对该方案进行修改,以提高分离出具有理想特性的抗体的可能性。可在针对目标抗原进行筛选之前增加减法淘选步骤,以去除scFv文库中非目标成分。可将文库的原生质球与仅包被BCCP或包被非目标蛋白的磁珠共同孵育,结合到磁珠上的原生质球可被弃去,随后对未结合的剩余原生质球进行筛选,以检测其与目标抗原的结合能力。如代表性结果部分所述,提高分离所得scFv亲和力的一种方法是在淘选反应中加入可溶性竞争物,与原生质球表面展示的scFv竞争结合位点。由于可溶性竞争物为纯化的蛋白质,其本身不含DNA,因此在PCR反应中不会扩增出竞争物的序列,仅能回收原生质球表面展示的scFv序列。此外,该方法还可拓展应用于其他类型抗体的改造,或用于非抗体类结合蛋白的研究与工程化。
E. coli 内膜展示是一种用于改造高亲和力及高细胞内溶解度抗体的强大技术平台。该方法特别适用于高效改造旨在细胞内环境中发挥功能的抗体。这类细胞内抗体已在神经退行性疾病、癌症和病毒感染等多个领域被探索作为潜在的治疗手段。31该技术将促进细胞内抗体在这些领域及任何其他需要研究蛋白质靶点的领域中作为研究和医学工具的更广泛应用 原位 是所需的。
披露
作者声明不存在任何竞争性经济利益。
致谢
感谢 Tomer Zohar 在单链可变区片段(scFv)筛选和表征实验方面的工作。本研究的部分工作由美国国家癌症研究所资助,资助编号为 F32CA150622(授予 AJK)。本内容的全部责任由作者承担,不代表美国国家癌症研究所或美国国立卫生研究院的官方观点。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| scFv 文库 | 因情况而异 | 应从商业或学术来源获取合适的 scFv 文库。 | |
| MC4100 E. coli 细胞 | Coli 遗传资源中心 | 6152 | 细胞需具备化学感受态或电穿孔感受态,具体取决于所选的转化方法。 |
| 甘油 | 赛默飞世尔科技 | BP229-4 | |
| Difco 脱水培养基 LB 肉汤,Miller 型(Luria-Bertani) | BD | 244610 | |
| 氯霉素(Cm) | 赛默飞世尔科技 | BP904-100 | |
| 氯化钠(NaCl) | 赛默飞世尔科技 | BP358-1 | |
| 氯化钾(KCl) | 赛默飞世尔科技 | BP366-500 | |
| 磷酸氢二钠(Na2HPO4) | 赛默飞世尔科技 | BP332-500 | |
| 磷酸二氢钾(KH2PO4) | 赛默飞世尔科技 | BP362-500 | |
| 牛血清白蛋白(BSA) | 赛默飞世尔科技 | BP9706-100 | |
| 蔗糖 | 赛默飞世尔科技 | BP220-1 | |
| Tris 碱 | 赛默飞世尔科技 | BP1521 | |
| 乙二胺四乙酸(EDTA),0.5 M | 赛默飞世尔科技 | BP2482-500 | |
| 氯化镁(MgCl2) | 赛默飞世尔科技 | BP214-500 | |
| 溶菌酶 | Sigma Aldrich | L3790-10X1ML | |
| 涡旋混合器 | VWR | 97043-564 | |
| Bicine | 赛默飞世尔科技 | BP2646100 | |
| D-生物素 | 赛默飞世尔科技 | BP232-1 | |
| 异丙基 β-D-1-硫代半乳糖吡喃糖苷 | 赛默飞世尔科技 | BP1755-1 | |
| BugBuster Master Mix(细胞裂解去垢剂) | EMD Millipore | 71456 | |
| Vivaspin 2 分子量截留值,3,000 道尔顿 | GE Healthcare Sciences | 28932240 | |
| 靶抗原 | 因情况而异 | 不适用 | 可购买或自行制备并纯化靶抗原。 |
| Dynabeads MyOne 链霉亲和素 T1 | Invitrogen | 65601 | |
| Dynamag-2 磁力架 | Invitrogen | 12321D | |
| 试管旋转仪 | VWR | 13916-822 | |
| PCR 引物 | IDT | 不适用 | 引物序列如实验方案中所述。 |
| 10x T4 DNA 连接酶反应缓冲液 | New England BioLabs | B0202S | |
| T4 多核苷酸激酶(PNK) | New England BioLabs | M0201S | 确保用于引物磷酸化反应的 T4 连接酶缓冲液含有 1 mM ATP。 |
| 5x Phusion HF 缓冲液套装 | New England BioLabs | B0518S | |
| 脱氧核苷三磷酸(dNTP)溶液混合物,每种 dNTP 10 mM | New England BioLabs | N0447L | |
| Phusion DNA 聚合酶 | New England BioLabs | M0530S | 可使用其他高保真聚合酶作为替代,但需调整 表3 中的退火温度。 |
| 配备双 48/48 快速反应模块的 C1000 Touch 梯度 PCR 仪 | Bio-Rad | 185-1148 | |
| 琼脂糖 | Promega | V3121 | |
| SYBR Safe DNA 凝胶染料 | Invitrogen | S33102 | |
| Wizard SV 凝胶和 PCR 产物纯化系统 | Promega | A9281 | |
| T4 DNA 连接酶 | New England BioLabs | M0202S | |
| 微透析膜滤器 | EMD Millipore | VSWP04700 | |
| 琼脂 | BD | 214030 | |
| 96 孔聚苯乙烯圆底细胞培养板 | VWR | 10062-902 | |
| Corning 通用聚苯乙烯检测板盖 | Corning | 3931 | |
| 微量滴定板摇床 | VWR | 12620-926 | |
| Corning 96 孔 EIA/RIA 易洗透明平底聚苯乙烯高结合微孔板 | Corning | 3369 | |
| Bel-blotter 聚碳酸酯 96 孔复制工具 | Bel-Art Products | 378760002 | |
| 速溶脱脂奶粉 | Quality Biological | A614-1000 | |
| 吐温 20(聚山梨酯 20) | 赛默飞世尔科技 | BP337-500 | |
| PopCulture 试剂(浓缩型细胞裂解去垢剂) | EMD Millipore | 71092-3 | |
| 小鼠源单克隆 ANTI-FLAG M2-过氧化物酶(HRP)抗体 | Sigma Aldrich | A8592 | |
| SigmaFast OPD | Sigma Aldrich | P9187-50SET | |
| 硫酸(H2SO4),10 N 溶液 | 赛默飞世尔科技 | SA200-1 | |
| Reynolds Wrap 铝箔 | VWR | 89079-075 | |
| BioTek Epoch 微孔板分光光度计 | 赛默飞世尔科技 | 11120570 |
参考文献
- Biocca, S., Pierandrei-Amaldi, P., Campioni, N., Cattaneo, A. Intracellular immunization with cytosolic recombinant antibodies. Biotechnology (NY). 12 (4), 396-399 (1994).
- Chen, S. Y., Bagley, J., Marasco, W. A. Intracellular antibodies as a new class of therapeutic molecules for gene-therapy. Hum. Gene Ther. 5 (5), 595-601 (2008).
- Gargano, N., Biocca, S., Bradbury, A., Cattaneo, A. Human recombinant antibody fragments neutralizing human immunodeficiency virus type 1 reverse transcriptase provide an experimental basis for the structural classification of the DNA polymerase family. J Virol. 70 (11), 7706-7712 (1996).
- Mhashilkar, A. M., et al. Inhibition of HIV-1 Tat-mediated LTR transactivation and HIV-1 infection by anti-Tat single chain intrabodies. Embo J. 14 (7), 1542-1551 (1995).
- Strube, R. W., Chen, S. Y. Characterization of anti-cyclin E single-chain Fv antibodies and intrabodies in breast cancer cells: enhanced intracellular stability of novel sFv-F-c intrabodies. J. Immunol. Meth. 263 (1-2), 149-197 (2002).
- Mössner, E., Koch, H., Plückthun, A. Fast selection of antibodies without antigen purification: adaptation of the protein fragment complementation assay to select antigen-antibody pairs. J. Mol. Biol. 308 (2), 115-122 (2001).
- Wörn, A., et al. Correlation between in vitro stability and in vivo performance of anti-GCN4 intrabodies as cytoplasmic inhibitors. J Biol Chem. 275 (4), 2795-2803 (2000).
- Knappik, A., Plückthun, A. Engineered turns of a recombinant antibody improve its in vivo folding. Protein Eng. 8 (1), 81-89 (1995).
- Martineau, P., Jones, P., Winter, G. Expression of an antibody fragment at high levels in the bacterial cytoplasm. J Mol Biol. 280 (1), 117-127 (1998).
- Steipe, B., Schiller, B., Plückthun, A., Steinbacher, S. Sequence statistics reliably predict stabilizing mutations in a protein domain. J. Mol. Biol. 240 (3), 188-192 (1994).
- Daugherty, P. S. Protein engineering with bacterial display. Curr Opin Struct Biol. 17 (4), 474-480 (2007).
- Lener, M., et al. Diverting a protein from its cellular location by intracellular antibodies. Eur. J. Biochem. 267 (4), 1196-1205 (2000).
- Lynch, S. M., Zhou, C., Messer, A. An scFv intrabody against the nonamyloid component of α-synuclein reduces intracellular aggregation and toxicity. J. Mol. Biol. 377 (1), 136-147 (2008).
- Gai, S. A., Wittrup, K. D. Yeast surface display for protein engineering and characterization. Curr. Opin. Struc. Biol. 17 (4), 467-473 (2007).
- Kieke, M. C., et al. Selection of functional T cell receptor mutants from a yeast surface-display library. Proc. Natl. Acad. Sci. USA. 96 (10), 5651-5656 (1999).
- Steiner, D., Forrer, P., Stumpp, M. T., Pluckthun, A. Signal sequences directing cotranslational translocation expand the range of proteins amenable to phage display. Nat. Biotechnol. 24, 823-831 (2006).
- Pugsley, A. P. The complete general secretory pathway in gram-negative bacteria. Microbiol. Rev. 57 (1), 50-108 (1993).
- Rapoza, M. P., Webster, R. E. The filamentous bacteriophage assembly proteins require the bacterial SecA protein for correct localization to the membrane. J. Bacteriol. 175 (6), 1856-1859 (1993).
- Karlsson, A. J., et al. Engineering antibody fitness and function using membrane-anchored display of correctly folded proteins. J. Molec. Biol. 416 (1), 94-107 (2012).
- DeLisa, M. P., Tullman, D., Georgiou, G. Folding quality control in the export of proteins by the bacterial twin-arginine translocation pathway. Proc Natl Acad Sci U S A. 100 (10), 6115-6120 (2003).
- Fisher, A. C., Kim, W., DeLisa, M. P. Genetic selection for protein solubility enabled by the folding quality control feature of the twin-arginine translocation pathway. Protein Sci. 15 (3), 449-458 (2006).
- Maynard, J., Georgiou, G. Antibody engineering. Annu Rev Biomed Eng. 2, 339-376 (2000).
- Green, M. R., Sambrook, J. Molecular Cloning: A Laboratory Manual. 1, Fourth, Cold Spring Harbor Laboratory Press. (2012).
- Milo, R., Jorgensen, P., Moran, U., Weber, G., Springer, M. BioNumbers--the database of key numbers in molecular and cell biology. Nucleic Acids Res. 38, D750-D753 (2010).
- Hermanson, G. T. Bioconjugate Techniques. , Third, Elsevier/Academic Press. (2013).
- Tayapiwatana, C., Chotpadiwetkul, R., Kasinrerk, W. A novel approach using streptavidin magnetic bead-sorted in vivo biotinylated survivin for monoclonal antibody production. J Immunol Methods. 317 (1-2), 1-11 (2006).
- Zhu, G., Song, L., Lippard, S. J. Visualizing inhibition of nucleosome mobility and transcription by cisplatin-DNA interstrand crosslinks in live mammalian cells. Cancer Res. 73 (14), 4451-4460 (2013).
- Bogsch, E. G., et al. An essential component of a novel bacterial protein export system with homologues in plastids and mitochondria. J. Biol. Chem. 273, 18003-18006 (1998).
- Julian, M. C., et al. Co-evolution of affinity and stability of grafted amyloid-motif domain antibodies. Protein Eng. Des. Sel. 28 (10), 339-350 (2015).
- Garber, K. Bispecific antibodies rise again. Nat. Rev. Drug. Discov. 13 (11), 799-801 (2014).
- Marschall, A. L., Dübel, S., Böldicke, T. Specific in vivo knockdown of protein function by intrabodies. MAbs. 7 (6), 1010-1035 (2015).
重印与许可
