本文详细介绍了如何利用基于全基因组测序的遗传图谱进行QTL定位,以鉴定Toxoplasma gondii中的药物抗性基因,并阐述了如何通过CRISPR/Cas9系统对基因组靶点(本例中为药物抗性基因)进行高效编辑,从而验证该基因的功能。
本文内容
摘要
摘要
科学知识与现有的技术和方法密切相关。本文将介绍两种用于鉴定和验证顶复门寄生虫Toxoplasma gondii中一个药物抗性基因的方法:基于全基因组测序(WGS)遗传图谱的定量性状位点(QTL)定位方法,以及基于成簇规律间隔短回文重复序列(CRISPR)/Cas9的基因编辑方法。QTL定位方法可用于检测基因组区域与表型之间是否存在相关性。进行QTL扫描需要两个数据集:一是基于重组杂交后代的遗传图谱,二是对每个杂交后代个体进行量化评估的表型数据。这些数据需格式化后输入R/qtl软件,以生成QTL扫描结果,识别与表型显著相关的位点。尽管该方法可极大缩小候选基因的搜索范围,但QTL通常覆盖包含多个基因的区域,仍需进一步确定其中的致病基因。获得后代的全基因组测序数据对于在基因水平上鉴定导致药物抗性的突变至关重要。一旦确定候选突变,即可通过遗传操作对药物敏感型寄生虫进行改造以验证其功能。目前对T. gondii进行基因修饰最简便高效的方法是CRISPR/Cas9系统。该系统仅由两个组分构成,均编码于同一质粒上:一条包含20个碱基与基因组靶标互补的单导向RNA(gRNA),以及Cas9内切酶,后者可在靶位点产生双链DNA断裂(DSB),通过修复该断裂可实现断裂位点附近序列的插入或删除。本文提供了利用CRISPR/Cas9基因编辑工具验证导致辛呋宁抗性基因及构建转基因寄生虫的详细实验方案。
引言
宿主范围决定了寄生虫流行程度的广泛性。一些寄生虫对宿主有非常特异的要求,从而限制了其分布区域,而另一些则是广宿主寄生虫。后者中的一种典型代表是 刚地弓形虫(Toxoplasma gondii)弓形虫(T. gondii)该寄生虫可感染所有哺乳动物及多种鸟类,因此在全球范围内均有分布。人类亦易感,据估计全球约三分之一人口曾被感染。幸运的是,正常的免疫反应通常能够有效控制该寄生虫的增殖;但在免疫系统受损的情况下,寄生虫可能不受控制地增殖并引发疾病,常表现为脑炎。此外,若妊娠期间女性首次感染该寄生虫,由于缺乏免疫记忆而无法迅速限制其扩散,可能导致先天性感染。同时,弓形虫性眼病亦构成疾病负担,可导致视力丧失。 1因此 T. gondii 已成为研究的焦点,并由于开发了多种分子研究方法,成为顶复门寄生虫的模式研究对象。本文将讨论两种方法:数量性状位点(QTL)定位和成簇规律间隔短回文重复序列(CRISPR)/Cas9基因编辑。QTL定位和CRISPR/Cas9编辑分别是正向和反向遗传学方法,已在先前研究中用于鉴定和/或表征 T. gondii 毒力基因。在此,这些方法被结合使用,以鉴定并验证抗辛 fungin(SNF)基因的功能r) 基因 TgME49_290860 及其直系同源物(注释为 SNR1) 2.
尽管T. gondii能够感染多种中间宿主,但它必须经过并感染猫科动物的肠上皮细胞才能完成其生活史。猫是该寄生虫的终末宿主,在此宿主体内产生有性阶段,并通过减数分裂发生遗传重组。要开展QTL研究,必须构建一个遗传杂交体系;对于Toxoplasma而言,这意味着将两个在某一表型性状上存在差异的亲本虫株通过猫体感染,以产生重组子代3。在将亲本虫株喂饲给猫之前,需使其分别对不同的药物产生抗性,以便通过子代的双重药物筛选更高效地鉴定重组子代4。目前已有三种药物被用于T. gondii的此类研究:氟脱氧尿苷(FUDR),其抗性基因为尿嘧啶磷酸核糖基转移酶(UPRT)5;阿糖腺苷(ARA),其抗性基因为腺苷激酶(AK)6;以及辛fungin(SNF),其抗性基因此前未知7。研究人员已构建了多个T. gondii的遗传杂交体系,但仅有ME49-FUDRr × VAND-SNFr杂交组合的24个子代通过全基因组测序(WGS)进行了基因分型8。这为利用该杂交体系定位并鉴定SNF抗性基因提供了可能,因为VAND亲本株是通过对药物敏感的VAND株(VAND-SNFs)进行化学诱变而获得辛fungin抗性的;同时,VAND参考基因组正是基于VAND-SNFs株测序获得,因此可通过比较子代WGS数据与VAND-SNFs参考基因组之间的多态性,识别出所有遗传变异,包括来自亲本VAND-SNFr的突变,该突变导致部分子代具有辛fungin抗性。
为了鉴定 SNFr 后代中的致病性单核苷酸多态性(SNP),可利用多种基于计算的开源资源来分析数据。为构建 ME49-FUDRr × VAND-SNFr 杂交后代的遗传图谱,开发了 REDHORSE 软件套件9,该套件利用亲本及后代的全基因组测序(WGS)比对结果,精确检测基因组中遗传交换事件的位点。随后可将该遗传定位信息与表型数据(后代中的 SNFr 表型)相结合,生成适用于 R 统计分析软件中“qtl”软件包10的输入数据格式,并进行 QTL 扫描,以揭示与表型显著相关的基因组位点。为鉴定位于 QTL 位点内的致病性 SNP,可使用 Bowtie 2 比对程序11将后代的 WGS 测序读段分别比对至对辛呋喃敏感的 VAND 基因组,再利用 VarScan mpileup2snp 变异检测程序12识别 SNP。基于这些 SNP 数据,可进一步在 QTL 位点区域内筛选仅存在于 SNFr 而不存在于 SNFs 后代中的多态性位点。当致病性 SNP 被定位至某个基因的编码区后,可在 SNFs 菌株中对该候选 SNFr 基因进行遗传改造,以验证其介导药物抗性的功能。
CRISPR/Cas9 基因组编辑系统最近已在Toxoplasma13中建立,为研究这种寄生虫复杂的生物学特性提供了重要工具,尤其推动了非实验室适应性毒株的遗传学研究。由于野生型(WT) Toxoplasma细胞中非同源末端连接(Non-Homologous End Joining, NHEJ)活性非常高,外源导入的DNA会以极高的频率随机整合到基因组中,导致靶向基因组修饰难以实现14。为了提高位点特异性修饰的成功率,研究人员已采用多种策略来增强同源重组效率和/或抑制NHEJ活性15,16。其中一种策略便是CRISPR/Cas9系统。与其他方法相比,CRISPR/Cas9系统在引入位点特异性修饰方面效率更高,且设计简便13,17,18。此外,该系统可直接应用于任何Toxoplasma毒株,无需对寄生虫进行额外改造13,19。
CRISPR/Cas9 系统源自化脓性链球菌(Streptococcus pyogenes)的适应性免疫系统,该系统利用它来抵御噬菌体等可移动遗传元件的入侵20,21,22。该系统利用一种由RNA引导的DNA内切酶Cas9,在靶标DNA上引入双链断裂(DSB),随后通过易错的非同源末端连接(NHEJ)修复途径,导致短片段的插入或缺失突变,从而失活靶基因;或者通过同源定向重组(HDR)途径,按照设计精确修改靶位点23,24。靶标特异性由一种名为单链向导RNA(gRNA)的小RNA分子决定,该分子包含一段20个核苷酸长度的特异性设计序列,与靶DNA序列完全同源(100%同源性)22。gRNA分子还包含Cas9识别的特征序列,引导核酸酶定位至靶位点,其中包括一个特殊的前间隔序列邻近基序(PAM,序列为“NGG”)25,26。因此,gRNA分子与PAM序列共同决定了Cas9在基因组中的切割位点。通过简单地改变gRNA序列,即可实现对不同位点的靶向切割。
在刚将CRISPR/Cas9系统应用于Toxoplasma时,研究人员使用了一种单一质粒,该质粒同时表达Cas9核酸酶和gRNA分子,以在靶向位点引入双链断裂(DSB)13,17。研究表明,CRISPR/Cas9系统显著提高了位点特异性基因组修饰的效率,不仅可通过同源重组实现,也可通过外源DNA的非同源整合实现13。这一过程可在具有非同源末端连接(NHEJ)活性的野生型菌株中完成。因此,该系统几乎可用于任何Toxoplasma菌株,以实现高效的基因组编辑。在典型的实验中,将靶点特异性的CRISPR质粒与用于修饰靶点的DNA片段共转染入寄生虫中。如果用于修饰靶点的DNA片段包含与靶位点同源的序列,则可通过同源重组修复CRISPR/Cas9引入的DSB,从而实现对靶基因的精确修饰。另一方面,如果导入的DNA片段不含同源序列,仍可将其整合到CRISPR/Cas9的靶向位点。后者常用于通过插入可筛选标记物来破坏基因,或在允许负筛选的位点对突变体进行功能互补13。本文以SNR1位点为例,展示CRISPR/Cas9如何用于基因破坏及转基因寄生虫的构建。
方案
1. 分析 ME49-FUDRr 与 VAND-SNFr 杂交后代中的 SNFr 表型
注意:T. gondii 是一种专性胞内寄生虫,其速殖子阶段可在组织培养中快速生长。
- 为了培养T. gondii寄生虫,将其维持在T25培养瓶中汇合的人类包皮成纤维细胞(HFF)单层培养物中,使用添加了10%胎牛血清(FBS)的杜尔贝科改良伊格尔培养基(DMEM)(D10培养基),在37 °C和5% CO2条件下培养。
注:参见补充文件1中的方案1.1注释。 - 为检测单个子代克隆对辛呋宁的抗性,将每个克隆在T25 HFF培养瓶中培养2-3天,直至寄生虫密度较高,且大部分寄生虫开始裂解宿主细胞。
- 用细胞刮刀刮取单层细胞,并将寄生虫悬液通过10 mL注射器连接22 G钝头针反复推注2-3次,以裂解宿主细胞并释放寄生虫。可将溶液重新吸入注射器进行多次穿刺处理。
- 将寄生虫悬液通过孔径为3 µm的滤膜过滤至新的锥形管中,以去除HFF细胞和细胞碎片。
- 使用血细胞计数板对寄生虫进行计数,并确定每毫升中的寄生虫数量。
- 使用移液器将2.5 × 10⁵个寄生虫接种至新的含有D10培养基并添加终浓度为0.3 µM辛呋宁药物的T25 HFF培养瓶中。
- 在37 °C和5% CO2条件下培养7-10天。
- 评估子代在辛呋宁药物中的生长表型。在倒置相差显微镜下观察单层细胞,若无生长则记为0分(辛呋宁敏感),若出现生长并裂解单层细胞则记为1分(辛呋宁抗性)。
注:参见补充文件1中的方案1.8注释。
2. 在 R/qtl 中对 SNFr 表型进行 QTL 扫描
注意:参见补充文件1中的方案2注释。
- 在本地计算机上安装 R 编程语言软件。参见27。
- 运行 R 并安装 'qtl' 软件包。可通过 R 图形用户界面中的“Packages->Install package(s)”选项完成,或在 R 命令行中运行以下命令(每个示例中的第一个“>”符号表示命令起始,无需复制):
>install.packages("qtl")
注:安装 R 和 'qtl' 软件包后,可通过 R 命令行或使用名为 J/qtl 的图形用户界面(GUI)程序运行 R/qtl28:参见29以下载 J/qtl。本方案将提供 R/qtl 命令行语法,并偶尔提及 J/qtl 中的对应功能。 - 加载 'qtl' 软件包:
> library(qtl)
注:有关数据集格式及下载,请参见补充文件1中的方案2.3注释。 - 将数据集文件加载到 R/qtl 中。
- 对于"csv"格式(参见:数据文件1):
>SNFR <- read.cross(format="csv", file="$PATH/Rqtl-SNFR.csv", genotypes=c("0", "1"), na.strings=c("-"), convertXdata=FALSE) - 或对于"gary"格式(参见:数据文件2):
>SNFR <- read.cross(format="gary", dir="$PATH", chridfile="chrid.txt", mnamesfile="mname.txt", mapfile="markerpos.txt", genfile="genotype.txt", phefile="phenos.txt", pnamesfile="phenonames.txt", convertXdata=FALSE)
其中 $PATH 是包含 qtl 数据集的文件所在目录路径。例如:/Users/HotDiggityDog/QTLfiles
注:也可在 J/qtl 中使用“Insert Comment or Command”选项,通过前述命令加载文件;或使用图形界面中的“File->Load Cross Data”选项加载数据。
- 对于"csv"格式(参见:数据文件1):
- 计算遗传图谱的概率:
>SNFR <- calc.genoprob(SNFR, step=2.0, off.end=0.0, error.prob=1.0E-4, map.function="haldane", stepwidth="fixed") - 对所有染色体上的抗辛 fungin 表型进行二元分布的单次扫描:
> SNFR.scan <- scanone(cross=SNFR, chr=c("Ia", "Ib", "II", "III", "IV", "V", "VI", "VIIa", "VIIb", "VIII", "IX", "X", "XI", "XII"), pheno.col=c(1), model="binary", method="em")
注:若分析 VIR 表型,请使用 'model="normal' 分布选项。 - 运行 1000 次置换检验以计算显著性阈值,并将结果赋值给 SNFR.scan 变量:
> SNFR.scan.permutations <- scanone(cross=SNFR, chr=c("Ia", "Ib", "II", "III", "IV", "V", "VI", "VIIa", "VIIb", "VIII", "IX", "X", "XI", "XII"), pheno.col=c(1), model="binary", method="em", n.perm=1000, perm.Xsp=FALSE, verbose=FALSE)
>attr(SNFR.scan, "pheno.col") <- c(1)
注:步骤2.5至2.7可在 J/qtl 中通过“Analysis->Main Scan-> Run One QTL Genome Scan”选项完成。 - 绘制扫描结果:
>plot(SNFR.scan, gap=0, bandcol="grey")
注:J/qtl 中生成的图是交互式的。- 仅绘制染色体 IX 的扫描结果(即峰值最高的染色体):
>plot(SNFR.scan, chr=c("IX"), gap=0, bandcol="grey", show.marker.names=TRUE)
- 仅绘制染色体 IX 的扫描结果(即峰值最高的染色体):
- 显示单次扫描中所有标记位置及其 LOD 分数:
>SNFR.scan - 显示置换检验的阈值结果:
>summary(SNFR.scan.permutations) - 仅显示高于 α=0.05 阈值(取自前述输出)的标记:
>SNFR.scan[SNFR.scan$lod >2.68,] - 显示每条染色体上 LOD 分数最高的标记:
>summary(SNFR.scan) - 显示具有最大 LOD 分数值(取自前述输出)的标记:
>SNFR.scan[SNFR.scan$lod >=6.57,]
注:参见补充文件1中的方案2.13注释。
3. 利用子代的全基因组测序读段鉴定导致 SNFr 的因果突变
注意:参见补充文件1中的方案3注释。
- 将各个子代的全基因组测序(WGS)reads比对至对无味霉素敏感的亲本VAND(VAND-SNFs)基因组。
注:从NCBI Assembly数据库(登录号AEYJ00000000.2)下载VAND参考基因组(SNFs),并从NCBI SRA数据库(登录号PRJNA258152)下载24个子代的WGS测序数据(.sra文件)。同时下载以下程序:Bowtie2 11、NCBI SRA Toolkit、SAMtools 30、VarScan 12 和 MUMmer 31。- 使用bowtie2-build程序,基于VAND参考基因组的FASTA文件创建一个Bowtie2兼容的索引,并将该索引命名为"VAND":
>bowtie2-build GCA_000224845.2_TGVAND_v2_genomic.fna VAND - 使用fastq-dump命令并配合--split-files选项,将SRA格式的WGS测序文件转换为FASTQ格式(以子代P1_14VB的SRR1555372.sra文件为例):
>fastq-dump --split-files SRR1555372.sra
注:本步骤及后续所有步骤3.1中的命令均需对全部24个子代执行。 - 使用bowtie2将WGS reads比对至参考基因组,输出为SAM(.sam)文件,并使用--end-to-end选项:
>bowtie2 -x VAND -1 SRR155372_1.fastq -2 SRR1555372_2.fastq -S SRR155372.sam --end-to-end - 将.sam文件转换为BAM(.bam)文件:
>samtools view -bS SRR155372.sam > SRR155372.bam - 对.bam文件进行排序:
>samtools sort SRR155372.bam SRR155372.sort - 对排序后的.bam文件建立索引:
>samtools index SRR155372.sort.bam
- 使用bowtie2-build程序,基于VAND参考基因组的FASTA文件创建一个Bowtie2兼容的索引,并将该索引命名为"VAND":
- 使用VarScan对子代进行SNP检测
注:参见补充文件1中的步骤3.2说明。- 使用samtools mpileup命令,结合VAND基因组参考文件和所有子代的已索引BAM(.sort.bam)文件,将所有文件合并为一个pileup格式的文件,并输出为AllProgeny-mpileup.txt:
>samtools mpileup -f GCA_000224845.2_TGVAND_v2_genomic.fna SRR1555599.sort.bam SRR1555372.sort.bam SRR1555660.sort.bam SRR1555672.sort.bam SRR1556052.sort.bam SRR1556122.sort.bam SRR1556192.sort.bam SRR1556194.sort.bam SRR1556195.sort.bam SRR1556199.sort.bam SRR1556200.sort.bam SRR1556202.sort.bam SRR1556203.sort.bam SRR1556274.sort.bam SRR1556276.sort.bam SRR1556278.sort.bam SRR1556395.sort.bam SRR1556396.sort.bam SRR1556397.sort.bam SRR1556398.sort.bam SRR1556399.sort.bam SRR1556400.sort.bam SRR1556401.sort.bam SRR1556402.sort.bam > AllProgeny-mpileup.txt - 使用VarScan的mpileup2snp程序,基于AllProgeny-mpileup.txt文件进行SNP检测,设定最小测序深度为5,最小变异频率为0.8,p值为0.01,并将结果输出至AllProgeny-SNPs.txt:
>java -jar VarScan.jar mpileup2snp AllProgeny-mpileup.txt --min-coverage 5 --min-var-freq .8 --p-value .01 > AllProgeny-SNPs.txt
注:AllProgeny-SNPs.txt为制表符分隔的文本文件,将在步骤3.4中用于定位致病性SNP。
- 使用samtools mpileup命令,结合VAND基因组参考文件和所有子代的已索引BAM(.sort.bam)文件,将所有文件合并为一个pileup格式的文件,并输出为AllProgeny-mpileup.txt:
- 确定与基于ME49的QTL位点相对应的VAND基因组坐标
注:参见补充文件1中的步骤3.3说明。- 使用MUMmer的nucmer程序,将ME49基因组(可从ToxoDB.org下载32)与VAND参考基因组文件进行比对(输出结果保存为out.delta文件):
>nucmer ToxoDB-28_TgondiiME49_Genome.fasta GCA_000224845.2_TGVAND_v2_genomic.fna - 使用MUMmer的show-coords程序获取两个基因组比对的坐标信息,并输出至ME49vsVAND-coords.txt文件:
>show-coords out.delta > ME49vsVAND-coords.txt
注:ME49vsVAND-coords.txt文件可用于查找与QTL位点对应的VANDcontig及其位置。该QTL位点对应于ME49第九号染色体上标记MV359至MV366之间的区域(3,187,537至4,202,258 bp)。有两个VAND contig覆盖该QTL区域:KN044604.1:657,441-1 bp 和 KN042501.1:430,910-41,870 bp(这两个contig均与ME49染色体反向比对)。
- 使用MUMmer的nucmer程序,将ME49基因组(可从ToxoDB.org下载32)与VAND参考基因组文件进行比对(输出结果保存为out.delta文件):
- 分析位于QTL位点内的子代SNP,筛选仅在SNFr子代中遗传的SNP
注:参见补充文件1中的步骤3.4说明。- 查阅数据文件3,识别位于QTL位点内的致病突变。通过数据扫描寻找一种特定模式:即SNFr子代携带某一SNP,而SNFs子代不携带(该分析可行的原因在于子代SNP是相对于VAND-SNFs参考基因组比对获得的)。该模式应仅在一处位置出现,即VAND contig KN042501.1上的第348130位点。
- 参见数据文件3的第6604行(图3)。
注:参见补充文件1中的步骤3.4.2说明。
4. 通过CRISPR/Cas9介导的基因失活验证筛选获得的靶点。
注意:为了验证通过QTL定位和全基因组测序SNP分析鉴定出的因果SNP,需要在野生型SNFs背景下引入相应的遗传改变,并观察其表型。以辛 fungin 抗性为例,相关突变会导致SNR1基因因提前终止而失活2。因此,可通过破坏SNR1基因来验证其功能。本文提供了利用CRISPR/Cas9诱导插入缺失(indel)突变以破坏SNR1基因的详细实验方案,用以证明其在辛 fungin 抗性中的作用(图4)。
- SNR1 特异性CRISPR质粒构建
注意:参见方案 4.1 注释 补充文件 1 以获取质粒和质粒图谱。- 获取目标基因的基因组序列(SNR1,TGME49_290860)来自 ToxoDB 32.
- 使用 E-CRISP 等在线工具 33 设计靶向特异性的gRNA时,不要将PAM序列(NGG)包含在gRNA中。
注意:参见方案 4.1.2 中的注释 补充文件 1. - 合成引物以构建靶向特异性的CRISPR质粒。
- 根据步骤 4.1.2 的设计,合成两条引物以改变 UPRT 通过定点突变将原始CRISPR质粒中的靶向gRNA序列替换为选定的gRNA序列。
注意:这两个引物的序列如下:gRNA-Fw:NNNNNNNNNNNNNNNNNNNNGTTTTAGAGCTAGAAATAGC(N20 为靶向特异性的 gRNA 序列),gRNA-Rv:AACTTGACATCCCCATTTAC 2.
- 根据步骤 4.1.2 的设计,合成两条引物以改变 UPRT 通过定点突变将原始CRISPR质粒中的靶向gRNA序列替换为选定的gRNA序列。
- 进行定点突变反应。
- 使用 UPRT 以靶向CRISPR质粒(pSAG1::CAS9-U6::sgUPRT)为模板,使用上述两种引物,按照制造商说明书进行定点突变反应。
注意:PCR 扩增采用以下循环条件:98 °C 预变性 1 min,随后进行 25 个循环,每个循环为 98 °C 变性 10 s、55 °C 退火 30 s、72 °C 延伸 5 min,最后在 72 °C 下终延伸 2 min。
- 使用 UPRT 以靶向CRISPR质粒(pSAG1::CAS9-U6::sgUPRT)为模板,使用上述两种引物,按照制造商说明书进行定点突变反应。
- 将含有目的基因特异性CRISPR质粒的突变产物转化至 E. coli 根据供应商提供的方案,通过化学转化法处理感受态细胞(参见 表格 材料在含有氨苄青霉素(100 µg/mL)的LB琼脂平板上,于37 °C培养转化子。随后挑取2-4个克隆,分别接种于5 mL添加了100 µg/mL氨苄青霉素的LB液体培养基中,培养12-16小时。
- 使用DNA提取试剂盒从菌液中提取质粒,并通过DNA琼脂糖凝胶电泳分析质粒大小(预期质粒大小为9674 bp,以原始CRISPR质粒作为对照)。使用M13-Rev引物(5'-CAGGAAACAGCTATGACC)对质粒进行测序,以确认靶标特异性的gRNA序列。
- 鉴定出阳性克隆后,将质粒DNA于-20 °C保存,相应菌种于-80 °C保存,以备后续使用。
注意:用于转染的 CRISPR 质粒应溶解于去离子水中,并通过分光光度法或其它方法测定其浓度。
- 鉴定出阳性克隆后,将质粒DNA于-20 °C保存,相应菌种于-80 °C保存,以备后续使用。
- 使用DNA提取试剂盒从菌液中提取质粒,并通过DNA琼脂糖凝胶电泳分析质粒大小(预期质粒大小为9674 bp,以原始CRISPR质粒作为对照)。使用M13-Rev引物(5'-CAGGAAACAGCTATGACC)对质粒进行测序,以确认靶标特异性的gRNA序列。
- 寄生虫转染
注意:细胞培养的一般方法 T. gondii 在D10培养基中的HFF细胞此前已有描述 34.- 转染前两到三天,将足量的寄生虫加入含有融合HFF细胞单层(0.5-1 x 10⁶)的T25培养瓶中6 对于1型菌株,1-2 × 10⁶ 对于其他菌株,需在2-3天内达到70%–80%的HFF细胞裂解。
- 在倒置相差显微镜下观察培养物,当寄生虫裂解人包皮成纤维细胞(HFF)单层达到70-80%时,用移液器轻轻吸去培养基,并用5 mL细胞电穿孔缓冲液(cytomix buffer,含120 mM KCl、0.15 mM CaCl₂)冲洗细胞脱离培养瓶表面。2,10 mM K2HPO4/KH2PO4 pH = 7.6,25 mM HEPES,2 mM EDTA,5 mM MgCl2,pH = 7.6)。随后将寄生虫溶液转移至15 mL锥形管中。
注意:参见方案 4.2.2 中的注释 补充文件 1. - 用10 mL注射器和22号钝头针将寄生虫溶液推注2-3次。
- 通过孔径为3 µm的滤膜将寄生虫溶液过滤至新的锥形管中,以去除HFF细胞和细胞碎片。
- 通过在400 × g下离心10分钟,使过滤后的寄生虫沉淀。
- 弃去上清液,用10 mL细胞电穿孔缓冲液重悬沉淀的寄生虫,取10 µL样品,用血细胞计数板测定寄生虫浓度,其余样品在400 × g离心10分钟,收集沉淀。
- 移去上清液,将沉淀重悬于细胞电穿孔缓冲液(cytomix buffer)中,调整细胞密度至 4 x 10⁷ 寄生虫/毫升
- 在4 mm间隙的比色皿中,加入250–300 µL寄生虫溶液(1–1.3 × 10⁶ 个细胞/µL)与等体积的电穿孔缓冲液,轻轻混匀。7 寄生虫)与 7.5 µg CRISPR 质粒、6 µL ATP(100 mM)和 6 µL 谷胱甘肽(GSH)(250 mM)混合。
- 电穿孔处理寄生虫 35设置一个单独的电穿孔作为阴性对照,其中CRISPR质粒靶向其他位置,例如 UPRT 靶向 CRISPR 质粒
注意:电穿孔参数设置取决于所使用的设备。对于材料列表中列出的电穿孔仪,请使用4 mm间隙的电穿孔杯。推荐以下程序:1,700 V,脉冲时长176 µs,2次脉冲,间隔100 ms。
- 确定CRISPR靶向后对sinefungin耐药性的频率。
- 将HFF细胞接种于放置在24孔板中的盖玻片上,电穿孔前3-4天进行,使其在4.2步骤转染时达到汇合状态。
- 从一个汇合的T25培养瓶中用胰蛋白酶消化HFF细胞,随后加入12 mL D10培养基并充分混匀。
- 向24孔板的每个孔中加入盖玻片,并向每孔分装500 µL HFF细胞悬液。将培养板在37 °C孵育3小时 4天,让细胞生长至融合。
注意:一个T25培养瓶的细胞足以接种一个24孔板。 - 将步骤4.2.9中电穿孔的寄生虫溶液50 µL加入含盖玻片的24孔板的一个孔中,该孔内已接种汇合的HFF细胞。将剩余的电穿孔寄生虫溶液转移至接种了汇合HFF细胞的T25培养瓶中。
- 评估转染效率。
- 在24孔板中培养细胞24小时,随后用500 µl 4%多聚甲醛固定细胞(宿主细胞和寄生虫),通过免疫荧光检测(IFA)检测Cas9-GFP的表达情况。
- 用抗GFP抗体探测细胞 弓形虫 特异性抗体(如抗TgALD抗体)标记全部寄生虫。抗体稀释比例请参考产品说明书(通常免疫荧光分析中1:1,000稀释已足够)。若使用未标记的一抗,则需选用两种不同的荧光染料标记的二抗来识别相应的一抗。
- 在荧光显微镜下使用适用于二抗荧光染料的滤光片观察标记的细胞。通过将表达GFP的寄生虫数量除以寄生虫总数,计算转染效率。
注意:用于免疫荧光分析(IFA)的两种抗体应来自不同的宿主物种,例如使用小鼠抗GFP与兔抗TgALD的组合。
- 确定转染寄生虫中对辛呋宁的耐药频率。
- 对于在T25培养瓶中培养的转染寄生虫,继续培养2-3天直至自然逸出。随后收集寄生虫,使用钝头针破坏宿主细胞以释放胞内寄生虫,并通过孔径为3 µm的滤膜过滤纯化。使用血细胞计数板对寄生虫进行计数,以估算其密度。
- 将纯化的寄生虫加入已铺满汇合层人包皮成纤维细胞(HFF)的6孔板中:第一行(3个孔)每孔加入200个寄生虫,用常规D10培养基(每孔2 mL)培养;第二行每孔加入5000个寄生虫,用含0.3 µM sinefungin的D10培养基培养。
- 将培养皿放入5% CO₂培养箱中2 将寄生虫置于37 °C培养箱中培养8-10天,期间避免扰动,以使蚀斑形成。用70%乙醇(2 mL/孔)固定样本,再用0.1%结晶紫(2 mL/孔)对单层细胞染色。用清水洗涤各孔,以观察寄生虫生长形成的蚀斑(透明区域)。
注意:阴性对照应与实验组平行进行相同处理。
- 计算CRISPR诱导的抗星形菌素抗性频率。
- 从不含药物的孔中获取斑块的平均数量(X),并按 X/200 计算寄生虫存活率。从含有叠氮鸟苷的孔中获取斑块的平均数量(Y),按以下公式计算 CRISPR 诱导的叠氮鸟苷抗性率:
CRISPR诱导抗性率 = 200×Y/(5000×X×转染效率)
注:转染效率数据来自4.3.2节。
- 从不含药物的孔中获取斑块的平均数量(X),并按 X/200 计算寄生虫存活率。从含有叠氮鸟苷的孔中获取斑块的平均数量(Y),按以下公式计算 CRISPR 诱导的叠氮鸟苷抗性率:
- 将HFF细胞接种于放置在24孔板中的盖玻片上,电穿孔前3-4天进行,使其在4.2步骤转染时达到汇合状态。
- 检测CRISPR/Cas9诱导的插入缺失突变
- 将4.2.9节电穿孔后的寄生虫在含HFF细胞的T25培养瓶中于37 °C培养2天。随后,更换为含0.3 µM sinefungin的5 mL D10培养基(筛选培养基)。
- 将寄生虫在筛选培养基中维持至少3代,直至抗性群体稳定(表现为阴性对照组中无寄生虫生长,而实验组中寄生虫生长旺盛)。
- 对井岗霉素抗性菌株进行亚克隆以获得单克隆菌株。
- 收集新逸出的寄生虫,通过3 µm膜过滤纯化,并接种至含150 µL D10培养基的96孔板中,每孔预先接种汇合的人包皮成纤维细胞(HFF)。将亚克隆培养物置于CO₂培养箱中培养。2 37 °C 培养箱中孵育 7 - 10 天,期间勿扰动培养板。
注意:参见S中4.4.2.1节协议的注释补充文件 1.
- 收集新逸出的寄生虫,通过3 µm膜过滤纯化,并接种至含150 µL D10培养基的96孔板中,每孔预先接种汇合的人包皮成纤维细胞(HFF)。将亚克隆培养物置于CO₂培养箱中培养。2 37 °C 培养箱中孵育 7 - 10 天,期间勿扰动培养板。
- 在倒置相差显微镜下检查96孔板,寻找仅含有一个噬斑的孔。标记这些孔,随后用移液器将每孔中的细胞转移至已接种HFF细胞的24孔板中。
- 当孔中 80–90% 的 HFF 细胞发生裂解时,收集寄生虫(约 500 µL),取 50 µL 寄生虫溶液接种至新孔中以维持菌株。剩余部分(≈450 µL)用于提取基因组 DNA 进行 PCR 扩增。
- 用于从SNF中分离基因组DNAr 克隆后,以1,000 × g离心10分钟收集寄生虫(少量HFF细胞污染可接受)。用磷酸盐缓冲液(PBS)洗涤沉淀一次,再次离心收集。使用 commercial kit 或煮沸法从沉淀细胞中提取基因组DNA。将寄生虫重悬于50–100 µL PBS中。
注意:进行 PCR 以获得一段目标片段 SNR1 用于测序的基因。使用以下引物扩增 SNR1 位点2:SNR1-Amp-Fw:5' CCGACCACAA CAATTTTC 和 SNR1-Amp-Rv:5' GACGTGATTCACTTTTTTACAGACAGAC。使用高保真 DNA 聚合酶。为对照目的扩增野生型位点。
- 用于从SNF中分离基因组DNAr 克隆后,以1,000 × g离心10分钟收集寄生虫(少量HFF细胞污染可接受)。用磷酸盐缓冲液(PBS)洗涤沉淀一次,再次离心收集。使用 commercial kit 或煮沸法从沉淀细胞中提取基因组DNA。将寄生虫重悬于50–100 µL PBS中。
- 使用20 µL反应体系进行PCR扩增,并按照以下程序运行:98 °C预变性1 min,随后进行30个循环,每个循环为98 °C变性10 s、55 °C退火30 s、72 °C延伸2.5 min,最后在72 °C延伸2 min。
注意:使用以下引物对PCR产物进行测序:SNR1-Seq1: 5' GCC ACA TGC TTT AGC GTG,SNR1-Seq2: 5' TCC TCT CCA TCA CGG GTT GG,SNR1-Seq3: 5' GCA AGA GCC GCG TGA CG,SNR1-Seq4: 5' CTC TCC CGC GGT CGA G,SNR1-Seq5: 5' GCA CCG TCC GCA AGC,以及SNR1-Seq6: 5' CCG GAA GGT GAA TCG TTC TTC。 - 比较序列 SNR1 利用序列比对工具将抗正定菌素突变体中的基因与野生型菌株的基因进行比对。
注意:参见 补充文件 2 负选择利用的详细信息见方案5 SNR1 用于基因互补或转基因品系构建的位点。
- 将4.2.9节电穿孔后的寄生虫在含HFF细胞的T25培养瓶中于37 °C培养2天。随后,更换为含0.3 µM sinefungin的5 mL D10培养基(筛选培养基)。
结果
本文详细阐述了可用于连续识别药物抗性相关基因的多种方法(图1)。如方案1所述,对ME49-FUDRr 与VAND-SNFr杂交产生的24个子代进行了抗丝裂霉素药物(sinefungin)表型评估。利用子代的遗传图谱及其SNFr表型,在R/qtl软件中进行了QTL扫描——即方案2(图2)。结果在第九号染色体上发现一个显著的QTL峰,跨度约为1 Mbp。该区域即为导致表型变异的因果突变所在位置。
为了鉴定致病突变,使用Bowtie2将子代的全基因组测序(WGS)读段比对至VAND-SNFs参考基因组(方案3.1),利用VarScan mpileup2snp进行SNP calling(方案3.2),并通过MUMmer鉴定VAND基因组中的QTL位点(方案3.3)。提取位于QTL位点内的子代SNP,并筛选出一种特定模式:即SNFr子代携带SNP而SNFs子代不携带该SNP;这种分析可行的原因在于,子代SNP是通过与VAND-SNFs参考基因组比较获得的(图3)。仅有一个SNP符合该模式,该突变导致一个假定的氨基酸转运蛋白基因SNR1中出现提前终止密码子。
确认 SNR1 是SNFr 利用CRISPR/Cas9系统对耐药基因进行了操作。构建了一种新型的用于此目的的CRISPR/Cas9质粒。 T. gondii 基因编辑包含一个靶向的gRNA SNR1 SNF 附近的基因r 子代中鉴定出的突变 - 方案 4(图 4A)。该 SNR1 靶向CRISPR/Cas9质粒通过电穿孔转入SNFs 野生型寄生虫株和耐药突变株在培养时获得 0.3 µM 正定菌素。无SNFr 寄生虫在电穿孔导入靶向UPRT的CRISPR/Cas9质粒后获得。多个SNFr CRISPR 突变体被克隆,且其突变位点周围的区域被扩增 SNR1 gRNA 靶序列被测序。每个突变体均含有一个插入缺失突变(indel),该突变破坏了编码序列 SNR1 基因图4B)。该方法也可用于将靶向构建体插入到 SNR1 通过NHEJ在基因座处图5), 或通过 HR(同源重组)图6) - 补充文件 2.
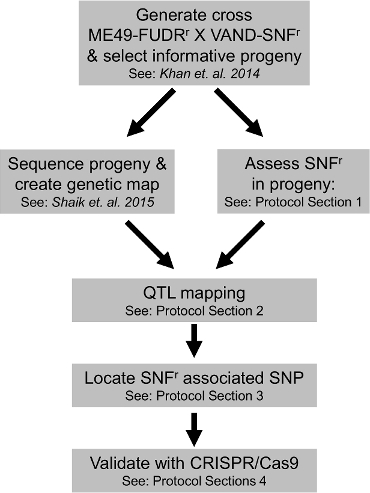
图1:本实验方案中所述实验的示意图工作流程。 使用ME49-FUDRr × VAND-SNFr 杂交组合鉴定并确认SNFr基因的主要步骤,对应于本文所述的相关实验方案。 请点击此处查看该图的放大版本。
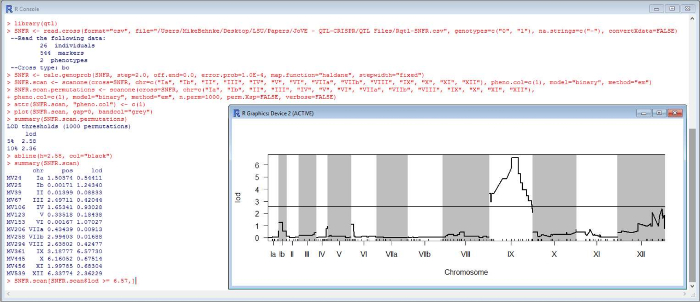
图 2:在 SNFr 表型上运行 QTL 扫描的 R/qtl 命令。按照方案 2 中所述的命令,使用 R 中的 qtl 软件包运行。图中显示了代表性命令及结果图。请点击此处查看该图的放大版本。
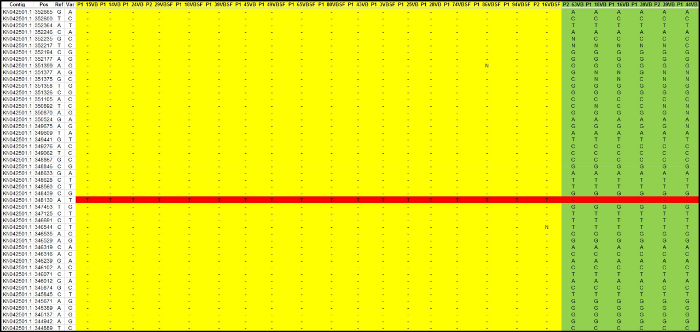
图3:致病性SNP的位置。 将子代WGS测序读段使用Bowtie 2比对至VAND-SNFs参考基因组,利用VarScan进行SNP calling,并通过MUMmer鉴定对应的VAND QTL位点。将位于QTL位点内的SNP导入电子表格,进而确定致病性SNP。SNFr 子代(黄色),SNFs 子代(绿色),SNFr SNP(红色)(见数据文件3)。请点击此处查看该图的放大版本。
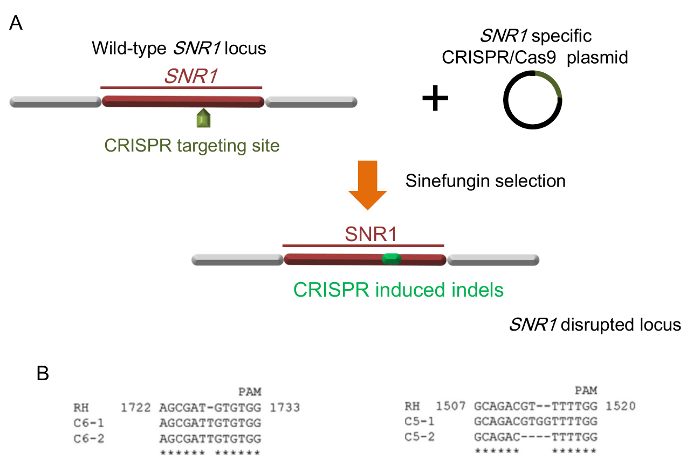
图 4:利用 CRISPR/Cas9 验证 SNR1 为 SNFr 基因。(A)CRISPR/Cas9 在 SNR1 基因座中诱导的插入缺失突变(绿色)。(B)由两种不同的 SNR1 特异性 CRISPR 质粒(分别为 C5 和 C6)引起的 SNR1 中典型插入缺失突变。RH 为野生型菌株,C5 和 C6 为 SNFr 突变体。(B 图引自参考文献 2)。请点击此处查看该图的放大版本。
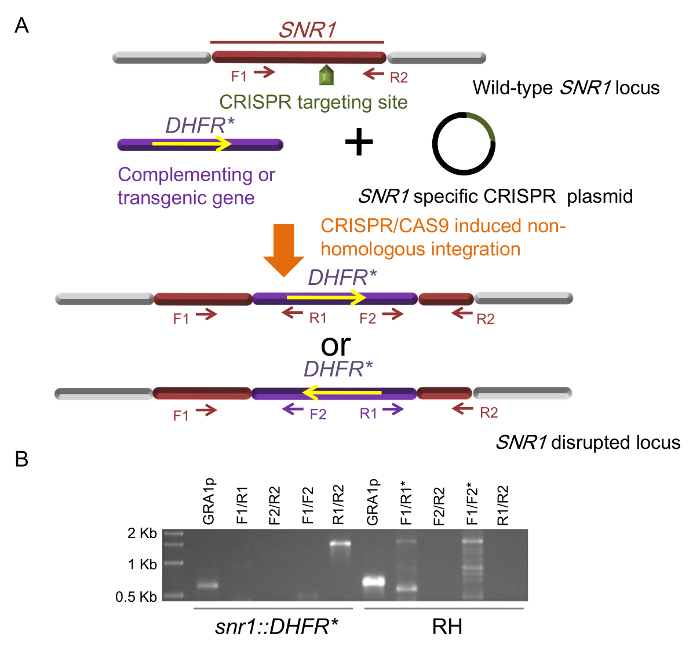
图 5. 利用 CRISPR/Cas9 进行插入突变。 (A) 通过 CRISPR/Cas9 介导的位点特异性整合,将互补基因或转基因插入 SNR1 基因座。插入的 DHFR* 小基因有两种可能的取向,F1/2 和 R1/2 表示用于鉴定的诊断性 PCR 中所用引物的结合位点。(B) 一个 snr1::DHFR* 克隆的诊断性 PCR 结果,RH 用作野生型对照。同时扩增 GRA1p 作为对照,以检测基因组 DNA 模板的质量。星号表示出现非特异性条带的泳道(图 5B 引自参考文献 2)。请点击此处查看该图的放大版本。
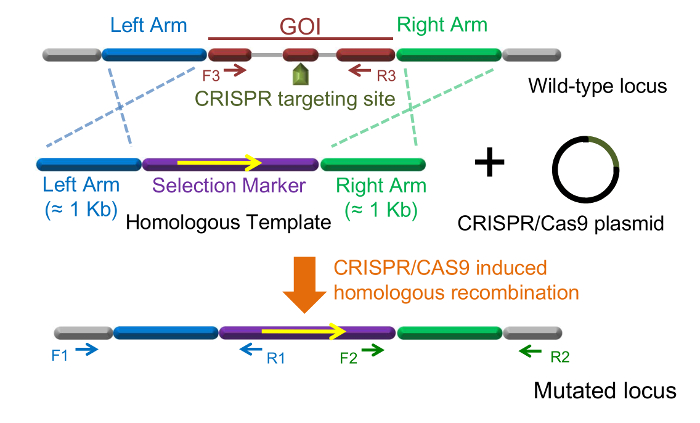
图 6: 使用 CRISPR/Cas9 进行基因敲除。一种在 T. gondii 中通过 CRISPR/Cas9 介导的同源基因替换的经典设计。在此情况下,插入的转基因方向是固定的。F1/R1、F2/R2 和 F3/R3 代表用于诊断性 PCR 的寡核苷酸引物结合位点。请点击此处查看该图的放大版本。
数据文件 1:ME49-FUDRr 与 VAND-SNFr 杂交数据文件,用于 R/qtl,格式为“csv”。一个可使用 format="csv" 选项加载到 R/qtl 中的 .csv 文件。请点击此处下载该文件。
数据文件 2:(chrid txt、genotype txt、markerpos.txt、mname.txt、phenonames.txt 和 phenos.txt)。ME49-FUDRr × VAND-SNFr 杂交数据文件,适用于 R/qtl 软件的 "gary" 格式。 六个可使用 format="gary" 选项在 R/qtl 中加载的 .txt 文件。请点击此处下载该文件。
数据文件 3. SNFr QTL 位点区域子代 SNP 的电子表格。包含一个含有子代 SNP 的工作表,以及另一个含有亲本与子代表型数据的交叉工作表。请点击此处下载该文件。
补充文件 1:附加实验方案详情。请点击此处下载该文件。
补充文件 2:方案 5 —— 在 SNR1 位点利用负筛选进行遗传互补或转基因菌株构建。请点击此处下载该文件。
讨论
这些实验方案结合了多种方法,可用于鉴定T. gondii中的药物抗性基因。其中两种方法在本研究中尤为关键:一种是相对成熟的QTL定位技术,另一种是近年来发展的CRISPR/Cas9基因编辑技术。Lander和Botstein于1989年发表了具有影响力的研究论文,首次展示了QTL定位方法,该方法可将遗传位点与表型相关联36。更近一些,在2012年,Dounda和Charpentier描述了存在于Streptococcus pyogenes中的CRISPR/Cas9基因编辑系统22,该系统迅速被改造为多种模式生物中的遗传学工具,包括T. gondii13,17。在这项研究中,这两种方法均发挥了重要作用:QTL定位确定了包含药物抗性突变的基因座,该突变最终通过基于全基因组测序(WGS)的SNP检测得以鉴定;而CRISPR/Cas9基因编辑则提供了验证手段,证实SNR1即为sinefungin药物抗性基因。
ME49-FUDRr 与 VAND-SNFr 的杂交体系8最初被用于研究毒力表型19,但其亲本菌株还恰好存在另一个表型差异,即VAND亲本对sinefungin具有抗性,而控制该性状的基因尚不清楚。这凸显了遗传杂交的一个优势:当发现亲本之间存在额外的表型差异时,杂交体系可被重新利用。另一个弓形虫(Toxoplasma)杂交体系(I型×III型)也是如此,通过定位多个表型,研究人员发现了多个与毒力相关的基因37,38,39,40。迄今为止,已有四种不同的T. gondii杂交体系被报道并用于定位控制表型的基因8,37,41,42,这些杂交体系均具有被重复利用以定位遗传基础未知的新表型的潜力。此外,代表已知全球遗传多样性的62种T. gondii菌株的基因组已被测序43。可从这些菌株中选择具有有趣表型差异的组合构建新的杂交体系。在强调QTL定位优势的同时,也必须指出,构建杂交体系并非轻而易举的任务。此外还有其他方法可用于鉴定因果基因。一种强大的技术是利用化学诱变产生突变体,并通过表型筛选进行分析。为鉴定因果基因,可采用基因组重测序方法定位致病突变45,或利用cosmid文库对突变体进行功能互补实验44。有关这些方法的更多细节,请参见Coleman et al. 和 Walwyn et al. 在JoVE上发表的两篇文章46,47。
确定导致SNFr突变的因果关系的多个步骤(方案2和方案3)依赖于使用可免费用于学术研究的软件进行的计算方法。文中提供了每一步的详细命令,只要使用正确的文件运行这些命令,用户即可重建识别因果SNFr SNP所需的数据集。请注意,这些命令中的某些语法涉及文件名或目录结构($PATH),可根据用户偏好进行修改。尽管此处提供的命令并未穷尽通过QTL分析和基于全基因组测序(WGS)的SNP鉴定来分析杂交实验的所有可能方法,但其内容已足够全面,可重复本文所述实验,并有助于用户逐步熟悉这些方法的实际应用方式。
尽管QTL定位和基于WGS序列的SNP检测 足以鉴定出候选 SNFr 基因,还需开展额外实验以确认其在药物耐药性中的作用。这一点可通过基因敲除或基因敲断技术令人信服地加以验证,而这些技术均可利用CRISPR/Cas9基因编辑实现。有关使用CRISPR/Cas9在目标基因中产生插入缺失突变或插入转基因构建体的详细方法,见于 T. gondii 提供了。CRISPR/Cas9 所具备的靶向特异性使其在基因编辑效率上优于传统方法。此外,这种更高的效率使得研究人员能够使用此前难以进行遗传修饰的非实验室适应性菌株开展遗传学研究。 13尽管仍处于起步阶段,CRISPR/Cas9 已被用于实现基因敲除 2,13,17,18,48,49,标记基因 17,并进行基因敲除 16,19,50,51,52,53,54 在 T. gondii,有望成为未来许多其他研究中的有用工具。
发现SNR1失活可导致对辛呋菌素的抗性,使得SNR1位点成为外源基因插入或遗传互补的有前景的位点。为了最大限度地提高利用CRISPR/Cas9介导的基因靶向技术将外源基因整合到SNR1位点的成功率,在实验设计过程中应考虑以下几个方面。首先,建议在外源基因构建体中包含一个筛选标记,以提高菌株构建的效率。如果构建体中包含筛选标记,则可同时使用正向和负向筛选,使得几乎所有经过双重筛选的寄生虫均为外源基因在SNR1位点成功整合的转基因株。相反,如果外源基因构建体不包含额外的可筛选性状,而仅依赖SNR1位点的负向筛选,则成功转基因的效率在很大程度上取决于CRISPR质粒与外源基因构建体共转染的效率。
其次,尽管通过CRISPR/Cas9介导的非同源DNA片段定点整合常用于基因互补和转基因实验,但需注意的是,此类方法无法保证插入方向,因为两种方向均可能发生,这可能会影响某些实验的应用效果。例如,在利用不同基因等位片段对突变体进行互补时,难以确保所有等位基因均以相同方向插入,而插入方向的差异可能导致表达水平的不同。对于此类应用,建议使用包含与SNR1位点序列同源的DNA构建体,以确保正确的整合方向(图6)。
第三,在转染过程中,CRISPR质粒与转基因DNA分子之间的比例对于成功构建转基因品系至关重要。该比例需根据筛选策略进行调整。建议遵循以下指导原则:1)若转基因载体包含药物抗性标记,且相应药物是用于筛选转基因寄生虫的唯一选择手段, 即 若不使用 sinefungin,建议的转基因载体与 CRISPR 质粒的摩尔比为 1:5。在此情况下,增加 CRISPR 质粒的用量可提高获得转基因载体的寄生虫同时获得 CRISPR 质粒的可能性,因此获得药物抗性的寄生虫更有可能在 CRISPR 靶向位点插入标记基因。若比例相反,则大多数获得转基因载体的寄生虫不会同时获得 CRISPR 质粒,结果导致绝大多数具有药物抗性的寄生虫通过与 CRISPR/Cas9 介导的位点特异性插入无关的随机整合方式获得转基因载体。2)若转基因载体包含药物抗性标记,并使用相应药物与 sinefungin 共同筛选转基因寄生虫,建议的转基因载体与 CRISPR 质粒的摩尔比为 1:1。该策略可实现最高的转基因株构建效率。3)若转基因载体不含可筛选标记,仅依赖 sinefungin 的负筛选获得转基因寄生虫,建议的转基因载体与 CRISPR 质粒的摩尔比为 5:1。该设计的原理与上述第一条指导原则相同。由于在方案 5 中同时使用了乙胺嘧啶(pyrimethamine)和 sinefungin 进行筛选,因此二者之间的比例为 DHFR* 微型基因和 SNR1 靶向CRISPR质粒的比例设定为1:1。
综上所述,本文所述方法的详细程度是最初鉴定SNR1的研究中无法完全呈现的2。这些实验方案,特别是命令行语法、所用程序的顺序布局以及CRISPR/Cas9技术的应用,将有助于今后鉴定导致表型的新基因。
披露
作者声明不存在任何竞争性经济利益。
致谢
我们感谢 L. David Sibley 和 Asis Khan 对本实验方案所依据的原始出版物所做出的贡献。本研究由美国国立卫生研究院资助项目 AI108721 资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| T25 培养瓶 | 康宁 | 430639 | |
| 人包皮成纤维细胞 (HFF) | ATCC | SCRC-1041 | |
| T. gondii ME49 菌株 | ATCC | 50840 | |
| T. gondiiVAND 菌株 | ATCC | PRA-344 | |
| DMEM(无碳酸氢钠) | 生命科学 | 12800017 | |
| 碳酸氢钠 | Sigma Aldrich | S5761 | |
| HEPES | Sigma Aldrich | H3375 | |
| 胎牛血清(FBS)优质级 | VWR International | 97068-085 | |
| L-谷氨酰胺 200 mM | Sigma Aldrich | G7513 | |
| 庆大霉素(10 mg/mL) | Life Technologies | 15710064 | |
| 用于培养瓶的细胞刮刀 | VWR International | 10062-904 | |
| 10 mL 注射器 | BD | 309604 | |
| 钝针 22 G × 1" | BRICO 产品 | BN2210 | |
| Nuclepore 滤膜 3.0 µm,25 mm | GE Healthcare | 110612 | |
| Swin-Lok 25 mm 滤器支架 | GE Healthcare | 420200 | |
| 血细胞计数板 | Propper MFG | 90001 | |
| Sinefungin | Enzo Life Sciences | 380-070-M001 | |
| R | R 基金会 | https://www.r-project.org/ | |
| J/qtl | 丘吉尔研究组 | http://churchill.jax.org/software/jqtl.shtml | |
| Bowtie2 | 约翰斯·霍普金斯大学 | http://bowtie-bio.sourceforge.net/bowtie2/index.shtml | |
| NCBI SRA Toolkit | NCBI | http://www.ncbi.nlm.nih.gov/Traces/sra/?view=toolkit_doc | |
| SAMtools | 威康信托桑格研究所 | http://www.htslib.org/ | |
| VarScan | 圣路易斯华盛顿大学 | http://varscan.sourceforge.net/ | |
| MUMmer | JCVI &和汉堡大学 | http://mummer.sourceforge.net/ | |
| pSAG1::CAS9-U6::sgUPRT | Addgene | 质粒编号 #54467 | T. gondii 切割UPRT基因的CRISPR质粒 |
| pSAG1::CAS9-U6::sg290860-6 | Addgene | 质粒编号 #59855 | T. gondii 切割TG*_290860 SNR1基因的CRISPR质粒 |
| pUPRT::DHFR-D | Addgene | 质粒 #58528 | 模板用于 DHFR* 微型基因 |
| Q5定点突变试剂盒 | New England Biolabs | E0552S | |
| QIAprep Spin Miniprep 试剂盒 | QIAGEN | 27106 | |
| NanoDrop 2000 | 赛默飞世尔科技 | ND-2000 | |
| LB肉汤 | Fisher Scientific | DF0446-07-5 | |
| 氯化钾 | Sigma Aldrich | P9541 | |
| 氯化钙 | Sigma Aldrich | 746495 | |
| 磷酸二氢钾 | Sigma Aldrich | P9791 | |
| 磷酸氢二钾 | Sigma Aldrich | P5504 | |
| EDTA | Sigma Aldrich | E5134 | |
| 氯化镁 | Sigma Aldrich | M1028 | |
| 三磷酸腺苷(ATP) | Sigma Aldrich | A6419 | |
| L-谷胱甘肽(GSH) | Sigma Aldrich | G4251 | |
| ECM 830 电穿孔系统 | BTX | 45-0002 | |
| 电穿孔比色皿 4 mm | 哈佛仪器 | 45-0126 | |
| 结晶紫 | Alfa Aesar | B21932-14 | |
| 6孔TC培养板 | 康宁 | 353046 | |
| 24孔TC培养板 | 康宁 | 353935 | |
| 12 mm圆形盖玻片 | VWR International | 89015-724 | |
| 96孔TC培养板 | 康宁 | 353075 | |
| Gibson Assembly 克隆试剂盒(多片段) | New England Biolabs | E5510S | |
| Q5 高保真聚合酶 | New England Biolabs | M0491S | |
| 乙胺嘧啶 | TCI AMERICA | P2037-1G | 使用耐乙胺嘧啶的寄生虫时需谨慎——参见实验方案 |
参考文献
- Dubey, J. P. The history of Toxoplasma gondii--the first 100 years. J Eukaryot Microbiol. 55 (6), 467-475 (2008).
- Behnke, M. S., Khan, A., Sibley, L. D. Genetic Mapping Reveals that Sinefungin Resistance in Toxoplasma gondii Is Controlled by a Putative Amino Acid Transporter Locus That Can Be Used as a Negative Selectable Marker. Eukaryot Cell. 14 (2), 140-148 (2015).
- Dubey, J. P. History of the discovery of the life cycle of Toxoplasma gondii. Int J Parasitol. 39 (8), 877-882 (2009).
- Pfefferkorn, L. C., Pfefferkorn, E. R. Toxoplasma gondii: genetic recombination between drug resistant mutants. Exp Parasitol. 50 (3), 305-316 (1980).
- Donald, R. G., Roos, D. S. Insertional mutagenesis and marker rescue in a protozoan parasite: cloning of the uracil phosphoribosyltransferase locus from Toxoplasma gondii. Proc Natl Acad Sci U S A. 92 (12), 5749-5753 (1995).
- Sullivan, W. J. Jr Insertional tagging of at least two loci associated with resistance to adenine arabinoside in Toxoplasma gondii, and cloning of the adenosine kinase locus. Mol Biochem Parasitol. 103 (1), 1-14 (1999).
- Khan, A. Composite genome map and recombination parameters derived from three archetypal lineages of Toxoplasma gondii. Nucleic Acids Res. 33 (9), 2980-2992 (2005).
- Khan, A. NextGen sequencing reveals short double crossovers contribute disproportionately to genetic diversity in Toxoplasma gondii. BMC Genomics. 15 (1), 1168(2014).
- Shaik, J. S., Khan, A., Beverley, S. M., Sibley, L. REDHORSE-REcombination and Double crossover detection in Haploid Organisms using next-geneRation SEquencing data. BMC Genomics. 16 (1), 133(2015).
- Arends, D., Prins, P., Jansen, R. C., Broman, K. W. R/qtl: high-throughput multiple QTL mapping. Bioinformatics. 26 (23), 2990-2992 (2010).
- Langmead, B., Salzberg, S. L. Fast gapped-read alignment with Bowtie 2. Nat Methods. 9 (4), 357-359 (2012).
- Koboldt, D. C. VarScan 2: somatic mutation and copy number alteration discovery in cancer by exome sequencing. Genome Res. 22 (3), 568-576 (2012).
- Shen, B., Brown, K. M., Lee, T. D., Sibley, L. D. Efficient gene disruption in diverse strains of Toxoplasma gondii using CRISPR/CAS9. MBio. 5 (3), e01114(2014).
- Fox, B. A., Ristuccia, J. G., Gigley, J. P., Bzik, D. J. Efficient gene replacements in Toxoplasma gondii strains deficient for nonhomologous end joining. Eukaryot Cell. 8 (4), 520-529 (2009).
- Huynh, M. H., Carruthers, V. B. Tagging of endogenous genes in a Toxoplasma gondii strain lacking Ku80. Eukaryot Cell. 8 (4), 530-539 (2009).
- Wang, J. L. The Past, Present, and Future of Genetic Manipulation in Toxoplasma gondii. Trends Parasitol. , (2016).
- Sidik, S. M., Hackett, C. G., Tran, F., Westwood, N. J., Lourido, S. Efficient genome engineering of Toxoplasma gondii using CRISPR/Cas9. PLoS One. 9 (6), e100450(2014).
- Sugi, T., Kato, K., Weiss, L. M. An improved method for introducing site-directed point mutation into the Toxoplasma gondii genome using CRISPR/Cas9. Parasitol Int. , (2016).
- Behnke, M. S. Rhoptry Proteins ROP5 and ROP18 Are Major Murine Virulence Factors in Genetically Divergent South American Strains of Toxoplasma gondii. PLoS Genet. 11 (8), e1005434(2015).
- Barrangou, R. CRISPR provides acquired resistance against viruses in prokaryotes. Science. 315 (5819), 1709-1712 (2007).
- Garneau, J. E. The CRISPR/Cas bacterial immune system cleaves bacteriophage and plasmid DNA. Nature. 468, 67-71 (2010).
- Jinek, M. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Cong, L. Multiplex genome engineering using CRISPR/Cas systems. Science. 339 (6121), 819-823 (2013).
- Mali, P. RNA-guided human genome engineering via Cas9. Science. 339 (6121), 823-826 (2013).
- Jiang, F., Zhou, K., Ma, L., Gressel, S., Doudna, J. A. STRUCTURAL BIOLOGY. A Cas9-guide RNA complex preorganized for target DNA recognition. Science. 348 (6242), 1477-1481 (2015).
- Nishimasu, H. Crystal Structure of Staphylococcus aureus Cas9. Cell. 162 (5), 1113-1126 (2015).
- The R Project for Statistical Computing. , Available from: https://www.r-project.org (2016).
- Smith, R., Sheppard, K., DiPetrillo, K., Churchill, G. Quantitative trait locus analysis using J/qtl. Methods Mol Biol. 573, 175-188 (2009).
- The Churchill Group. , J/qtl. http://churchill.jax.org/software/jqtl.shtml (2013).
- Li, H. The Sequence Alignment/Map format and SAMtools. Bioinformatics. 25 (16), 2078-2079 (2009).
- Kurtz, S. Versatile and open software for comparing large genomes. Genome Biol. 5 (2), (2004).
- Gajria, B. ToxoDB: an integrated Toxoplasma gondii database resource. Nucleic Acids Res. 36 (Database issue), D553-D556 (2008).
- Heigwer, F., Kerr, G., Boutros, M. E-CRISP: fast CRISPR target site identification. Nat Methods. 11 (2), 122-123 (2014).
- Roos, D. S. Molecular genetic tools for the identification and analysis of drug targets in Toxoplasma gondii. Curr Top Microbiol Immunol. 219, 247-259 (1996).
- Soldati, D., Boothroyd, J. C. Transient transfection and expression in the obligate intracellular parasite Toxoplasma gondii. Science. 260 (5106), 349-352 (1993).
- Lander, E. S., Botstein, D. Mapping mendelian factors underlying quantitative traits using RFLP linkage maps. Genetics. 121 (1), 185-199 (1989).
- Saeij, J. P. Polymorphic secreted kinases are key virulence factors in toxoplasmosis. Science. 314 (5806), 1780-1783 (2006).
- Saeij, J. P. Toxoplasma co-opts host gene expression by injection of a polymorphic kinase homologue. Nature. 445 (7125), 324-327 (2007).
- Rosowski, E. E. Strain-specific activation of the NF-kappaB pathway by GRA15, a novel Toxoplasma gondii dense granule protein. J Exp Med. 208 (1), 195-212 (2011).
- Reese, M. L., Zeiner, G. M., Saeij, J. P., Boothroyd, J. C., Boyle, J. P. Polymorphic family of injected pseudokinases is paramount in Toxoplasma virulence. Proc Natl Acad Sci U S A. 108 (23), 9625-9630 (2011).
- Taylor, S. A secreted serine-threonine kinase determines virulence in the eukaryotic pathogen Toxoplasma gondii. Science. 314 (5806), 1776-1780 (2006).
- Behnke, M. S. Virulence differences in Toxoplasma mediated by amplification of a family of polymorphic pseudokinases. Proc Natl Acad Sci U S A. 108 (23), 9631-9636 (2011).
- Lorenzi, H. Local admixture of amplified and diversified secreted pathogenesis determinants shapes mosaic Toxoplasma gondii genomes. Nat Commun. 7, 10147(2016).
- Gubbels, M. J. Forward genetic analysis of the apicomplexan cell division cycle in Toxoplasma gondii. PLoS Pathog. 4 (2), e36(2008).
- Farrell, A. A DOC2 protein identified by mutational profiling is essential for apicomplexan parasite exocytosis. Science. 335 (6065), 218-221 (2012).
- Coleman, B. I., Gubbels, M. J. A genetic screen to isolate Toxoplasma gondii host-cell egress mutants. J Vis Exp. (60), (2012).
- Walwyn, O. Forward genetics screens using macrophages to identify Toxoplasma gondii genes important for resistance to IFN-gamma-dependent cell autonomous immunity. J Vis Exp. (97), (2015).
- Rugarabamu, G., Marq, J. B., Guerin, A., Lebrun, M., Soldati-Favre, D. Distinct contribution of Toxoplasma gondii rhomboid proteases 4 and 5 to micronemal protein protease 1 activity during invasion. Mol Microbiol. 97 (2), 244-262 (2015).
- Varberg, J. M., Padgett, L. R., Arrizabalaga, G., Sullivan, W. J. Jr TgATAT-Mediated alpha-Tubulin Acetylation Is Required for Division of the Protozoan Parasite Toxoplasma gondii. mSphere. 1 (1), (2016).
- Zheng, J., Jia, H., Zheng, Y. Knockout of leucine aminopeptidase in Toxoplasma gondii using CRISPR/Cas9. Int J Parasitol. 45 (2-3), 141-148 (2015).
- Long, S., Wang, Q., Sibley, L. D. Analysis of Noncanonical Calcium-Dependent Protein Kinases in Toxoplasma gondii by Targeted Gene Deletion Using CRISPR/Cas9. Infect Immun. 84 (5), 1262-1273 (2016).
- Wang, K. Identification of Novel O-Linked Glycosylated Toxoplasma Proteins by Vicia villosa Lectin Chromatography. PLoS One. 11 (3), e0150561(2016).
- Yang, M., Zheng, J., Jia, H., Song, M. Functional characterization of X-prolyl aminopeptidase from Toxoplasma gondii. Parasitology. , 1-7 (2016).
- Zhang, W. Analysis of the virulence determination mechanisms in a local Toxoplasma strain (T.gHB1) isolated from central China. Parasitol Res. , (2016).
重印与许可
