本文详细描述了微组织工程神经网络的构建方法:这是一种三维微米级结构,由长而有序的轴突束组成,连接被包裹在管状水凝胶内的聚集性神经元群体。这些活体支架可作为功能性中继装置,用于重建或调节神经回路,也可作为高度仿生的实验平台,模拟大脑灰质-白质的神经解剖结构。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
方法文章
受解剖结构启发的三维微组织工程神经网络用于神经系统重建、调控与建模
* These authors contributed equally
本文内容
摘要
摘要
由于中枢神经系统(CNS)内存在抑制性环境以及神经发生能力有限,损伤或疾病导致的神经退行性病变后极少出现功能恢复 。我们正在开发 一种可同时应对 受损中枢神经系统中神经元和轴突通路丧失的策略 。本文介绍了微组织工程神经网络(micro-TENNs)的制备方案,该结构为可植入式构建体,由神经元及沿预成型水凝胶圆柱体腔内细胞外基质(ECM)排列延伸的轴突束组成,其直径为数百微米,长度可达厘米级。神经元聚集体被限定在三维包封结构的两端,并由轴突投射连接。micro-TENNs作为一种中枢神经系统重建策略具有独特优势,可模拟脑连接组的部分细胞架构特征,并有望实现神经网络的替代。神经元聚集体可与宿主组织形成突触连接,建立新的功能性中继通路,以恢复和/或调节缺失或受损的神经回路。这些构建体还可作为促再生的“活体支架",利用发育过程中的细胞迁移和轴突导向机制,根据再生状态提供协同性的结构和可溶性信号线索。micro-TENNs的制备方法是将液态水凝胶倒入含有纵向居中针头的圆柱形模具中。待水凝胶凝固后,移除针头,形成中空的微柱结构。向腔内加入ECM溶液,以提供适合神经元黏附和轴突延伸的环境。将解离的神经元进行机械聚合并精确接种至微柱的一端或两端。该方法可稳定地生成具有长距离轴突投射的自包含微型构建体,可重现脑神经解剖学的某些特征。突触免疫标记和基因编码的钙指示剂结果显示,micro-TENNs具有广泛的突触分布和内在电活动。因此,micro-TENNs为靶向性神经外科脑通路重建提供了一种有前景的策略,也可作为高保真生物模型用于体外研究神经生物学现象in vitro。
引言
中枢神经系统(CNS)疾病和障碍(如创伤性脑损伤(TBI)、脊髓损伤(SCI)、脑卒中、阿尔茨海默病和帕金森病)的一个共同特征是轴突通路的中断以及神经元细胞的丢失1,2,3,4,5,6。例如,当缺血性脑卒中未得到及时治疗时,据估计每分钟会损失长达7英里的轴突5。以TBI为例,仅在美国每年就有约170万人经历此类损伤,而轴突的退行性变化可能在创伤发生数年后仍持续进行,因为初始损伤会引发长期的神经退行性状态4。更为严重的是,中枢神经系统自身的再生能力极为有限1,7,8,9。损伤后,局部会形成一种抑制性微环境,其特征包括缺乏对远端靶标的定向引导、存在抑制神经突生长的髓鞘相关抑制因子,以及反应性星形胶质细胞形成的胶质瘢痕8,10,11,12。胶质瘢痕构成再生的生化和物理屏障,其中硫酸软骨素蛋白聚糖等分子可阻碍轴突生长8,11。此外,尽管已在成年中枢神经系统中发现神经干细胞,但新神经元的生成极为有限,目前仅有持续证据表明神经发生存在于嗅球、海马齿状回下区、脑室周围区域以及脊髓中央管区域13,14。这些障碍阻碍了损伤或疾病后神经元功能及白质结构的恢复,导致这些疾病常带来终身性且长期的影响。
尽管成年中枢神经系统缺乏再生能力,但已有研究表明,只要向宿主神经元提供适当的环境信号,轴突再生是可能的15,16,17,18研究人员已尝试递送并调控生长因子(例如, 神经生长因子、表皮生长因子、胶质细胞依赖性生长因子和神经营养因子-3,以及其他导向分子,以促进可塑性和轴突再生14,18,19尽管这些研究已证实成年轴突能够对生长因子产生反应,但这些策略受限于血脑屏障的低通透性,以及促进再生所需的特定时空梯度14,18,19. 其他方法依赖于在中枢神经系统神经元中过度激活与再生相关的转录因子。例如,Stat3转录因子的过表达可促进视神经轴突再生20然而,无论是生物分子递送还是转录因子的过表达,均无法替代丢失的神经元群体。基于细胞的策略主要集中于将神经干细胞(NSCs)移植到中枢神经系统(CNS),利用其替代CNS神经元、释放神经营养因子以及支持损伤后神经发生的尝试能力。17尽管如此,该方法仍面临一些亟待解决的挑战,包括移植的神经细胞存活能力受限、与宿主组织整合困难,以及难以在空间上局限于损伤区域等问题。6,14,17,21此外,仅通过细胞递送无法重建受损或缺失的轴突通路的细胞结构。一种可解决细胞及药物/化学物质递送策略所面临问题的替代方法,是将这些策略与生物材料的使用相结合。14,22,23生物材料(如水凝胶)能够模拟细胞外基质(ECM)的生物化学和物理特性,有助于将细胞递送并保留在损伤区域,同时实现生长因子及其他生物活性分子的可控释放22这些基于生物材料策略的优良特性已得到证据支持 体内 损伤区域移植支架后的轴突再生24,25,26,27,28,29,30然而,无细胞生物材料策略无法替代已丢失的神经元群体;当用作神经元、胶质细胞或神经前体细胞的递送载体时,生物材料亦无法重建长距离的轴突网络。目前仍面临挑战,即开发一种能够同时应对中枢神经系统损伤和疾病中轴突通路退化与神经元丢失的策略。31.
我们研究团队先前报道了可植入式微组织工程神经网络(micro-TENNs)的开发,这是一种“活体支架”,由限制在琼脂糖水凝胶-细胞外基质微柱一端或两端的神经元胞体构成,其轴突束沿该三维(3D)包封结构内部定向延伸1,10,31,32. 该技术与以往方法的一个主要区别在于,微组织工程神经网络(micro-TENNs)的细胞架构是完全构建的 体外 随后进行移植33,34,35,36,37,38,39,40,41. 体外 制备技术可对细胞表型与取向、力学/物理特性、生化信号以及外源性因子实现广泛的空间和时间控制,这有利于支架植入后与宿主组织的整合41,42微神经组织移植物(Micro-TENNs)具有解剖学启发性,因其模拟了大脑的神经解剖结构,展现出类似于连接大脑不同功能区域的轴突束图1A)1因此,该策略可能在植入损伤区域后,通过物理方式替代丢失的白质纤维束和神经元。该技术还受到发育机制的启发,在这些机制中,由放射状胶质细胞和先锋轴突形成的“天然活体支架”分别作为细胞从脑室下区迁移和轴突延伸的导向路径。43这些机制在微组织工程神经(micro-TENNs)的定向轴突束中得以重现,后者可通过轴突介导的轴突发芽,为神经细胞迁移和轴突再生提供存活通路。图1C)43此外,该策略利用微组织工程神经元与宿主神经回路之间的突触整合,形成新的神经传导通路,可能有助于功能恢复(图1B)43突触形成的能力还可能使该方法具备根据神经网络反馈调节中枢神经系统并响应宿主组织的功能。例如,可对活体支架中具有光遗传活性的神经元进行刺激,通过突触相互作用来调节宿主神经元(图1D).
此外,基于生物材料的微管状结构为细胞黏附、生长、神经突延伸和信号传导提供了适宜的环境,而该结构的微型尺寸可能有助于实现微创植入,并为逐步整合到脑组织中提供部分隔离的微环境。事实上,近期发表的研究已证明微管状神经组织工程结构(micro-TENNs)在植入大鼠脑内后具有模拟神经通路的潜力。通过立体定位微量注射后,我们先前的研究已报道了micro-TENNs神经元在体内存活至少1个月的证据,同时保留了轴突束结构以及向宿主皮层延伸神经突的现象in vivo10,31。此外,突触素(synapsin)标记提供了micro-TENNs与宿主组织发生突触整合的组织学证据10,31。总体而言,micro-TENNs可能特别适用于修复和调控受损的中枢神经系统,其机制包括替代丢失的神经元、与宿主神经回路形成突触连接、恢复受损的轴突细胞架构,以及在某些情况下为再生的轴突提供正确的导向线索。
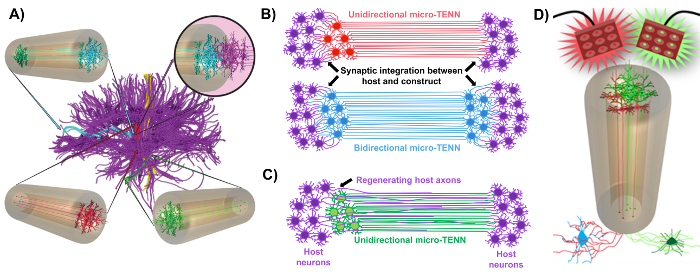
图1:微组织工程神经网络(micro-TENNs)研发的基本原理与设计思路。(A)micro-TENNs 模拟大脑连接组的细胞架构(紫色),其中功能不同的脑区通过长而有序排列的轴突束进行单向(红色、绿色)或双向(蓝色)连接。例如,micro-TENNs 可用于重建皮质-丘脑通路、黑质-纹状体通路,或从内嗅皮层至海马体的穿通通路中已丧失的神经连接(改编自 Struzyna et al., 2015)1。(B)单向(红色)和双向(蓝色)micro-TENN 与宿主神经回路(紫色)发生突触整合的示意图,作为病灶两端之间的功能性中继连接。(C)单向 micro-TENN 的轴突束(绿色)作为引导结构,促进宿主轴突(紫色)沿其路径再生,并导向 micro-TENN 所作用的目标区域。(D)利用光遗传学活性 micro-TENNs 作为神经调节器的概念图,通过与兴奋性或抑制性神经元(底部)的突触整合实现功能调控。请点击此处查看该图的高清版本。
本文详细描述了利用胚胎来源的大脑皮层神经元制备微尺度组织工程神经网络(micro-TENNs)的方法。值得注意的是,micro-TENN 也可由其他类型的神经细胞制备。例如,早期关于 micro-TENN 成功构建的报道中即采用了背根神经节(DRG)神经元。32。水凝胶微柱可被制备(图 2A通过将液态琼脂糖加入含有排列整齐的针灸针的定制激光切割圆柱形通道阵列或毛细管中来制备。针灸针形成微柱的管腔并决定其内径(ID),而毛细管的内径以及激光切割装置中圆柱体的直径则决定了构建物的外径(OD)。通过选择不同直径的装置/毛细管和针灸针,可分别根据所需应用灵活选择微柱的外径和内径。微柱的长度也可调节;迄今为止,我们已报道了长达20 mm的微-TENNs的构建10 并正在积极追求更长的长度。在去除琼脂糖凝胶和针灸针后,通常将含有I型胶原和层粘连蛋白的细胞外基质溶液加入构建物的管腔内(图2C)。细胞外基质核心为神经元细胞黏附和轴突生长提供了支撑支架。首先,将原代大鼠皮层神经元通过解离的细胞悬液接种至微柱结构中10,31,32然而,这种方法并非在所有情况下都能产生目标细胞结构,目标细胞结构定义为神经元胞体局限于微柱的两端,中央管腔完全由排列整齐的轴突束构成。此后,采用了强制性神经元聚集法(基于改编自Ungrin的方案) 等.) 使得微-TENNs 能够以理想结构进行更可靠、更一致的制备(图2B)44除了描述当前的方法学外,本文还将展示微组织工程神经网络(micro-TENN)的代表性相差显微图像和共聚焦图像,以显示随时间推移轴突束的形成过程以及最终形成的靶向细胞结构。本论文还将进一步探讨该实验方案中值得注意的方面,以及微组织工程神经网络技术目前面临的挑战和未来发展方向。
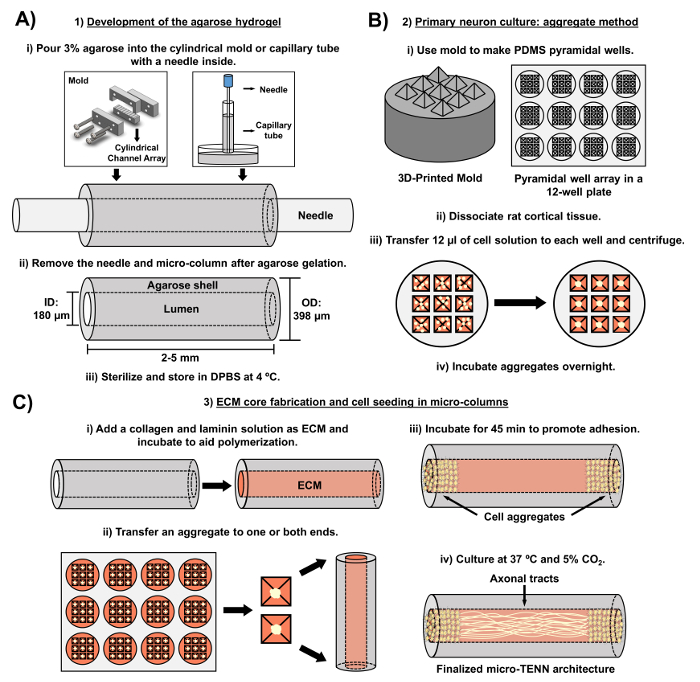
图2:三阶段微-TENN制造过程的示意图。 (A琼脂糖水凝胶的制备:(i)首先,使用一根细小的针灸针(例如, 180-350 µm 直径)插入定制的激光切割模具的圆柱形通道或毛细管中(例如, 380-700 µm (直径)。下一步,将溶解的琼脂糖加入DPBS中,并注入圆柱形通道或毛细管内。(ii)琼脂糖凝固后,取出针头并拆卸模具,得到中空琼脂糖微柱。(iii)随后对这些结构进行灭菌,并保存于DPBS中。B) 原代神经元培养与聚集体方法:(i) 神经元聚集体在锥形微孔阵列中形成,该阵列由3D打印模具制备而成,并可置于12孔培养板的孔内。(ii) 微型组织工程神经网络(Micro-TENNs)包含从胚胎第18天大鼠胎儿脑组织中分离的原代大鼠神经元。在使用胰蛋白酶-EDTA和DNase I进行组织解离后,将细胞重悬于密度为1.0–2.0 × 10⁶ 细胞/mL 被制备。(iii) 12 µL 将该溶液转移至锥形微孔阵列的每个孔中。将含有这些微孔的板进行离心,以形成细胞聚集体。(iv)随后在接种至微柱前,将其过夜培养。CECM核心制备与细胞接种:(i)在细胞接种前,将含有1 mg/mL I型胶原和1 mg/mL层粘连蛋白的ECM溶液注入micro-TENNs内部,并使其聚合。(ii)根据制备的是单向还是双向micro-TENNs,分别在微柱的一端或两端放置细胞聚集体。(iii)经一段时间孵育以促进细胞黏附后,将micro-TENNs置于盛有添加补充物的胚胎神经元基础培养基的培养皿中进行培养。(iv)培养3–5天后,最终的micro-TENN结构应在微柱两端显示出细胞聚集体,并有轴突束贯穿其全长。 请点击此处以查看此图的放大版本。
访问受限。请登录或开始试用以查看此内容。
方案
所有涉及动物的实验程序均经宾夕法尼亚大学和迈克尔·J·克雷斯琴兹退伍军人事务医疗中心的机构动物护理与使用委员会批准,并遵循美国国立卫生研究院(NIH)《实验动物人道护理与使用公共卫生服务政策》(2015年)中规定的要求。
1. 琼脂糖水凝胶(micro-TENNs的无细胞组分)的制备
- 琼脂糖溶液的制备
- 在生物安全柜内,将20 mL杜氏磷酸盐缓冲液(DPBS)转移至两个10 cm培养皿中,以制备微柱的储液槽。使用热珠灭菌器对精细镊子和微型手术刀进行灭菌。
- 称取3 g琼脂糖,转移至生物安全柜内的无菌烧杯中。加入100 mL DPBS,得到终浓度为3%(重量/体积,w/v)的溶液。放入一根洁净的磁力搅拌子,并用铝箔覆盖烧杯。
- 使用加热板/搅拌器将烧杯加热至100 °C,并以120–200 rpm的速度搅拌,直至琼脂糖完全溶解(溶液将由浑浊变为透明)。之后继续加热和搅拌,以防止凝胶化,并根据需要调节加热温度,避免琼脂糖烧焦。
注意:激光切割装置和毛细管的制备方法分别在下文的1.2和1.3小节中介绍。完成任一方法的步骤后,请继续进行1.4小节。两种微柱制备方法均需迅速加入液态琼脂糖,因为琼脂糖在冷却时会快速凝固。在后续任何步骤中若需使用高压灭菌器进行灭菌,请采用适用于玻璃器皿的标准条件。
- 使用激光切割装置制备微柱
注意:激光切割装置由透明丙烯酸材料通过商用CO2激光切割机制成。激光切割技术在多种工程与科研应用中的结构与装置制造已有充分文献记载45,46,47。该模具(图3)包含五个圆柱形通道阵列,每个通道直径为398 µm,长度为6.35 mm。这些圆柱形阵列由两部分沿长度方向构成:下半部分(长:25.4 mm,宽:6.35 mm,高:6.0 mm)和上半部分(长:31.5 mm,宽:6.35 mm,高:12.7 mm),如图3A和图3B所示。前后端盖(长:31.5 mm,宽:6.35 mm,高:12.7 mm)如图3C所示,可通过夹紧将两部分固定在一起;端盖上有四个对齐孔,分别与上下两部分各两个孔对齐,通过螺钉固定可确保所有部件紧密连接。端盖上还设有五个与圆柱通道同心的孔,用于插入针灸针以形成微柱的管腔。- 用铝箔包裹图3所示装置后进行高压灭菌以实现灭菌。如图3D所示,将前后端盖仅与下半部分对齐组装,并使用两个#4-40螺钉和螺母(螺纹直径:3.05 mm)插入底部对齐孔中固定三部分。
- 将一根针灸针(直径:180 µm,长度:30 mm)完全插入装置前后端盖的针孔中(图3D)。使用移液器将足量液态琼脂糖(约1 mL,用于五个通道)倒入下半部分,使其完全填充每个半圆柱形通道。
- 立即将装置的上半部分置于下半部分之上,并施加压力直至其牢固就位,以完成圆柱形通道的闭合(端盖与上半部分之间的摩擦力可使其保持固定)。加入琼脂糖后,在室温下静置约5分钟,使其在通道内完成凝胶化。
- 手动从装置端盖的各个孔中抽出针灸针。拆除螺钉,并手动将两个端盖和上半部分与下半部分分离,此时下半部分将保留水凝胶微柱。
- 使用精细镊子轻轻将微柱从下半部分的通道中取出,并转移至先前准备好的含DPBS的培养皿中(步骤1.1.1)。重复使用该装置进行下一轮微柱制备。继续进行1.4小节。
- 使用毛细管制备微柱
- 将玻璃毛细管(直径:398.78 µm,长度:32 mm)转移至生物安全柜内。手动将长管折断为2.0–2.5 cm的片段,并将一根针灸针(直径:180 µm,长度:30 mm)完全插入每个片段中(图2A)。
- 将1 mL液态琼脂糖从烧杯转移至空培养皿表面。手持毛细管及插入的针灸针,将管的一端接触琼脂糖液滴,通过毛细作用填充管内。轻轻晃动毛细管以促进液体上升。
注意:应尽可能利用毛细作用将毛细管充满液态琼脂糖;之后可根据所需长度将这些微柱切割为更小的结构。1 mL琼脂糖液滴通常仅用于一根毛细管,因为琼脂糖冷却凝固迅速,会阻止进一步的毛细作用。 - 当液体停止上升后,将毛细管从液滴中取出,并水平放置于培养皿表面。静置5分钟,使琼脂糖在管内凝胶化。
- 用拇指和食指分别置于毛细管两侧并施加压力。另一只手迅速抽出针灸针,同时用拇指和食指防止微柱本身滑出管外。将一根30号针头插入毛细管,缓慢推动微柱进入含DPBS的培养皿中(步骤1.1.1)。
- 微柱修整与灭菌
- 使用精细镊子将一根微柱从DPBS中轻柔转移至空培养皿中。用移液器在微柱顶部加入10 µL DPBS,以防止干燥。将该培养皿置于体视显微镜下以便观察。
注意:在整个实验流程中,微柱干燥或脱水是指其结构出现肉眼可见的皱缩,与通常水合状态下的外观明显不同。脱水的微柱会牢固附着在培养皿表面,难以移动;而水合的微柱在镊子操作后通常会在表面滑动。完全干燥的微柱的相差图像见图8A。 - 使用微型手术刀修剪微柱,使其缩短至所需长度(此处为2–5 mm)。用精细镊子将修剪后的微柱转移至步骤1.1.1中准备的另一含DPBS的培养皿中。
- 对每个制备的微柱重复步骤1.4.1和1.4.2。
- 在紫外(UV)光下对含DPBS培养皿中的微柱进行1小时灭菌。在添加细胞外基质(ECM)和接种细胞前,将培养皿储存于4 °C。
- 使用精细镊子将一根微柱从DPBS中轻柔转移至空培养皿中。用移液器在微柱顶部加入10 µL DPBS,以防止干燥。将该培养皿置于体视显微镜下以便观察。
2. 原代神经元培养与强制细胞聚集方法
- 锥形微孔阵列的制备
注意:本节使用一个3D打印模具,该模具由一个圆柱形基座(直径:2.2 cm,高度:7.0 mm)和顶部的九个方形锥体(边长:4.0 mm,倾斜角:60°)组成,排列成3 × 3阵列,如图所示 图3E使用市售3D打印机的增材制造过程已有充分记录。可采用计算机辅助设计软件设计模具,所得设计文件可被数字化转换为3D打印机的加工路径。不同打印机具有不同的技术规格,其设置与操作说明也相应各异。- 使用 3/32" 在10 cm培养皿盖中央,使用钻头钻出16个呈4×4排列的孔(边长:4 cm,孔间距:1 cm)。在化学通风橱内,使用培养皿底部称取27 g聚二甲基硅氧烷(PDMS)和3 g固化剂(比例为1:10)。用微型刮刀搅拌,使固化剂均匀分散。
- 用打孔的盖子盖住PDMS/固化剂。将一根软管的一端连接到通风橱的真空口,另一端插入漏斗的茎部(漏斗口直径:10 cm,茎长:3 cm,茎直径:1.5 cm)。
- 用3/32英寸的钻头开孔" 在1 mL移液器吸头的顶部钻一个小孔,插入并固定一个1,000 µL微量移液器吸头(尖端朝上)。将吸头和小孔装置放入软管中,向上拉动软管,直至吸头将软管密封在漏斗茎部。
- 将漏斗置于已穿孔的培养皿盖上,并用可用的坚固支架固定软管。打开真空阀,抽真空5分钟,使气泡被吸出并上浮至表面。
- 关闭阀门,取下漏斗,将培养皿在通风橱表面轻击约3次,以消除残留的气泡。
- 将一个锥形孔三维打印模具放入12孔培养板的每个孔中,确保锥体朝上。将PDMS/固化剂混合物倒入模具顶部,直至填满培养板的每个孔。用盖子盖好12孔板,转移至60 °C烘箱中加热1小时以固化。
- 小心地移除每个PDMS微孔阵列(图3F用微型刮铲从培养板中取出PDMS阵列。用铝箔覆盖PDMS阵列,并通过高压灭菌进行灭菌。在生物安全柜内,将一个微孔阵列插入12孔板的每个孔中(图2B).
- 从大鼠胎鼠中分离皮层神经元
- 在生物安全柜内,向四至六个10 cm培养皿中各加入约20 mL Hank's平衡盐溶液(HBSS)(每个解剖组织对应一个培养皿)。将这些培养皿转移至解剖罩内,并置于冰上。使用热珠灭菌器对显微手术刀、剪刀和镊子等解剖器械进行灭菌。
- 预热胚胎神经元基础培养基 + 2% 无血清添加剂 + 0.4 mM L-谷氨酰胺(以下简称 "培养基" 此后)以及含 0.25% 胰蛋白酶和 1 mM 乙二胺四乙酸(EDTA)的溶液在 37 °C 下进行消化。将脱氧核糖核酸酶(DNase)I 置于室温下解冻。用 HBSS 配制 1.5 mL 浓度为 0.15 mg/mL 的 DNase I 溶液,并将该溶液置于冰上保存。
- 通过吸入二氧化碳处死一只妊娠18天的孕鼠,并通过断头法确认死亡。将尸体转移至无菌解剖罩内,仰卧位放置。用70%乙醇彻底冲洗腹部。
- 打开子宫,用剪刀从羊膜囊中取出胎儿(通常约为11只),并用镊子转移至含有冷HBSS的培养皿中,具体操作如前所述48将预冷(-20 °C)的花岗岩块置于体视显微镜下方。将培养皿放置在该低温块表面,以在整个解剖过程中维持HBSS的低温状态。
- 用移液管轻轻搅动HBSS溶液冲洗幼鼠,随后将其转移至另一盛有HBSS的洁净培养皿中。在体视显微镜下,借助解剖器械依次切除胎鼠的头部、大脑半球及皮层组织,每完成一步解剖,即用镊子将相应组织转移至新的盛有HBSS的培养皿中。48.
- 仅用巴斯德吸管吸取皮质组织,并将组织放入无菌的15 mL离心管中。弃去其他解剖得到的组织。使用血清移液管依次加入并移除约5 mL HBSS,对皮质组织清洗三次。不用时将离心管置于冰上。
- 将皮层组织用巴氏移液管转移至含有预热胰蛋白酶-EDTA的15 mL离心管中(每5 mL胰蛋白酶-EDTA含4–6个皮层组织)。手动震荡混匀一次,置于37 °C环境中。每隔3 min颠倒混匀一次,以防止组织结块。
- 约10分钟后,用巴斯德吸管移出组织并转移至一支洁净的15 mL离心管中,以终止胰蛋白酶的消化作用。用移液器向离心管中加入0.15 mg/mL DNase I溶液(1.5 mL)。
- 使用巴斯德移液管手动分散组织团块,然后涡旋振荡约30秒,直至溶液呈现均一状态且液体中无残留组织碎片。若无法完全均质化溶液,可通过将不溶性碎片吸入巴斯德移液管尖端的方式将其移除。
- 在2.2.9步骤中获得的均一细胞悬液于200 × g离心3分钟。用巴斯德吸管小心吸除上清液,注意不要扰动沉淀的细胞。用血清移液管加入2 mL培养基,涡旋振荡以重悬细胞。
- 使用血细胞计数板对步骤 2.2.10 中制备的溶液中的细胞进行计数;预期产量为 3.0–5.0 × 10⁶ 细胞/大脑皮层层半球。用培养基制备1 mL或更多的细胞悬液,细胞密度为1.0–2.0 × 10⁶ cells/mL
- 神经元细胞聚集体的形成
- 使用微量移液器,加入12 µL的1.0-2.0 x 10⁶将每微孔加入一定量的细胞悬液至PDMS阵列的各微孔中(该PDMS阵列已于步骤2.1.7中放置于培养板内)。
注意:细胞浓度可根据微柱编号和所需的细胞聚集体大小进行调整,因为较高的浓度会产生较大的聚集体。 - 以 200 × g 离心 5 分钟,使细胞在微孔底部聚集图2B)。小心地向每个 PDMS 阵列顶部加入约 2 mL 培养基,以覆盖所有接种的微孔,注意不要扰动已聚集的细胞。
- 如果细胞不使用病毒载体进行转导,则将培养板在37 °C、5% CO₂条件下孵育12–24小时。2 然后进入第3节。如果需要对聚集体进行转导,则跳过孵育步骤,直接进入第2.4节。
- 使用微量移液器,加入12 µL的1.0-2.0 x 10⁶将每微孔加入一定量的细胞悬液至PDMS阵列的各微孔中(该PDMS阵列已于步骤2.1.7中放置于培养板内)。
- 使用病毒载体转导以观察钙信号
注意:这些步骤旨在利用含有基因编码钙指示剂(GECI)的病毒载体转导神经元。本文所示结果使用了一种市售的腺相关病毒(AAV)(血清型1),携带具有快速动力学特性的GECI——GCaMP6f,该指示剂由绿色荧光蛋白(GFP)、钙调蛋白(CaM)和M13肽组成,并由人源Synapsin I启动子驱动表达。在转导前,病毒载体溶液可能需要根据原液浓度用无菌DPBS进行稀释。必须在不同病毒载体浓度下长期观察细胞健康状态/形态以及GCaMP6f信号强度。每位研究者均需进行此类优化实验,以确定适用于自身细胞培养体系的合适滴度。通常情况下,在2.4.2步骤孵育期间完成转导后,GCaMP6f的表达时间为7–8天。- 使用微量移液器加入所需体积的病毒载体溶液(终浓度约为 ~3.0 x 10⁹ 将每团聚体的基因组拷贝数加入培养基中,确保覆盖团聚体。用移液器缓慢吹打混匀,使载体溶液在培养基中均匀分布。
- 将接种了细胞的锥形微孔板在 37 °C、5% CO₂ 条件下孵育 24 小时2 以实现GCaMP6f的病毒转导。
3. 微组织工程神经网络细胞组分的构建
- ECM 核心制备
- 在聚集体孵育后,将 I 型胶原蛋白和层粘连蛋白加入微量离心管中的培养基中(终浓度均为 1 mg/mL),以制备 ECM 溶液。步骤 3.1.2–3.1.4 在室温下进行,但当不使用时需将含有 ECM 的离心管置于冰上,以防止提前凝胶化。
注意:通常每个微柱(长度:5 mm,内径:180 µm)需要 4 µL ECM 溶液。 - 通过将 1–2 µL 溶液转移至石蕊试纸上检测初始 pH 值,并根据需要向 ECM 溶液中加入 1 µL 的 1 N 氢氧化钠(NaOH)和/或 1 N 盐酸(HCl),重复此过程直至 pH 值达到 7.2–7.4。通过上下吹打确保 ECM 溶液充分混匀,同时避免产生气泡。
- 使用无菌镊子将步骤 1.4.3 中的微柱从培养皿转移至空的 35 mm 或 60 mm 培养皿中。每次操作 4–5 个微柱,以防止脱水。将一个 10 µL 吸头连接到 1,000 µL 吸头上,并安装至移液器。在体视显微镜下观察,将吸头置于微柱一端,抽吸以去除管腔内的残余 DPBS 和气泡。
- 迅速用移液器吸取 4–5 µL ECM 溶液。在体视显微镜下观察,将移液器吸头置于微柱的一端,注入足够量的 ECM 以充满管腔。确认管腔内无气泡存在,因为气泡可能抑制轴突在 ECM 中的延伸。若存在气泡,应如步骤 3.1.3 所述清除 ECM 后重新添加。
- 为防止脱水,在每个微柱周围添加约 2 µL ECM。将水凝胶/ECM 微柱置于培养皿中,在 37 °C 和 5% CO2 条件下孵育 25 分钟。孵育结束后立即进行细胞接种。
注意:步骤 3.1.5 的孵育时间旨在使胶原蛋白和层粘连蛋白在微柱内部完成聚合。
- 在聚集体孵育后,将 I 型胶原蛋白和层粘连蛋白加入微量离心管中的培养基中(终浓度均为 1 mg/mL),以制备 ECM 溶液。步骤 3.1.2–3.1.4 在室温下进行,但当不使用时需将含有 ECM 的离心管置于冰上,以防止提前凝胶化。
- 在微柱中接种神经元细胞
注意:如需更换转导后聚集体的培养基,可倾斜培养板,用移液器吸除聚集在孔壁上的旧培养基,然后缓慢沿孔壁加入约 1 mL 新培养基(以避免扰动位于锥形微孔中的聚集体)。重复该换液操作一次。- 在完成步骤 3.1.5 的孵育后,将约 10–20 µL 培养基转移至放置微柱的培养皿中的两个空区域。使用移液器将聚集体逐个转移至含有构建物的培养皿中,并用镊子将其移至其中一个小培养基液滴中,以维持细胞活性。
- 在体视显微镜下观察,使用镊子在微柱的两端各插入一个聚集体(用于双向微 TENNs),或仅在一端插入(用于单向结构,视实验设计而定)。通过体视显微镜确认聚集体已正确置于微柱内部。使用镊子将已接种的微柱移至另一小滴培养基中,以防止脱水并维持聚集体健康。
- 在 37 °C 和 5% CO2 条件下孵育 45 分钟,使聚集体黏附于 ECM。通过体视显微镜检查聚集体是否仍位于微柱末端;如有移位,需重新放置聚集体并重复孵育步骤。
- 使用移液管小心地将培养基注满含有微 TENNs 的培养皿(35 mm 或 60 mm 培养皿分别加入 3 mL 或 6 mL)。将培养皿置于 37 °C 和 5% CO2 的培养箱中进行长期培养。
- 每隔 2 天进行半量换液。小心用移液器吸除一半旧培养基,并在体视显微镜引导下操作,避免吸走微 TENNs。缓慢加入预温的新鲜培养基以补充。
- 如需重复使用 PDMS 微孔阵列,应先移除培养基,将阵列在去离子水中煮沸 30 分钟,再经高压灭菌后即可用于下一轮聚集体形成与培养。
注意:在预定时间点,可通过相差显微镜验证微 TENNs 的细胞结构。本实验中采用 5–8 ms 曝光时间,结合 10X(0.64 µm/像素)和 20X(0.32 µm/像素)物镜获取相差图像。对于经病毒转导的微 TENNs 中与钙浓度变化相关的荧光信号,采用高速荧光显微镜采集,设置 50 ms 曝光时间,10X 物镜(0.64 µm/像素),激发和发射光分别使用中心波长约 480 nm 和 510 nm 的带通滤光片,以检测 GCaMP6f 荧光信号。
4. 免疫细胞化学检测用于 体外 研究
注意:本实验所用图像采用以下一抗:小鼠抗 Tuj-1/β-III 微管蛋白抗体(1:500)和兔抗突触素-1 抗体(1:500),分别用于标记轴突和突触前终末。二抗为驴抗小鼠 IgG 568(1:500)和驴抗兔 IgG 488(1:500)。所需一抗和二抗溶液、甲醛、马血清及去垢剂溶液的体积取决于完全覆盖构建物所需的体积。可通过使用疏水屏障笔限定每个微柱周围的区域,从而减少所需试剂体积。
警告:本步骤使用甲醛和 Hoechst。甲醛是一种已知具有致癌性的有毒化合物,Hoechst 是一种已知的诱变剂。因此,这些化合物必须弃置于适当的废液容器中。操作时务必在化学通风橱中进行,并穿戴适当的个人防护装备,如实验服、护目镜和手套。
- 在通风橱内,用1×磷酸盐缓冲液(PBS)配制4.0%体积比(v/v)的甲醛溶液。
- 用移液器从含有微神经组织工程神经元(micro-TENNs)的培养皿中移除培养基。加入足量的甲醛溶液,完全覆盖micro-TENNs。在18–24 °C条件下浸泡35分钟,以固定微柱内的细胞。
- 用移液器从培养皿中移除4.0%甲醛溶液,并按照适当的危险废物处理规范进行废弃。
- 加入足量PBS,完全覆盖固定的micro-TENNs,随后用移液器吸出PBS,进行两次快速漂洗。再进行第三次长时间漂洗,将结构在PBS中浸泡10分钟。
注意:用于漂洗的PBS可能含有微量甲醛,应作为潜在有害物质丢弃。 - 在PBS中配制含4%体积比(v/v)马血清和0.3%体积比(v/v)非离子型去垢剂的溶液。从含有固定后micro-TENNs的培养皿中移除PBS,加入足量0.3%去垢剂溶液以完全覆盖结构。在18–24 °C条件下浸泡60分钟,以通透细胞膜。
- 用移液器移除去垢剂溶液。通过加入并吸出PBS进行两次快速漂洗。随后进行三次较长时间的漂洗,每次将结构在PBS中浸泡5分钟。
- 将一抗用含4%马血清的PBS稀释。从含有已固定并通透处理的micro-TENNs的培养皿中移除PBS。加入足量的一抗溶液,完全覆盖微柱结构。用封口膜密封培养皿以防止蒸发,并在4 °C条件下孵育过夜(12–16小时)。
- 从培养皿中移除一抗溶液,并按照步骤4.6所述方式进行漂洗。在避光条件下,将二抗用含4.0%马血清的PBS稀释。加入足量二抗溶液,完全覆盖结构,用铝箔包裹培养皿,在18–24 °C条件下孵育2小时。
- 用PBS配制Hoechst染液(1:10,000),用于细胞核染色。
- 移除二抗溶液,将micro-TENNs在Hoechst染液中于18–24 °C孵育10分钟。用PBS进行五次漂洗,每次5–10分钟。向培养皿中加入足量PBS覆盖染色后的micro-TENNs,用铝箔包裹后于4 °C保存,直至进行成像。
备注:免疫荧光标记的micro-TENNs图像使用激光共聚焦显微镜采集,分辨率为2,048(约8秒/帧),物镜为10倍(0.64 µm/像素),绿色荧光激发波长为487 nm,发射波长约525 nm;红色荧光激发波长为561 nm,发射波长约595 nm;z轴层扫平均约60层,层厚约3.22 µm/层。
访问受限。请登录或开始试用以查看此内容。
结果
使用相差显微镜监测微神经组织工程神经(Micro-TENNs),以评估其细胞架构和轴突生长情况(图4)。在单向、2 mm 长的微神经组织(micro-TENNs)中,神经元聚集体局限于微柱的一端,并通过内部核心延伸出一束轴突。轴突在5天内贯穿整个微柱长度 体外 (体外培养天数)(图4A)。在双向性2 mm长的微TENN中,轴突初始生长速度更快,轴突在3天体外培养(DIV)时已跨越整个微柱图4B)。到第5天体外培养(DIV)时,双向微组织工程神经网络(micro-TENNs)已形成致密的轴突束,连接位于微柱两端的神经球。在5 mm长的micro-TENNs中也观察到类似的细胞架构,轴突在第5天体外培养(DIV)时已跨越整个微柱。图4C如在所有情况下所观察到的,腔内细胞外基质以及琼脂糖所提供的几何限制共同赋予了轴突束形成所需的方向性,从而在结构上模拟了天然神经解剖学的特征。
访问受限。请登录或开始试用以查看此内容。
讨论
中枢神经系统(CNS)损伤和疾病通常导致构成脑连接组的长距离轴突通路丧失或功能障碍,无论是否伴随神经元退变。由于中枢神经系统促进神经发生和再生的能力有限,这一问题进一步加剧。尽管已有多种修复策略被探索,例如单独或联合应用生长因子、细胞移植和生物材料递送,但这些技术均未能同时解决神经元细胞退化和轴突连接丢失的问题14,22。现有技术的这些不足限制了对神经网络进行可控且持久的修复、调控和探测能力。因此,微组织工程神经网络(micro-TENN)技术应运而生,旨在提供一种不同于现有方法的神经修复策略,能够同时实现神经元替代和长距离轴突连接的重建。micro-TENNs 是可植入的活体支架,具有预先形成的细胞架构,接近脑连接组在系统层面的基本结构单元,专门设计 用于靶向重建、替换和调控宿主神经环路。这些支架由微型圆柱形琼脂糖水凝胶的腔体构成,腔内含有细胞外基质(ECM),其内部包含一个或多个神经元群体,并通过长轴突束相互连接。这类结构可能具备作为突触中继的功能,以替代丢失的神经通路,并动态调节内源性神经回路。此外,在局...
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突需要披露。
致谢
资金支持来自美国国立卫生研究院 U01-NS094340(Cullen)、T32-NS043126(Harris)和 F31-NS090746(Katiyar),迈克尔·J·福克斯基金会(治疗管线项目 #9998(Cullen)),宾夕法尼亚大学医学神经科学中心试点奖(Cullen),美国国家科学基金会(研究生研究奖学金 DGE-1321851(Struzyna 和 Adewole)),美国退伍军人事务部(RR&美国退伍军人事务部#38;D杰出评审#B1097-I(Cullen),美国神经外科医师协会与神经外科医师大会(2015-2016年Codman神经创伤与重症监护研究奖学金(Petrov)),以及美国陆军医学研究与物资司令部(#W81XWH-13-207004(Cullen)和W81XWH-15-1-0466(Cullen))。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 激光切割机 | Universal Laser Systems | PLS4.75 | 用于制作激光切割微通道模具。 |
| 激光切割微柱制备装置 | 定制 | -------------- | 如有兴趣,请联系我们的研究团队。尺寸和蓝图已在论文中提供。 |
| 螺丝 | -------------- | -------------- | #4-40,螺纹直径为3.05 mm |
| 螺母 | -------------- | -------------- | #4-40,螺纹直径为3.05 mm |
| 针灸针(180 µm 直径) | Lhasa Medical | sj.16X40 | 可根据所需微柱管腔尺寸调整直径。 |
| 培养皿 | Fisher | 08772B | |
| 杜尔贝科磷酸盐缓冲液(DPBS) | Invitrogen | 14200075 | |
| 一次性聚苯乙烯血清移液管 | Fisher | 13-678-11D | |
| 琼脂糖 | Sigma | A9539-50G | |
| 毛细管(398 µm 直径) | Fisher | 21170D | 可根据所需微柱外壳尺寸调整直径。 |
| 加热板 | Fisher | SP88857200 | |
| 磁力搅拌子 | Fisher | 1451352 | |
| 微量移液器 | Sigma | Z683884-1EA | |
| 25 mm 规格针头 | Fisher | 14-826-49 | |
| 显微手术刀 | Roboz Surgical | RS-6270 | |
| 剪刀 | Fine Science Tools | 14081-09 | |
| 镊子 | World Precision Instruments | 501985 | |
| 热珠灭菌器 | Sigma | Z378550-1EA | |
| 体视显微镜 | Nikon | SMZ800N | 用于所有解剖步骤及微-TENN 的制备。 |
| 大鼠尾部 I 型胶原蛋白 | Corning | 354236 | 保存于 4 ºC,仅在需要时取出。 使用时用冰保持其温度。 |
| 微量离心管 | Fisher | 02-681-256 | |
| 小鼠层粘连蛋白 | Corning | 354232 | 保存于 4 ºC,仅在需要时取出。 使用时用冰保持其温度。 |
| 神经基础培养基 | Invitrogen | 21103049 | 用于胎前和胚胎神经元细胞培养的基础培养基。储存于 4ºC,使用前在 37 ºC 预热。 |
| 氢氧化钠(NaOH) | Fisher | SS2661 | |
| 盐酸(HCl) | Fisher | SA48-1 | |
| 石蕊试纸 | Fisher | 09-876-18 | |
| 汉克平衡盐溶液(HBSS) | Invitrogen | 14170112 | 储存于 4 ºC。 |
| 0.25% 胰蛋白酶-EDTA | Invitrogen | 25200056 | 储存于 -20 ºC,使用前在 37 ºC 预热。 |
| 牛胰脱氧核糖核酸酶(DNase)I | Sigma | 10104159001 | 储存于 -20 ºC,使用前在 37 ºC 预热。 |
| B-27 补充剂 | Invitrogen | 12587010 | 添加至神经基础培养基中,用于海马和皮层神经元的培养。储存于 -20 ºC,使用前在 37 ºC 预热。 |
| L-谷氨酰胺 | Invitrogen | 35050061 | 储存于 -20 ºC,使用前在 37 ºC 预热。 |
| Sprague Dawley 胚胎第18天大鼠 | Charles River | Strain 001 | |
| 巴斯德移液管 | Fisher | 22-042816 | |
| 15 mL 离心管 | EMESCO | 1194-352099 | |
| 涡旋振荡器 | Fisher | 02-215-414 | |
| 离心机 | Fisher | 05-413-115 | |
| 血细胞计数板 | Fisher | 02-671-6 | |
| Objet30 3D 打印机 | Stratasys | -------------- | 用于制作锥形微孔模具。 |
| 3D 打印锥形孔模具 | 定制 | -------------- | 如有兴趣,请联系我们的研究团队。尺寸和蓝图已在论文中提供。 |
| 聚二甲基硅氧烷(PDMS)及固化剂 | Fisher | NC9285739 | 以试剂盒形式提供,包含弹性体和固化剂。需在化学通风橱中使用。 |
| 漏斗 | Fisher | 10-348C | |
| 1 ml 移液球 | Sigma | Z509035 | |
| 微型刮勺 | Fisher | S50821 | |
| 12 孔培养板 | EMESCO | 1194-353043 | |
| 烘箱 | Fisher | 11-475-154 | |
| 培养箱 | Fisher | 13 998 076 | |
| AAV1.Syn.GCaMP6f.WPRE.SV40 | UPenn Vector Core | 36373 | 储存于 -80ºC。为商业可得的携带 GCaMP6f 钙指示剂的腺相关病毒(AAV)。 |
| 40% 甲醛 | Fisher | F77P-4 | 甲醛是一种已知的致癌性有毒化合物,必须单独容器收集处理。 |
| 吐温 X-100 | Sigma | T8787 | 用于细胞膜通透的非离子型表面活性剂。 |
| 马血清 | Gibco | 16050-122 | |
| 小鼠抗 Tuj-1/β-III 微管蛋白一抗 | Sigma | T8578-200UL | 储存于 -20ºC。 |
| 兔抗突触素 1 一抗 | Synaptic Systems | 106-001 | 储存于 -20ºC。 |
| 驴抗小鼠 568 二抗 | Invitrogen | A10037 | 储存于 4ºC。 |
| 驴抗兔 488 二抗 | Invitrogen | A21206 | 储存于 4ºC。 |
| Hoechst 33342 三盐酸盐 | Invitrogen | H3570 | 储存于 4ºC。 Hoechst 是一种已知的致突变剂,应视为致癌物处理。 因此,必须单独容器收集处理。 |
| A1RSI 激光扫描共聚焦显微镜 | Nikon | -------------- | 用于获取免疫标记结构的共聚焦重建图像。 |
| Eclipse Ti-S 显微镜 | Nikon | -------------- | 用于获取相差图像。 配备 QiClick 相机,并通过 Nikon Elements Basic Research 软件(4.10.01)进行数字图像采集。 |
| 高速荧光显微镜 | Nikon | -------------- | 配备 ANDOR Neo/Zyla 相机的 Nikon Eclipse Ti 显微镜,用于钙成像。 |
| NIS Elements AR 4.50.00 软件 | Nikon Instruments | -------------- | 用于从高速荧光显微镜记录的数据中识别钙瞬变。 |
参考文献
- Struzyna, L. A., Harris, J. P., Katiyar, K. S., Chen, H. I., Cullen, D. K. Restoring nervous system structure and function using tissue engineered living scaffolds. Neural Regen. Res. 10 (5), 679-685 (2015).
- Tallantyre, E. C., Bø, L., et al. Clinico-pathological evidence that axonal loss underlies disability in progressive multiple sclerosis. Mult. Scler. 16 (4), 406-411 (2010).
- Cheng, H. C., Ulane, C. M., Burke, R. E. Clinical Progression in Parkinson Disease and the Neurobiology of Axons. Ann. Neurol. 67 (6), 715-725 (2010).
- Johnson, V. E., Stewart, W., Smith, D. H. Axonal pathology in traumatic brain injury. Exp. Neurol. 246, 35-43 (2013).
- Hinman, J. D. The back and forth of axonal injury and repair after stroke. Curr. Opin. Neurol. 27 (6), 615-623 (2014).
- Li, X., Katsanevakis, E., Liu, X., Zhang, N., Wen, X. Engineering neural stem cell fates with hydrogel design for central nervous system regeneration. Prog. Polym. Sci. 37 (8), 1105-1129 (2012).
- Horner, P. J., Gage, F. H. Regenerating the damaged central nervous system. Nature. 407 (6807), 963-970 (2000).
- Yiu, G., He, Z. Glial inhibition of CNS axon regeneration. Nat. Rev. Neurosci. 7 (8), 617-627 (2006).
- Montani, L., Petrinovic, M. M. Targeting Axonal Regeneration: The Growth Cone Takes the Lead. J. Neurosci. 34 (13), 4443-4444 (2014).
- Struzyna, L. A., Wolf, J. A., et al. Rebuilding Brain Circuitry with Living Micro-Tissue Engineered Neural Networks. Tissue Eng. Part A. 21 (21-22), 2744-2756 (2015).
- Huebner, E. a, Strittmatter, S. M. Axon Regeneration in the Peripheral and Central Nervous Systems. Results Probl. Cell Differ. 48, 339-351 (2009).
- Benowitz, L. I., Yin, Y. Combinatorial Treatments for Promoting Axon Regeneration in the CNS: Strategies for Overcoming Inhibitory Signals and Activating Neurons' Intrinsic Growth State. Dev. Neurobiol. 67 (9), 1148-1165 (2007).
- Lie, D. C., Song, H., Colamarino, S. A., Ming, G., Gage, F. H. Neurogenesis in the Adult Brain: New Strategies for Central Nervous System Diseases. Annu. Rev. Pharmacol. Toxicol. 44, 399-421 (2004).
- Gao, Y., Yang, Z., Li, X. Regeneration strategies after the adult mammalian central nervous system injury-biomaterials. Regen. Biomater. 3 (2), 115-122 (2016).
- Benfey, M., Aguayo, A. J. Extensive elongation of axons from rat brain into peripheral nerve grafts. Nature. 296 (11), 150-152 (1982).
- David, S., Aguayo, A. J. Axonal Elongation into Peripheral Nervous System "Bridges" after Central Nervous System Injury in Adult Rats. Science. 214 (4523), 931-933 (1981).
- Shoichet, M. S., Tate, C. C., Baumann, M. D., LaPlaca, M. C. Strategies for Regeneration and Repair in the Injured Central Nervous System. Indwelling Neural Implant. Strateg. Contend. with Vivo Environ. , at http://www.ncbi.nlm.nih.gov/books/NBK3941/ (2008).
- Lu, P., Tuszynski, M. H. Growth factors and combinatorial therapies for CNS regeneration. Exp. Neurol. 209 (2), 313-320 (2008).
- Curinga, G., Smith, G. M. Molecular/genetic manipulation of extrinsic axon guidance factors for CNS repair and regeneration. Exp. Neurol. 209 (2), 333-342 (2008).
- Mehta, S. T., Luo, X., Park, K. K., Bixby, J. L., Lemmon, V. P. Hyperactivated Stat3 boosts axon regeneration in the CNS. Exp. Neurol. 280, 115-120 (2016).
- Elliott Donaghue, I., Tam, R., Sefton, M. V., Shoichet, M. S. Cell and biomolecule delivery for tissue repair and regeneration in the central nervous system. J. Control. Release. 190, 219-227 (2014).
- Tam, R. Y., Fuehrmann, T., Mitrousis, N., Shoichet, M. S. Regenerative therapies for central nervous system diseases: a biomaterials approach. Neuropsychopharmacology. 39 (1), 169-188 (2014).
- Cullen, D. K., Wolf, J. A., Smith, D. H., Pfister, B. J. Neural Tissue Engineering for Neuroregeneration and Biohybridized Interface Microsystems In vivo (Part 2). Crit. Rev. Biomed. Eng. 39 (3), 243-262 (2011).
- Han, Q., Jin, W., et al. The promotion of neural regeneration in an extreme rat spinal cord injury model using a collagen scaffold containing a collagen binding neuroprotective protein and an EGFR neutralizing antibody. Biomaterials. 31 (35), 9212-9220 (2010).
- Suzuki, H., Kanchiku, T., et al. Artificial collagen-filament scaffold promotes axon regeneration and long tract reconstruction in a rat model of spinal cord transection. Med. Mol. Morphol. 48 (4), 214-224 (2015).
- Silva, N. A., Salgado, A. J., et al. Development and Characterization of a Novel Hybrid Tissue Engineering-Based Scaffold for Spinal Cord Injury Repair. Tissue Eng. Part A. 16 (1), 45-54 (2009).
- Moore, M. J., Friedman, J. A., et al. Multiple-channel scaffolds to promote spinal cord axon regeneration. Biomaterials. 27 (3), 419-429 (2006).
- Tsai, E. C., Dalton, P. D., Shoichet, M. S., Tator, C. H. Synthetic hydrogel guidance channels facilitate regeneration of adult rat brainstem motor axons after complete spinal cord transection. J. Neurotrauma. 21 (6), 789-804 (2004).
- Chen, B. K., Knight, A. M., et al. Axon regeneration through scaffold into distal spinal cord after transection. J. Neurotrauma. 26 (10), 1759-1771 (2009).
- Jain, A., Kim, Y. -T., McKeon, R. J., Bellamkonda, R. V. In situ gelling hydrogels for conformal repair of spinal cord defects, and local delivery of BDNF after spinal cord injury. Biomaterials. 27 (3), 497-504 (2006).
- Harris, J. P., Struzyna, L. A., Murphy, P. L., Adewole, D. O., Kuo, E., Cullen, D. K. Advanced biomaterial strategies to transplant preformed micro-tissue engineered neural networks into the brain. J. Neural Eng. 13 (1), 16019-16037 (2016).
- Cullen, D. K., Tang-Schomer, M. D., et al. Microtissue engineered constructs with living axons for targeted nervous system reconstruction. Tissue Eng. Part A. 18 (21-22), 2280-2289 (2012).
- Tate, M. C., Shear, D. A., Hoffman, S. W., Stein, D. G., Archer, D. R., LaPlaca, M. C. Fibronectin promotes survival and migration of primary neural stem cells transplanted into the traumatically injured mouse brain. Cell Transplant. 11 (3), 283-295 (2002).
- Denham, M., Parish, C. L., et al. Neurons derived from human embryonic stem cells extend long-distance axonal projections through growth along host white matter tracts after intra-cerebral transplantation. Front. Cell. Neurosci. 6 (11), (2012).
- Fawcett, J. W., Barker, R. A., Dunnet, S. B. Dopaminergic neuronal survival and the effects of bFGF in explant, three dimensional and monolayer cultures of embryonic rat ventral mesencephalon. Exp. Brain Res. 106 (2), 275-282 (1995).
- Mine, Y., Tatarishvili, J., Oki, K., Monni, E., Kokaia, Z., Lindvall, O. Grafted human neural stem cells enhance several steps of endogenous neurogenesis and improve behavioral recovery after middle cerebral artery occlusion in rats. Neurobiol. Dis. 52, 191-203 (2013).
- Ren, H., Chen, J., Wang, Y., Zhang, S., Zhang, B. Intracerebral neural stem cell transplantation improved the auditory of mice with presbycusis. Int. J. Clin. Exp. Pathol. 6 (2), 230-241 (2013).
- Sinclair, S. R., Fawcett, J. W., Dunnett, S. B. Dopamine cells in nigral grafts differentiate prior to implantation. Eur. J. Neurosci. 11 (12), 4341-4348 (1999).
- Tate, C. C., Shear, D. A., Stein, D. G., Tate, M., LaPlaca, M. C., Archer, D. R. Laminin and fibronectin scaffolds enhance neural stem cell transplantation into the injured brain. J. Tissue Eng. Regen. Med. 3 (3), 208-217 (2009).
- Yoo, S. J., Kim, J., Lee, C. -S., Nam, Y. Simple and novel three dimensional neuronal cell culture using a micro mesh scaffold. Exp. Neurobiol. 20 (2), 110-115 (2011).
- Chen, H. I., Jgamadze, D., Serruya, M. D., Cullen, D. K., Wolf, J. A., Smith, D. H. Neural Substrate Expansion for the Restoration of Brain Function. Front. Syst. Neurosci. 10, (2016).
- Cullen, D. K., Wolf, J. A., Vernekar, V. N., Vukasinovic, J., LaPlaca, M. C. Neural tissue engineering and biohybridized microsystems for neurobiological investigation in vitro (Part 1). Crit. Rev. Biomed. Eng. 39 (3), 201-240 (2011).
- Struzyna, L. A., Katiyar, K., Cullen, D. K. Living scaffolds for neuroregeneration. Curr. Opin. Solid State Mater. Sci. 18 (6), 308-318 (2014).
- Ungrin, M. D., Joshi, C., Nica, A., Bauwens, C., Zandstra, P. W. Reproducible, ultra high-throughput formation of multicellular organization from single cell suspension-derived human embryonic stem cell aggregates. PLoS One. 3 (2), (2008).
- Dahotre, N. B., Harimkar, S. Laser fabrication and machining of materials. , Springer Science & Business Media. (2008).
- Kutter, J. P., Klank, H., Snakenborg, D. Microstructure fabrication with a CO2 laser system. J. Micromechanics Microengineering. 14 (2), (2004).
- Spicar-Mihalic, P., Houghtaling, J., Fu, E., Yager, P., Liang, T., Toley, B. CO2 laser cutting and ablative etching for the fabrication of paper-based devices. J. Micromechanics Microengineering. 23 (6), (2013).
- Pacifici, M., Peruzzi, F. Isolation and culture of rat embryonic neural cells: a quick protocol. J. Vis. Exp. (63), (2012).
- Cullen, D. K., Gilroy, M. E., Irons, H. R., Laplaca, M. C. Synapse-to-neuron ratio is inversely related to neuronal density in mature neuronal cultures. Brain Res. 1359, 44-55 (2010).
- Huang, J. H., Cullen, D. K., et al. Long-Term Survival and Integration of Transplanted Engineered Nervous Tissue Constructs Promotes Peripheral Nerve Regeneration. Tissue Eng. Part A. 15 (7), 1677-1685 (2009).
- Katiyar, K. S., Winter, C. C., Struzyna, L., Harris, J. P., Cullen, D. K. Mechanical elongation of astrocyte processes to create living scaffolds for nervous system regeneration. J. Tissue Eng. Regan. Med. , (2016).
- Howard, M. A., Baraban, S. C. Synaptic integration of transplanted interneuron progenitor cells into native cortical networks. J. Neurophysiol. 116 (2), 472-478 (2016).
- Wernig, M., Benninger, F., et al. Functional Integration of Embryonic Stem Cell-Derived Neurons In Vivo. J. Neurosci. 24 (22), 5258-5268 (2004).
- Ganguly, K., Poo, M. Activity-dependent neural plasticity from bench to bedside. Neuron. 80 (3), 729-741 (2013).
- Dancause, N. Extensive Cortical Rewiring after Brain Injury. J. Neurosci. 25 (44), 10167-10179 (2005).
- Winter, C. C., Katiyar, K. S., et al. Transplantable living scaffolds comprised of micro-tissue engineered aligned astrocyte networks to facilitate central nervous system regeneration. Acta Biomater. 38, 44-58 (2016).
- Adewole, D. O., Serruya, M. D., et al. The Evolution of Neuroprosthetic Interfaces. Crit. Rev. Biomed. Eng. 44 (1-2), 123-152 (2016).
- Cullen, D. K., Patel, A., Doorish, J. F., Smith, D. H., Pfister, B. J. Developing a tissue-engineered neural-electrical relay using encapsulated neuronal constructs on conducting polymer fibers. J. Neural Eng. 5 (4), 374-384 (2008).
- Cullen, D. K., Stabenfeldt, S. E., Simon, C. M., Tate, C. C., LaPlaca, M. C. In Vitro Neural Injury Model for Optimization of Tissue-Engineered Constructs. J. Neurosci. Res. 85, 3642-3651 (2007).
- Irons, H. R., Cullen, D. K., Shapiro, N. P., Lambert, N. A., Lee, R. H., Laplaca, M. C. Three-dimensional neural constructs: a novel platform for neurophysiological investigation. J. Neural Eng. 5 (3), 333-341 (2008).
- Morrison, B. I., Cullen, D. K., LaPlaca, M. In Vitro Models for Biomechanical Studies of Neural Tissues. Stud. Mechanobiol. Tissue Eng. Biomater. 3, 247-285 (2011).
- Vukasinovic, J., Cullen, D. K., Laplaca, M. C., Glezer, A. A microperfused incubator for tissue mimetic 3D cultures. Biomed. Microdevices. 11 (6), 1155-1165 (2009).
- Cullen, D. K., Lessing, M. C., Laplaca, M. C. Collagen-dependent neurite outgrowth and response to dynamic deformation in three-dimensional neuronal cultures. Ann. Biomed. Eng. 35 (5), 835-846 (2007).
- LaPlaca, M. C., Vernekar, V. N., Shoemaker, J. T., Cullen, D. K. Three-dimensional neuronal cultures. Methods Bioeng. 3D Tissue Eng. , (2010).
- Chwalek, K., Tang-Schomer, M. D., Omenetto, F. G., Kaplan, D. L. In vitro bioengineered model of cortical brain. Nat. Protoc. 10 (9), 1362-1373 (2015).
访问受限。请登录或开始试用以查看此内容。
重印与许可
