本文介绍一种技术——蛋白质膜红外电化学法,该方法可在碳电极上对固定化的氧化还原蛋白质进行直接的电化学控制,并同时开展光谱学研究。可在不同施加电位及多种溶液条件下,对同一样品的蛋白质记录其红外光谱。
方法文章
蛋白质膜红外电化学在研究[NiFe]氢化酶催化H2氧化中的应用
* These authors contributed equally
本文内容
摘要
摘要
要理解氧化还原蛋白的化学性质,需要能够对蛋白内的氧化还原中心进行精确控制的方法。蛋白质膜电化学技术通过将蛋白质固定在电极表面,使电极替代生理状态下的电子供体或受体,从而为多种不同蛋白质的氧化还原反应提供了功能层面的深入认识。要实现全面的化学理解,还需将电化学控制与其他可提供额外结构和机理信息的技术相结合。本文展示了一种名为蛋白质膜红外电化学的技术,该技术将蛋白质膜电化学与氧化还原蛋白的红外光谱检测相结合。该方法采用多反射衰减全反射构型,用于检测固定在高比表面积炭黑电极上的氧化还原蛋白。将该电极集成到流动池中,可在测量过程中改变溶液的pH值或溶质浓度。这种方法在研究氧化还原酶时尤为有效,因为可在电极上持续且可控地实现快速催化循环,从而通过光谱手段观测催化机理中寿命较长的中间物种。我们以大肠杆菌(E. coli)氢化酶1在催化(H2氧化)和非催化条件下的实验为例,展示了该技术的应用。
引言
研究蛋白质功能的一个关键挑战在于开发 原位 能够直接观察蛋白质执行其生理功能的方法,无论是在体外还是体内 体内 或使用分离的蛋白质样品。这需要将控制或触发过程整合到实验流程中,并采用联用技术,以便同时评估反应活性并测量蛋白质功能过程中的各个化学步骤。对于氧化还原蛋白而言,通常需要将电化学技术与光谱技术相结合:电化学技术可精确控制施加的电位,但无法提供直接的化学信息;而光谱技术则对与蛋白质功能相关的特异性化学变化具有高灵敏度。1,2,3 光谱电化学是一类将电化学与光谱学方法联用的通称,涵盖多种光谱技术以及不同水平的电化学控制。许多蛋白质能够与人工的可溶性电子供体和受体发生电子交换,这一特性已被应用于利用小分子介导电子转移的研究中,包括与紫外-可见光谱联用的体系,4,5,6,7 磁圆二色性8 和红外线5,9,10,11,12,13,14 (红外)光谱法。在少数情况下,已证明可利用蛋白质与电极之间无需媒介的、由扩散控制的电子交换。15,16
对于由氧化还原酶催化的反应,溶液电化学方法存在明显劣势。扩散控制的电子传递 通过 溶液中氧化还原介体的传质过程可能成为反应速率的限制步骤。由此可能导致有关酶的动力学与反应机理信息的丢失,或至少因实验方法带来的扩散假象而难以解析。因此,直接的、无需介体参与的电化学控制是研究氧化还原蛋白和酶的重要手段。蛋白质膜电化学(PFE)技术通过将氧化还原蛋白固定在电极表面,使电极在一系列电位下极化时,电子能够直接在电极与蛋白内部的氧化还原辅因子之间进行传递。17,18,19 PFE 在研究由氧化还原酶催化的氧化或还原反应方面具有特殊价值,因为界面电子转移可以以非常高的速率进行。例如,来自镍铁([NiFe])氢化酶的电催化转换速率 Allochromatium vinosum 通过PFE测量 ca 1,000 - 10,000 s−1 对于 H2 氧化20 电极电位可作为开关来触发催化反应的“开启”或“关闭”,而电催化电流则反映酶的活性。因此,PFE 是一种有价值的分析方法,适用于研究那些对电位高度依赖的复杂酶的反应活性,例如 [FeFe]-氢化酶双铁活性位点与 CO 和 O 的反应2,21 或氢化酶的电位诱导失活反应22 一氧化碳脱氢酶23 以及其他复杂的氧化还原酶。24
将光谱技术与PFE提供的直接电化学控制相结合的主要障碍在于氧化还原酶的表面覆盖率较低,例如来自A. vinosum的[NiFe]氢化酶的表面覆盖率仅为1-2 pmol cm-220,远低于小分子吸附物在块体金属电极上的原位表面科学研究中的水平。这给光谱测量的灵敏度带来了挑战。已有多种光谱电化学方法被报道用于研究在不同类型电极上固定的氧化还原蛋白:在透明金属氧化物电极上进行的紫外-可见光谱分析25,26,27;在金电极上进行的荧光光谱分析28,29;在金电极上进行的表面增强红外吸收(SEIRA)光谱分析30,31,32,33;以及主要在银电极上应用的表面增强拉曼光谱技术34,35。
本文介绍了一种将蛋白质膜电化学(PFE)与红外光谱联用的方法,该技术称为蛋白质膜红外电化学(PFIRE)。36 PFIRE 方法利用高比表面积碳工作电极固定氧化还原酶,并结合衰减全反射红外(ATR-IR)光谱几何构型,充分发挥多种蛋白质易于吸附于碳表面的特性。红外光谱在氧化还原酶和蛋白质研究中具有重要价值,因为许多小分子、配体和辅因子具有特征性吸收峰,可用于评估反应性、结合状态、抑制作用及氧化还原状态。例如,一氧化氮(NO)与铁硫中心的结合,37 黄素蛋白的研究,38,39,40 小分子与血红素中心的结合 等等.41 ATR-IR 几何结构可实现优化的三电极(光谱)电化学池的构建42 因此可实现优异的电化学控制。通过将参比电极靠近工作电极,可最大限度降低溶液电阻和电位漂移。采用具有高表面积的对电极,以适应工作电极上因酶快速周转而产生的高电催化电流。溶液流经光谱电化学池,可方便地调控底物、抑制剂浓度及pH值。36,43,44 因此,PFIRE 方法能够实现红外光谱的记录 原位 在持续的酶电催化过程中。36,44 PFIRE 还能够在无催化电流的情况下提供化学信息,43 与PFE不同,在氧化还原酶的非催化过程中提取信息可能较为困难。45,46
我们已展示了利用PFIRE方法研究[NiFe]氢化酶催化H2氧化的过程,这类酶在双金属活性位点上含有与铁配位的内源性CO和CN配体。36,43,44 因此,[NiFe]氢化酶特别适用于PFIRE方法的研究。PFIRE方法可提供稳态 turnover 过程中存在物种的信息,从而在已有大量不控制 turnover 条件下氢化酶红外光谱研究文献的基础上,进一步提供关键的机理洞察。47,48 Dyer及其同事已采用时间分辨红外技术研究NiFe氢化酶,49,50,51 通过光触发实现小幅负电位阶跃(via 使用溶液中介体和“笼状”电子源)或光解结合的氢负离子。尽管目前PFIRE方法尚无法达到与上述测量相当的时间分辨率,40 但它能够研究在明确定义的一系列电位下进行的还原性和氧化性催化过程,且不受传质限制的影响。
PFIRE 方法不同于用于研究氧化还原蛋白的表面增强红外光谱(SEIRA)技术,后者同样采用ATR-IR几何构型,并利用纳米粗糙金属电极来增强吸附在电极表面分子的红外吸收。30 SEIRA 是研究膜蛋白的极为有价值的技术,尤其适用于膜模拟结构中吸附或嵌入的膜蛋白研究,32 但其对金属电极的需求可能因电极基底与小分子(如 CO、CN-、CO2 等)之间的反应性而限制底物和抑制剂的应用范围。在极负电位下,金属表面可能发生质子还原和自组装单分子层脱附等问题,1,52 尽管已有报道显示酶可在未保护的金属电极上实现电催化。53,54 相较于 SEIRA,PFIRE 的一个缺点是较难将膜蛋白整合到天然或模拟膜结构中。然而,碳电极相对于竞争性小分子活化反应具有较高的化学惰性,这使得 PFIRE 成为研究酶电催化的优良技术,特别是在与生物氧化还原过程(如氢化酶催化的质子还原)相关的低电位区域。1,43
本文旨在介绍PFIRE方法作为一种研究电极固定化氧化还原蛋白的技术,并以大肠杆菌(Escherichia coli)的NiFe氢化酶1(Hyd1)为例进行说明。文中讨论了样品制备的注意事项、良好的底物流动所需条件以及数据处理方法。PFIRE是一种广泛适用的技术,非常适合研究任何可吸附于碳电极上的氧化还原蛋白(具有特征性红外吸收峰),无论该蛋白是直接吸附,还是通过表面修饰实现吸附,只要其能够与电极进行电子交换即可。
方案
1. 在厌氧干燥手套箱内重建傅里叶变换红外光谱仪的内部样品室及一般实验要求
- 使用配备外置汞镉碲(MCT)检测器和ATR附件的商用傅里叶变换红外光谱仪。用干燥空气或氮气吹扫光谱仪主体,或使用带有抽真空光学平台的光谱仪。
- 将光谱仪放置在与厌氧箱(anaerobic chamber)高度相同、稳固且无振动的实验台上。<1 ppm O2),干燥(露点 < -75 °C)手套箱。将光谱仪的红外光束通过一个足够大、可容纳散焦光束的红外透射窗口,引入手套箱内。
注意:手套箱与光谱仪之间的空间也必须进行吹扫或抽真空,尤其是在使用吸湿性窗口材料(如 NaCl 或 KBr)时。 - 在手套箱内复制光谱仪的内部样品腔。
- 将光束在手套箱内引导至一个离轴椭球面镜上,理想情况下该椭球面镜的焦距应与光谱仪内部聚焦镜的焦距相同。
注意:在该聚焦镜前放置两面额外的平面镜会很有帮助,以便调节手套箱内红外光束的高度和方向;这可以弥补光谱仪初始放置时的任何不准确。 - 在手套箱内放置一个外置MCT检测器,并配备合适的聚焦光学元件(例如短焦距ZnSe透镜或短焦距离轴抛物面镜),其位置应能模拟光谱仪内部样品室的尺寸。
- 调节红外光束的“焦点”,使其大致位于聚焦镜与MCT检测器之间的等距离位置。
- 将光束在手套箱内引导至一个离轴椭球面镜上,理想情况下该椭球面镜的焦距应与光谱仪内部聚焦镜的焦距相同。
- 用液氮冷却外置MCT检测器的杜瓦瓶。
- 将ATR附件安装到手套箱的样品室中。调整输入和输出聚焦光学元件以及ATR附件的位置,以实现向MCT检测器的最大光通量。如有必要,使用光阑或其他适当的衰减装置(如金属网栅)以防止检测器信号过饱和。
注意:本文所呈现的数据采用了一个五次反射ATR附件,该附件配备全反射光学元件和可拆卸的梯形硅质内反射元件(IRE)(Crystal GmbH,尺寸 ca 5 × 8 × 1 毫米3,面部角度39.5°)。IRE安装在由聚醚醚酮(PEEK)加工而成的可拆卸底板上。 - 使用手套箱容纳重建的样品室,并配备适当的贯通接口,以便连接外部放置的恒电位仪(可使用气密BNC接口)、通入气体,以及连接将信号从MCT检测器传出的电缆。必须保留检测器电缆上的任何屏蔽层,以避免在测量中引入噪声或干扰。
- 在手套箱内放置一台流速大于 60 mL/min 的蠕动泵。图中展示了光谱仪、ATR 附件、蠕动泵和恒电位仪装置的示意图 图1.
- 构建一个光谱电化学池,例如图中所示的示意图 图2,该装置与ATR附件密封连接。电解池应包含一个高表面积的对电极(铂丝或铂网)、一个工作电极(碳棒)接口以及一个微型参比电极。电解池还应至少设有两个额外的端口,作为溶液快速流经电解池的入口和出口。
注意:微型饱和甘汞参比电极是此用途的理想选择。36
2. 用碳黑颗粒的制备与修饰 E. coli 氢化酶1
- 在“湿法”厌氧手套箱中,将 20 mg 高比表面积的炭黑颗粒(>1,000 m3/g)与 1 mL 超高纯度水(电阻率 >18 MΩ cm)在微量离心管中混合。使用低功率超声(<100 W)处理至少 15 分钟,或直至分散均匀且 1 小时内无明显沉降,得到浓度约为 20 mg/mL 的炭黑分散液。
- 取一份氢化酶 1(E. coli Hyd1,约 50 µL,按已发表方法55制备),其蛋白浓度约为 7 mg/mL,并将其置换至低离子强度缓冲液中(例如 15 mM 磷酸钾缓冲液,pH 5.8,无额外添加盐),pH 接近等电点。为获得最佳效果,应使用活性尽可能高的酶制剂。采用浓缩-稀释法进行缓冲液置换,使用合适截留分子量的离心过滤装置(Hyd1 可使用 50 kDa 截留膜)。
- 将 Hyd1 加入过滤装置中。
- 加入约 450 µL 置换缓冲液进行稀释。
- 通过温和离心(< ~2700 × g)重新浓缩至 50 µL,以防止酶发生不可逆沉淀。
- 重复步骤 2.2.2 和 2.2.3,直至缓冲液置换完成(通常约 5 个循环内完成)。
- 取 5 µL 浓度为 20 mg/mL 的炭黑分散液(按步骤 2.1 制备)与 50 µL 经缓冲液置换的 Hyd1 样品混合。将酶-颗粒混合物于冰箱中(0 °C)静置过夜,使酶充分吸附。期间可能需偶尔振荡混合物,以确保颗粒保持分散状态。
- 使用低离子强度缓冲液(磷酸钾,15 mM,pH 5.8,无额外添加盐)通过多次在微量离心机中进行沉降与再分散循环(~2,700 × g)清洗经 Hyd1 修饰的颗粒。重复该过程 3–5 次,以去除未吸附的酶。
注:首次洗涤前上清液应几乎无色,表明酶已良好吸附。 - 将颗粒浓缩至最终体积约 5 µL,得到酶修饰颗粒终浓度约为 20 mg/mL。
注:若保持水合状态,Hyd1 修饰的颗粒可在 4 °C 下保存长达两周;最佳保存方式为加入约 50 µL 超高纯度水稀释后储存。
3. PFIRE 测量的准备工作 E. coli 氢化酶1
- 通过低功率超声处理清洁硅IRE< 100 W),首先在 H2SO4 (< 90 % w/w)中约 15 分钟,然后在 HNO3 (70% w/w) 中最多 1 小时。此清洁程序应使 IRE 表面变为亲水性。如果需要进一步清洁,可将 IRE 置于 piranha 溶液(H₂SO₄:H₂O₂ 体积比为 1:3)中2O2:H2SO4以氧化任何残留的有机物质。
注意:强酸性清洗方法可能不适用于所有 IRE 材料。Piranha 溶液具有强腐蚀性和强氧化性,使用 Piranha 溶液前应确保表面已基本清洁;由于其配制和使用过程为放热反应,操作时须格外小心——务必始终将 H2O2 缓慢地 至 H2SO4 并参照适当的安全部署程序进行准备、使用和处置。 - 用超纯水冲洗干净的IRE,然后在干燥的氮气流下吹干。使用洁净的镊子操作所有棱镜,以避免污染。
- 使用一小条电工级硅酮密封剂将ATR附件基板上的内反射元件(IRE)密封。注意将密封剂仅限于IRE的边缘。待密封剂完全干燥。
- 将ATR附件底板转移至光谱仪手套箱中,并安装到ATR附件上。在4000 - 1,000 cm⁻¹范围内测量参考(背景)光谱。-1 在 4 cm 处-1 分辨率采用光谱仪的标准快速扫描模式,共累加1024次干涉图(测量时间约3–5分钟)。将此光谱作为输入数据,用于后续实验中吸光度光谱的计算。
注意:由于 Hyd1 活性位点的吸光度预期较小,因此必须采集具有高信噪比的光谱。 - 将ATR附件基板转移至装有预先制备的Hyd1修饰颗粒分散液(第2节)的“湿”手套箱中。取1 µL颗粒分散液滴加到IRE的大面上,并均匀铺展至整个表面。注意:切勿让颗粒在IRE上完全干燥。
- 将一张碳纸(例如用作燃料电池中气体扩散层材料的碳纸)裁剪至尺寸比红外透射电极(IRE)表面尺寸小约0.1 mm即约 8.2 × 4.9 毫米2)。碳纸的表面积应足够大,以覆盖滴铸的 Hyd1 修饰颗粒,但不可过大而与用于固定 IRE 的硅胶密封剂发生重叠。将碳纸浸入水中,然后轻轻覆盖在颗粒膜表面。碳纸可为整个颗粒膜提供良好的电连接。
注意:建议预先制备多张碳纸,并将其预先浸泡于超纯水中,储存在“湿润”厌氧手套箱内。 - 安装光谱电化学池(在1.7中描述并以示意图形式展示于 图2) 覆盖在IRE上方,用螺丝将其固定在基板上。加入约200 µL实验缓冲液以保持酶的水合状态。对于NiFe氢化酶的研究,使用能够在较宽pH范围内发挥缓冲作用的混合缓冲体系较为有利:56 乙酸钠,2-[N-吗啉代]乙磺酸(MES), N-[2-羟乙基]哌嗪-N-2-乙磺酸(HEPES), N-三(羟甲基)甲基-3-氨基丙烷磺酸(TAPS),以及2-[N-cyclohexylamino]乙烷磺酸(CHES),各组分终浓度为15 mM,并含有0.1 M NaCl作为支持电解质,使用浓NaOH和HCl将pH调节至6。
注意:工作电极连接处应略微突出于光谱电化学池顶部平面以下(约0.1 mm),以确保与碳纸形成良好的电子接触图2). - 将光谱电化学池的溶液入口和出口连接至包含蠕动泵管路和实验缓冲液小瓶的流动系统。将组装好的电化学池转移至放置有光谱仪的“干燥”手套箱中。
- 将光谱电化学池组件安装到ATR附件上。将工作电极、对电极和参比电极连接至电化学工作站。将蠕动泵管路连接至泵体。
- 以 1024 次平均干涉图在 4 cm⁻¹ 分辨率下记录吸收光谱-1 在4,000 - 1,000 cm的光谱范围内具有高分辨率-1,以3.4节采集的光谱作为参考/背景。此时,光谱应包含显著的(>100 mO.D. 酰胺 II 谱带,位于约 1,540 cm⁻¹-1 Hyd1 的活性位点谱带应在 1,850 - 2,150 cm 的光谱区域内明显可见-1,主要处于氧化的非活性状态(图3).
4. 激活 E. coli 氢化酶1及光谱电化学池的检测
- 施加还原电位(−0.8 V) 与 SCE)加入至 Hyd1 修饰的颗粒膜上。用 H 饱和实验缓冲液2 缓慢将流动缓冲液流经光谱电化学池。将样品放置过夜,以充分激活 Hyd1。
注意:必须使用无氧 H2,N2 等等。,因此所有厌氧气体都应通过一个 O2 过滤器 - 记录样品活化后的吸光度光谱。 νCO 和 vCN 活性位点的谱带现在应显示出还原态的、“活性”状态的分布。这可以通过相对于3.10节中记录的光谱所获得的差减光谱最直观地观察到。图4).
- 测试光谱电化学池的电连接性。为此,将实验缓冲液用 N 饱和2 气体。施加一系列氧化(0 V 与 SCE)和还原(−0.8 V) 与 SCE电位(的 ca 将30分钟时长的电位依次施加到Hyd1修饰的粒子膜上,并记录每个电位下的吸光度光谱。Hyd1应迅速发生氧化和还原,若粒子膜连接良好,样品中应有100%的响应所施加的电位。
- 设定实验缓冲液的适当流速。为此,施加还原电位(−0.8 V) 与 SCE)加入样品中,并用 H 饱和实验缓冲液2在 -0.707 至 0.039 V 之间记录一系列循环伏安图 与 SCE,扫描速率为10 mV/s。逐渐增加H的流速2在伏安图之间使用饱和缓冲液,直至催化波形类似于平面旋转圆盘电极上的波形55 且最大电流与流速无关(图5).
注意:H2 在293 K和1 bar条件下,水中的溶解度约为0.8 mM。 - 由于样品现已准备好进行PFIRE测量,在不同溶液条件(pH、温度、H2 浓度 等等。). 使用恒电位仪软件记录所有电化学数据,因为关联光谱数据与电化学数据至关重要,尤其是在研究电催化过程(如 H2 Hyd1介导的氧化
5. 光谱数据处理
- 通过在 0 V 和 −0.8 V 下记录光谱,确认活性位点在测量过程中未发生永久性改变 与 实验结束时的SCE。这些应与4.3中记录的光谱相同,且在测量过程中不应观察到活性位点的损失。图6).
- 从光谱仪软件中以合适格式(.csv、ASCII、'matlab'、Jcamp)导出绝对吸光度光谱 等等。)以供使用 Origin 或 Matlab 等软件进行处理。
- 基线校正数据,采用如下所示流程进行处理 图7.
- 对每个吸收光谱在 1,800 - 2,150 cm 范围内求二阶导数-1,以识别小的(<1 mO.D. 活性位点谱带与高度弯曲的水背景对比。
- 在原始吸光度光谱上放置基线标记点,并将这些点设置为“吸附”到实验光谱。
- 使用插值立方样条函数或多项式函数通过各点拟合基线。从实验数据中减去该基线函数。
结果
图1展示了用于PFIRE测量的光谱仪、手套箱、ATR附件、恒电位仪和气体流动系统的实验装置示意图。图2展示了一个代表性的光谱电化学池示意图。
图3 显示滴铸法制备的Hyd1修饰颗粒的吸收光谱,实验过程中以流动的实验缓冲液(混合缓冲体系,见3.7节,pH 6.0)通过光谱电化学池。在本示例中,Hyd1的表面覆盖率特别高 图3,其酰胺II带强度约为235 mO.D.,且O-H伸缩振动区域(~3,000 - 3,600 cm⁻¹)信号微弱,表明体相水含量极低-1)相对于约 1,640 cm⁻¹ 处的谱带-1,这是Hyd1的酰胺I带与水的H-O-H弯曲振动带的卷积。在C-H伸缩振动区域(约2900 cm⁻¹)还可观察到由蛋白质引起的其他吸收带-1。位于约 2,100 cm⁻¹ 处的宽峰-1 是H-O-H弯曲振动与一组低能摆动(libration)带的组合,后者为氢原子受限制的旋转运动2由于液态水中的氢键网络,O分子。 νCO 活性位点氧化态非活性Ni-B态在1,943 cm⁻¹处的谱带清晰可见-1即使未进行基线校正, ν中国台湾 在 2,050–2,100 cm 处特征峰清晰可见-1在 Hyd1 高覆盖率下,炭黑薄膜的大部分微孔结构57 由于酶的阻塞作用,因此在PFIRE测量期间,“整体”水浓度降低。
光谱在 图3 表明,在激活之前,Hyd1 薄膜中的 Hyd1 处于氧化态且无活性状态。在 −0.8 V(相对于 SCE)下于 H 氛围中活化过夜2 大气环境导致还原态、催化活性状态的形成,如所示 图4 显示为活化(还原)状态 减 Hyd1的制备态(氧化态)差示光谱。Hyd1的差示光谱最宜采用以下方法进行解析 ν一氧化碳 区域。活性位点的每种独特状态只有一个CO谱带,而CN谱带有两个,因此 ν中国台湾 区域本质上更为复杂,存在许多重叠的谱带。差谱在 图 4 表明活化导致氧化态非活性Ni-B的减少(负吸收带)以及制备态Hyd1膜中少量存在的Ni-SI(氧化程度最高的“活性”状态)减少。这些状态被Hyd1的“活性”状态Ni-C、Ni-R和Ni-L所取代。需注意,Ni-R和Ni-L状态均存在两种形式,这由两个 ν一氧化碳 这些物种中观察到的条带 图 4观察到多种Ni-R和Ni-L状态与其他NiFe氢化酶的研究结果一致。48,58,59
PFIRE 方法的一个关键验证是,在光谱电化学流动池内记录到的 Hyd1 的循环伏安图显示出与在平面旋转圆盘电极上记录到的相似的催化波形。55 在实际中,这意味着底物(H2)和产物(H+) 与光谱电化学池中固定的 Hyd1 之间进行的电子传递在 PFIRE 测量所用的流速下是高效的。流速对催化波形的影响如图所示。 图5,该图显示在 H 气氛下记录的连续循环伏安图2 大气压(1 bar)下,随着流经光谱电化学池的溶液流速增加,H 的过电位2 Hyd1介导的氧化过程相同(红色阴影矩形),但氧化失活的程度(在高于该电位的氧化与还原扫描过程中电流的滞后现象) ca 0 V 与 SCE)和最大H2 氧化电流依赖于溶液的流速。当流速超过 52 mL/min(浅灰色伏安图)时,催化波形对进一步提高流速不再敏感。
图6比较了Hyd-1在初始活化后以及在Ar气氛下于0 V vs SCE进行厌氧再氧化(如步骤4.3所述)后,Ni-B态的νCO谱带相对强度,以及在Ar气氛下于0 V vs SCE持续实验48小时后进行厌氧氧化失活后的相应谱带强度(如步骤5.1所述)。在测量过程中未观察到活性位点谱带强度的损失,所有Hyd1样品均对所施加的电位产生响应。
图7展示了本研究中采用的基线校正流程。Hyd1样品在活性位点区域的绝对光谱(图7a)由于水的存在而表现出明显的弯曲。事实上,在生命科学的大多数红外光谱应用中,必须使用水作为溶剂是一个难题。通过Origin软件,采用9点窗口的Savitzky-Golay平滑算法计算绝对光谱的二阶导数(图7b),可用于在弯曲背景中识别Hyd1活性位点的尖锐谱带。利用二阶导数光谱确定近似的峰位,可在绝对光谱中不含活性位点谱带的区域(图7a中的圆圈)设置基线锚点。随后,通过这些锚点拟合三次样条函数,生成基线函数,再从绝对光谱中减去该基线函数,从而获得仅包含Hyd1活性位点峰的基线校正光谱(图7c)。
图8 显示了在非周转(Ar气氛)和周转(H₂)条件下对Hyd1进行PFIRE测量的结果2 大气)条件下,在一系列电位范围内。36 电流-时间轨迹(图8a) 报告在每个施加电位下的催化电流,并在无 turnover 条件下(Ar 气氛)保持接近零电流。部分光谱电化学氧化还原滴定在 图8b 因此报道了活性位点在无催化周转条件下的平衡氧化还原行为,展示了在每个电位下预期的状态分布。光谱在 图8c 在周转条件下(在 H 下)记录2 (大气)因此代表了催化H反应过程中活性位点状态的稳态分布2 由Hyd1催化的氧化反应。稳态条件已达成,这一点可通过催化H2 氧化电流(图8a,H2) 在 −0.199 V 和 −0.074 V 时随时间保持恒定 与 SHE;在 +0.356 V 时电流的单调衰减 与 SHE 的产生是由于 Hyd1 的已知厌氧氧化失活所致。55 在 Ar 和 H₂ 条件下,活性位点状态的分布明显不同2 在 Hyd1 发挥催化作用的所有电位下(图8b-0.199、-0.074 和 +0.356 V 处的谱图 与 SHE)。在 Ar 和 H 气氛下记录的光谱2 在 -0.594 V 时几乎完全相同 与 然而,SHE 代表了一个重要的实验一致性检验;Hyd1 不能还原 H+ 在pH 6.0时以显著速率(电流) 图8a 在氩气和氢气氛围下2 接近于零),因此在 −0.594 V 处的光谱应相同。
图9 展示 Hyd1 的厌氧氧化失活 通过 Ni-SI 在 H 作用下形成 Ni-B2 +0.356 V 处的氧化反应36 在电流-时间曲线中标注的灰色时间段内记录光谱 图9a在 −0.074 V 时,Hyd1 不会发生氧化失活,活性位点状态的分布在整个电位阶跃过程中保持恒定。这一点由以下光谱结果证明: 图9bi,报告了在 -0.074 电位阶跃开始时经绝对基线校正的光谱, 图9bii 在电位阶跃后期记录的信号,相对于参考点报告为差谱 图9bi. 谱图在 图9biii 和 b四 也以相对于参考的差谱形式报告 图 9bi,且在高电位失活过程中显示出Ni-SI向Ni-B的逐步转化,这与在+0.356 V时电流的单调下降一致 图9a.
在不同溶液 pH 条件下记录的光谱可揭示 Hyd1 催化循环中质子转移的步骤。43 图10a 显示在 pH 3.0 和 pH 9.0 条件下,使用光谱电化学池中的溶液流动交换实验缓冲液,在同一 Hyd1 薄膜上记录的 PFIRE 光谱。这两个光谱中 Ni-C 和 Ni-L 状态的相对浓度明显不同。通过在非周转条件下改变施加的电势,可快速测定 Ni-C 和 Ni-L 状态在一系列 pH 值下的电势依赖性。图10b),并且在较宽的pH范围内发现这两种状态具有相同的电势。(注意,峰吸收值在 图10b 为清晰起见,仅显示 Ni-C 和 Ni-L 状态,Hidalgo 已报道 Hyd1 的完整氧化还原滴定 等)36 然后可以提取 Ni-C 和 Ni-L 浓度的 pH 滴定曲线,方法是取在每个 pH 值下总 Ni-C 和 Ni-L 浓度达到最大时对应电位处的峰值吸光度图10c通过这种方式,结合EPR数据,确定了Ni-C态与Ni-L态之间的pH平衡。43
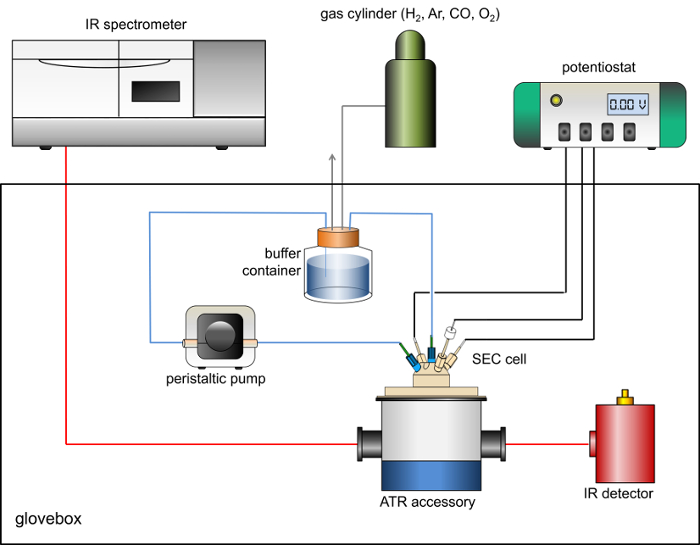
图1: 用于PFIRE测量的红外光谱仪、厌氧手套箱、ATR附件、MCT检测器、气体流动系统和恒电位仪的装置示意图。请点击此处查看此图的放大版本。
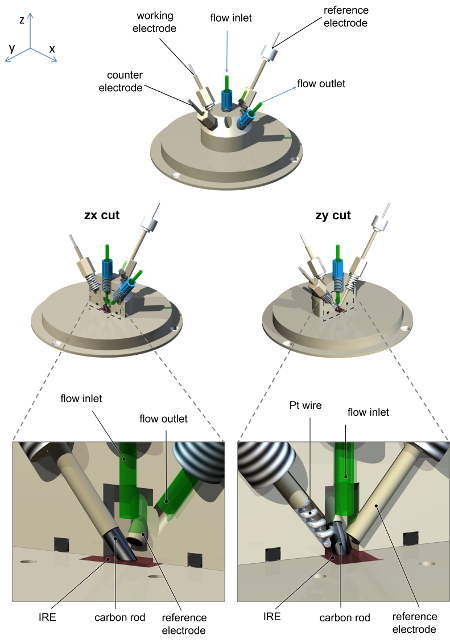
图2:用于PFIRE测量的光谱电化学池的示意图,显示了电极及溶液进出口的连接方式。 该电化学池和底板由聚醚醚酮(PEEK)加工而成,设有用于连接碳棒工作电极、铂丝对电极、饱和甘汞参比电极以及溶液进出口的螺孔。饱和甘汞参比电极的构造如先前文献所述。36 请点击此处查看该图的放大版本。
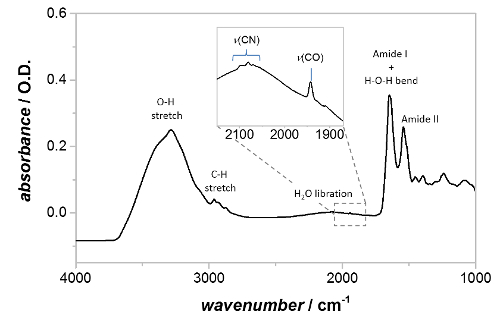
图3:沉积在内反射元件(IRE)上并用缓冲液再水合的Hyd1修饰炭黑颗粒的吸光度光谱。图中显示了酰胺I带、酰胺II带以及Hyd1活性位点区域的位置,还包括由C-H伸缩振动和溶剂水引起的其他特征。插图为活性位点区域的放大视图,标注了vCO和vCN谱带。“制备后未处理”的颗粒主要含有处于氧化态、无活性的Ni-B状态的Hyd1。请点击此处查看该图的放大版本。
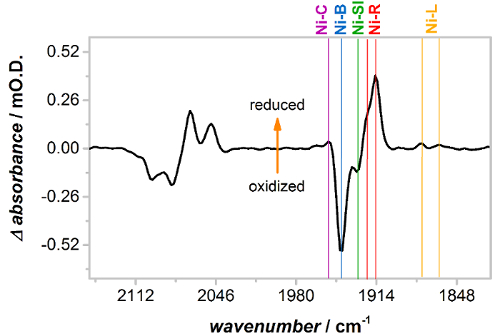
图 4−0.8 V下Hyd1的激活 与 H 条件下的 SCE2 大气,以还原态形式呈现 减 氧化差光谱 在低电位活化条件下,被氧化的非活性态 Ni-B(以及少量的 Ni-SI)会转化为更还原的活性态 Ni-C、Ni-R 和 Ni-L。需要注意的是,Hyd1 具有两种不同的 Ni-L 和 Ni-R 亚态。 请点击此处以查看此图的放大版本。
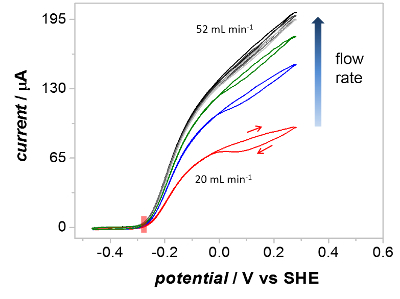
图5溶液流速对在光谱电化学池中记录的催化循环伏安图波形的影响 伏安图在逐步增加的H流速下记录2-饱和缓冲液,如图所示。在20 mL/min(红色)流速下,伏安图显示在0 V以上出现显著失活 与 SHE在正向扫描中。当流速高于52 mL/min时,失活程度显著降低,在所有电位下电流均不随流速变化。其他参数:1 bar H2,10 mV/s 扫描速率。 请点击此处以查看此图的放大版本。
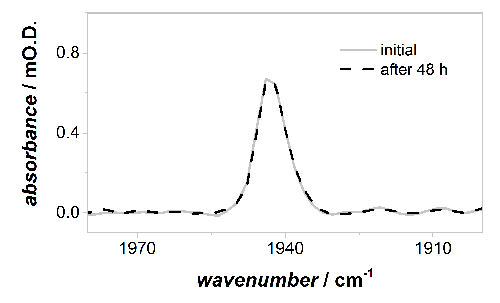
图6活性位点中经基线校正的红外光谱 ν0 V 下氧化非活性 Ni-B 态的 CO 区域 与 SCE 在连续进行48小时的PFIRE测量期间,活性位点强度未出现可测的下降,因此Hyd1在炭黑颗粒上的吸附是牢固稳定的。 请点击此处查看此图的放大版本。
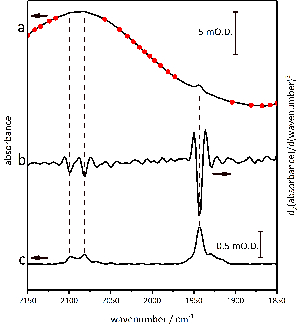
图 7: 数据处理中所用基线校正步骤的详细说明。基线锚定点被标定在活性位点区域的绝对吸光度谱上(a),需注意避开通过二阶导数分析所识别出的任何 νCO 和 νCN 峰(b)。校正后的基线校正谱如(c)所示。请点击此处查看此图的放大版本。
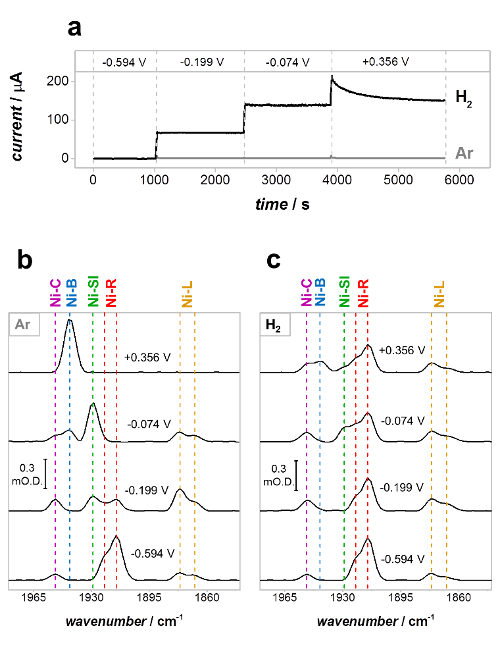
图8:在无转化(Ar)和转化(H2)条件下对Hyd1进行的PFIRE测量。(a)Hyd1在Ar饱和(灰色)和H2饱和(黑色)缓冲液中的光谱电化学池内的电流-时间曲线;(b)、(c)PFIRE光谱显示在Ar(b)和H2(c)条件下各电位处的νCO区域。电位值以V vs SHE表示。经Hidalgo et al.35许可转载。请点击此处查看此图的放大版本。
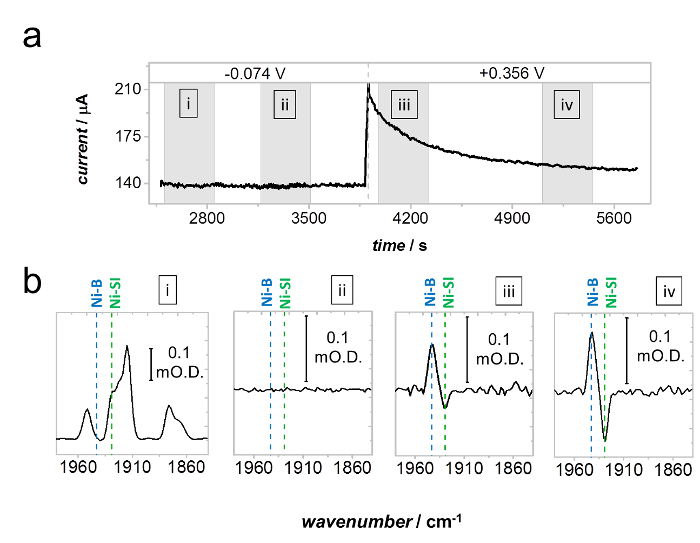
图9: Hyd1的厌氧失活 通过 Ni-SI 转化为 Ni-B 的过程 (a) 恒定电流下的电流-时间曲线2 气氛中,在−0.074 V时表现出稳定的电催化电流,在+0.356 V时发生缓慢的厌氧失活(电流单调下降) 与 SHE。b) 在 (a) 中灰色阴影区域标记期间记录的光谱。光谱 bi 是电位阶跃至−0.074 V初始时刻记录的基线校正光谱。光谱bii在 -0.074 V 阶跃的较晚时间点记录的光谱,相对于 b 报告为差示光谱i 表明活性位点状态的分布未发生变化,这与在−0.074 V电位下的稳定性一致。谱图biii 和 biv 也以相对于 b 的差值光谱形式报道i 在 +0.356 V 条件下厌氧失活过程中,Ni-SI 逐渐转化为 Ni-B 与 SHE。经 Hidalgo 许可转载 等 35 请点击此处以查看此图的放大版本。
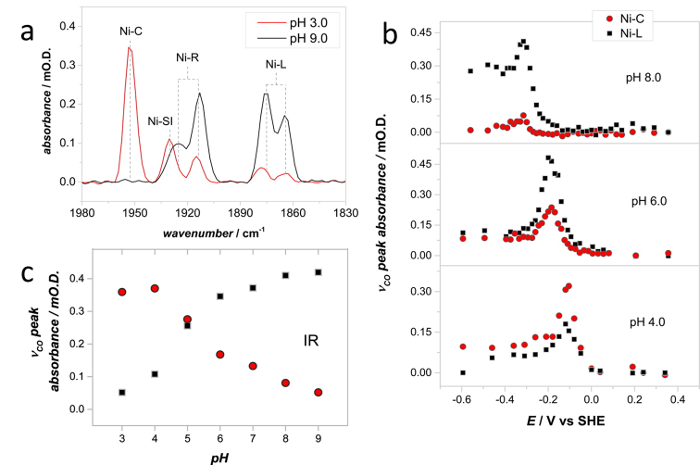
图10:在不同溶液pH条件下记录的光谱揭示了Hyd1催化循环中质子转移步骤的信息。(a)红外光谱显示了Hyd1的νCO区域,在pH 3.0(-54 mV vs SHE)和pH 9.0(-334 mV vs SHE)下记录。(b)通过光谱电化学滴定实验确定在不同溶液pH值下Ni-C和Ni-L浓度达到最大时的电位。为清晰起见,仅显示Ni-C和Ni-L的浓度;有关Hyd1完整的光谱电化学滴定,请参见Hidalgo et al.36。(c)Ni-C和Ni-L相对浓度的pH依赖性,由一系列如(b)所示实验测定。光谱在20 °C下记录。经Murphy et al.42许可改编。请点击此处查看该图的放大版本。
讨论
PFIRE 是一种广泛适用的红外光谱技术,用于研究固定在电极上的氧化还原蛋白。特别是,可以在快速周转条件下探测氧化还原酶的电催化反应。PFIRE 方法基于 PFE 技术所提供的直接电化学控制(PFE 本身不提供直接的结构信息),并将其与碳电极上的红外光谱相结合。因此,PFIRE 在单独电化学所提供的信息基础上增加了化学层面的洞察力,非常适合研究参与小分子结合与活化的氧化还原蛋白和酶。此外,PFIRE 还可在无催化周转的情况下提供有关蛋白质中电位依赖性结构变化的信息。这类非周转电子转移过程通常难以通过“标准”PFE 方法检测到,尽管将 PFE 扩展至傅里叶变换交流伏安法已取得巨大成功。45,46
PFIRE 方法原则上适用于任何可使用 PFE 研究的氧化还原蛋白。因此,与 PFE 一样,蛋白质吸附是成功开展 PFIRE 实验的关键步骤。在本方案中,我们描述了 PFIRE 技术的一种应用,使用 E. coli 以 Hyd1 为案例研究。36,43 然而,我们也已将PFIRE技术应用于细胞质调控型氢化酶 R. eutropha,44 以及吸附在炭黑上的黄素单核苷酸。40 在所有这些情况下,通过本方案所述的方法将蛋白质简单地物理吸附到未经修饰的高比表面积炭黑上,即可实现足够的蛋白质表面覆盖度,从而获得信噪比高、质量良好的红外光谱。当无法达到如此高的吸附水平时,可能需要对炭黑颗粒表面进行修饰,例如实现蛋白质与电极表面的共价结合。60,61,62 在研究必须厌氧操作的样品时,使用手套箱进行PFIRE测量才是严格必要的。然而在实际操作中,由于手套箱内环境极为恒定且极低(< 手套箱气氛提供的水蒸气露点水平低至80 °C,可实现高信噪比,从而能够检测极微弱的吸光度。44 在许多情况下,为了防止氧气引起的电流干扰,电化学测量(PFIRE 技术的关键组成部分)也需在厌氧环境中进行,例如手套箱所提供的环境2 工作电极上的还原反应
体相水、实验缓冲液以及样品吸附所用碳颗粒产生的红外吸收峰均会对实验光谱产生显著影响,并可能与目标谱带重叠,尤其是在酰胺I、II和III区。63 酰胺区域还包含来自黄素类或烟酰胺辅因子等有机物的信息,以及许多氧化还原反应的底物和产物的信息。对于NiFe氢化酶而言,活性中心的νCO和νCN谱带位于光谱中相对清晰的区域,因此PFIRE技术非常适用于研究这类酶。然而,在其他情况下,可能需要结合同位素标记方法的差谱技术来分离固定化蛋白质引起的变化。类似的方法已被用于识别例如质子化状态变化、结构重排,并利用红外光谱研究米氏-门顿复合物。64,65,66 因此,PFIRE不仅限于氢化酶的研究,还可应用于任何含有(或其底物、产物或抑制剂含有)具有特征性红外活性振动基团的氧化还原蛋白;例如一氧化碳脱氢酶67、固氮酶68,14、黄素蛋白40和甲酸脱氢酶。
相关技术表面增强红外吸收光谱(SEIRA)非常适用于在仿生环境中研究膜结合蛋白。32 SEIRA 是红外光谱技术的一种改进方法,同样采用衰减全反射红外(ATR-IR)构型,并利用表面增强效应,放大位于ATR棱镜(IRE)表面附近(几纳米范围内)分子的红外吸收信号。因此,SEIRA 对吸附蛋白及膜结构内部发生的光谱变化具有极高的灵敏度,且基本不受溶液中溶剂以及底物/抑制剂等竞争性信号的干扰。这与本文所述的PFIRE技术形成一定对比,后者依赖于更大的表面穿透深度(约1 µm),意味着PFIRE对溶液中存在的底物、产物或抑制剂更为敏感。这种对“体相”溶剂更高的灵敏度可能具有优势;若底物或产物可被红外直接检测,则PFIRE光谱可同时反映电催化过程中长寿命活性物种的稳态动力学及其相关产物的生成情况。69 能够观测底物和产物的稳态浓度,对于诸如一氧化碳脱氢酶(催化CO可逆氧化为CO2,一种强红外吸收物)或甲酸脱氢酶(催化甲酸可逆氧化为CO2)等酶而言尤为有价值。
目前,由于PFIRE采用宏观碳电极在IRE表面“富集”酶以进行ATR-IR几何构型下的数据采集,该技术仅限于酶电催化稳态动力学研究。在此方面,PFIRE对NiFe氢化酶的研究与Dyer及其同事的工作互为补充。49,50 利用光触发瞬态吸收红外光谱研究亚周转动力学的研究人员。目前正在开展工作以缩小光谱电化学池的尺寸。40 并且使用微电极时,时间分辨率可达微秒量级。这将使得研究 turnover 频率高达 ca 100 - 500 秒-1,并将有助于研究还原和氧化过程。
总体而言,PFIRE 是一种光谱技术,可在稳态条件下实现对氧化还原酶电催化反应的化学表征。PFIRE 方法能够在同一样品上连续进行多种化学和电化学滴定,因为所用高比表面积电极可实现蛋白质的牢固吸附,而ATR-IR几何结构则便于溶液更换。该技术能够获取此类结构信息 原位 对于更广泛的生物电化学领域而言,研究酶功能过程是一种不可或缺的工具。
披露
作者声明不存在竞争性财务利益。
致谢
K.A.V. 和 P.A.A. 的工作得到了欧洲研究理事会(EnergyBioCatalysis-ERC-2010-StG-258600)、工程与物理科学研究理事会 IB Catalyst 奖项 EP/N013514/1 以及生物技术和生物科学研究理事会(BB/L009722/1 和 BB/N006321/1)的支持。R.H. 得到了哥斯达黎加科技部、哥斯达黎加大学和牛津大学林肯学院的支持。作者们感谢查理·琼斯先生、查理·埃文斯先生以及化学系机械车间工作人员在本研究中所用光谱电化学池的设计与制造方面提供的帮助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 光谱仪 | Agilent | 680-IR | 配备外部MCT检测器 |
| ATR附件 | Pike Technologies | GladiATR | 定制用于与5次反射Si IRE配合使用 |
| 手套箱 | Glove Box Technology Ltd. | N/A | 定制设计的“湿”和“干”箱,用于厌氧样品处理与测量 |
| KBr窗片 | Crystran | Custom | 用于将手套箱与FTIR光谱仪的外束光路耦合 |
| 附加光学元件 | Agilent | N/A | 来自PM-IRRAS附件的组件 |
| 硅IRE | Crystal GmbH | Custom | 梯形:8.4 mm × 5 mm(大面),厚度1 mm,面角约39度 |
| 电化学工作站 | Metrohm | Autolab PGSTAT 128N | |
| Nova 10.1 | Metrohm | 用于控制电化学工作站的软件 | |
| 蠕动泵 | Williamson Manufacturing Company Ltd | QL-1000-024-300 | |
| 铂丝 | Surepure Chemetals | 3272 | 纯度99.95%铂丝,直径0.014英寸 |
| 碳棒 | WH Smith | 30729209 | 0.7 mm HB铅笔芯 |
| 炭黑 | Cabot Corporation | Black Pearls 2000 | |
| 超声波清洗仪 | Ultrawave | U100 | 35 W |
| 离心过滤器 | Merck Millipore | UFC5050BK | Amicon Ultra,分子量截留值50 KDa |
| 微量离心机 | Eppendorf | 5452000018 | MiniSpin |
| NaCl | Sigma | 71376 | |
| H2SO4 | Fisher | S/9240/PB17 | |
| HNO3 | Fisher | N/2300/PB17 | |
| 硅酮密封胶 | Cow Corning Toray Co., Ltd. | SE 4486 | |
| 碳纸 | Toray | TGP-H-030 | |
| H2气体 | BOC | ||
| N2气体 | BOC | ||
| OriginPro 2015 | OriginLab | 数据分析/绘图软件 | |
| Resolutions Pro 4.0 | Varian | 用于控制FTIR光谱仪的软件 |
参考文献
- Ash, P. A., Vincent, K. A. Spectroscopic analysis of immobilised redox enzymes under direct electrochemical control. Chem. Commun. 48 (10), 1400-1409 (2012).
- Sezer, M., Millo, D., Weidinger, I. M., Zebger, I., Hildebrandt, P. Analyzing the catalytic processes of immobilized redox enzymes by vibrational spectroscopies. IUBMB Life. 64 (6), 455-464 (2012).
- Melin, F., Hellwig, P. Recent advances in the electrochemistry and spectroelectrochemistry of membrane proteins. Biol. Chem. 394 (5), 593-609 (2013).
- Dong, S., Niu, J., Cotton, T. M. Ultraviolet/visible spectroelectrochemistry of redox proteins. Methods Enzymol. 246, 701-732 (1995).
- Hellwig, P., et al. Electrochemical and Ultraviolet/Visible/Infrared Spectroscopic Analysis of Heme a and a3 Redox Reactions in the Cytochrome c Oxidase from Paracoccus denitrificans Separation of Heme a and a3 Contributions and Assignment of Vibrational Modes. Biochemistry. 38 (6), 1685-1694 (1999).
- Wu, S., et al. Redox chemistry of the Schizosaccharomyces pombe ferredoxin electron-transfer domain and influence of Cys to Ser substitutions. J. Inorg. Biochem. 105 (6), 806-811 (2011).
- Whitehouse, C. J. C., et al. A Highly Active Single-Mutation Variant of P450BM3 (CYP102A1). ChemBioChem. 10 (10), 1654-1656 (2009).
- Marritt, S. J., van Wonderen, J. H., Cheesman, M. R., Butt, J. N. Magnetic circular dichroism of hemoproteins with in situ control of electrochemical potential: "MOTTLE". Anal. Biochem. 359 (1), 79-83 (2006).
- Moss, D., Nabedryk, E., Breton, J., Mäntele, W. Redox-linked conformational changes in proteins detected by a combination of infrared spectroscopy and protein electrochemistry. Eur. J. Biochem. 187 (3), 565-572 (1990).
- Iwaki, M., et al. Direct Observation of Redox-Linked Histidine Protonation Changes in the Iron-Sulfur Protein of the Cytochrome bc1 Complex by ATR-FTIR Spectroscopy. Biochemistry. 44 (11), 4230-4237 (2005).
- Marshall, D., et al. ATR-FTIR Redox Difference Spectroscopy of Yarrowia lipolytica and Bovine Complex I. Biochemistry. 45 (17), 5458-5467 (2006).
- Lacey, A. L. D., Gutiérrez-Sánchez, C., Fernández, V. M., Pacheco, I., Pereira, I. A. C. FTIR spectroelectrochemical characterization of the Ni-Fe-Se hydrogenase from Desulfovibrio vulgaris Hildenborough. J. Biol. Inorg. Chem. 13 (8), 1315-1320 (2008).
- Millo, D., et al. Spectroelectrochemical Study of the [NiFe] Hydrogenase from Desulfovibrio vulgaris Miyazaki F in Solution and Immobilized on Biocompatible Gold Surfaces. J. Phys. Chem. B. 113 (46), 15344-15351 (2009).
- Paengnakorn, P., et al. Infrared spectroscopy of the nitrogenase MoFe protein under electrochemical control: potential-triggered CO binding. Chem. Sci. 8 (2), 1500-1505 (2017).
- Male, L., et al. Protein voltammetry and spectroscopy: integrating approaches. Theor. Chem. Acc. 119 (1-3), 107-111 (2008).
- Healy, A. J., Ash, P. A., Lenz, O., Vincent, K. A. Attenuated total reflectance infrared spectroelectrochemistry at a carbon particle electrode; unmediated redox control of a [NiFe]-hydrogenase solution. Phys. Chem. Chem. Phys. 15 (19), 7055-7059 (2013).
- Léger, C., Bertrand, P. Direct Electrochemistry of Redox Enzymes as a Tool for Mechanistic Studies. Chem. Rev. 108 (7), 2379-2438 (2008).
- Armstrong, F. A., Hirst, J. Reversibility and efficiency in electrocatalytic energy conversion and lessons from enzymes. Proc. Natl. Acad. Sci. U.S.A. 108 (34), 14049-14054 (2011).
- Gates, A. J., et al. The relationship between redox enzyme activity and electrochemical potential-cellular and mechanistic implications from protein film electrochemistry. Phys. Chem. Chem. Phys. 13 (17), 7720-7731 (2011).
- Pershad, H. R., et al. Catalytic Electron Transport in Chromatium vinosum [NiFe]-Hydrogenase: Application of Voltammetry in Detecting Redox-Active Centers and Establishing That Hydrogen Oxidation Is Very Fast Even at Potentials Close to the Reversible H+/H2 Value. Biochemistry. 38 (28), 8992-8999 (1999).
- Goldet, G., et al. Electrochemical Kinetic Investigations of the Reactions of [FeFe]-Hydrogenases with Carbon Monoxide and Oxygen: Comparing the Importance of Gas Tunnels and Active-Site Electronic/Redox Effects. J. Am. Chem. Soc. 131 (41), 14979-14989 (2009).
- Vincent, K. A., Parkin, A., Armstrong, F. A. Investigating and Exploiting the Electrocatalytic Properties of Hydrogenases. Chem. Rev. 107 (10), 4366-4413 (2007).
- Parkin, A., Seravalli, J., Vincent, K. A., Ragsdale, S. W., Armstrong, F. A. Rapid and Efficient Electrocatalytic CO2/CO Interconversions by Carboxydothermus hydrogenoformans CO Dehydrogenase I on an Electrode. J. Am. Chem. Soc. 129 (34), 10328-10329 (2007).
- van Wonderen, J. H., Burlat, B., Richardson, D. J., Cheesman, M. R., Butt, J. N. The Nitric Oxide Reductase Activity of Cytochrome c Nitrite Reductase from Escherichia coli. J. Biol. Chem. 283 (15), 9587-9594 (2008).
- Schaming, D., et al. Spectroelectrochemical Characterization of Small Hemoproteins Adsorbed within Nanostructured Mesoporous ITO Electrodes. Langmuir. 28 (39), 14065-14072 (2012).
- Kemp, G. L., et al. Opportunities for mesoporous nanocrystalline SnO2 electrodes in kinetic and catalytic analyses of redox proteins. Biochem. Soc. Trans. 37 (2), 368-372 (2009).
- Renault, C., et al. Unraveling the Mechanism of Catalytic Reduction of O2 by Microperoxidase-11 Adsorbed within a Transparent 3D-Nanoporous ITO Film. J. Am. Chem. Soc. 134 (15), 6834-6845 (2012).
- Krzemiński, Ł, et al. Spectroelectrochemical Investigation of Intramolecular and Interfacial Electron-Transfer Rates Reveals Differences Between Nitrite Reductase at Rest and During Turnover. J. Am. Chem. Soc. 133 (38), 15085-15093 (2011).
- Akkilic, N., Kamran, M., Stan, R., Sanghamitra, N. J. M. Voltage-controlled fluorescence switching of a single redox protein. Biosens. Bioelectron. 67, 747-751 (2015).
- Ataka, K., Heberle, J. Electrochemically Induced Surface-Enhanced Infrared Difference Absorption (SEIDA) Spectroscopy of a Protein Monolayer. J. Am. Chem. Soc. 125 (17), 4986-4987 (2003).
- Millo, D., Hildebrandt, P., Pandelia, M. -E., Lubitz, W., Zebger, I. SEIRA Spectroscopy of the Electrochemical Activation of an Immobilized [NiFe] Hydrogenase under Turnover and Non-Turnover Conditions. Angew. Chem. Int. Ed. 50 (11), 2632-2634 (2011).
- Ataka, K., Stripp, S. T., Heberle, J. Surface-enhanced infrared absorption spectroscopy (SEIRAS) to probe monolayers of membrane proteins. Biochim. Biophys. Acta, Biomembr. 1828 (10), 2283-2293 (2013).
- Kozuch, J., et al. Voltage-dependent structural changes of the membrane-bound anion channel hVDAC1 probed by SEIRA and electrochemical impedance spectroscopy. Phys. Chem. Chem. Phys. 16 (20), 9546-9555 (2014).
- Silveira, C. M., et al. SERR Spectroelectrochemical Study of Cytochrome cd1 Nitrite Reductase Co-Immobilized with Physiological Redox Partner Cytochrome c552 on Biocompatible Metal Electrodes. PLoS One. 10 (6), 0129940(2015).
- Todorovic, S., Hildebrandt, P., Martins, L. Surface enhanced resonance Raman detection of a catalytic intermediate of DyP-type peroxidase. Phys. Chem. Chem. Phys. 17 (18), 11954-11957 (2015).
- Hidalgo, R., Ash, P. A., Healy, A. J., Vincent, K. A. Infrared Spectroscopy During Electrocatalytic Turnover Reveals the Ni-L Active Site State During H2 Oxidation by a NiFe Hydrogenase. Angew. Chem. Int. Ed. 54 (24), 7110-7113 (2015).
- Grabarczyk, D. B., Ash, P. A., Vincent, K. A. Infrared Spectroscopy Provides Insight into the Role of Dioxygen in the Nitrosylation Pathway of a [2Fe2S] Cluster Iron-Sulfur Protein. J. Am. Chem. Soc. 136 (32), 11236-11239 (2014).
- Kriegel, S., Uchida, T., Osawa, M., Friedrich, T., Hellwig, P. Biomimetic Environment to Study E. coli Complex I through Surface-Enhanced IR Absorption Spectroscopy. Biochemistry. 53 (40), 6340-6347 (2014).
- El Khoury, Y., Van Wilderen, L. J. G. W., Bredenbeck, J. Ultrafast 2D-IR spectroelectrochemistry of flavin mononucleotide. J. Chem. Phys. 142 (21), 212416(2015).
- Ash, P. A., et al. Synchrotron-Based Infrared Microanalysis of Biological Redox Processes under Electrochemical Control. Anal. Chem. 88 (13), 6666-6671 (2016).
- Nakamoto, K. Infrared and Raman Spectra of Inorganic and Coordination Compounds. Part B. , John Wiley & Sons, inc. (2009).
- Bard, A., Faulkner, L. R. Electrochemical Methods: Fundamentals and Applications. , John Wiley & Sons, Inc. (2001).
- Murphy, B. J., et al. Discovery of Dark pH-Dependent H+ Migration in a [NiFe]-Hydrogenase and Its Mechanistic Relevance: Mobilizing the Hydrido Ligand of the Ni-C Intermediate. J. Am. Chem. Soc. 137 (26), 8484-8489 (2015).
- Ash, P. A., et al. Electrochemical and Infrared Spectroscopic Studies Provide Insight into Reactions of the NiFe Regulatory Hydrogenase from Ralstonia eutropha with O2 and CO. J. Phys. Chem. B. 119 (43), 13807-13815 (2015).
- Lee, C. -Y., et al. Theoretical and experimental investigation of surface-confined two-center metalloproteins by large-amplitude Fourier transformed ac voltammetry. J. Electroanal. Chem. 656 (1-2), 293-303 (2011).
- Adamson, H., et al. Electrochemical evidence that pyranopterin redox chemistry controls the catalysis of YedY, a mononuclear Mo enzyme. Proc. Natl. Acad. Sci. U.S.A. 112 (47), 14506-14511 (2015).
- De Lacey, A. L., Fernández, V. M., Rousset, M., Cammack, R. Activation and Inactivation of Hydrogenase Function and the Catalytic Cycle: Spectroelectrochemical Studies. Chem. Rev. 107 (10), 4304-4330 (2007).
- Lubitz, W., Ogata, H., Rüdiger, O., Reijerse, E. Hydrogenases. Chem Rev. 114 (8), 4081-4148 (2014).
- Greene, B. L., Wu, C. -H., McTernan, P. M., Adams, M. W. W., Dyer, R. B. Proton-Coupled Electron Transfer Dynamics in the Catalytic Mechanism of a [NiFe]-Hydrogenase. J. Am. Chem. Soc. 137 (13), 4558-4566 (2015).
- Greene, B. L., Wu, C. -H., Vansuch, G. E., Adams, M. W. W., Dyer, R. B. Proton Inventory and Dynamics in the Nia-S to Nia-C Transition of a [NiFe] Hydrogenase. Biochemistry. 55 (12), 1813-1825 (2016).
- Greene, B. L., Vansuch, G. E., Wu, C. -H., Adams, M. W. W., Dyer, R. B. Glutamate Gated Proton-Coupled Electron Transfer Activity of a [NiFe]-Hydrogenase. J. Am. Chem. Soc. 138 (39), 13013-13021 (2016).
- Sezer, M., et al. Role of the HoxZ Subunit in the Electron Transfer Pathway of the Membrane-Bound [NiFe]-Hydrogenase from Ralstonia eutropha Immobilized on Electrodes. J. Phys. Chem. B. 115 (34), 10368-10374 (2011).
- Heering, H. A., Wiertz, F. G. M., Dekker, C., de Vries, S. Direct Immobilization of Native Yeast Iso-1 Cytochrome c on Bare Gold: Fast Electron Relay to Redox Enzymes and Zeptomole Protein-Film Voltammetry. J. Am. Chem. Soc. 126 (35), 11103-11112 (2004).
- dos Santos, L., Climent, V., Blanford, C. F., Armstrong, F. A. Mechanistic studies of the "blue" Cu enzyme, bilirubin oxidase, as a highly efficient electrocatalyst for the oxygen reduction reaction. Phys. Chem. Chem. Phys. 12 (42), 13962-13974 (2010).
- Lukey, M. J., et al. How Escherichia coli Is Equipped to Oxidize Hydrogen under Different Redox Conditions. J. Biol. Chem. 285 (6), 3928-3938 (2010).
- Jones, A. K., et al. Enzyme Electrokinetics: Electrochemical Studies of the Anaerobic Interconversions between Active and Inactive States of Allochromatium vinosum [NiFe]-hydrogenase. J. Am. Chem. Soc. 125 (28), 8505-8514 (2003).
- Quinson, J., et al. Comparison of carbon materials as electrodes for enzyme electrocatalysis: hydrogenase as a case study. Faraday Trans. 172 (0), 473-496 (2014).
- Shafaat, H. S., Rüdiger, O., Ogata, H., Lubitz, W. [NiFe] hydrogenases: A common active site for hydrogen metabolism under diverse conditions. Biochim. Biophys. Acta, Bioenerg. 1827 (8-9), 986-1002 (2013).
- Ash, P. A., Hidalgo, R., Vincent, K. A. Proton transfer in the catalytic cycle of NiFe hydrogenases: insight from vibrational spectroscopy. ACS Catalysis. , (2017).
- Krishnan, S., Armstrong, F. A. Order-of-magnitude enhancement of an enzymatic hydrogen-air fuel cell based on pyrenyl carbon nanostructures. Chem. Sci. 3 (4), 1015-1023 (2012).
- Baffert, C., et al. Covalent Attachment of FeFe Hydrogenases to Carbon Electrodes for Direct Electron Transfer. Anal. Chem. 84 (18), 7999-8005 (2012).
- Rüdiger, O., et al. Enzymatic Anodes for Hydrogen Fuel Cells based on Covalent Attachment of Ni-Fe Hydrogenases and Direct Electron Transfer to SAM-Modified Gold Electrodes. Electroanal. 22 (7-8), 776-783 (2010).
- Barth, A., Zscherp, C. What vibrations tell about proteins. Q. Rev. Biophys. 35 (4), 369-430 (2002).
- Jiang, X., et al. Resolving voltage-dependent structural changes of a membrane photoreceptor by surface-enhanced IR difference spectroscopy. Proc. Natl. Acad. Sci. U.S.A. 105 (34), 12113-12117 (2008).
- Kottke, T., Lòrenz-Fonfrìa, V. A., Heberle, J. The Grateful Infrared: Sequential Protein Structural Changes Resolved by Infrared Difference Spectroscopy. J. Phys. Chem. B. 121 (2), 335-350 (2017).
- Callender, R., Dyer, R. B. The Dynamical Nature of Enzymatic Catalysis. Acc. Chem. Res. 48 (2), 407-413 (2015).
- Ciaccafava, A., et al. When the inhibitor tells more than the substrate: the cyanide-bound state of a carbon monoxide dehydrogenase. Chem. Sci. 7 (5), 3162-3171 (2016).
- George, S. J., Ashby, G. A., Wharton, C. W., Thorneley, R. N. F. Time-Resolved Binding of Carbon Monoxide to Nitrogenase Monitored by Stopped-Flow Infrared Spectroscopy. J. Am. Chem. Soc. 119 (27), 6450-6451 (1997).
- McPherson, I. J., Ash, P. A., Jacobs, R. M. J., Vincent, K. A. Formate adsorption on Pt nanoparticles during formic acid electro-oxidation: insights from in situ infrared spectroscopy. Chem Commun. 52 (85), 12665-12668 (2016).
重印与许可
