对大型无脊椎动物肠道内容物的分析大多采用视觉检测方法。这类方法需要研究者具备关于猎物生物形态多样性的深入知识,且无法检测到软体猎物,同时由于猎物被严重破碎,使得某些生物(包括钩虾)的鉴定几乎无法进行。本文提供了针对钩虾食性中大型无脊椎动物猎物鉴定的详细且新颖的遗传学方法。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
分析食物网对于更好地理解生态系统至关重要。例如,外来物种的入侵可能导致食物网相互作用发生严重变化。然而,在许多情况下,准确鉴定野外捕食者与猎物之间的相互关系十分困难。这类分析通常依赖于对肠道内容物的视觉评估或稳定同位素比值(δ15N 和 δ13C)的分析。这些方法需要对各个猎物生物的形态多样性或同位素特征有全面了解,从而在准确鉴定猎物生物时面临障碍。尤其是视觉肠道内容物分析往往会低估软体猎物生物,因为猎物的破碎、摄食和消化过程使得特定物种的鉴定变得困难。因此,基于聚合酶链式反应(PCR)的策略,例如使用类群特异性引物组,为研究食物网相互作用提供了强有力的工具。本文中,我们详细描述了利用核糖体脱氧核糖核酸(rDNA)的类群特异性引物组来研究野外大型无脊椎动物消费者肠道内容物的实验方案。DNA 可从整只标本(针对小型分类单元)或从野外采集个体的肠道内容物中提取。需使用靶向相应 DNA 亚基的通用引物组,直接从待测个体确认 DNA 模板的存在及其功能效率。我们还证明,通过使用未修饰的类群特异性引物进行 PCR 扩增,并结合后续的单链构象多态性(SSCP)分析(采用聚丙烯酰胺凝胶),可将所摄食猎物进一步鉴定至物种水平。此外,我们展示,使用不同荧光染料作为标记,可通过自动化片段分析对多个肠道内容物样本中的不同猎物类群 DNA 片段进行并行筛查。
引言
捕食者-猎物相互作用构成了大多数营养级相互作用和食物网动态,是表征物质和能量在生态系统内部及之间食物网中流动的关键方面,这也是生态学的主要目标之一1。确定碳和营养物质的来源及其流动路径,有助于深入理解生态系统之间的生态连通性2。然而,诸如河流及其流域等生态系统,不仅通过有机物和营养物质的通量相互连接,还通过生物体的移动实现连接3。因此,生境改变若中断了连接这些系统的资源流动,就可能强烈影响两个生态系统的食物网结构,这种影响不仅表现为直接效应,还可能通过改变捕食者-猎物群落的组成而产生间接效应。例如,已有研究表明食物网的变化与个别捕食者物种(如,虹鳟)的迁移行为相关4。此类变化可能威胁生物多样性以及水生生态系统的正常功能。因此,在野外分析捕食者-猎物相互作用,对于评估人类活动引起的环境变化(如水资源管理措施)对水生生态系统原生生物多样性的影响至关重要。
由于在复杂系统中追踪营养级联关系较为困难,目前已建立多种方法以实现对野外摄食相互作用的评估5。传统上,野外摄食关系的研究依赖于对解剖后肠道中猎物残余的视觉鉴定,且需要研究者具备关于猎物形态多样性的广泛知识。视觉肠道内容物分析已为多个消费者类群的资源利用提供了认识(例如,龙虾6以及鱼类7,8的食性季节性变化,或桡足类的摄食偏好)。然而,消化的物理过程使得视觉肠道内容物分析变得困难,并通常会遗漏软体猎物生物9。对于通过液体摄食的物种,或某些在摄食前会将食物充分粉碎的无脊椎动物消费者(如端足类),其肠道内容物中的猎物种类无法通过视觉鉴定10。由于这些局限性,分子分析提供了一种有前景的替代方法。
分子分析现已成为一种常用工具,可实现对肠道内容物中猎物的快速且精确的检测。此类技术的种类多样:基于单克隆抗体或聚合酶链式反应(PCR)的策略因其高特异性和高灵敏度而被广泛使用11。然而,新型单克隆抗体的开发耗时且成本高昂,因此在缺乏现成抗体的情况下,应用其他分子技术更具优势11。另一种常见方法是利用通用引物组扩增大多数物种中都存在的脱氧核糖核酸(DNA)区域,例如核糖体核糖核酸(RNA)基因12,13。使用该技术时,通常难以在混合来源的DNA中识别出全部范围的猎物生物14。为有效避免这一局限,可采用针对特定类群的特异性引物组进行遗传性肠道内容物分析。这类特异性引物被设计为仅扩增特定目标类群的DNA区域,同时排除所有其他物种15,16,从而能够在指定类群的分类学水平上识别猎物生物,而无需耗时且昂贵的二次分析。然而,与所有肠道内容物分析一样,此类分析仅能提供摄食行为的瞬时快照。因此,将分子肠道内容物分析与时间整合型天然示踪剂(例如,稳定同位素)分析相结合被认为更具优势1,2。
本文介绍了一种基于PCR的详细方法,用于研究捕食者-猎物相互作用,该方法采用针对核糖体DNA(rDNA)区域的类群特异性引物组,并可与同一样本的稳定同位素分析相结合。我们描述了通过琼脂糖凝胶电泳检测单一猎物类群DNA的方法。此外,当需要比引物特异性更高的分类学分辨率时,本文还提供了一种对这类类群特异性引物扩增的PCR产物进行后续下游分析的可行方案。由于单链DNA(ssDNA)片段会形成由其一级序列决定的三级构象17,因此此类类群特异性引物扩增出的片段即使存在微小变异,也会导致构象变化。这种变化可通过聚丙烯酰胺凝胶的单链构象多态性(SSCP)分析检测到17,18,从而实现对猎物生物更精确的鉴定(可达到物种水平)。
尽管琼脂糖凝胶电泳是一种常见且经济的用于观察DNA片段并确定其大致长度的工具19,但其分辨率取决于DNA的量以及所使用的染色染料20。通常,在处理纯DNA样品时,可视化过程较为直接;然而,消费者消化道内容物中可能存在的猎物DNA含量较低,这会使琼脂糖凝胶电泳结果的判读变得复杂。尽管如此,该检测方法仍适用于对来自野外的少量消费者样本进行一种或少数几种猎物类群的筛查;但由于判读上的困难,若需对大量样本进行多种猎物分类单元的筛查,则会极为耗时,因而不具可行性。一种更为灵敏的检测方法是通过毛细管电泳进行片段的自动化分析,该方法还可进一步精确测定片段的实际长度21。已有多个基于微卫星的研究表明,通过使用不同的荧光染料作为标记,可在自动化片段分析中检测并区分长度相近的不同片段22,23,24。因此,本文还提供了一项详细的实验方案,介绍如何利用带有荧光标记的类群特异性引物组进行PCR扩增,并通过自动测序仪进行自动化片段分析,从而实现对多个猎物类群DNA的并行检测。此外,我们还展示了一项案例研究的结果,证明通过自动化片段分析检测猎物DNA的方法同样能够实现对摄食猎物的相对定量。
访问受限。请登录或开始试用以查看此内容。
方案
1. 从野外采集大型无脊椎动物并制备样本用于遗传肠道内容物分析。
- 在每个采样点采集大型无脊椎动物,将目标消费者物种的个体分拣至单独的离心管中,并立即在液氮或干冰中冷冻,以防止肠道内容物清除及DNA降解。
注意:避免将样本保存在酒精中,因为某些大型无脊椎动物在酒精将其杀死前容易发生反胃。 - 仅使用中等大小和大型(约 >3 mm)的大型无脊椎动物物种进行遗传性肠道内容物分析,以便将标本的剩余部分用于其他实验步骤(例如, 稳定同位素分析)。需要注意的是,在研究水螨等非常小的分类单元时,此步骤不适用,因此可跳过步骤1.2.1和1.2.2。
- 轻微解冻个体,在体视显微镜下使用精细不锈钢镊子小心解剖其胃肠道。注意避免刺穿胃肠道,以防内容物丢失。
- 每次消化道样本制备后,使用去污溶液清洁镊子以去除DNA和RNA污染。将镊子在去污溶液中孵育10分钟,随后用无菌水冲洗以去除残留物,并用无尘纸巾擦拭。
- 将解剖得到的胃肠道组织转移至含有 440 µL (450 µL 可使用多通道移液器)盐提取缓冲液(SEB;0.4 M 氯化钠(NaCl)、10 mM 三(羟甲基)氨基甲烷盐酸盐(Tris-HCl)pH 8.0 和 2 mM 乙二胺四乙酸二钠盐二水合物(EDTA)pH 8.0)。将制备好的样品保存于 −20 °C 立即保存,直至进行DNA提取。确保在几天内完成DNA提取。
- 采用改良的高盐提取法25 提取DNA。
- 从冷冻箱中取出样本。使用镊子向每个样本管中加入一颗5 mm的不锈钢珠,将冷冻样本置于室温(RT)下解冻。使用珠磨机以15 Hz的频率均质化样本1分钟。
- 离心机短时离心沉淀样品。使用微量移液器加入 90 µL (100 µL (可使用多通道移液器)10% 十二烷基硫酸钠溶液(SDS)和 5 µL 10 mg/mL 蛋白酶K
- 涡旋充分混匀样品,并将混合物在室温下孵育1小时 60 °C 在恒温混匀仪上以400 rpm持续振荡。此外,每10分钟彻底涡旋振荡样品一次,以进一步促进裂解。
- 离心样品,短暂离心后加入 350 µL 用微量移液器加入5 M NaCl,充分涡旋混匀约0.5–1分钟。在16,200 × g条件下离心40分钟 5 °C.
注意:若需连续进行多轮离心,离心机的温度设置需略微提高(不得超过 10 °C因为如果温度过低,SDS 容易发生絮凝。 - 使用微升移液器转移约 600 µL 将上清液转移至新的1.5 mL离心管中。注意勿触及沉淀。
- 将不锈钢珠从反应管中倒入不锈钢茶漏中,用流动水清洗,并在培养皿中用去污溶液孵育10分钟。随后用无菌水彻底冲洗干净去污溶液,将清洗后的钢珠保存于乙醇中>99%,p.a. 级)或干燥后保存以备再用。
注意:此步骤中无需立即进行磁珠清洗,可在后续步骤中的等待时间内随时进行。 - 添加 600 µL 加入冰冷的异丙醇(p.a. 级)至 supernatant 中,使用微量移液器混匀,轻轻倒置离心管数次。将样品于 -80 °C 过夜保存20 °C.
- 从冰箱中取出样品,在室温下以16,200 × g离心20分钟。小心弃去上清液,并用无绒纸巾仔细擦干管壁。注意,若环境温度较高(超过 25 °C),在 5 °C 为避免在弃去上清液时沉淀物滑脱。
- 用70%乙醇洗涤含有DNA的沉淀。操作时,加入 200 µL 使用微升移液器加入冰冷的70%(分析纯级)乙醇,样品在室温下以16,200 × g离心10分钟(或 5 °C(如有需要)。小心弃去上清液,并用无绒纸巾小心干燥离心管。使用 10 µL 移液器调整至约 8 µL 小心吸取并移除剩余的上清液,注意不要扰动沉淀。
- 将沉淀物干燥约5-20分钟 60 °C 或在室温下放置于实验台,直至乙醇完全挥发。
- 将沉淀溶解于50-100 µL 无核酸酶水(经蒸汽灭菌和DEPC处理的ddH₂O)2O),至少等待1小时(但过夜孵育效果更佳) 4 °C).
- 使用微量分光光度计,按照制造商说明书测定每个样本中的DNA含量。将每个样本稀释至工作浓度,使DNA含量约为2–10 ng/μL。µL将储备液保存在冷冻室中。工作液保存在冰箱中,并确保尽快进行后续样品处理。
2. 验证DNA提取物的功能效率以检测近期摄食的猎物
- 为确保模板的存在及其功能效率,使用适用于相应食物来源的通用引物组对每份DNA提取物(步骤1.1至1.3.11)进行检测例如, 无脊椎动物16,26)这些引物靶向与用于后续猎物检测的特异性引物相同的核亚基25,27以下步骤涉及通用引物组 NSF1419/20 和 NSR1642/16 的使用。16 以及 LSU D1,D2 fw1 与 LSU D1,D2 rev2 或 LSU D1,D2 rev426为证明PCR反应成功且未发生污染,应使用一个含有已成功扩增的DNA的阳性对照,以及一个含有ddH₂O的对照样本。2O 而非 DNA 进行每轮 PCR 扩增。
- 制备含有终浓度的引物工作液 10 µM 引物的使用量,用移液器吸取相应量的引物原液和ddH₂O2O(根据母液浓度)使用微量移液器加入新鲜的1.5 mL离心管中。
- 加入引物、脱氧核苷酸混合物(dNTPs)、反应缓冲液、Taq DNA聚合酶和ddH₂O2在1.5或2.0 mL(根据待处理样本数量而定)离心管中,然后涡旋混匀该混合物。标准反应体系的详细体积如下 10 µL PCR 反应条件如下所示 表1 (有关所用化学品的详细信息,请参见 材料表).
- 使用微升移液器分别转移每一份 1 µL DNA 提取物的加入 9 µL 在PCR管(或PCR板的孔)中加入标准反应混合物。盖紧反应管或反应板孔(使用管盖条)。
- 设定热循环仪程序:NSF1419/20 和 NSR1642/16 的标准实验方案16 引物对为: 94 °C 4分钟(变性),随后进行30个循环的 94 °C 30 秒 50 °C (退火温度)30 秒, 72 °C 90 秒,以及最终延伸在 72 °C 10 分钟。对于 LSU 引物组26,使用以下方法: 94 °C 4分钟,随后进行45个循环的 94 °C 20 秒 52.5 °C 20 秒 72 °C 90 秒,以及最终延伸步骤在 72 °C 8 分钟
- 将PCR管或PCR板放入热循环仪中,盖上循环仪盖子,启动相应的程序。
- 使用含有Tris碱、硼酸和EDTA(TBE缓冲液)的缓冲溶液和琼脂糖制备1.5%琼脂糖凝胶。制备1.5%琼脂糖凝胶时,采用尺寸为10 cm × 7.5 cm × 3 cm的凝胶制备板,称取0.45 g琼脂糖置于锥形瓶中,用量筒量取30 mL 1×TBE缓冲液(89 mM Tris,pH 7.6,89 mM硼酸和2 mM EDTA,pH 8.0),倒入锥形瓶中。将混合物放入微波炉中加热。当出现大量气泡时暂停微波炉,小心旋转锥形瓶,直至溶液变为单一相。
- 将溶液冷却至约 60 °C,将烧瓶在水浴中轻轻旋转。迅速将溶液倒入凝胶制备板中,去除气泡,并插入梳子。静置约20分钟,直至凝胶完全凝固。
- 将电泳装置中加入0.5x TBE缓冲液,并放入含有琼脂糖凝胶的制胶托盘。确保凝胶孔内无气泡。
- 使用小型(板式)离心机的短时离心模式离心PCR产物。用微量移液器混匀各管样品 3 µL PCR产物的 1 µL 加入6×上样缓冲液(40%蔗糖和0.25%溴酚蓝),并将其上样至琼脂糖凝胶的加样孔中。用移液器吸取 1.5 µL 使用微量移液器将100 bp DNA ladder加入每行的一个加样孔中作为尺寸标准。正确盖上电泳装置的盖子,并将电极连接至电源。以100 V/cm的电压运行35分钟。
- 为制备染色浴,将 1,000 mL 1x TBE 缓冲液倒入不透光的方形塑料盒中。加入 50 µL 用微量移液器加入溴化乙锭,盖上塑料盒盖并轻轻振荡,以确保溴化乙锭均匀分布。
- 将凝胶从电泳装置中取出,放入染色缸中染色约10分钟。随后将凝胶从染色缸中取出,置于凝胶成像系统中,按照说明书进行成像观察。
- 仅分析在琼脂糖凝胶中显示阳性结果(可见适当大小片段)的样本,以检测近期摄食的猎物是否存在及其功能效率。
| PCR反应混合液 | 工作液浓度 | 10 µl PCR反应体系配制量 | PCR中的终浓度 |
| 正向引物(Primer FW) | 10 µM | 0.5 μl | 0.5 µM |
| 反向引物(Primer RW) | 10 µM | 0.5 μl | 0.5 µM |
| 反应缓冲液(终浓度为20 mM Tris-HCl, pH 8.55, 16 mM (NH4)2SO4 和 2 mM MgCl2) | 1 µM | 1 μl | 1 µM |
| dNTP | 10 mM | 0.25 μl | 0.25 mM |
| Taq DNA聚合酶(Taq polymerase) | 5 U | 0.1 μl | 0.05 U |
| ddH20 | 6.65 μl | ||
| 反应混合物体积总计 | 9 μl | ||
| DNA模板 | 1 μl | ||
表1:制备10 µL PCR反应的标准反应混合物的详细方案。
3. 使用凝胶电泳和特异性引物组检测近期摄食的猎物/食物成分。
- 使用DNA提取物的工作溶液(按步骤1.1至1.3.11制备)和特异性引物组(未标记, 即, 无需修改)适用于目标猎物类群,具体操作如步骤2.1.1至2.1.3所述(针对不同引物组的反应体系变化,参见表2)。使用步骤2.1.4中提供的标准程序进行PCR扩增(各引物组的退火温度参见表2)。
- 每次PCR运行中,使用一份来自相应目标群体样本的纯DNA作为阳性对照,以及一份来自消费者物种的纯DNA作为阴性对照。
- 使用步骤 2.1.6 至 2.1.11 中所述的琼脂糖凝胶电泳检测 PCR 反应结果。若出现适当长度的条带(参见 表 2阳性对照可见条带,而阴性对照不可见。若上述任一条件未满足,则需重复PCR。
- 使用琼脂糖凝胶电泳(如步骤 2.1.6 至 2.1.11 所述),检测不同被测试消费者个体是否摄食了目标猎物组(通过判断是否可见适当长度的条带)。务必注意不要遗漏视觉分辨率较低的条带。
- 将PCR产物储存于 4 °C,如果在接下来的24小时内将进行进一步分析,或在 -20 °C 如果分析将在后续进行。
4. 随后通过聚丙烯酰胺凝胶的单链构象多态性分析进一步确定下游被摄食的猎物。
- 制备用于SSCP电泳的9%丙烯酰胺凝胶。在实验室通风橱中配制工作液。
- 为配制200 mL丙烯酰胺工作液,用量筒量取20 mL 10x TBE(将109 g Tris碱、55 g硼酸和40 mL 0.50 M EDTA,pH 8.0,溶于1000 mL去离子H2O中)溶液,另取一量筒量取45 mL 40%(29:1)丙烯酰胺混合液。将TBE和丙烯酰胺混合液倒入容量瓶中(也可使用带200 mL刻度线的刻度玻璃瓶),再加入去离子H2O至200 mL刻度线。将工作液保存于冰箱(4 °C)中,待用时取出。工作液使用不得超过一周。
- 称取0.1 g过硫酸铵(APS;使用精度至少为0.01 g的天平)至1 mL容量瓶中,加去离子H2O至刻度线,溶解后配制成10% APS储备液。将储备液分装成若干等份(每份约350 µL)至新的反应管中。
注:每块聚丙烯酰胺凝胶需使用一份APS溶液。剩余分装液储存于-20 °C,仅在使用前短暂解冻。 - 组装凝胶夹心装置,包括两块玻璃板(一块为平整玻璃板,另一块为带缺口的玻璃板,尺寸均为20 cm × 20 cm),两板之间两侧插入1.5 mm厚的垫片。在左右两侧各使用三个32 mm的夹子固定凝胶夹心装置(图1)。
- 在锥形瓶中加入5 g琼脂糖和250 mL 1x TBE缓冲液,配制2%琼脂糖凝胶溶液。按照步骤2.1.6和2.1.7所述方法加热并冷却混合液。迅速将溶液倒入方形塑料盒(21 cm × 6.5 cm × 5 cm)中,并将凝胶夹心装置(步骤4.1.3)的底端插入琼脂糖溶液中。调整凝胶夹心装置底端的夹子高度,使其恰好置于方形塑料盒边缘上(图1)。静置约20–30分钟,直至琼脂糖完全凝固形成密封塞。
- 用100 mL量筒量取60 mL丙烯酰胺工作液(步骤4.1.1),倒入烧杯中。使用微量移液器加入300 µL一份APS储备液(步骤4.1.2),随后加入37.5 µL四甲基乙二胺(TEMED)。迅速将混合液注入凝胶夹心装置的两块玻璃板之间。也可使用带1,000 µL移液枪头的100 mL一次性注射器,将混合液注入玻璃板之间。
- 在玻璃板上端小心插入一把1.5 mm厚的标准梳子,确保梳子完全浸没于聚丙烯酰胺溶液中。静置约1小时,直至聚丙烯酰胺凝胶完全聚合。聚合过程中应尽量避免通风,以免延长聚合时间。
注:灌制完成的凝胶可密封于塑料袋中,并加入湿润的纸巾,于冰箱中保存最多3天。
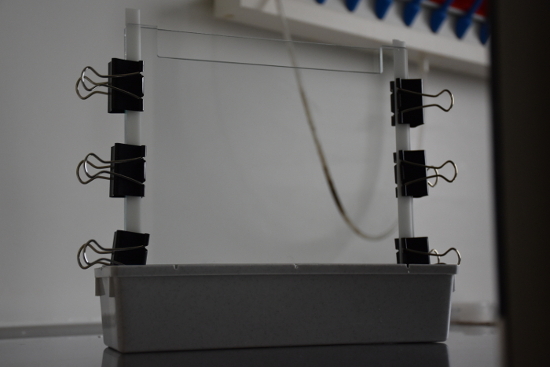
图1:展示聚丙烯酰胺凝胶灌注装置的示意图。 请点击此处查看此图的放大版本。
- 将已制备的聚丙烯酰胺凝胶置于凝胶盒中,放入垂直电泳装置内。根据电泳装置的类型加入适量的0.5x TBE缓冲液,并使用制冷循环器将装置冷却至10 °C。
- 为进行DNA变性,将热块仪或PCR仪预热至96 °C。配制变性缓冲液:含95%甲酰胺(分析纯,99.5%)和5%的水溶液,其中水溶液包含0.25%溴酚蓝和40%(w/v)蔗糖。
- 从冰箱或冷冻柜中取出PCR产物并解冻。使用小型离心机(或板式离心机)的短时离心程序离心PCR产物。随后,将每4 µL PCR产物与4 µL变性缓冲液混合。在96 °C加热5分钟,立即转入冰水浴中冷却10分钟。
注意:样品应在完成此步骤后立即上样至聚丙烯酰胺凝胶(步骤4.5)。 - 从聚丙烯酰胺凝胶中拔出梳子(步骤4.1.6),使用微量移液器将每个样品完全加载至凝胶加样孔中。以每块凝胶8 W的功率进行电泳,同时持续冷却电泳装置至10 °C。所需电泳时间取决于待分离片段的大小。对于约210 bp的片段,电泳时间约为3.5小时较为合适。
- 准备染色槽时,将1,000 mL的1x TBE缓冲液倒入避光的方形塑料盒中,用微量移液器加入30 µL染色染料(适用于单链DNA染色)。盖上塑料盒盖子并轻轻摇动,确保染料均匀分布。
- 从电泳槽中取出凝胶盒,小心地将带凹槽的玻璃板与凝胶分离。将聚丙烯酰胺凝胶从空白玻璃板上滑入染色槽中。将染色槽置于摇床上,持续振荡染色20至30分钟。
- 小心地将凝胶从染色槽中取出,放置于成像系统的紫外透射台上。
注意:由于凝胶结构不稳定,建议由两人共同完成此步骤。一人应将染色槽靠近紫外透射台持稳,另一人则双手从凝胶下方托起,将其取出并平稳滑至紫外透射台上。 - 关闭成像系统的盖子或门,按照制造商的操作说明书拍摄图像。
5. 使用自动化片段分析并行检测多种近期摄食的猎物类群。
- 使用表2中列出的16组特异性引物对肠道内容物DNA提取物进行分析,每组引物中的一条因经染料标记修饰而带有荧光标记(见表2中“修饰”一栏),并采用自动化测序仪进行并行检测。
- 使用DNA提取物的工作溶液(按照步骤1.1至1.3.11制备),针对每组引物分别进行独立的PCR扩增,操作方法如步骤2.1.1至2.1.5所述(反应体系中的变化参见表2)。每次PCR运行中,至少设置一个含有相应目标类群标本纯DNA的阳性对照,以及一个含有消费者物种纯DNA的阴性对照。
- 在热循环仪中进行PCR扩增,采用步骤2.1.4中所述的标准PCR程序,并根据表2中各引物组对应的退火温度(及循环次数)进行调整。
注意:对全部16组不同引物的PCR反应,应使用相同的反应孔位DNA排布方式,以便于后续将PCR产物混合用于批量自动化片段分析。 - 将PCR产物储存于-20 °C,直至属于同一批次自动化片段分析的所有PCR反应完成(见表2)。PCR产物需避光保存,且在片段分析前存放时间不得超过1周。
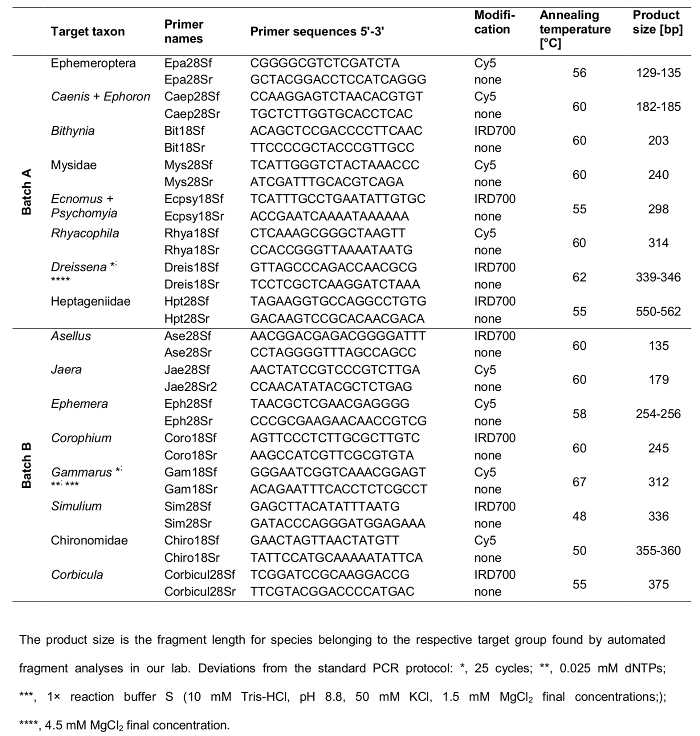
表2: Koester et al. (2013) 建立的两批共15对类群特异性引物对,以及新设计的Jae28S引物对的详细信息,用于扩增16个目标水生大型无脊椎动物类群的18S或28S rDNA区域。f,正向引物;r,反向引物;18S,引物靶向18S rDNA亚基;28S,引物靶向28S rDNA亚基。“Hydrobiologia, Dikerogammarus villosus(甲壳纲,钩虾科)是莱茵河流域的‘杀手虾’吗?, 768, 2016, 表S1,补充材料第2页,Koester Meike, Bayer Bastian, Gergs René, (© Springer International Publishing Switzerland 2015)” 经Springer授权使用。 请点击此处查看此表格的放大版本。
- 为检测全部16对引物扩增的片段,请按照表2中给出的两批次进行自动化片段分析。使用内部大小标准(DNA大小标准试剂盒-400 [B批次] 和 -600 [A批次])确定片段长度。按照以下步骤准备测序板和自动测序仪。请注意,如果使用的平台与材料表中列出的不同,该程序可能需要相应调整。
- 为运行每批样品,准备含有样品上样溶液(SLS)和相应大小标准的混合液。每份A批次样品加入21.6 µL SLS和0.4 µL DNA Size Standard Kit - 600;每份B批次样品则加入21.7 µL SLS和0.3 µL DNA Size Standard Kit - 400。
- 从冰箱中取出属于相应批次的8个PCR产物并解冻。确保操作过程中仍避光保存。
- 使用微量移液器将步骤5.2.1中所述的相应混合液各22 µL加入测序板中所需数量的孔中(即待分析样品数)。使用小型(板式)离心机的短时离心程序对8个PCR产物进行离心。再用微量移液器将每个PCR产物各取1 µL转移至测序板相应的孔中。
- 在测序板中使用小型板式离心机短暂离心以沉降混合液,并在每个使用的孔上覆盖一滴矿物油。在缓冲液板的相应反应孔中加入250–300 µL DNA分离缓冲液。
- 使用毛细管测序仪的软件,根据制造商说明创建样品设置。为对照样品组分配相应方法,并确定用于数据处理的方法运行顺序(运行条件参见表3,适用于材料表中指定的大小标准)。请注意,样品设置中的样品分配必须与测序板中的实际样品排布一致(包括阳性和阴性对照,见步骤5.1.1),并务必选择适用于相应大小标准的片段分析方法。
- 在润洗托盘中加入去离子水,然后将测序板、缓冲液板和润洗托盘插入毛细管测序仪。插入含有足量新鲜DNA分离胶的凝胶盒,使用已准备好的样品设置运行测序板。
| 变性 | 分离 | 毛细管 | 进样 | ||||
| 温度 | 时间 | 电压 | 时间 | 电压 | 时间 | ||
| size standard 600 | 90 °C | 120 s | 4.8 kV | 60 min | 50 °C Wait for Temp: YES | 2.0 kV | 30 s |
| size standard 400 | 90 °C | 120 s | 6 kV | 45 min | 50 °C Wait for Temp: YES | 2.0 kV | 30 s |
表3:使用材料表中提供的大小标准,在自动测序仪上进行片段分析的特定条件。
- 分析结果时,导出原始数据并将这些数据上传至片段分析软件。根据制造商的标准染料颜色顺序设置染料通道。
- 根据软件用户手册,创建一个分析面板,明确同一批次中各特异性引物组扩增片段长度的预期范围。
- 处理数据时,选择相应的分析面板、合适的标准片段大小、标准染料颜色和分析类型,然后运行分析程序。选择电泳图谱选项,以单线轨迹形式显示毛细管电泳仪器检测到的每种染料颜色的荧光信号强度。标记物/引物组将被显示,指示相应片段范围,并自动高亮(在大多数软件中通过颜色或命名标识)每个被识别峰中心对应的检测片段精确长度。
- 对每个样本,计算其内部片段大小标准与所选标准的匹配程度,以确认片段大小判读的可靠性。大多数片段分析软件具备自动计算并可视化该匹配度的功能。若片段大小判读失败,应对相关样本重复进行片段分析。
- 目视复查每个样本的电泳图谱,针对每个标记物/引物组单独确认或取消软件识别的每个峰。根据所用软件的用户手册,手动添加符合标记物/引物组标准但未被识别的峰,或删除错误识别的峰。在“等位基因标签”中应用碱基对大小或分组名称。在“峰信息表”中计算并显示各峰的参数信息。
访问受限。请登录或开始试用以查看此内容。
结果
我们已成功将本方案中所述步骤应用于不同研究的饮食分析。在本节中,我们将举例说明该方案各个部分的适用性。
例如,为了展示作者建立的组特异性引物组的有效性28 以及通过SSCP分析对PCR产物进行进一步下游分析的潜力,开展了一项摄食实验。个体 Dikerogammarus villosus 作为捕食者和 Caenis 以莱茵河及卡尔斯鲁厄(德国)附近回水区采集的spp.幼虫作为猎物。在实验室中,捕食者与猎物分类群分别饲养于过滤的溪水水体中,温度为 20 °C 并饥饿处理36小时。实验时,将每只端足类动物标本单独置于含有100 mL过滤溪水的烧杯中,喂食两到三条 Caenis 幼虫处理30分钟,随后在液氮中冷冻。每条幼虫的胃肠道 D. villosus 解剖后,按照方案1所述方法提取DNA。使用适用于检测的Caep28S引物组对DNA提取物...
访问受限。请登录或开始试用以查看此内容。
讨论
本文介绍一种基于PCR的简便且经济高效的方法,通过针对rDNA区域的类群特异性引物,从野外样本中确定捕食者-猎物关系,该方法还可与同一样本的其他非分子分析相结合。然而,该实验方案中存在若干关键步骤。首先,必须确保所用引物的特异性。其次,在胃肠道样本制备及后续DNA提取过程中,必须避免污染和消化道内容物的损失。样本间的交叉污染可能导致猎物DNA的假阳性检测,而消化道内容物的丢失则可能导致稀有摄食猎物物种的漏检。验证目标样本中是否存在相应rDNA亚基以及分析所用模板的功能有效性(方案第2节)对于获取代表性的猎物摄食信息至关重要。特别是当无法检测到消费者本应摄食的猎物类群DNA时,此步骤尤为重要25,27。此外,在配制PCR反应体系(步骤3.1、5.1.1和5.1.2)时,所用反应混合物及程序必须严格符合相应引物针对特定分类群所设定的条件。否则,PCR反应中DNA扩增可能完全失败,或非目标分类群的DNA也可能被非特异性扩增。因此,每次PCR运行中必须设置阳性对照和阴性对照,以确认PCR反应的有效性并排除污染。同时,必须准确记录...
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突需要披露。
致谢
我们感谢亚琛工业大学生态系统分析与评估研究所(gaiac)的Silke Classen在建立本实验方案所用的类群特异性引物组过程中提供的帮助。我们还感谢基尔大学的Peter Martin和Laura Schynawa在水螨实验中的合作。同时感谢技术实验室助理们保障实验室的顺利运行,并整理公司名录与货号目录。本研究由德国研究基金会(DFG;项目编号GE 2219/3-1)资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 液氮 | 任意 | NA | 用于将大型无脊椎动物野外样本运输至实验室。 |
| 1.5 ml 反应管 - Safelock | 任意 | NA | 用于在野外采集消费者样本,并随后在液氮中保存;反应管不必须为PCR级洁净。为避免管体爆裂,应使用针头在管盖上穿刺小孔。 |
| 体视显微镜 | 任意 | NA | 确保放大倍数适合解剖目标消费者个体的胃肠道。 |
| 培养皿 | 任意 | NA | 用于在体视显微镜下解剖消费者样本的胃肠道。 |
| 不锈钢镊子:Dumont 镊子 No. 7 | Bioform | B40d | 这种弯曲的不锈钢镊子有时非常有助于将样本固定在弯曲部分之间,而不刺穿其胃肠道。 |
| 不锈钢镊子:Dumont 电子镊子 No. 5 | Bioform | B40b | 这种精细的不锈钢镊子非常适合用于消费者样本胃肠道的制备。 |
| DNA-ExitusPlus | AppliChem | A7409,1000RF | 用于去除DNA和RNA污染的去污溶液。 |
| 无绒纸巾 | 任意 | NA | |
| 实验室天平 | 任意 | NA | 精度至少需达到0.01 g。 |
| 微量移液器(0.5–10/10–100/50–200/100–1000 μL) | 任意 | NA | |
| Safe-Lock 管 2.0 ml | VWR | 211-2165 | 这些反应管必须无DNA、DNase、RNase及PCR抑制剂(即PCR级洁净)! |
| Safe-Lock 管 1.5 ml | VWR | 211-2164 | 这些反应管必须无DNA、DNase、RNase及PCR抑制剂(即PCR级洁净)! |
| 氯化钠 ≥99.5%,分析纯,ACS,ISO | carlroth | 3957.3 | 用于配制盐提取缓冲液(SEB)和DNA提取所需的5M NaCl溶液。 |
| 三(羟甲基)氨基甲烷 Tris | carlroth | 4855.2 | 用于配制盐提取缓冲液(SEB)和TBE缓冲液。 |
| 微量移液器(0.5–10/10–100/50–200/100–1000 μL) | carlroth | 8043.1 | 用于配制盐提取缓冲液(SEB)和TBE缓冲液。 |
| 硼酸 ≥99.8%,分析纯,ACS,ISO | carlroth | 6943.2 | 用于配制TBE缓冲液。若使用市售TBE缓冲液,则无需此试剂。 |
| 十二烷基硫酸钠(SDS) | carlroth | 4360.1 | 用于DNA提取。 |
| 蛋白酶K 冻干粉 | carlroth | 7528.1 | 配制含10 mg/ml的使用液。 |
| TissueLyser II | Quiagen | 85300 | 珠磨式均质仪,用于样本均质化。 |
| 不锈钢珠,5 mm | Quiagen | 69989 | 用于样本均质化。 |
| 加热振荡金属浴 | 任意 | NA | |
| 涡旋混合器 | 任意 | NA | |
| 冷冻离心机:himac CT 15 RE | Hitachi | NA | 在DNA提取过程中(方案1)用于离心。 |
| 异丙醇 | carlroth | 6752.5 | |
| 乙醇 99.8%,分析纯 | 任意 | NA | |
| 分子生物学级水(ddH2O) | AppliChem | A7398,1000 | 无核酸酶(经蒸馏灭菌并用DEPC处理)的水,用于DNA重悬,以及文中所有提及ddH2O之处 |
| 未修饰的寡核苷酸 | Eurofins MWG Operon | NA | 未标记引物 |
| 修饰的寡核苷酸 | Metabion International AG | NA | 标记引物 |
| peqGOLD Taq all inclusive | VWR Peqlab | 01-1000 | 用于PCR反应体系(含反应缓冲液Y和S、dNTPs及MgCl₂)。 |
| Primus 96 advanced gradient 热循环仪 或 peqStar96x Universal Gradient | Peqlab | NA | 引物组最初在Primus 96 advanced gradient热循环仪上建立。由于该仪器较旧,我们随后检测了在相同条件下使用peqStar96x(可模拟旧型号)时引物组的效率和特异性。但测试结果表明,我们的引物在不使用旧机型模拟的情况下仍具有良好扩增效果和特异性(参见Koester等,2013)。 |
| 标准96孔PCR板 | VWR Peqlab | 732-2879 | 用于PCR反应。 |
| 低轮廓0.15 ml管条及平盖条 | VWR Peqlab | 732-3223 | 用于封闭PCR板。 |
| 琼脂糖 | Peqlab | 35-1020 | 用于凝胶电泳。 |
| 微波炉 | 任意 | NA | |
| 锥形瓶 | 任意 | NA | |
| 量筒 | 任意 | NA | |
| 水平电泳装置及相应带齿梳子 | 任意 | NA | 用于琼脂糖凝胶电泳。 |
| 电泳电源 PS3002 | Life Technologies | NA | |
| 溴化乙锭溶液 1% | carlroth | 2218.1 | 用于配制琼脂糖凝胶染色浴。 |
| 甲酰胺 | carlroth | 6749.1 | 用于SSCP分析的变性缓冲液。 |
| 溴酚蓝 | AppliChem | A3640.0010 | 用于琼脂糖凝胶电泳的上样染料。 |
| 蔗糖 | carlroth | 4621.1 | 用于琼脂糖凝胶电泳的上样染料。 |
| 100 bp-DNA Ladder 扩展型 | carlroth | T835.1 | 作为琼脂糖凝胶电泳的大小标准。 |
| 紫外成像系统 | 任意 | NA | 用于观察凝胶电泳结果。 |
| Rotiphorese NF-丙烯酰胺/双丙烯酰胺溶液 40%(29:1) | carlroth | A121.1 | 用于配制聚丙烯酰胺凝胶。 |
| 过硫酸铵 | carlroth | 9592.2 | 用于配制聚丙烯酰胺凝胶。 |
| 折叠夹(32 mm) | 任意 | NA | 用于配制聚丙烯酰胺凝胶。 |
| 方形塑料盒(21 × 6.5 × 5 cm) | 任意 | NA | 用于配制聚丙烯酰胺凝胶。 |
| 四甲基乙二胺(TEMED) | carlroth | 23.67.1 | 用于配制聚丙烯酰胺凝胶。 |
| 烧杯 | 任意 | NA | |
| RC 10 数字制冷器 | VWR | 462-0138 | 用于基于聚丙烯酰胺凝胶电泳的SSCP分析。 |
| 垂直电泳装置 P10DS(OWL Separation Systems) | VWR | 700-2361 | 用于基于聚丙烯酰胺凝胶电泳的SSCP分析。 |
| 带槽玻璃板 | VWR | 730-0261 | 用于基于聚丙烯酰胺凝胶电泳的SSCP分析。 |
| 空白玻璃板 | VWR | 730-0260 | 用于基于聚丙烯酰胺凝胶电泳的SSCP分析。 |
| 间隔片 | VWR | 730-0262 | 用于基于聚丙烯酰胺凝胶电泳的SSCP分析。 |
| 25齿梳子 | VWR | 730-0294 | 用于基于聚丙烯酰胺凝胶电泳的SSCP分析。 |
| 摇床平台 | 任意 | NA | 用于染色浴的持续振荡。 |
| GelStar 核酸染料(Lonza Rockland, Inc.) | Biozym | 850535 (50535) | 用于聚丙烯酰胺凝胶染色。 |
| GenomeLab DNA 大小标准试剂盒 400bp | AB Sciex | 608098 | 用于自动化片段分析。Batch B的大小标准。 |
| GenomeLab DNA 大小标准试剂盒 600bp | AB Sciex | 608095 | 用于自动化片段分析。Batch A的大小标准。 |
| 上样溶液(SLS) | AB Sciex | 608082 | 用于自动化片段分析。 |
| 测序板 - 96孔聚丙烯PCR微孔板 | Costar | 6551 | 用于自动化片段分析。 |
| 板式离心机,PerfectSpin P | VWR Peqlab | NA | 小型板式离心机,用于离心PCR产物。 |
| 缓冲板 - 96孔EIA/RIA透明平底未处理聚苯乙烯微孔板 | Corning | 9017 | 用于自动化片段分析。 |
| GenomeLab 分离缓冲液 | AB Sciex | 608012 | 用于自动化片段分析。 |
| 分离胶 - LPAI | AB Sciex | 608010 | 用于自动化片段分析。 |
| 测序仪 - CEQ8000 遗传分析系统 | Beckman Coulter | NA | 用于自动化片段分析。 |
| GeneMarker V1.95 | Softgenetics | NA | 用于分析自动化片段分析结果。 |
参考文献
- Carreon-Martinez, L., Heath, D. D. Revolution in food web analysis and trophic ecology: diet analysis by DNA and stable isotope analysis. Mol Ecol. 9 (1), 25-27 (2010).
- Hardy, C. M., Krull, E. S., Hartley, D. M., Oliver, R. L. Carbon source accounting for fish using combined DNA and stable isotope analyses in a regulated lowland river weir pool. Mol Ecol. 19 (1), 197-212 (2010).
- Baxter, C. V., Fausch, K. D., Saunders, W. C. Tangled webs: reciprocal flows of invertebrate prey link streams and riparian zones. Freshwater Biol. 50 (2), 201-220 (2005).
- Baxter, C. V., Fausch, K. D., Murakami, M., Chapman, P. L. Fish invasion restructures stream and forest food webs by interrupting reciprocal prey subsidies. Ecol. 85 (10), 2656-2663 (2004).
- Traugott, M., Kamenova, S., Ruess, L., Seeber, J., Plantegenest, M. Empirically Characterising Trophic Networks: What Emerging DNA-Based Methods, Stable Isotope and Fatty Acid Analyses Can Offer. Adv. Ecol. Res. Vol 49: Ecological Networks in an Agricultural World. 49, Elsevier Academic Press Inc. 177-224 (2013).
- Diaz Arredondo, M. A., Guzman del Proo, S. A. Feeding habits of the spiny lobster (Panulirus interruptus Randall, 1840) in Bahia Tortugas, Baja California Sur. Cienc Mar. 21 (4), 439-462 (1995).
- Letourneur, Y., Galzin, R., Harmelin-Vivien, M. Temporal variations in the diet of the damselfish Stegastes nigricans (Lacepède) on a Réunion fringing reef. J Exp Mar Biol Ecol. 217 (1), 1-18 (1997).
- Akin, S., Winemiller, K. O. Seasonal variation in food web composition and structure in a temperate tidal estuary. Estuar Coast. 29 (4), 552-567 (2006).
- Redd, K. S., Jarman, S. N., Frusher, S. D., Johnson, C. R. A molecular approach to identify prey of the southern rock lobster. Bull Entomol Res. 98 (3), 233-238 (2008).
- Gergs, R. Dreissena polymorpha in Lake Constance: An example of a keystone engineer? Universität Konstanz. , (2009).
- Sheppard, S. K., Harwood, J. D. Advances in molecular ecology: tracking trophic links through predator-prey food-webs. Funct Ecol. 19 (5), 751-762 (2005).
- Jarman, S. N., Ward, R. D., Elliott, N. G. Oligonucleotide primers for PCR amplification of coelomate introns. Mar Biotechnol (NY). 4 (4), 347-355 (2002).
- Verma, S. K., Singh, L. Novel universal primers establish identity of an enormous number of animal species for forensic application. Mol Ecol Notes. 3 (1), 28-31 (2003).
- Deagle, B. E., et al. Molecular scatology as a tool to study diet: analysis of prey DNA in scats from captive Steller sea lions. Mol Ecol. 14 (6), 1831-1842 (2005).
- Jarman, S. N., Deagle, B. E., Gales, N. J. Group-specific polymerase chain reaction for DNA-based analysis of species diversity and identity in dietary samples. Mol Ecol. 13 (5), 1313-1322 (2004).
- Jarman, S. N., Redd, K. S., Gales, N. J. Group-specific primers for amplifying DNA sequences that identify Amphipoda, Cephalopoda, Echinodermata, Gastropoda, Isopoda, Ostracoda and Thoracica. Mol Ecol Notes. 6 (1), 268-271 (2006).
- Hayashi, K., Yandell, D. W. How sensitive is PCR-SSCP? Hum Mutat. 2 (5), 338-346 (1993).
- Glavač, D., Dean, M. Optimization of the single-strand conformation polymorphism (SSCP) technique for detection of point mutations. Hum Mutat. 2 (5), 404-414 (1993).
- Mülhardt, C. Der Experimentator Molekularbiologie / Genomics. , 7th ed, Spektrum Akademischer Verlag. Heidelberg. (2013).
- Lee, S. V., Bahaman, A. R. Discriminatory Power of Agarose Gel Electrophoresis in DNA Fragments Analysis. Gel Electrophoresis - Principles and Basics. , InTech. (2012).
- Wang, X. W., et al. A new electrophoresis technique to separate microsatellite alleles. Afr J Biotechnol. 8 (11), 2432-2436 (2009).
- Gemmer, I., Gergs, R. Characterization of the first twelve microsatellite loci for the amphipod Gammarus roeselii (Crustacea: Amphipoda). Conserv Genet Resour. 5 (4), 955-957 (2013).
- Olafsson, K., Hjorleifsdottir, S., Pampoulie, C., Hreggvidsson, G. O., Gudjonsson, S. Novel set of multiplex assays (SalPrint15) for efficient analysis of 15 microsatellite loci of contemporary samples of the Atlantic salmon (Salmo salar). Mol Ecol Resour. 10 (3), 533-537 (2010).
- Baric, S., Hollrigl, A., Fureder, L., Petutschnig, J., Dalla Via, J. First analysis of genetic variability in Carinthian populations of the white-clawed crayfish Austropotamobius pallipes. Bull. Fr. Peche Piscicult. (380-381), 977-990 (2006).
- Koester, M., Gergs, R. No evidence for intraguild predation of Dikerogammarus villosus (Sowinsky, 1894) at an invasion front in the Untere Lorze, Switzerland. Aquat Invasions. 9 (4), 489-497 (2014).
- Sonnenberg, R., Nolte, A. W., Tautz, D. An evaluation of LSU rDNA D1-D2 sequences for their use in species identification. Front Zool. 4 (6), 6(2007).
- Koester, M., Bayer, B., Gergs, R. Is Dikerogammarus villosus (Crustacea, Gammaridae) a 'killer shrimp' in the River Rhine system? Hydrobiologia. 768 (1), 299-313 (2016).
- Koester, M., Claßen, S., Gergs, R. Establishment of group-specific PCR primers for the identification of freshwater macroinvertebrates. Conserv Genet Resour. 5 (4), 1091-1093 (2013).
- Martin, P., Koester, M., Schynawa, L., Gergs, R. First detection of prey DNA in Hygrobates fluviatilis (Hydrachnidia, Acari): a new approach for determining predator-prey relationships in water mites. Exp Appl Acarol. 67 (3), 373-380 (2015).
- Deagle, B. E., et al. Studying Seabird Diet through Genetic Analysis of Faeces: A Case Study on Macaroni Penguins (Eudyptes chrysolophus). PLoS One. 2 (9), e831(2007).
- Sint, D., Niederklapfer, B., Kaufmann, R., Traugott, M. Group-Specific Multiplex PCR Detection Systems for the Identification of Flying Insect Prey. PLoS One. 9 (12), e115501(2014).
- Zarzoso-Lacoste, D., Corse, E., Vidal, E. Improving PCR detection of prey in molecular diet studies: importance of group-specific primer set selection and extraction protocol performances. Mol Ecol Resour. 13 (1), 117-127 (2013).
- Vestheim, H., Jarman, S. Blocking primers to enhance PCR amplification of rare sequences in mixed samples - a case study on prey DNA in Antarctic krill stomachs. Front Zool. 5 (1), 12(2008).
- Harper, G. L., et al. Rapid screening of invertebrate predators for multiple prey DNA targets. Mol Ecol. 14 (3), 819-827 (2005).
访问受限。请登录或开始试用以查看此内容。
重印与许可
