本文介绍了一种利用RNA-seq技术监测S. cerevisiae细胞在低氧应答过程中随时间变化的mRNA水平的实验方案。该方法可适用于分析任何细胞应答过程中的基因表达变化。
本文内容
摘要
摘要
基因表达的复杂变化通常介导了细胞应答的大部分过程。每个基因的表达变化都可能具有独特的动力学特征,因为其受到多种刺激、信号通路或次级效应在特定时间上的调控。为了全面捕捉酵母细胞对缺氧的基因表达应答 S. cerevisiae,采用RNA-seq分析检测细胞在缺氧暴露后特定时间点所有基因的mRNA水平。缺氧条件通过将细胞培养于约100% N₂环境中建立2 气体。重要的是,与其他缺氧研究不同,培养基中未添加麦角固醇和不饱和脂肪酸,因为这些代谢物会影响基因表达。选择缺氧后0 - 4小时的时间点,因为该时间段涵盖了基因表达的主要变化。在每个时间点,处于对数中期的缺氧细胞被迅速过滤并冷冻,以限制其暴露于O₂2 以及基因表达的伴随变化。从细胞中提取总RNA,用于富集mRNA,随后将其反转录为cDNA。基于该cDNA构建多重文库,并在下一代测序仪的一个测序通道中对八个或更多样本进行测序。文中描述了测序后的分析流程,包括碱基质量修剪、序列比对及每基因读段数的统计。利用R统计环境中的DESeq2工具,鉴定在任一缺氧时间点发生显著变化的基因。对三个生物学重复样本的分析显示结果具有高度可重复性,揭示了具有不同动力学特征的基因以及大量预期的O2受调控的基因。这些方法可用于研究不同生物体的细胞随时间对缺氧的反应,并可加以适应以研究其他细胞应答过程中的基因表达。
引言
许多生物通过改变基因表达来响应缺氧(即低 O2)1,2,3。这种应答有助于细胞应对有氧呼吸及多种生物合成反应所必需的底物缺乏,同时也应对氧化还原状态的变化4。在S. cerevisiae中开展的多项微阵列研究表明,成百上千个基因的mRNA水平会随缺氧而发生变化5,6,7,8,9,10,11,12。最近,RNA-seq 被用于刻画缺氧过程中随时间变化的基因表达改变13。本文将介绍并讨论该实验的具体细节。
缺氧可以通过多种方式实现,每种方法产生的 O2 水平不同。此处通过向烧瓶中持续通入超纯氮气(N2)来建立缺氧环境,可迅速且可重复地降低溶解氧浓度 [O2] 10。尽管可能存在少量残余的 O2 分子参与代谢和基因表达,但该环境被认为已非常接近无氧状态。在缺乏 O2 的情况下,酵母细胞无法生物合成血红素、麦角固醇和不饱和脂肪酸 4,12,14。因此,以往的研究在无氧培养酵母时通常会添加这些代谢物 5,10,15。然而,许多缺氧应答是由这些代谢物的耗竭所介导的,因此补充这些物质会逆转缺氧引起的基因表达变化 12,16。为了模拟自然状态下的缺氧环境,本实验未在培养基中添加这些代谢物。在细胞短暂暴露于缺乏这些必需代谢物的缺氧条件期间,未观察到明显的细胞死亡增加(数据未显示),也未出现持续的应激反应 13。
该反应还依赖于菌株及其基因型。尤其重要的是已知缺氧反应调控因子的等位基因2。S288C菌株背景备受青睐,以便能将实验结果与使用该菌株进行的其他基因组学研究进行比较。然而,S288C菌株携带一个HAP1基因的部分功能缺失型等位基因17,而HAP1是一种对缺氧反应至关重要的转录调控因子。该等位基因已通过来自Σ1278b菌株背景的野生型拷贝在S288C中得到修复11。
基因表达高度依赖于细胞所处的环境。因此,在进行全基因组mRNA分析时,应在保持环境条件恒定的同时改变另一个参数,例如时间、刺激因素或基因型。为了获得高度可重复的实验结果,在整个研究及其所有生物学或技术重复中应遵循以下三项实践。首先,应由同一名或同一组实验人员完成全部实验,因为不同实验人员的操作技术可能存在差异。其次,培养基中应使用同一批次的试剂成分,因为不同批次的成分可能存在微小差异,从而影响基因表达。第三,为尽量减少细胞周期的影响,每个时间点的细胞应处于对数生长中期(1 - 2 × 10⁷ 个细胞/mL)且为异步生长状态。
在表征缺氧引起的基因表达反应等复杂响应时,时间序列实验有助于确定各个事件发生的时间动力学。应选择能够捕捉到响应过程中主要变化的特定时间点。在本研究中,观察了0至4小时之间的时间点,因为以往的实验表明,在此期间基因表达发生了广泛的变化13。
为了检测全基因表达,采用了RNA-seq技术18,19。该方法利用下一代测序技术来确定每个基因转录本的相对丰度。与DNA微阵列分析相比,RNA-seq具有更高的灵敏度(可检测丰度较低的转录本)、更宽的动态范围(可测量更大的倍数变化)以及更优的可重复性(可准确追踪基因表达随时间的变化)。通常情况下,细胞中大多数RNA为核糖体RNA,因此已开发出多种方法用于富集特定类型的RNA20。本研究中使用了poly-T磁珠来纯化含有poly-A尾的mRNA转录本,但市面上可获得的各种rRNA去除试剂盒在mRNA富集方面也可能有效。
本研究对 S. cerevisiae 在低氧条件下的基因表达响应进行了表征。将细胞暴露于低氧环境中,并在八个时间点(0、5、10、30、60、120、180 和 240 分钟)取样。为验证实验的可重复性并识别具有统计学显著变化的转录本,共进行了三次生物学重复实验。通过机械裂解和柱纯化方法提取 RNA,随后进行 RNA-seq 分析。文中描述了测序后的分析流程,并提供了编程脚本,以实现所进行分析的精确重复。具体而言,使用 Trimmomatic 21、TopHat2 22、HTseq 23、R 统计环境 24 以及 DESeq2 软件包 25 处理 RNA-seq 数据,鉴定出在低氧过程中显著变化的 607 个基因。主成分分析(PCA)及重复样本的基因表达结果表明该技术具有良好的可重复性。聚类分析和热图揭示了广泛的基因表达动力学特征,而基因本体(GO)分析显示,在受氧气调控的基因集合中,许多细胞过程(如有氧呼吸)显著富集。
方案
1. 诱导缺氧
- 缺氧时间过程前一日或更早:按照以下步骤准备培养箱、细胞过滤系统、真空泵、气体罐、烧瓶、塞子、玻璃管和管路 材料表.
- 将 N2 将培养箱、孵育器、真空泵及过滤系统置于临近位置,以便快速处理细胞。
- 在玻璃瓶中混合成分,配制无菌液体YPD培养基(1%酵母提取物,2%蛋白胨,2%葡萄糖),然后进行高压灭菌。
- 培养箱中培养瓶的布局示意图
注意:来自 N2 储液罐中,第一个烧瓶用作水阱,第二个烧瓶对应最后一个时间点,第三个烧瓶对应倒数第二个时间点,依此类推,直至最后一个烧瓶作为最终的水阱。 图1 显示了烧瓶之间的顺序和连接方式。 - 在时间进程实验的前一天,将一个酵母菌落接种到装有5 mL液体YPD培养基的无菌试管中。具体操作为:使用无菌涂布棒从平板上挑取一个完整的菌落,将涂布棒放入液体YPD培养基中,并振荡涂布棒,直至大部分细胞悬浮于液体中。
- 30转/分钟旋转试管 °C,过夜(约16小时)。
注意:16 小时后,野生型细胞将达到饱和状态(~2 x 10⁸ 细胞/mL),表现为培养液非常浑浊。其他菌株可能需要更长时间才能达到饱和,应通过分光光度计测定细胞浓度来检测,如步骤1.9.4所述。 - 在时间进程实验当天,经过16小时培养后,使用5 mL移液管将4 mL过夜培养物加入至无菌500 mL锥形瓶中的196 mL液体YPD培养基中,按1:50比例稀释饱和培养物。于30°C、约200 rpm振荡培养4小时。 °C.
注意:4 小时后,野生型培养物将达到约 1-2 x 10⁸ 个/mL 的对数中期浓度7 细胞/毫升 - 在4小时孵育期间,标记烧瓶(用于低氧和水捕集)以及50 mL收集管。如果步骤1.7中提到的培养箱不用于低氧时间过程,则开启另一培养箱并设置为30 °C °C.
- 在将细胞置于缺氧条件之前:
- 向两个无菌的250 mL锥形瓶中各加入约50 mL水,用作水 trap(水阱)。
- 填充 1/3 将一个聚苯乙烯泡沫架放入装有液氮的冰桶中,用于放置50 mL离心管。
- 设置用于收集细胞的过滤系统。使用无菌镊子将无菌滤膜放置在过滤系统的底座上,注意仅触碰滤膜边缘。将过滤系统的上部组件置于底座上,并用系统配备的夹具固定。确保上下组件对齐,以形成严密的密封,防止泄漏。
- 使用分光光度计测定细胞浓度。将细胞稀释至可在分光光度计的线性范围内测量的浓度——OD600 在0.2至0.6之间,具体取决于分光光度计的型号。
注意:一个OD600 单位约为 3 × 10⁷ 细胞/mL,具体取决于细胞形态和分光光度计。浓度约为 ~1-2 × 10⁷ 细胞/mL,相当于OD600 约 0.33 - 0.66。 - 快速获取时间0样本。
- 将过滤系统通过真空管路连接至一个较强的真空源(约10 mbar),并连接1,000 mL的抽滤瓶作为捕集阱。打开真空泵。将培养液(通常约为20 mL)倒入滤器上部单元,等待液体在真空作用下滤过膜(约10秒,时间取决于真空强度)。
- 用干净的镊子小心取出滤膜,并放入一个50 mL离心管中。立即将离心管放入浸没于液氮中的试管架内。重要的是,在插入滤膜前切勿预先冷却离心管,否则离心管可能发生爆裂。
- 之后 >30 秒后,将离心管放入 -80 °C 冷冻机中,用于后续RNA提取。每次过滤后,清洗并重新组装过滤系统。通过抽水10秒(不使用滤膜)冲洗系统。最后用纸巾将系统擦干。
- 将4小时培养物稀释至不同的锥形瓶中以对应各个时间点,使每瓶培养物达到对数中期浓度(~1-2 × 10⁸ CFU/mL)。7 细胞/mL)在指定的缺氧时间点。
注意:表1显示了野生型S288C所使用的稀释比例 HAP1+ 单倍体菌株。建议在这些低氧培养条件下对每种菌株进行测试,并相应调整稀释比例。 - 细胞和培养基加入培养瓶后,将覆盖瓶口的铝箔替换为带有两根插入式玻璃管的塞子。
- 将烧瓶按照先前确定的布局放入培养箱中。
- 如图所示,牢固连接管路 图1.
- 检查所有塞子是否已紧密塞入烧瓶开口中。
- 在0时刻,打开调节阀,然后将流量计设置为3 L/min。
注意:两个盛水的烧瓶中均会观察到气泡,表明气体流动正常。若无此现象,需检查所有塞子是否塞紧,以及导管是否正确连接。 - 关闭培养箱,将摇床转速设置为约200 rpm。启动计时器。
- 每次时间点前,按照上述步骤1.9.3所述设置滤膜系统。
- 在每个时间点(例如5 分钟,10 分钟 等等。),由两人迅速按以下步骤处理细胞:
- 第一人:从支架上取下相应的烧瓶,拔出带有玻璃管的塞子。
注意:这不会中断 N 的流动2 但会暂时中断通往最后一个水封瓶的气流。 - 第二人称:用移液器吸取1 mL培养液,加入比色皿中。将培养瓶的管路(现位于管路末端)重新连接至最后一个水封瓶(此过程中需移除一根导管和一个橡胶塞)。然后,按照上述步骤1.9.4所述方法测定比色皿中的细胞浓度。
- 第一人称:将剩余的培养物倒入真空过滤系统,然后按照上述步骤1.9.5所述进行过滤和冷冻。
- 第一人:从支架上取下相应的烧瓶,拔出带有玻璃管的塞子。
- 完成所有时间点的操作后,关闭 N2 气体。首先关闭调节阀并等待压力释放,然后关闭流量计。最后拆卸系统,并用水清洗所有材料,再用70%乙醇处理。
2. RNA 提取
- 按照材料表中的说明配制用于RNA柱纯化的RLT缓冲液。
- 通过将每份样品加入10 µL DNase储备液至70 µL RDD缓冲液中,配制DNase工作液(见材料表)。
- 从-80 °C冰箱中取出含有滤膜和细胞的50 mL离心管,置于冰上解冻(约15分钟)。后续步骤均需在冰上操作。
- 标记若干2 mL螺旋盖离心管并置于冰上,每个样品对应一管。使用1.5 mL微量离心管舀取并量取约0.6 mL经酸处理的玻璃珠,加入各管中。
- 向50 mL离心管中加入0.6 mL预冷的RLT缓冲液。
- 用移液器反复吹打,使细胞从滤膜上脱离并悬浮于溶液中。避免让滤膜长时间留在溶液中,因其会吸收溶液。用移液器吸头将滤膜紧贴管壁挤压,以尽可能回收被滤膜吸收的液体。
- 将50 mL离心管中的全部液体转移至含有玻璃珠的螺旋盖离心管中。
- 将螺旋盖离心管放入珠磨式匀浆器中,运行1分钟。
立即取出并置于冰上冷却3分钟。再次放入匀浆器中运行1分钟。 - 从匀浆器中取出离心管,置于冰上静置5分钟,使玻璃珠完全沉降至管底。
- 后续步骤均在室温下进行。
- 用移液器小心吸取上清裂解液(约350 µL),避免吸入玻璃珠,转移至新的1.5 mL微量离心管中。
- 在最大转速下离心2分钟,然后将上清液转移至另一新的1.5 mL微量离心管中。
- 加入等体积的70%乙醇(使用分子生物学级无水乙醇配制),通过移液充分混匀。
- 将溶液及任何沉淀物转移至已置于2 mL收集管中的RNA纯化柱中。
- 在≥12,000 x g条件下离心15秒,弃去穿流液(收集管中的液体)。
- 向纯化柱中加入350 µL RW1缓冲液。在≥12,000 x g条件下离心15秒,弃去穿流液。
- 向纯化柱膜上加入80 µL DNase I孵育混合液(避免接触管壁),静置15分钟。
- 向纯化柱中加入350 µL RW1缓冲液。在≥12,000 x g条件下离心15秒,弃去穿流液。
- 向纯化柱中加入500 µL RPE缓冲液。在≥12,000 x g条件下离心15秒,弃去穿流液。
- 向纯化柱中加入500 µL RPE缓冲液。在≥12,000 x g条件下离心2分钟。
- 小心取出纯化柱,放入新的2 mL收集管中。在最大转速下离心1分钟(以彻底干燥膜)。
- 弃去收集管,将纯化柱放入一个1.5 mL微量离心管中。向纯化柱膜中央加入30 µL无RNase水。
- 在≥12,000 x g条件下离心1分钟,洗脱RNA。将纯化柱装入微量离心机时,确保收集管盖朝向离心机旋转方向,以防盖子脱落。
- 保持纯化柱仍在同一微量离心管中,再向膜上加入30 µL无RNase水。
- 在≥12,000 x g条件下离心1分钟,最终洗脱体积为60 µL。
- 将每支含60 µL RNA的1.5 mL离心管储存于-80 °C冰箱中。
3. 确定RNA浓度和质量
- 使用荧光计、DNA和RNA特异性荧光染料以及试剂盒中所列的检测管(见材料表),测定每个RNA样品中RNA和DNA的浓度。请遵循荧光计和染料的使用说明。
- 或者,使用设定在260 nm波长的紫外分光光度计测定核酸浓度。
注意:A260值为1.0相当于约40 µg/mL的单链RNA。 - 通过在商用核酸分析仪(见材料表)或标准甲醛/琼脂糖凝胶上电泳RNA来检测RNA质量26。
4. RNA-seq 分析
- 从总RNA储备液中配制21 µL 的 100 ng/µL RNA,置于无RNase的水中。使用1 µ21 的 L 部分 µL 测试 RNA 浓度,方法同上。提交剩余的 20 µL (2 µg) 将总RNA送至外部测序中心进行mRNA富集、链特异性文库构建(使用八个或更多条形码用于多重测序)及测序(参见 材料表)或者,在本地进行mRNA富集和文库构建,然后将文库提交测序。
- 将八个或更多多重样本混合,并在下一代测序仪的一个测序通道中进行测序。
- 下载包含所有测序读段及相应索引读段的FASTQ文件。同时下载包含多重条形码的文本文件。
注意:索引读段可能存在于单独的FASTQ文件中。请将所有这些文件放入同一个目录中。 - 将提供的 shell 脚本放置于此, "fastq_pipeline.sh",位于同一目录中。根据实验需求和计算机目录结构,适当编辑此脚本。
注意:该脚本包含详细注释,用于解释各个步骤。简要而言,该脚本对测序读段进行质量修剪,将读段比对至参考基因组,并生成一个制表符分隔的文件,其中包含每个样本中每个基因的读段数量。 - 在发表前将FASTQ文件和原始读数计数数据存入NCBI的基因表达综合数据库(Gene Expression Omnibus) 27. 按照说明进行操作 "向 GEO 提交高通量测序数据"https://www.ncbi.nlm.nih.gov/geo/info/seq.html
- 将读数计数数据导入 R 统计环境,并使用此处提供的 R 脚本进行统计分析, "time_course_script.R"根据实验和计算机目录的实际情况,适当编辑此脚本。
注意:该脚本包含详细注释,用于解释各个步骤。简要而言,该脚本导入测序读段数据,对读段进行标准化处理,识别在时间序列中表达发生显著变化的基因,执行主成分分析(PCA),并绘制选定基因的表达图谱。
结果
缺氧时间进程和RNA-seq分析独立重复了三次。为检验三次重复实验的可重复性,对所有基因的基因表达数据进行了主成分分析(PCA)。图2展示了样本在前两个主成分上的变化情况,这两个主成分共同解释了58.9%的变异。该分析表明,每次时间进程的变化趋势相似(表现为各曲线形状相似)。此外,后两次重复实验之间的相似性高于它们与第一次重复实验的相似性。这与以下事实一致:后两次重复由同一人使用相同批次的培养基组分完成,而第一次重复则由不同人员使用不同批次完成。该结果强调了实验操作技术和试剂的一致性是获得高可重复性的关键因素。最后,PCA分析有助于评估所选时间点是否捕捉到了时间进程中发生的主要变化。聚焦于单条重复曲线,早期样本之间的距离较大,表明基因表达发生显著变化;而后期样本之间的距离较小,表明变化幅度减小,可能已接近从有氧到缺氧基因表达转换的终点。
接下来,使用 R 中的 DESeq2 软件包25鉴定相对于 0 时间点具有显著变化的基因(p 值见补充表 1)。在这些显著差异表达基因中,有 607 个基因的变化倍数超过 4 倍(变化倍数见补充表 1)。对这些基因的表达模式进行聚类分析,使表达调控模式相似的基因被归为一组,并以热图形式展示(图 3)。该图显示,重复样本间的表达变化具有高度可重复性。此外,基因表现出多样化的动力学特征,其表达水平既有上升也有下降。许多基因在 30 分钟时出现表达的峰值上调或下调,这可能是由于短暂的应激反应所致13。
图4展示了先前发现受O2调控的两个下调基因和两个上调基因的表达情况。这些基因的表达变化具有可重复性,生物学重复样本之间的表达曲线相似。DAN1基因在重复样本间的变异性最小,其表达曲线几乎重叠;而CYC1基因的变异性最大,这可能是因为该基因本身的表达具有较高的自然变异性。该图还说明检测到了较大的表达倍数变化(最高达1,024倍)。
为了确定在607个受O2调控的基因集合中富集的细胞过程,进行了GO术语富集分析(补充表2)。正如预期,许多受O2调控的基因参与细胞呼吸、其他代谢过程以及核糖体相关过程13。
| 样品编号 | 缺氧处理时间 | mL 培养物 + mL YPD | ||
| 2 | 5 分钟 | 20 mL + 0 mL | ||
| 3 | 10 分钟 | 20 mL + 0 mL | ||
| 4 | 30 分钟 | 20 mL + 0 mL | ||
| 5 | 60 分钟 | 10 mL + 10 mL | ||
| 6 | 120 分钟 | 10 mL + 10 mL | ||
| 7 | 180 分钟 | 5 mL + 15 mL | ||
| 8 | 240 分钟 | 4 mL + 16 mL | ||
表1. 0时刻进行的细胞稀释。
这些稀释比例经过实验确定,可在指定的氮气(N2)处理时间后达到对数中期浓度(1 - 2 × 10⁷ 个细胞/mL)。
补充表1. 所有基因的表达量及统计学数据。
该表格包含系统名称、七项DESeq2检验的校正后p值(即:5分钟 vs. 0分钟、10分钟 vs. 0分钟,等等)、最小校正p值以及log2最大倍数变化。 请点击此处下载该文件。
补充表2. GO术语富集结果。
此表格展示了GO过程及其在607个O基因集合中的代表性2受调控基因及其在基因组中的分布情况。随后,使用卡方检验鉴定在607个基因集合中显著富集或缺乏的GO条目。GO富集分析通过SGD网站的GO Slim Mapper工具完成。 28. 请点击此处下载此文件。
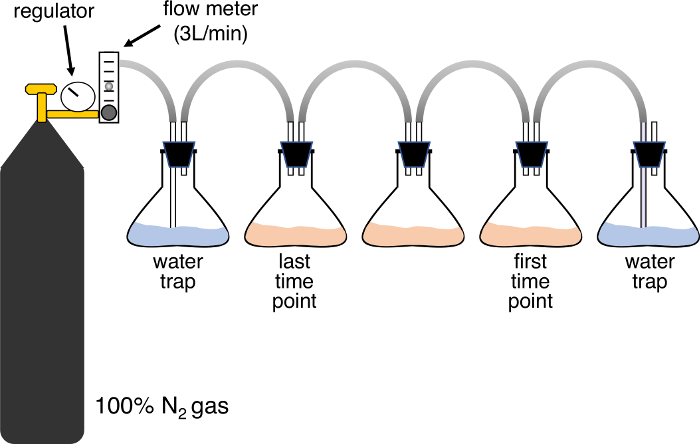
图1. 在不中断后续时间点气体流动的情况下采集时间点的缺氧装置设置。
所有连接必须保持牢固,具体操作如实验方案中所述。请注意短玻璃管(9 cm)和长玻璃管(17 cm)的位置。请点击此处查看该图的放大版本。
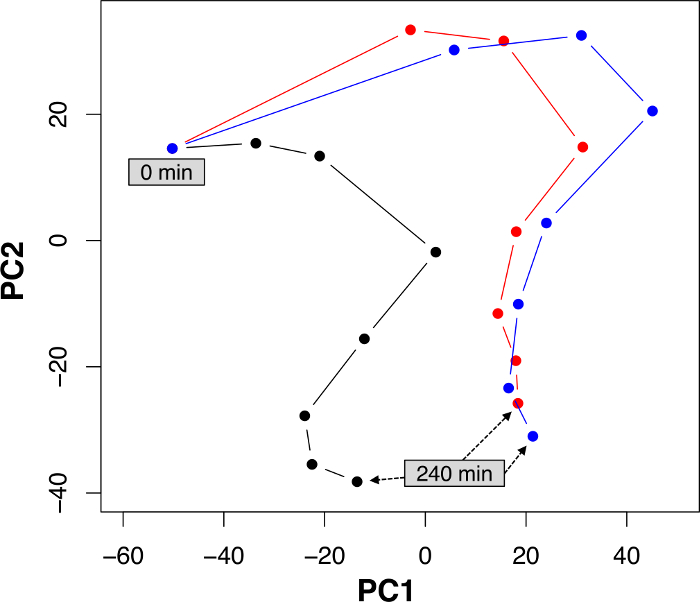
图 2. 主成分分析(PCA)显示三个生物学重复之间的关系。
每条曲线按顺序包含从 0 分钟到 240 分钟的样本。PCA 分析使用了所有基因的 log2 标准化基因表达值。PC1 解释了总方差的 34.7%,PC2 解释了 24.2%。黑色线条代表第一个重复,红色线条代表第二个,蓝色线条代表第三个。请注意,箭头用于标示不同样本中 240 分钟的时间点。主成分分析(PCA)在 R 中进行,采用 prcomp 函数(Q 型,或奇异值分解),对矩阵进行 log2 转换,其中列代表基因,行代表时间点29。请点击此处查看该图的放大版本。
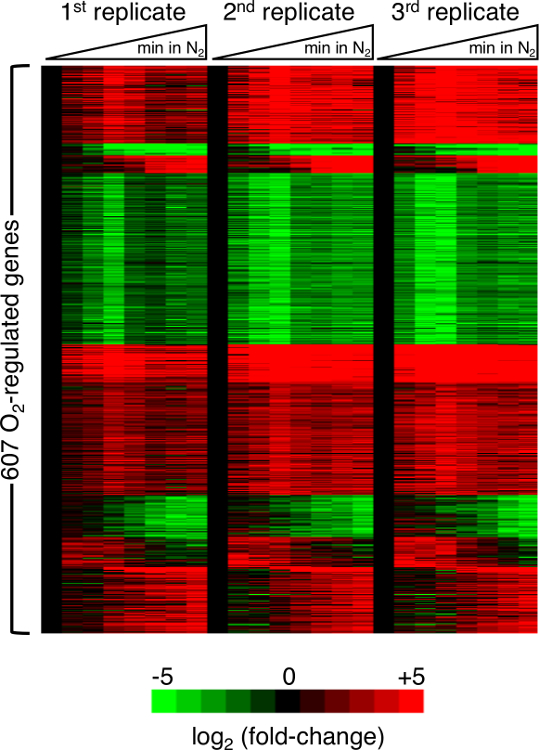
图3. 显示607个被鉴定为O2-调控基因表达情况的热图。
这些基因在至少一个DESeq2检验中具有显著性,并且表达变化超过4倍。图中显示的是log2(相对表达量)。红色表示表达上调,绿色表示表达下调,颜色强度与变化程度成正比。在使用TreeView30生成热图前,基因表达数据已在Cluster 3.031中进行k均值聚类分析(k=10)。热图下方的颜色标尺显示变化程度的对应数值。请点击此处查看该图的高清版本。
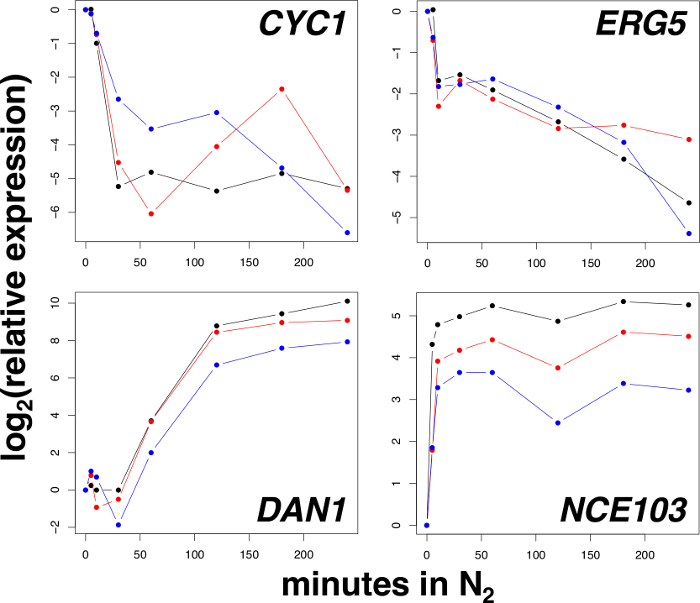
图 4. 三个重复实验中四个基因随时间变化的相对 mRNA 水平。
黑色线条代表第一次重复实验,红色线条代表第二次,蓝色线条代表第三次。常见/系统性基因名称分别为 CYC1/YJR048W、ERG5/YMR015C、DAN1/YJR150C 和 NCE103/YNL036W。请点击此处查看该图的放大版本。
补充文件 1. fastq_pipeline.sh
请点击此处下载该文件。
补充文件 2. time_course_script.R
请点击此处下载该文件。
讨论
在本研究中,测定了酵母在低氧条件下所有基因的mRNA水平 S. cerevisiae目标是分析在受控的近无氧环境中生长时全局基因表达的变化情况。为确保本文所述方法的严谨控制和可重复性,采取了多个步骤。首先,细胞被暴露于精确设定的低氧环境中:99.999% N₂2 在丰富培养基(YPD)中。其他关于缺氧的研究则将烧瓶或试管对空气封闭 32,使用了模拟缺氧的氯化钴 33,或使用诱导缺氧的厌氧室或厌氧袋 34每种方法可能导致不同程度的缺氧或其他非预期的环境变化。在系统性改变气体混合物的同时研究基因表达将具有重要意义。例如,90% N2 和10% O₂2),因为野生酵母可能经历的缺氧条件较不严苛。其次,麦角固醇和不饱和脂肪酸(例如,未向培养基中添加Tween 80),因为如引言中所述,这些成分会影响基因表达。第三,为尽量减少因生长阶段不同而导致的基因表达变化,根据经验确定稀释比例,使培养物到达某一时间点时处于对数生长中期(~1 - 2 x 10⁷ 细胞/mL)。第四,将细胞从缺氧环境中取出后迅速过滤和冷冻(约15秒)至关重要,因为基因表达在短时间内即可发生改变 <暴露于O₂ 5分钟2,这在通过离心收集细胞时会发生(数据未显示)。细胞暴露于O2 可通过在厌氧罩或厌氧舱中进行细胞培养和收获来减少。第五,本研究选择了适当的菌株;为与其他基因组学研究保持一致,采用了常见的S288C实验室菌株背景。然而,S288C菌株含有一个突变 hap1 等位基因,因此被修复 11。这使得可以对诸如 CYC1 对O有响应2 通过Hap1转录因子的水平调控 11.
选择这些时间点是因为在之前的缺氧实验中,它们表现出显著的基因表达变化。此处展示的结果可为未来实验提供参考。例如,在基因表达变化较大的时间段内,采用更高时间分辨率的取样点将有助于获得更详细的信息。例如,0至30分钟缺氧)以更精确地捕捉多样化的动力学特征。此外,更晚的时间点超出了本实验所检测的时间范围(即,4小时缺氧)可能会揭示进一步的表达变化。
采用RNA-seq检测mRNA水平,因其具有良好的重复性和宽广的动态范围,能够准确测量较大的表达倍数变化18,35。通过剧烈振荡珠子对细胞进行机械裂解提取RNA,并使用柱纯化方法进行纯化。也可采用其他RNA纯化方法,例如热酚法36。理想情况下,RNA浓度应在200 ng/µL至1000 ng/µL范围内,因为在进行逆转录和文库构建前,RNA浓度将被稀释至100 ng/µL。应使用荧光计配合RNA特异性染料测定RNA浓度;紫外分光光度计则存在局限性,因其仅能测定包括RNA和DNA在内的总核酸浓度。RNA质量通过凝胶电泳评估,核糖体RNA条带应在凝胶上清晰可辨,条带弥散则提示RNA降解。本研究中富集了mRNA转录本,但尚有多种用于分离不同类型RNA的方法20,这些RNA类型在生物响应中也可能发挥重要作用。
为节约资源,每轮测序在一个通道中混合8至12个样本进行测序,使每个样本每个基因平均获得至少693条读段,足以可靠地确定每个基因的读段数。事实上,单个通道中可混合超过12个样本,仍可能实现对大多数基因的充分取样。为计算每个基因的平均读段数,将比对到基因的总读段数(来自HTSeq输出文件)除以提供给HTSeq的基因数量(本研究中为7140)。在估算单通道可 multiplex 的最大样本数时,应考虑表达水平最低的目标基因即,最低的标准化计数),使用本研究及其他RNA-seq研究的数据。如果某个基因的标准化读段计数在重复样本间差异显著,则可能表明读段数量过低,提示应减少每个测序通道中的样本多重混合数量。
下一代测序将生成包含测序读段及其他信息的FASTQ文件。如果进行了多重测序(multiplexing),则可能还会生成条形码文件和另一个FASTQ文件。这些文件可下载至本地进行分析,如本实验方案所述。此外,对于不熟悉命令行操作或R语言的用户,也有多种在线的下一代测序分析工具可供选择。在此方面,我们推荐使用Galaxy(https://usegalaxy.org/)37 和GenomeSpace(http://www.genomespace.org/)。在本实验方案中,使用了由作者编写的两个脚本进行FASTQ文件处理和表达分析。这两个脚本均带有详细注释,可根据不同的实验设计和计算机环境进行修改。此外,这两个脚本以及“材料”表格中均提供了用于下载脚本所用工具的网站链接。第一个脚本“fastq_pipeline.sh”是一个shell脚本,需在UNIX/Linux终端的命令行中运行。该脚本对原始FASTQ文件进行去多重化处理,该文件包含了来自测序仪一个通道的所有读段,从而为该通道中的每个样本生成一个独立的FASTQ文件。接下来,使用Trimmomatic以默认参数对每个FASTQ文件中的读段进行质量修剪21。然后,利用TopHat2以默认参数将修剪后的读段比对至酿酒酵母(S. cerevisiae)S288C参考基因组(SGD R64-1-1_20110203)22。最后,该脚本使用HTSeq统计比对到每个已注释功能元件的读段数量19。
第二个脚本, "time_course_script.R",也由作者编写,并在R统计环境中运行 24将脚本首先在 R 中导入由 HTSeq 生成的读段计数数据。每个样本被视为一个时间点,因此相对于其他时间点进行组织。随后将原始读段计数数据导入 R 软件包 DESeq2 中 25,以鉴定在任一时间点相对于第一个时间点差异表达的基因即,有氧,时间点0)。由于其灵活性,DESeq2还可用于执行其他统计检验,例如基因表达是否随时间变化而发生变化 13或者,也可使用其他采用参数统计和非参数统计方法分析RNA-seq读段计数数据的工具 20。随后,脚本对读段数进行标准化,以校正各样本测序深度的差异,并对计数进行log2转换。经处理后的读段数据用于执行主成分分析(PCA),确定每个基因的最大倍数变化,并生成表达图谱 图4.
一个重要的问题是,如何最优地运用统计学方法来鉴定对缺氧产生显著响应的基因。至少需要设置三个生物学重复的时间序列实验,以计算每个基因的自然变异性,从而确定那些对缺氧的响应显著超出随机预期的基因。或者,也可采用无需生物学重复的方法,成功识别随时间变化而响应的基因13,25,38,39。这些方法的主要缺点在于未能考虑每个基因的生物学变异性。然而,若未进行RNA-seq的生物学重复,可通过使用多个生物学重复进行RT-qPCR来验证单个基因的表达变化13。
评估反应的多个时间点具有两个主要优势。首先,如前所述(特别是见图2),时间过程能够识别出表达变化显著的时间区间,从而判断是否需要增加额外的时间点,以提高动力学解析的分辨率或观察反应后期发生的事件。其次,时间过程有助于区分每个基因的表达动力学特征。这有助于识别在反应特定时间点起作用的独特信号通路,并深入了解信号启动与终止的时间规律。具体而言,本研究中根据表达模式对基因进行聚类分析,获得了共调控基因集合。这些基因集合的启动子区域可能共享同一转录因子结合位点,提示该转录因子在基因表达发生变化时被激活。
在研究细胞反应时,理想的状况是观察到的变异性应源于刺激因素(例如,缺氧),而非其他实验变量。然而,如图2所示,不同研究人员个体以及培养基成分的批次差异对基因表达的变异性具有显著影响。因此,为了实现高重复性和最小的实验变异,应考虑这些参数。每次重复实验之间的间隔时间应尽可能短,因为随着时间推移,实验变量更可能发生改变。
综上所述,该方法可用于在缺氧时间过程中准确监测全基因组范围内 mRNA 水平(或其他事件,如组蛋白修饰或蛋白质水平)的变化。该方法可适用于其他生物体,尤其是可在液体培养基中培养的微生物种类。此类全基因组时间过程分析将与细胞形态学、蛋白质活性及代谢研究相互补充。这些数据共同将促进对细胞应答机制的更深入理解。
披露
作者无任何利益冲突需要披露。
致谢
感谢普林斯顿大学刘易斯-西格勒综合基因组学研究所测序核心设施在技术方面的指导以及在RNA文库制备和测序方面的支持。本研究得到了罗文大学和美国国立卫生研究院国家普通医学科学研究所(NIH NIGMS)R15GM113187基金对M.J.H.的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 封闭式干燥培养箱 | 赛默飞世尔科技 | MaxQ 4000 | 设为30 °C. 修改门以允许一根Tygon管通过。或者,使用New Brunswick G25培养箱,该培养箱配有管道接口。请勿使用开放式水浴摇床,因为冷凝水会积聚在连接烧瓶的管道之间,可能导致培养物交叉污染。 |
| 微型分析滤膜夹 | Millipore | XX1002530 | 25毫米直径,不锈钢支架,5号打孔硅胶塞安装于标准125毫升抽滤瓶 |
| 强真空 | 爱德华兹 | E-LAB 2 | 这 “房屋” 真空可能过弱。或者,可使用电动便携式真空泵,例如此处列出的型号。 |
| 1,000 mL 烧瓶 | 用作真空陷阱。 | ||
| 约2英尺长的厚壁真空管,内径3/8英寸,外径7/8英寸 | Tygon | 38TT | 两部分:第一部分将真空装置连接至捕集阱,第二部分将捕集阱连接至过滤系统。 |
| 高压氮气2 气罐 | 99.999% 纯度, >1,000 psi,配备调节器和气体流量控制器 | ||
| 已灭菌的500 mL烧瓶 | 用铝箔封口,每种酵母菌株一个。 | ||
| 经高压灭菌的 250 mL 三角瓶 | 用铝箔覆盖开口,每个时间点一个,另加两个用于水陷阱。 | ||
| 锥形瓶塞(6号,两个直径为5 mm的孔) | 用70%乙醇灭菌。每个烧瓶各用一个。 | ||
| 玻璃管,长度9厘米或17厘米,内径2毫米,外径5毫米 | 用70%乙醇灭菌。每个烧瓶配两根试管。将试管插入每个瓶塞的孔中。参见图1了解9 cm与17 cm试管的放置方式。 | ||
| 长约 25 厘米、内径 5 毫米的塑料管 | Tygon | E-3603 | 每个烧瓶各一片。使用70%乙醇灭菌。 |
| 无菌滤膜圆片 | Millipore | HAWP02500 | 25 mm 直径,0.45 µm 孔径,每个时间点各一个 |
| 无菌去离子水2O(约100 mL) | |||
| 1 mL 比色皿 | 用于测定OD600(即细胞浓度) | ||
| 50 mL 无菌离心管 | 每个时间点一个 | ||
| 洁净且无菌的镊子 | |||
| 液氮 | 用于细胞冻存 | ||
| 酸洗珠 | Sigma | G8772 | 4℃保存 °用于裂解细胞的 C 液 |
| Qiagen RNeasy Mini Kit | Qiagen | 74104 | 用于RNA柱纯化 |
| Qiagen RLT 缓冲液 | 加入10制备 µL of β每1 mL RLT缓冲液中加入-巯基乙醇,4℃保存 °C. | ||
| 2 mL 收集管 | Qiagen | 包含在Qiagen RNeasy Mini Kit中 | |
| 缓冲液 RPE | Qiagen | 包含在Qiagen RNeasy Mini Kit中 | |
| 缓冲液 RW1 | Qiagen | 包含在Qiagen RNeasy Mini Kit中 | |
| DNase I 储存液与工作液 | Qiagen | 79254 | DNase I 酶以冻干粉末形式保存于玻璃小瓶中。使用无菌针头和注射器,向瓶内注入 550 µ将无RN酶水(Qiagen试剂盒提供)加入小瓶中。通过轻轻倒置瓶子进行混匀。为避免酶变性,请勿涡旋震荡。使用移液器将此储存液从小瓶中移出,并储存于-20℃冰箱中。 °C) 分装成单次使用量(80 µL 每份)。该储备液不应反复冻融。 |
| 缓冲液 RDD | Qiagen | 包含在Qiagen DNase试剂盒中 | |
| 冰冻的 2 mL 螺口管 | 用于RNA提取过程中的细胞裂解 | ||
| 珠磨均质器 | Biospec Mini-Beadbeater-24 | 112011 | 保持在冷室中 |
| Bacto Peptone | BD | DF0118 | YPD液体培养基 |
| 酵母提取物(Bacto) | BD | DF0886 | YPD液体培养基 |
| 葡萄糖 | Fisher | D16 | YPD液体培养基 |
| Qubit 检测管 | 赛默飞世尔科技 | Q32856 | 用于测量核酸浓度 |
| Quant-iTTM dsDNA BR 检测试剂盒 | Thermo Fisher | Q32853 | 用于测量核酸浓度 |
| Quant-iTTM RNA 检测试剂盒 | 赛默飞世尔科技 | Q32855 | 用于测量核酸浓度 |
| Qubit 荧光仪 | 赛默飞世尔科技 | Q33216 | 用于测量核酸浓度 |
| 商用电泳系统 | 安捷伦 | Bioanalyzer 2100 | 用于测量核酸质量 |
| 下一代测序仪 | Illumina | HiSeq 2500 | 用于测序文库 |
| 自动化液体处理系统 | Wafergen | Apollo 324 | 用于构建测序文库 |
| PrepX PolyA mRNA 分离试剂盒 | Wafergen | 400047 | 用于从总RNA中分离mRNA |
| PrepX RNA测序用于Illumina文库试剂盒 | Wafergen | 400039 | 用于从总RNA构建链特异性测序文库 |
| 条形码拆分器 | https://toolshed.g2.bx.psu.edu/repository?repository_id=7119c4f7a89efa57&&changeset_revision=e7b7cdc1834d | ||
| Samtools,包含 gzip 命令 | http://www.htslib.org/download/ | ||
| Trimmomatic | http://www.usadellab.org/cms/?page=trimmomatic | ||
| Bowtie2(在安装 TopHat 之前安装) | http://bowtie-bio.sourceforge.net/bowtie2/index.shtml | ||
| TopHat | https://ccb.jhu.edu/software/tophat/index.shtml | ||
| HTSeq | http://www-huber.embl.de/HTSeq/doc/overview.html | ||
| R(在安装 R Studio 之前安装) | https://cran.rstudio.com | ||
| R Studio(免费版) | https://www.rstudio.com/products/rstudio/download/ |
参考文献
- Semenza, G. L. Oxygen sensing, homeostasis, and disease. New Eng. J Med. 365 (6), 537-547 (2011).
- Butler, G. Hypoxia and gene expression in eukaryotic microbes. Annu. Rev. Micro. 67, 291-312 (2013).
- Ratcliffe, P. J. Oxygen sensing and hypoxia signalling pathways in animals: the implications of physiology for cancer. J. Physiol. 591 (Pt 8), 2027-2042 (2013).
- Rosenfeld, E., Beauvoit, B. Role of the non-respiratory pathways in the utilization of molecular oxygen bySaccharomyces cerevisiae. Yeast. 20 (13), 1115-1144 (2003).
- Ter Linde, J. J., et al. Genome-wide transcriptional analysis of aerobic and anaerobic chemostat cultures of Saccharomyces cerevisiae. J. Bacteriol. 181 (24), 7409-7413 (1999).
- Ter Linde, J. J., Steensma, H. Y. A microarray-assisted screen for potential Hap1 and Rox1 target genes in Saccharomyces cerevisiae. Yeast. 19 (10), 825-840 (2002).
- Kwast, K. E., et al. Genomic analyses of anaerobically induced genes in Saccharomyces cerevisiae: functional roles of Rox1 and other factors in mediating the anoxic response. J. Bacteriol. 184 (1), 250-265 (2002).
- Becerra, M., et al. The yeast transcriptome in aerobic and hypoxic conditions: effects of hap1, rox1, rox3 and srb10 deletions. Mol. Microbiol. 43 (3), 545-555 (2002).
- Lai, L. -C., Kosorukoff, A. L., Burke, P. V., Kwast, K. E. Dynamical remodeling of the transcriptome during short-term anaerobiosis in Saccharomyces cerevisiae: differential response and role of Msn2 and/or Msn4 and other factors in galactose and glucose media. Mol. Cell. Biol. 25 (10), 4075-4091 (2005).
- Lai, L. C., Kosorukoff, A. L., Burke, P. V., Kwast, K. E. Metabolic-State-Dependent Remodeling of the Transcriptome in Response to Anoxia and Subsequent Reoxygenation in Saccharomyces cerevisiae. Euk. Cell. 5 (9), 1468-1489 (2006).
- Hickman, M. J., Winston, F. Heme levels switch the function of Hap1 of Saccharomyces cerevisiae between transcriptional activator and transcriptional repressor. Mol. Cell. Biol. 27 (21), 7414-7424 (2007).
- Hickman, M. J., Spatt, D., Winston, F. The Hog1 mitogen-activated protein kinase mediates a hypoxic response in Saccharomyces cerevisiae. Genetics. 188 (2), 325-338 (2011).
- Bendjilali, N., et al. Time-Course Analysis of Gene Expression During the Saccharomyces cerevisiae Hypoxic Response. G3. 7 (1), 221-231 (2017).
- Chellappa, R., et al. The membrane proteins, Spt23p and Mga2p, play distinct roles in the activation of Saccharomyces cerevisiae OLE1 gene expression. Fatty acid-mediated regulation of Mga2p activity is independent of its proteolytic processing into a soluble transcription activator. J. Biol. Chem. 276 (47), 43548-43556 (2001).
- Abramova, N. E., et al. Regulatory mechanisms controlling expression of the DAN/TIR mannoprotein genes during anaerobic remodeling of the cell wall in Saccharomyces cerevisiae. Genetics. 157 (3), 1169-1177 (2001).
- Hughes, A. L., Todd, B. L., Espenshade, P. J. SREBP Pathway Responds to Sterols and Functions as an Oxygen Sensor in Fission Yeast. Cell. 120 (6), 831-842 (2005).
- Gaisne, M., Bécam, A. M., Verdière, J., Herbert, C. J. A "natural" mutation in Saccharomyces cerevisiae strains derived from S288c affects the complex regulatory gene HAP1 (CYP1). Curr. Gen. 36 (4), 195-200 (1999).
- Wang, Z., Gerstein, M., Snyder, M. RNA-Seq: a revolutionary tool for transcriptomics. Nat. Rev. Gen. 10 (1), 57-63 (2009).
- Anders, S., Huber, W. Differential expression analysis for sequence count data. Genome Biol. 11 (10), R106(2010).
- Conesa, A., et al. A survey of best practices for RNA-seq data analysis. Genome Biol. 17 (1), 13(2016).
- Bolger, A. M., Lohse, M., Usadel, B. Trimmomatic: a flexible trimmer for Illumina sequence data. Bioinf. 30 (15), 2114-2120 (2014).
- Kim, D., Pertea, G., Trapnell, C., Pimentel, H., Kelley, R., Salzberg, S. L. TopHat2: accurate alignment of transcriptomes in the presence of insertions, deletions and gene fusions. Genome Biol. 14 (4), R36(2013).
- Anders, S., Pyl, P. T., Huber, W. HTSeq--A Python framework to work with high-throughput sequencing data. Bioinf. 31 (2), 166-169 (2015).
- R Core Team. R: A Language and Environment for Statistical Computing. , R Foundation for Statistical Computing. Vienna. Available from: https://www.R-project.org (2015).
- Love, M. I., Huber, W., Anders, S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 15 (12), 550(2014).
- Brown, T., Mackey, K., Du, T. Analysis of RNA by Northern and Slot Blot Hybridization. Curr. Prot. Mol. Biol. 74, 4.9.1-4.9.19 (2004).
- Edgar, R., Domrachev, M., Lash, A. E. Gene Expression Omnibus: NCBI gene expression and hybridization array data repository. Nuc. Acids Res. 30 (1), 207-210 (2002).
- Cherry, J. M., et al. Saccharomyces Genome Database: the genomics resource of budding yeast. Nuc. Acids Res. 40, D700-D705 (2012).
- Hothorn, T., Everitt, B. S. A Handbook of Statistical Analyses using R. , 3rd ed, CRC Press: Taylor & Francis Group. Boca Raton, FL. (2014).
- Saldanha, A. J. Java Treeview--extensible visualization of microarray data. Bioinformatics. 20 (17), 3246-3248 (2004).
- Eisen, M. B., Spellman, P. T., Brown, P. O., Botstein, D. Cluster analysis and display of genome-wide expression patterns. Proc. Nat. Acad. Sci. 95 (25), 14863-14868 (1998).
- Davies, B. S. J., Rine, J. A Role for Sterol Levels in Oxygen Sensing in Saccharomyces cerevisiae. Genetics. 174 (1), 191-201 (2006).
- Meena, R. C., Kumar, N., Nath, S., Chakrabarti, A. Homologous Recombination is Activated at Early Time Points Following Exposure to Cobalt Chloride Induced Hypoxic Conditions in Saccharomyces cerevisiae. Ind. J. Microb. 52 (2), 209-214 (2012).
- Snoek, I. S. I., Tai, S. L., Pronk, J. T., Yde Steensma, H., Daran, J. -M. Involvement of Snf7p and Rim101p in the transcriptional regulation of TIR1 and other anaerobically upregulated genes in Saccharomyces cerevisiae. FEMS Yeast Res. 10 (4), 367-384 (2010).
- Ellahi, A., Thurtle, D. M., Rine, J. The Chromatin and Transcriptional Landscape of Native Saccharomyces cerevisiae Telomeres and Subtelomeric Domains. Genetics. 200 (2), 505-521 (2015).
- Collart, M. A., Oliviero, S., et al. Preparation of yeast RNA. Curr. Prot. Mol. Biol. , (2001).
- Blankenberg, D., et al. Manipulation of FASTQ data with Galaxy. Bioinf. 24 (14), 1783-1785 (2010).
- Martini, P., et al. timeClip: pathway analysis for time course data without replicates. BMC Bioinf. 15, Suppl 5. (2014).
- Oh, S., Song, S., Grabowski, G., Zhao, H., Noonan, J. P. Time series expression analyses using RNA-seq: a statistical approach. BioMed Res. Int. 2013, 1-16 (2013).
重印与许可
