蛋白质复合物的结构对其功能至关重要。结合多种质谱技术已被证明是研究其组装过程的有力手段。本文提供了化学交联和天然质谱的技术方案,并展示了这两种互补技术如何帮助阐明多亚基蛋白质复合物的结构架构。
方法文章
结合完整蛋白质复合物的化学交联与质谱技术研究多亚基蛋白组装体的结构
* These authors contributed equally
本文内容
摘要
摘要
蛋白质与其配体相互作用形成具有活性且动态的复合物,从而执行多种细胞功能。因此,阐明这些相互作用对于理解细胞过程至关重要。然而,许多蛋白质复合物是动态组装的,难以通过传统的结构技术进行研究。质谱技术有助于对这些复合物进行结构分析,特别是多种质谱技术的结合应用,可为揭示其结构排列提供有价值的见解。
本文介绍了两种互补质谱技术的应用及其结合使用,即化学交联质谱联用技术与天然质谱技术。化学交联技术利用化学试剂将空间上邻近的氨基酸残基共价连接,经蛋白酶消化后,通过质谱鉴定交联的肽段,从而揭示蛋白质相互作用位点。而天然质谱技术则用于在质谱仪的气相环境中直接分析完整的蛋白质复合物,可提供蛋白质的化学计量比以及蛋白质与配体之间的相互作用信息。因此,这两种技术可提供关于蛋白质-配体复合物结构的互补信息,其联合应用在先前的研究中已被证明具有强大效能。
引言
蛋白质复合物的结构研究对于理解细胞过程变得尤为重要。因此,结构生物学领域已开发并改进了许多技术1。然而,由于被研究蛋白复合物的尺寸、柔性或异质性,这些技术在应用上有时会受到限制。质谱技术能够应对这些挑战,因而已成为结构生物学中一种强大的工具2,3,4,5。质谱技术最大的优势在于能够明确鉴定蛋白质,即使在复杂且异质的混合物中亦然6。为此,通常使用内肽酶对蛋白质进行消化,并通过液相色谱分离所产生的肽段混合物,随后直接将其洗脱进入质谱仪。接着测定肽段的质量,并选择前体离子进行进一步的肽段碎裂。然后通过将肽段及其对应碎片离子的质量与已知数据库进行比对,从而鉴定蛋白质。该方法不仅能够鉴定肽段/蛋白质,还能鉴定其翻译后修饰,因为这些修饰会导致前体肽段及携带修饰的碎片离子发生质量偏移7。结构质谱学中的许多技术均基于这一原理4,8。例如,标记技术如氢氘交换9,10、化学标记策略11,12或羟基自由基足迹法13,14,可提供在特定条件下蛋白质表面可及性的信息。
另一种技术是(化学)交联,即通过氨基酸的官能团将其在空间上邻近的残基共价连接起来。该方法通常使用化学交联试剂、紫外光活化试剂或特定氨基酸15,16。交联后,蛋白质通常经蛋白酶水解,生成的交联二肽通过液相色谱-质谱联用技术进行分析。然而,通过数据库搜索鉴定交联产物时,需要使用专门的软件,以拼接来自不同蛋白质或不同区域的肽段序列17,18,19。化学交联试剂的优势在于,其几乎可用于所有感兴趣的蛋白质复合物,且无需引入紫外光活化氨基酸——后者仅能在宿主细胞中表达目标蛋白时实现。因此,交联技术是一种多功能工具,已成功应用于许多大型蛋白质组装体的结构研究中20。
完整蛋白质复合物的质谱分析(有时称为“原生”质谱分析),涉及对完整蛋白质及蛋白质复合物的分析,而无需将其水解为肽段。该方法可揭示蛋白质复合物的组成、异质性、化学计量比、拓扑结构以及亚基间的相互作用21,22。结合离子淌度技术,原生质谱分析还可进一步确定其构象23,24。这使其成为研究难以通过传统结构技术进行表征的蛋白质复合物的有力工具。然而,原生质谱分析需要使用能够维持非共价蛋白质相互作用的分析缓冲液,尤其是在电喷雾电离过程中。通常采用水相挥发性缓冲液(如乙酸铵)来实现这一目的25。此外,还需对仪器进行改造,以防止复合物在传输进入质谱仪气相过程中发生解离26。采用此类方法,已成功分析了多种(大型)蛋白质复合物。其中引人注目的例子包括对完整核糖体27、ATP合酶28以及病毒29的研究。
在之前的研究中,天然质谱与交联技术的结合被证明尤为成功。例如,通过完整蛋白质复合物的质谱实验,可以确定包括一个意外发现的Hsp70二聚体在内的分子伴侣复合物的化学计量比,而化学交联则揭示了这些组装体中蛋白质的排列方式30,31。在另一项研究中,研究人员考察了翻译后修饰对完整ATP合酶复合物的影响。天然质谱揭示了在磷酸化或乙酰化存在与否的情况下蛋白质复合物的稳定性特征32,33。随后,通过比较性交联策略34,揭示了该蛋白质复合物在不同条件下的构象变化。
本文提供了通过质谱法、(化学)交联以及天然质谱进行蛋白质鉴定的实验方案,包括数据分析与解释(图1)。我们以两个已被充分表征的蛋白质复合物为例,展示了这些方法所获得互补结果的整合应用35。本方案可适用于任何能够以一定纯度和浓度进行纯化的蛋白质组装体。在某些情况下,该方法的应用受限于交联数据的数据分析,即所使用数据库的大小,这决定了所需的搜索空间和分析时间。此外,通常需要对鉴定出的交联位点进行人工验证,进一步降低了最终结果的产出。天然质谱的应用主要受限于样品质量,例如纯化过程中使用的缓冲液和加合物,以及能否将其替换为水相且易挥发的缓冲液。然而,用于结构分析而纯化的蛋白质复合物通常具备满足本方案成功分析所需的样品质量。
方案
1. 蛋白质复合物的纯化
- 根据优化的标准方案制备蛋白质复合物。
注意:本方案以嗜热毛壳菌(Chaetomium thermophilum)的 RvB1/B2 复合物和大肠杆菌(Escherichia coli)的氨甲酰磷酸合成酶(CPS)为例进行演示。RvB1/B2 和 CPS 的纯化方法见文献36,37。每种蛋白质复合物都需要采用特定的纯化方案,请相应调整实验流程。进行化学交联时应使用不含胺基的缓冲液,例如磷酸盐缓冲液(PBS)或 2-[4-(2-羟乙基)哌嗪-1-基]乙磺酸(HEPES)。若条件允许,纯化过程中应更换为此类缓冲液。
警告:切勿使用任何可能破坏蛋白质复合物天然组装状态的方法或试剂。
2. 基于质谱的蛋白质鉴定
- 凝胶电泳
注意:存在多种凝胶系统,每个实验室均使用其特定的配置。请根据所用凝胶系统调整实验条件。在整个实验过程中需佩戴手套和实验服,因为角蛋白是质谱分析中最常见的污染物之一。- 加入7.5 µL 4x 上样缓冲液和 3 µL 10x 加入还原剂(终浓度为50 mM二硫苏糖醇(DTT))至20 µL蛋白质样品中。使用10 µM CPS或2.5 µM RvB1/B2。在16,200 × g离心1分钟,然后在70 °C加热10分钟。
注意:使用不同的凝胶系统时,需调整所需的体积和加热温度。 - 制备一块4-12%的梯度凝胶用于电泳。将电泳缓冲液用蒸馏水稀释20倍后加入电泳槽中。对于分子量较小的蛋白质(2-200 kDa),使用2-(N-吗啉代)乙磺酸(MES)缓冲液;对于分子量较大的蛋白质(14-200 kDa),使用3-(N-吗啉代)丙磺酸(MOPS)缓冲液。向内槽中加入0.5 mL抗氧化剂。
注意:使用不同凝胶系统时,应根据制造商的说明书配制电泳缓冲液并制备凝胶。 - 在第一个孔中加入合适的蛋白质分子量标准(预染或未预染,不同分子量大小),其余孔中加入蛋白质样品。
- 分离蛋白质 35 分钟 200 V 下,MES 缓冲液中为 15 分钟,MOPS 缓冲液中为 50 分钟。
注意:针对不同的凝胶系统,需调整电泳时间与电压。 - 将凝胶转移至凝胶染色盒中,加入水性考马斯亮蓝染色液覆盖凝胶。在水平摇床上室温孵育过夜。
- 用清水替换染色液以脱色凝胶。重复此步骤数次(约3-5次),直至凝胶背景变得清晰。
- 加入7.5 µL 4x 上样缓冲液和 3 µL 10x 加入还原剂(终浓度为50 mM二硫苏糖醇(DTT))至20 µL蛋白质样品中。使用10 µM CPS或2.5 µM RvB1/B2。在16,200 × g离心1分钟,然后在70 °C加热10分钟。
- 凝胶内消化
注意:为避免污染,在整个消化步骤及后续所有操作中均应使用高效液相色谱级溶剂即,质谱分析)。使用前配制所有溶液,并对水和碳酸氢铵进行过滤。- 用手术刀从凝胶中切下经蓝色考马斯亮蓝染色显影的蛋白质条带。小心地将蛋白质条带切成约1 mm × 1 mm的小块。在处理不同蛋白质条带之间,用水冲洗手术刀。用纯水和乙腈(ACN)洗涤凝胶条带。
- 使用DTT还原二硫键,碘乙酰胺烷基化半胱氨酸残基,并按先前所述用胰蛋白酶消化蛋白质38;通常使用的酶与蛋白质比例为1:20至1:100。在消化过程中使用100 mM碳酸氢铵。
- 分两步提取肽段。
- 首先将凝胶碎块与碳酸氢铵和乙腈(ACN)孵育,并收集含有肽段的上清液;其次将凝胶碎块与5%(v/v)甲酸和乙腈(ACN)孵育。每步孵育时间均为15分钟。合并两次所得上清液,通过真空离心浓缩仪蒸发溶剂以干燥提取的肽段。
注意:干燥的多肽可在 -20 °C 下保存数月。
- 首先将凝胶碎块与碳酸氢铵和乙腈(ACN)孵育,并收集含有肽段的上清液;其次将凝胶碎块与5%(v/v)甲酸和乙腈(ACN)孵育。每步孵育时间均为15分钟。合并两次所得上清液,通过真空离心浓缩仪蒸发溶剂以干燥提取的肽段。
- 液相色谱-质谱联用
- 将冻干的多肽溶解于2%乙腈/0.1%甲酸中。在超声水浴中溶解多肽2–3分钟,然后在16,200 × g离心30分钟。将样品转移至自动进样瓶中。
注意:根据蛋白质含量调整体积。对于染色清晰的考马斯亮蓝条带,我们使用 20 µL。 - 使用自动进样器将5 µL样品注入纳米液相色谱-串联质谱(nano-LC-MS/MS)系统。将肽段混合物加载至反相C18预柱(C18,150 µm内径,2 cm,5 µm孔径)上,进行在线脱盐和肽段富集。
- 使用0.1%(v/v)甲酸水溶液作为流动相A,80%乙腈/0.1%(v/v)甲酸溶液作为流动相B。在反相C18分析柱(C18,75 µm内径,50 cm,3 µm孔径)上,以300 nL/min的流速,采用4–80% B(含0.1%甲酸)的梯度程序在65分钟内对肽段进行分离。
注意:采用纳米喷雾离子源将洗脱的肽段引入质谱仪。 - 使用(常规)质谱条件:喷雾电压 1.6 kV;毛细管温度 250 °C;归一化碰撞能量 30。将质谱仪设置为数据依赖模式运行。
- 在质谱分析器中获取质谱图(MS spectra)例如,轨道阱)(m/z 350−1,600),分辨率为70,000,自动增益控制目标为3 x 10⁶. 选择强度最高的20个离子进行HCD碎裂,自动增益控制目标值设为1 × 10⁵动态排除已选择的离子,持续30秒。同时排除单电荷离子以及电荷态未识别的离子。
注意:使用锁定质量选项对质谱进行了内部校准39.
- 将冻干的多肽溶解于2%乙腈/0.1%甲酸中。在超声水浴中溶解多肽2–3分钟,然后在16,200 × g离心30分钟。将样品转移至自动进样瓶中。
- 数据库检索
注意:用于数据库搜索的软件有多种,MaxQuant 即为其中之一。40,例如,可免费获取。- 使用 pXtract 转换工具(http://pfind.ict.ac.cn/downloads.html)将 .raw 文件转换为 .mgf 文件。
- 使用典型搜索参数进行数据库检索:数据库选择swissprot;肽段质量容差为10 ppm;碎片离子质量容差为0.5 Da;酶切酶为胰蛋白酶;允许漏切位点数为2;可变修饰包括半胱氨酸的羧氨甲基化和甲硫氨酸的氧化。
注意:根据实验设置更改搜索参数。 - 检查数据库搜索结果。评估蛋白质得分、鉴定出的肽段数量、肽段得分和质谱质量精度;序列覆盖率反映已鉴定出的蛋白质覆盖范围。
注意:每种搜索引擎都有其独立的评分算法。应根据观察到的串联质谱图质量来评估肽段评分系统。高质量谱图的主要信号应显示(完整)的离子系列,以验证所鉴定的肽段。通常,肽段评分基于概率。 即肽段得分用于衡量鉴定出的肽段序列与获得的质谱图匹配的可能性。蛋白质得分通常由肽段得分计算得出,用于在鉴定出的蛋白质列表中对蛋白质进行排序。
3. 完整蛋白质复合物的质谱分析(天然质谱法)
- 用于电喷雾电离的镀金发射器的制备
- 使用微移液器拉制仪,按照先前所述方法从玻璃毛细管中制备纳流发射器25,41。使用内径为0.78 mm的硼硅酸盐毛细管。
注意:通过改变 拉针参数,可调节尖端的形状和尺寸以适应样品。可提供不同内径和壁厚的毛细管。 - 用导电材料(例如,金或钯)对玻璃毛细管进行镀膜;通常使用产生金等离子体的溅射镀膜仪。按照制造商说明操作,以获得高质量的镀层。
注意:镀层应足够,以在施加常见毛细管电压时(见下文)获得稳定的喷雾。
- 使用微移液器拉制仪,按照先前所述方法从玻璃毛细管中制备纳流发射器25,41。使用内径为0.78 mm的硼硅酸盐毛细管。
- 天然质谱分析的样品制备
注意:盐类、去垢剂或大量甘油与电喷雾电离不兼容。因此,需将纯化缓冲液置换为挥发性水相缓冲液。通常使用200 mM醋酸铵。使用尺寸排阻离心柱或超滤装置进行缓冲液置换。在某些情况下,缓冲液置换可能会影响复合物的稳定性或活性。应仔细评估质谱结果,并检测复合物的活性。如有必要,可在分析缓冲液中添加辅因子或添加剂。- 使用尺寸排阻离心柱进行快速缓冲液置换。在1,000 × g、4 °C条件下离心1分钟以去除储存缓冲液,弃去穿流液。加入500 µL 200 mM醋酸铵洗涤三次,每次洗涤后均进行离心。将20 µL蛋白样品加载到柱上,在1,000 × g、4 °C条件下离心4分钟。
注意:蛋白复合物的浓度应为1–10 µM。若非挥发性组分仍干扰分析,可重复该步骤。 - 为在同一实验中浓缩蛋白样品并置换缓冲液,使用离心过滤器。选择滤膜孔径比待分析蛋白尺寸小50%的过滤装置。
- 将蛋白样品转移至过滤装置中,加入200 mM醋酸铵。在15,000 × g下离心,弃去穿流液。再加入200 mM醋酸铵并重复离心。重复此步骤数次。请遵循制造商关于离心速度的说明。在4 °C下进行离心。
注意:膜蛋白容易在过滤装置的滤膜上沉淀。
- 将蛋白样品转移至过滤装置中,加入200 mM醋酸铵。在15,000 × g下离心,弃去穿流液。再加入200 mM醋酸铵并重复离心。重复此步骤数次。请遵循制造商关于离心速度的说明。在4 °C下进行离心。
- 使用尺寸排阻离心柱进行快速缓冲液置换。在1,000 × g、4 °C条件下离心1分钟以去除储存缓冲液,弃去穿流液。加入500 µL 200 mM醋酸铵洗涤三次,每次洗涤后均进行离心。将20 µL蛋白样品加载到柱上,在1,000 × g、4 °C条件下离心4分钟。
- 完整蛋白复合物的质谱分析
注意:有多种来自不同制造商的质谱仪可改装用于天然质谱分析,例如,四极杆飞行时间(Q-ToF)质谱仪或轨道阱(orbitrap)质谱仪。下述方案在Q-ToF仪器上完成。- 将镀金毛细管放入毛细管支架中,并加入1–4 µL蛋白样品。用镊子打开针尖。
- 将毛细管支架连接至纳米电喷雾源,并调整毛细管位置。使毛细管尖端距离锥孔0.5–1.5 cm。使用80–150 L/h的纳流气体启动喷雾,并调节气体流量以维持稳定喷雾。
- 在Q-ToF仪器的调谐页面中调整参数。典型的起始条件为:毛细管电压1.50 kV;锥孔电压80 V;射频透镜1能量80 V;碰撞能量20 V;孔径3电压13.6 V。调整这些参数以获得良好的质谱图。点击"采集"按钮开始采集,并尽可能合并多个扫描以获得高质量的质谱图。
注意:建议至少合并100次扫描。
- 完整蛋白复合物的串联质谱分析
- 按照上述方法(第3.3节)采集质谱图。选择一个蛋白复合物的前体离子。
- 在采集文件中从MS模式切换至MS/MS模式。将MS/MS选择设为前体质量。
- 以低碰撞能量开始采集。合并若干次扫描(约20次)以确认前体质量选择正确。逐步提高碰撞能量,直至蛋白复合物解离。为获得良好的质谱图,至少合并500次扫描。
注意:解离后的复合物有时信号较弱。尽可能多地合并扫描可提高分辨率和信噪比。
- 溶液中完整蛋白复合物的解离
注意:为深入了解蛋白复合物内部的蛋白相互作用,可在溶液中进行解离。- 按照上述方法(第3.2节)制备蛋白样品。向蛋白样品中加入溶剂或调节pH值,使完整复合物解离为亚复合物。常用溶剂包括甲醇、异丙醇和乙腈;通过添加乙酸或氨水调节醋酸铵的pH值。按照上述方法(第3.3和3.4节)采集质谱图。
- 调节溶剂用量或pH范围,以生成不同的亚复合物。通常溶剂终浓度为5–50%,典型pH范围为4–9。从低浓度溶剂(5%)或轻微pH变化开始,采集质谱图(见第3.3节)。
- 逐步增加溶剂用量或改变pH值,直至在溶液中生成亚复合物。采集质谱图以分析亚复合物。
- 数据校准
注意:采集的质谱数据使用碘化铯(CsI)溶液进行外部校准。- 将100 mg CsI溶解于1 mL水中。
- 采集CsI的质谱图。调节碰撞能量,使CsI簇离子覆盖与上述蛋白复合物相同的 m/z 范围。
注意:CsI会迅速在发射器尖端沉淀并污染锥孔。仅采集获得足够谱图所需的最少扫描次数。完成后将发射器从离子源中取出。 - 利用采集的质谱图和CsI参考文件生成校准文件。
- 将校准应用于采集的质谱数据。
注意:质谱校准可能永久更改原始数据。如需保留未校准谱图,请先备份文件。
- 数据处理与分析
注意:目前有许多可用于天然质谱数据分析的免费软件工具;例如Massign42或UniDec43。以下方案描述了使用仪器配套软件进行手动数据分析,以及使用Massign分析复杂样品的方法。该软件适用于复杂质谱图的分析。请遵循程序官网提供的使用说明(http://massign.chem.ox.ac.uk/)。- 进行数据分析时,通过调整平滑参数对谱图进行平滑处理,并通过调整参数生成质心谱图。使用仪器软件工具,根据蛋白复合物峰包中两个相邻峰计算复合物质量。
注意:过度平滑可能导致数据丢失(例如,结合配体的丢失)。 - 使用Massign42进行分析时,为质谱图生成峰列表。对谱图数据点进行线性化和平滑处理。利用软件中的多种工具对蛋白复合物进行指认、计算复合物组成或模拟复合物峰包。
- 进行数据分析时,通过调整平滑参数对谱图进行平滑处理,并通过调整参数生成质心谱图。使用仪器软件工具,根据蛋白复合物峰包中两个相邻峰计算复合物质量。
4. 化学交联偶联质谱法
注意:可采用多种交联策略。本文介绍使用双(磺基琥珀酰亚胺基)辛二酸酯(BS3),这是一种常用于研究蛋白质-蛋白质相互作用的胺基反应性交联剂。
- 将1.43 mg BS3溶解于100 µL水中,配制25 mM储备液。
注意:其他试剂(如二琥珀酰亚胺基丁二酸酯,DSS)不溶于水,通常溶解于二甲基亚砜(DMSO)中。某些交联剂也有重同位素标记的形式。重稳定同位素的引入会在质谱图中产生交联二肽的成对峰,有助于数据分析。使用不同标记的交联剂时,需分别配制两种变体的储备液,并按1:1比例混合。
注意:为避免DMSO导致蛋白质复合物解离,需先配制高浓度储存液,然后在交联反应前用水或缓冲液进行稀释。 - 向蛋白质复合物中加入 BS3。使用 0.5–5 mM 范围内不同浓度的 BS3,以确定最佳交联剂浓度。将反应混合物置于恒温混匀仪中,于 25 °C 孵育 1 小时。采用 4–12% 的梯度凝胶进行 SDS-PAGE,以评估交联结果(参见 图2 (例如)。
注意:当SDS-PAGE结果显示出现非交联对照中不可见的高分子量蛋白条带,同时单个亚基仍可见时,即达到BS3的最佳浓度图2). - 使用最佳浓度的BS3重复交联反应。将反应混合物在25 °C下于恒温混匀仪中孵育1小时。
注意:某些蛋白质复合物在室温下不稳定。交联反应也可在冰上进行;然而,反应时间需要相应调整。 - 通过加入胺缓冲液终止交联反应(例如,50-100 mM Tris缓冲液,pH 7.5,终浓度)或进行乙醇沉淀以去除任何残留的交联试剂。
- 向反应混合物中加入水或缓冲液,使终体积达到200 µL。加入600 µL预冷乙醇和20 µL 3 M乙酸钠(pH 5.3),充分混匀,于-20 °C孵育2小时或过夜。
注意:或者,蛋白质也可在 80 °C 下沉淀 30 分钟,或在液氮中沉淀。 - 在 4 °C 条件下以 16,200 x g 离心 30 分钟。小心弃去上清液。
- 用1 mL预冷的80%(v/v)乙醇洗涤沉淀。在4 °C、16,200 x g条件下离心30分钟。小心去除上清液。在真空离心浓缩仪中干燥沉淀。
- 向反应混合物中加入水或缓冲液,使终体积达到200 µL。加入600 µL预冷乙醇和20 µL 3 M乙酸钠(pH 5.3),充分混匀,于-20 °C孵育2小时或过夜。
- 对交联的蛋白质进行SDS-PAGE。切下凝胶条带并消化蛋白质 如上所述(第2.1和2.2节)进行凝胶内处理。
注意:溶液内消化也可进行,但通常需要额外的分离步骤(例如,消化肽段的尺寸排阻色谱。 - 按照上述方法(第2.3节)进行液相色谱-质谱联用分析。由于交联肽段通常 丰度较低时,为增加交联样品的质谱分析深度,可采用以下质谱分析参数调整方案。
- 在液相色谱分离过程中使用较长的梯度例如,90 分钟而非 65 分钟,见上文。
- 排除双电荷肽段的HCD碎裂。
注意:双电荷肽通常为分子内交联肽"环肽" 或 "1型" 交联。 - 使用不同标记的交联试剂时,应使用 "峰提取" 分析过程中的可选选项, 即HCD碎裂由质谱中具有特定质量差的峰对的存在所触发。
注意: "峰提取" 该选项可能并非在每台质谱仪上都可用。
- 使用 pLink 软件18 用于交联二肽的鉴定。使用最小化数据库进行鉴定。典型的搜索参数包括:仪器谱图类型,HCD;酶,胰蛋白酶;最大漏切位点数,3;可变修饰,甲硫氨酸氧化和半胱氨酸羧氨甲基化;交联剂,BS3;最小肽段长度,4;最大肽段长度,100;最小肽段质量,400 Da;最大肽段质量,10,000 Da;错误发现率(FDR),1%。
注意:使用不同标记的交联剂时,需要设置交联剂引起的质荷比增加量。此外,还有其他常用的软件可用于交联位点鉴定, 例如,xQuest17,MassMatrix19或 XlinkX15. - 通过碎片谱图的质量评估数据库搜索结果。可接受的交联谱图应在合理的信噪比下显示出两条肽段的离子序列(至少包含4个相邻离子)。
注意:使用不同标记的交联试剂时,质谱图中的峰对可作为额外的质量控制指标。 - 如有需要,可使用软件工具在蛋白质相互作用网络中可视化交联结果例如,XVis,XiNET)。使用柱状图或环形图来可视化蛋白质相互作用。
注意:这两种软件工具均可在网页服务器上免费获取。请参照各自网站上的详细说明(https://xvis.genzentrum.lmu.de/ 以及 http://crosslinkviewer.org/)。
结果
蛋白质及其形成复合物的结构分析对于理解其功能至关重要。质谱技术在结构研究中具有重要作用,因为它几乎可应用于任意大小或样品异质性的目标复合物。本方案以两种特征明确的蛋白质复合物为例进行说明:第一种是来自C. thermophilum的异源十二聚体RvB1/B2,第二种是来自E. coli的异源八聚体CPS复合物。
首先,我们鉴定了这两种复合物的蛋白质组分。为此,采用SDS-PAGE对蛋白质进行分离(图2)并从凝胶中切下相应的条带。经胶内酶解蛋白质后,将肽段混合物通过液相色谱-质谱联用技术进行分析,并对肽段及碎片离子的质量进行数据库搜索。按照此工作流程,我们高置信度地鉴定了这两个复合物的所有蛋白质亚基, 即,观察到大量具有合理肽段评分的肽段,从而获得所有蛋白亚基的高序列覆盖率(表1).
随后,我们采用天然质谱法(native mass spectrometry)对完整的 RvB1/B2 复合物进行了分析(图3A)。质谱结果显示两个物种,其中一个在约8,000处 m/z 以及另一种物种在约 11,000-12,000 处 m/z计算得到的这些物种的分子质量对应于六聚体(RvB1)3(RvB2)3 环状结构(约310 kDa)和十二聚体双环(RvB1)6(RvB2)6 (约620 kDa)。两个峰系列均显示存在两种组分,这是由于复合物中包含带组氨酸标签和无标签的RvB2亚基混合物所致。此前已获得RvB1/B2复合物的晶体结构。36 并显示双环的排列方式(图3B因此,天然质谱确认了完整十二聚体的化学计量比,并进一步揭示了一个稳定的亚复合物。此外,还鉴定出共存的不同群体。
为了鉴定 RvB1/B2 复合物中的蛋白质相互作用位点,我们使用 BS3 交联剂对纯化的复合物进行了化学交联。首先,在交联反应中对 BS3 的用量进行滴定,以确定其最佳浓度。BS3 具有胺特异性,可共价连接蛋白质的赖氨酸侧链及其 N 末端。交联反应后进行 SDS-PAGE 分析(图 2A)。未交联的复合物显示出 RvB1 和 RvB2 两个亚基。在反应体系中加入 BS3 后,蛋白质发生共价连接,产生分子量更高的蛋白条带。SDS 凝胶结果显示,随着 BS3 用量的增加,交联产物的量相应增加,而非交联的蛋白亚基则减少。随后,我们从凝胶中切下蛋白条带,并按照上述方案进行处理,以鉴定蛋白质相互作用位点。图中展示了一个交联二肽的质谱示例(图 3C),该谱图显示了两个肽段的 y 离子系列,证实了该蛋白质相互作用。总共获得了 14 个蛋白质相互作用位点,其中包括 RvB1 与 RvB2 亚基之间的 4 个交联位点,以及两个 RvB2 拷贝之间的 2 个交联位点(表 2)。BS3 交联的结果以相互作用网络图形式展示(图 3D),其中包括分子内相互作用以及不同亚基间的相互作用。分子内交联表明,RvB1 和 RvB2 亚基的折叠方式使得其 N 末端和 C 末端结构域彼此靠近。需要注意的是,在本实验条件下,无法区分同一亚基的分子内相互作用与分子间相互作用。同时我们也观察到了两个亚基之间的分子间交联。其中,RvB1 与 RvB2 之间的两个分子间交联可在晶体结构中被可视化,从而验证了交联方法的可靠性。其余的分子间交联位于柔性环区,这些区域未包含在晶体结构中。我们还鉴定出 RvB2 中存在两个包含相同肽段序列的交联位点。这些交联可明确归类为分子间交联,因为它们必然来源于同一蛋白质的两个拷贝(图 3D)。我们的交联实验不仅揭示了复合物内部的蛋白质相互作用位点,也揭示了蛋白质亚基内部的相互作用,提供了有关其结构排列的重要信息,这些信息也可由现有的晶体结构加以验证(图 3B)。
我们研究的第二个蛋白质复合物是CPS。天然质谱图(图4A)显示了在6,000至12,000 m/z范围内存在的三个蛋白质复合物。其中最大复合物为640 kDa,对应于完整的异源八聚体。较小的复合物代表两个亚复合物:小亚基与大亚基形成的二聚体(160 kDa),以及包含每个亚基两个拷贝的异源四聚体(320 kDa)。这些亚复合物提供了关于蛋白质组装的初步信息;即,大亚基与小亚基直接接触(由异源二聚体揭示),而四聚体可能是由两个二聚体结合形成的。为了进一步了解完整CPS复合物的结构排列,我们对异源八聚体和异源四聚体进行了串联质谱分析(MS/MS)。在这两种情况下,小亚基均从前体离子中解离,表明小亚基位于复合物组装的外围(图4B)。事实上,在已有的晶体结构中,小亚基也处于外围位置(图4C)44。
使用 BS3 交联剂进行的化学交联实验也已实施。随着交联剂用量的增加,CPS 亚基之间的共价连接得到增强。在对蛋白质进行消化并按上述方法分析肽段后,获得了多个大亚基内的蛋白相互作用以及一个小亚基中的交联位点(表 2)。此外,与 RvB1/B2 复合物类似,我们在两个大 CPS 亚基拷贝之间发现了两条分子间交联。这些交联表明,两个大亚基以其 C 末端相对排列。在之前的一项研究中,结合结构质谱与计算建模35,我们鉴定了大亚基中另外三个相互作用位点,这些位点很可能来源于两个大亚基拷贝之间的界面,该界面已被晶体结构和所获得的模型所验证(图 4C 和 表 2)。这些相互作用支持由四个大亚基组成的 CPS 核心复合物的空间排布。然而,未观察到小亚基与大亚基之间的亚基间交联。通过分析现有的晶体结构(图 4C)可知,由大亚基构成的复合物四聚体核心与外围小亚基之间的相互作用界面非常小,这可能解释了亚基间相互作用的缺失。这一推断得到了天然质谱结果的支持,后者显示小亚基极易从完整复合物中解离,原因极可能是其结合界面较小。尽管如此,结合化学交联与天然质谱获得的 CPS 复合物内蛋白相互作用信息,仍可推导出其结构排布(图 4D)。
综合来看,天然质谱与化学交联结合质谱鉴定交联肽段的方法,能够重构上述两个示例复合物的结构排列。化学交联揭示了蛋白质亚基的排列方式,例如RvB1与RvB2之间的相互作用,或CPS四聚体核心内部的相互作用;而天然质谱则提供了完整复合物及主要亚复合物中蛋白质的化学计量比。对于CPS而言,化学交联未能检测到两个亚基之间的分子间相互作用,但天然质谱结果表明,每个大亚基与一个小亚基发生相互作用图 4D串联质谱分析表明,小亚基在复合物中位于外围,且两个亚基之间的相互作用界面较小。
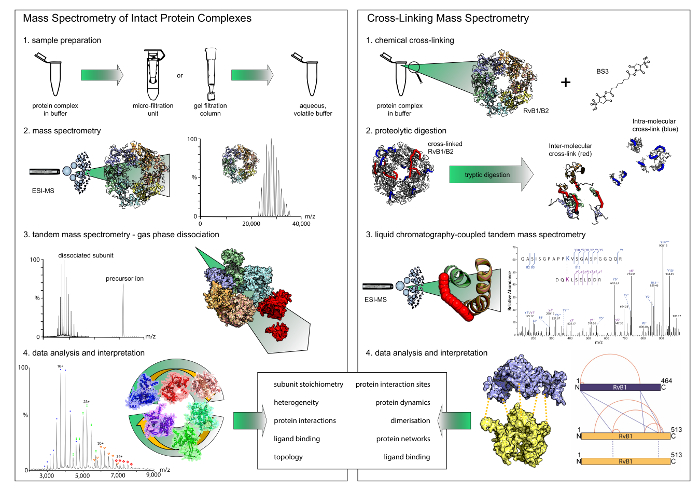
图1:天然质谱与交联技术的工作流程。 两种技术可提供互补的结果。天然质谱可揭示复合物的化学计量比和相互作用模块,而交联技术则可提供复合物内蛋白质相互作用位点的信息。需注意,化学交联仅能揭示二元相互作用。(A)天然质谱的第一步是使用滤膜装置或凝胶过滤柱将缓冲液置换为易挥发的水相缓冲液。随后对完整蛋白质复合物进行质谱分析,以确定其化学计量比。在串联质谱实验中,外围亚基会被解离。(B)对于化学交联,需将蛋白质复合物与交联试剂孵育。交联后的蛋白质随后被酶解为肽段,并通过液相色谱-质谱联用技术进行分析。请点击此处查看该图的放大版本。

图2:交联RvB1/B2(A)和CPS(B)复合物的SDS-PAGE分析。(A)每泳道上样2.5 µM RvB1/B2,BS3浓度梯度变化。未交联的RvB1/B2显示两条蛋白亚基条带,分子量约为50 kDa。加入BS3后,蛋白亚基发生共价交联,出现更高分子量的蛋白条带。随着BS3浓度升高,交联产物的量增加。最佳交联条件以红色标出。(B)每泳道上样10 µM CPS,可观察到大亚基(90 kDa)和小亚基(40 kDa)。加入BS3后,蛋白亚基发生共价交联,形成更高分子量的蛋白条带。最佳交联条件以红色标出。请点击此处查看该图的放大版本。

图3:RvB1/B2复合物的天然质谱与化学交联分析 (A天然质谱显示RvB1/B2存在两种物种:完整的十二聚体(即,(RvB1)6(RvB2)6约 11,000 至 12,000 m/z 六聚体环(RvB1)3(RvB2)3 约 8,000 m/z两种物种均显示出由带His标签和无标签的RvB2产生的两个群体。该谱图已从35. (BRvB1/B2 的晶体结构(PDB ID 4WVY)显示,交替排列的 RvB1 和 RvB2 亚基形成两个六聚体环。C交联二肽的碎片质谱图。RvB1 的 N 末端与 RvB1 的 K23 发生交联。两条肽段均获得 y 离子系列(红色和青色)。DRvB1/B2 复合物中获得的蛋白质内和蛋白质间相互作用。蛋白质内交联以红色表示,蛋白质间交联以蓝色表示。插图显示了可在晶体结构中观察到的 RvB1 与 RvB2 亚基之间的两个分子间交联(绿色,插图)。源自两个 RvB2 拷贝的相互作用以蓝色虚线表示。 请点击此处以查看此图的放大版本。

图 4:CPS 的天然质谱分析与化学交联。 (A) CPS 的天然质谱显示了三种复合物:异源二聚体(160 kDa)、异源四聚体(320 kDa)和异源八聚体(640 kDa)。该图谱改编自35。(B) 四聚体和八聚体 CPS 复合物的串联质谱分析揭示了小 CPS 亚基的解离。(C) 显示 CPS 的晶体结构(PDB ID 1BXR)。大亚基形成四聚体核心,小亚基位于复合物的外围。图中显示了两个大亚基之间的分子间交联(绿色)。(D) CPS 大亚基与小亚基之间的相互作用。天然质谱分析揭示了亚复合物的存在,并提示小亚基位于外围。化学交联结果表明了 CPS 四聚体核心中的空间排布。请点击此处查看该图的放大版本。
表1:数据库搜索结果。 蛋白质通过液相色谱联用质谱技术及数据库搜索进行鉴定。表中列出了蛋白质名称、登录号、描述信息以及蛋白质分子量。同时列出了蛋白得分、每种蛋白质观测到的谱图数量以及观测到的肽段序列数量。针对每个蛋白质亚基,列出了 Mascot 肽段得分最高的前五个肽段。请点击此处下载该文件。
表2:在 RvB1/B2 和 CPS 中观察到的交联。 列出了复合物的亚基及发生交联的残基。交联类型(分子内或分子间)通过重叠的肽段序列或先前的研究35确定。请点击此处下载该文件。
讨论
本文提供了基于质谱法的多亚基蛋白质复合物结构分析实验方案。本方案中描述的两种技术通常可提供互补的结果,非常适合用于研究那些难以通过传统结构生物学技术分析的蛋白质(-配体)复合物内部的结构排列。天然质谱技术通过分析亚复合物和稳定的相互作用模块,揭示蛋白质的化学计量比及蛋白质间的相互作用关系。而交联质谱技术则可提供直接接触位点的信息。根据所使用的交联剂不同,在分析时应考虑或包含一定的柔性。
所提供的实验方案通常易于操作且耗时较短。整个流程可在一周内完成,并适用于几乎所有的蛋白质复合物,但需要一定量的蛋白质复合物才能成功分析。样品制备过程简单,无需特别纯化的蛋白质复合物。然而,一个常见的问题是,在基于质谱的蛋白质鉴定样品制备过程中可能发生样品污染。这类污染大多包括来自灰尘、皮肤或毛发的角蛋白。因此,在进行基于质谱的蛋白质鉴定样品制备时,应格外注意,例如佩戴手套和实验服、过滤水相缓冲液以及使用高纯度溶剂。其他污染物蛋白(如分子伴侣)通常在蛋白质纯化过程中引入,e.g.,使用亲和标签时。在此类情况下,应改进蛋白质纯化步骤,例如增加洗涤步骤。无论如何,在数据库搜索过程中,通过去除分类学过滤器(i.e.,对所有物种的蛋白质进行搜索),可轻松识别样品中的蛋白质污染。即使样品充足,但如果仅检测到少量肽段(i.e.,蛋白质覆盖度较低),则可能需要在消化过程中使用不同的蛋白酶。通常情况下,胰蛋白酶可产生足够数量的肽段;然而,在某些情况下,例如膜蛋白或蛋白质的膜结构域,胰蛋白酶的切割位点较少,此时选择靶向疏水性氨基酸的其他酶更为合适。
在仪器方面,原生质谱分析需要使用经过特殊改装的仪器,以在转移至气相的过程中维持非共价相互作用。目前已引入多种仪器类型,包括Q-ToF和Orbitrap 仪器。虽然经过改装的Q-ToF质谱仪已商业化多年,可供原生质谱分析使用,但Orbitrap类仪器直到最近才被引入,且大多数情况下需要专门的改装45。然而,高分辨率仪器的应用使得对多个配体的结合及其定量分析成为可能46,47,在未来应用中具有广阔前景。
通过液相色谱-质谱联用技术鉴定交联二肽时,可采用标准操作流程并辅以少量修改。然而,数据库搜索是限制因素,因为专用软件通常难以处理大型数据库,必须使用包含复合物蛋白亚基的简化数据库。最近的研究采用了质谱可裂解的交联剂,用于靶向全细胞裂解液中的蛋白质相互作用48,49。在串联质谱实验中,化学交联剂发生断裂通常产生线性肽段(由交联剂修饰),这些线性肽段可通过进一步碎裂及线性肽段数据库搜索进行鉴定,从而减少搜索时间和计算搜索空间。然而,进行此类实验需要离子阱质谱分析仪或配备离子阱的混合型质谱仪。总体而言,由于假阳性是一个重要问题,交联肽段的质谱图通常需通过碎片谱图质量进行人工验证,这极大地延长了数据分析时间。因此,开发无需额外验证步骤即可应用的稳健评分系统是未来潜在的研究方向。提高数据分析效率并减少假阳性数量的一种方法是引入错误发现率(FDR)计算,并将其应用于交联数据集50。
通常,此处描述的技术可与其他质谱技术(例如,共价标记)相结合,以提高分析的产出。这些实验方案的其他修改和改进也可轻松实现。例如,比较性交联34能够揭示蛋白质组装中的构象变化。当前,原生质谱技术的进一步发展使得膜蛋白51,52及其与脂质的相互作用28,52,53,54的分析成为可能。用于原生质谱的高分辨率质谱仪的新进展已拓展了其应用范围,配体结合(例如,脂质与膜蛋白的结合)现在也可纳入分析之中45,46。结合计算建模方法,这些技术可提供不同分辨率的结构模型55。若完整复合物或单个亚基尚无晶体结构可用,质谱技术可首次提供有关蛋白质相互作用及未知复合物拓扑结构的信息。根据所使用的技术和获得的结果,可构建出未知复合物的低分辨率模型56,57,58。若已有晶体结构或同源建模结果,则质谱提供的结构信息可进一步生成接近天然状态的结构模型59。
与其他结构技术相比,质谱技术具有所需样品量少、可处理异质样品以及适用于无限大小蛋白质复合物的优势。此外,质谱技术可用于研究动态蛋白质体系。溶液中通常共存多种蛋白质或蛋白质复合物的不同构象群体,质谱分析时可同时检测这些群体,因此与需要选择特定构象群体的其他结构技术不同,所有构象在分析过程中均得以保留,并可在一次实验中进行评估。近年来,定量交联方法已被引入34,60,61,在描述不同条件下构象变化的未来应用中展现出良好前景。
披露
作者无任何利益冲突需要披露。
致谢
感谢同事们有益的讨论。我们还感谢Ilme Schlichting和Karl-Peter Hopfner提供了蛋白质复合物。C.S.的研究得到了德国联邦教育与研究部(BMBF,ZIK项目,03Z22HN22)、欧洲区域发展基金(EFRE,ZS/2016/04/78115)以及哈勒-维滕贝格马丁路德大学(MLU Halle-Wittenberg)的资助;A.P.的研究得到了惠康信托基金(Wellcome Trust,109854/658 Z/15/Z)的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 化学品、试剂、耗材 | |||
| 2-[4-(2-羟乙基)哌嗪-1-基]乙磺酸(HEPES) | Sigma Aldrich | H4034 | 缓冲液 |
| 乙酸 | Sigma Aldrich | 695092 | pH |
| 色谱纯乙腈(Acetonitrile Optima LC/MS) | Fisher Chemicals | A955-1 | 溶剂 |
| Amicon Ultra 离心过滤装置(不同分子量截留值) | Millipore | 例如 UFC500396 | 缓冲液置换、浓缩 |
| 乙酸铵溶液 | Sigma Aldrich | A2706 | 天然质谱(native MS) |
| 碳酸氢铵 | Sigma Aldrich | 9830 | 胶内酶解 |
| 氨水溶液 | Sigma Aldrich | 9859 | pH |
| 双(磺基琥珀酰亚胺基)辛二酸酯-d0(BS3-d0) | Thermo Scientific | 21590 | 交联剂 |
| 双(磺基琥珀酰亚胺基)辛二酸酯-d4(BS3-d4) | Thermo Scientific | 21595 | 交联剂 |
| 碘化铯 | Sigma Aldrich | 203033 | 校准 |
| 氯化钙 | Sigma Aldrich | C5670 | 胶内酶解 |
| 毛细管(1.0 外径 × 0.78 内径 × 100 长度 mm) | Harvard Apparatus | 30-0038 | 天然质谱(native MS) |
| 二琥珀酰亚胺基辛二酸酯(DSS) | Thermo Scientific | 21655 | 交联剂 |
| DL-二硫苏糖醇(DL-Dithiothreitol) | Sigma Aldrich | D5545 | 胶内酶解 |
| 二甲基亚砜(DMSO) | Sigma Aldrich | D8418 | 溶剂 |
| 乙醇 | Fisher Chemicals | BP2818 | 溶剂 |
| 色谱纯甲酸(Formic acid Optima LC/MS) | Fisher Chemicals | A117-50 | 溶剂添加剂 |
| Instant Blue 考马斯亮蓝染色液 | expedeon | ISB1L | 聚丙烯酰胺凝胶电泳染色液 |
| Invitrogen NuPAGE 4-12% Bis-Tris 凝胶(1 mm,10 孔) | life technologies | NP0323BOX | 凝胶电泳 |
| 碘乙酰胺 | Sigma Aldrich | I1149 | 胶内酶解 |
| 异丙醇,HPLC 级 | Fisher Chemicals | P750717 | 溶剂 |
| 甲醇 | Fisher Chemicals | A456-212 | 溶剂 |
| Micro BioSpin 6 层析柱 | BioRad | 732-6222 | 缓冲液置换 |
| NuPAGE 抗氧化剂 | invitrogen | NP0005 | 电泳运行缓冲液,凝胶电泳 |
| NuPAGE LDS 样品缓冲液(4 ×) | invitrogen | NP0007 | 上样缓冲液(非还原性),用于凝胶电泳 |
| NuPAGE MES SDS 电泳缓冲液 | life technologies | NP0001 | 凝胶电泳 |
| NuPAGE MOPS SDS 电泳缓冲液 | life technologies | NP0001 | 凝胶电泳 |
| NuPAGE 样品还原剂(10 ×) | invitrogen | NP0004 | 凝胶电泳还原剂 |
| PBS - 磷酸盐缓冲盐水 | Sigma Aldrich | P4417 | 缓冲液 |
| SeeBlue Plus2 预染标准蛋白标记物 | invitrogen | LC5925 | 凝胶电泳用预染蛋白标记物 |
| 乙酸钠 | Sigma Aldrich | S2889 | 乙醇沉淀 |
| 三(羟甲基)氨基甲烷(Tris) | Sigma Aldrich | 252859 | 缓冲液 |
| 胰蛋白酶 | Sigma Aldrich | TRYPSEQ-RO (11418475001) | 胶内酶解 |
| Vivaspin 离心过滤装置(不同分子量截留值) | Sartorius | 例如 VS0101 | 缓冲液置换、浓缩 |
| 高效液相色谱用水 | Sigma Aldrich | 270733-2.5L-M | 溶剂 |
| 名称 | 公司 | 货号 | 备注 |
| 仪器 | |||
| Heraeus Fresco 21 台式离心机 | Thermo Scientific | 75002425 | |
| Flaming / Brown 微量移液器拉制仪 P-1000 型 | Sutter Instruments | P-1000 | |
| Gelelectrophoresis chamber Xcell SureLock MiniCell | Invitrogen | EI0001 | |
| Quorum Q150R S 金镀膜仪 | Quorum Technologies Ltd. | Q150RS | |
| Heidolph Rotamax 120 T 水平摇床 | Heidolph Instruments | 544-41200-00 | |
| Q-TOF Ultima 质谱仪,MS Vision 高质量升级版 | Waters (Micromass) | - | |
| 反相 C18 分析柱 Acclaim PepMap(C18,75 mm 内径,50 cm,3 mm 孔径) | Thermo Scientific | 164570 | |
| 反相 C18 预柱(C18,150 mm 内径,2 cm,5 mm 孔径) | Thermo Scientific | 164213 | |
| 手术刀 | Fisher Scientifc | 10463989 | |
| SpeedVac SPD121P 真空离心浓缩仪 | Thermo Scientific | SPD121DP-230 | |
| Thermomixer C | Eppendorf | 5382000015 | |
| 镊子 AA | Sigma Aldrich | Z680184-1EA | |
| VWR USC-TH 超声清洗机,超声水浴 | VWR | 142-0084 | |
| UltiMate Dionex 3000 纳升液相系统,连接 Q-Exactive plus 混合质谱仪(纳米电喷雾电离源) | Thermo Scientific | 0726030+ | |
| 名称 | 公司 | 货号 | 备注 |
| 软件、软件工具、数据库搜索 | |||
| Mascot | www.matrixscience.com | ||
| Massign | http://massign.chem.ox.ac.uk | ||
| MassLynx | Micromass | ||
| MassMatrix | Xu, H. J Proteome Res. 9 (2010) | ||
| MaxQuant | Cox, J. Nat. Biotechn. 26 (2008) | ||
| pLink | Yang, B. Nat Methods 9 (2012) | ||
| pXtract 转换工具 | http://pfind.ict.ac.cn/downloads.html | ||
| UniDec | Marty, M.T. Anal. Chem. 87 (2015) | ||
| XCalibur | Thermo Scientific | ||
| XiNET | http://crosslinkviewer.org | ||
| XLinkX | Liu, F. Curr Op Struct Biol 35 (2015) | ||
| xQuest | Rinner, O. Nat Methods 5 (2008) | ||
| Xvis | https://xvis.genzentrum.lmu.de |
参考文献
- Campbell, I. D. Timeline: the march of structural biology. Nat Rev Mol Cell Biol. 3 (5), 377-381 (2002).
- Liko, I., Allison, T. M., Hopper, J. T., Robinson, C. V. Mass spectrometry guided structural biology. Curr Opin Struct Biol. 40, 136-144 (2016).
- Robinson, C. V. From molecular chaperones to membrane motors: through the lens of a mass spectrometrist. Biochem Soc Trans. 45 (1), 251-260 (2017).
- Lossl, P., van de Waterbeemd, M., Heck, A. J. The diverse and expanding role of mass spectrometry in structural and molecular biology. EMBO J. 35 (24), 2634-2657 (2016).
- Wang, L., Chance, M. R. Protein Footprinting Comes of Age: Mass Spectrometry for Biophysical Structure Assessment. Mol Cell Proteomics. 16 (5), 706-716 (2017).
- Steen, H., Mann, M. The ABC's (and XYZ's) of peptide sequencing. Nat Rev Mol Cell Biol. 5 (9), 699-711 (2004).
- Olsen, J. V., Mann, M. Status of large-scale analysis of post-translational modifications by mass spectrometry. Mol Cell Proteomics. 12 (12), 3444-3452 (2013).
- Schmidt, C., Robinson, C. V. Dynamic protein ligand interactions--insights from MS. FEBS J. 281 (8), 1950-1964 (2014).
- Marcsisin, S. R., Engen, J. R. Hydrogen exchange mass spectrometry: what is it and what can it tell us? Anal Bioanal Chem. 397 (3), 967-972 (2010).
- Zhang, Z., Smith, D. L. Determination of amide hydrogen exchange by mass spectrometry: a new tool for protein structure elucidation. Protein Sci. 2 (4), 522-531 (1993).
- Leitner, A., Lindner, W. Current chemical tagging strategies for proteome analysis by mass spectrometry. J Chromatogr B Analyt Technol Biomed Life Sci. 813 (1-2), 1-26 (2004).
- Leitner, A., Lindner, W. Chemistry meets proteomics: the use of chemical tagging reactions for MS-based proteomics. Proteomics. 6 (20), 5418-5434 (2006).
- Kiselar, J. G., Chance, M. R. Future directions of structural mass spectrometry using hydroxyl radical footprinting. J Mass Spectrom. 45 (12), 1373-1382 (2010).
- Xu, G., Chance, M. R. Hydroxyl radical-mediated modification of proteins as probes for structural proteomics. Chem Rev. 107 (8), 3514-3543 (2007).
- Liu, F., Heck, A. J. Interrogating the architecture of protein assemblies and protein interaction networks by cross-linking mass spectrometry. Curr Opin Struct Biol. 35, 100-108 (2015).
- Rappsilber, J. The beginning of a beautiful friendship: cross-linking/mass spectrometry and modelling of proteins and multi-protein complexes. J Struct Biol. 173 (3), 530-540 (2011).
- Rinner, O., et al. Identification of cross-linked peptides from large sequence databases. Nat Methods. 5 (4), 315-318 (2008).
- Yang, B., et al. Identification of cross-linked peptides from complex samples. Nat Methods. 9 (9), 904-906 (2012).
- Xu, H., Hsu, P. H., Zhang, L., Tsai, M. D., Freitas, M. A. Database search algorithm for identification of intact cross-links in proteins and peptides using tandem mass spectrometry. J Proteome Res. 9 (7), 3384-3393 (2010).
- Leitner, A., Faini, M., Stengel, F., Aebersold, R. Crosslinking and Mass Spectrometry: An Integrated Technology to Understand the Structure and Function of Molecular Machines. Trends Biochem Sci. 41 (1), 20-32 (2016).
- Heck, A. J. Native mass spectrometry: a bridge between interactomics and structural biology. Nat Methods. 5 (11), 927-933 (2008).
- Sharon, M., Robinson, C. V. The role of mass spectrometry in structure elucidation of dynamic protein complexes. Annu Rev Biochem. 76, 167-193 (2007).
- Goth, M., Pagel, K. Ion mobility-mass spectrometry as a tool to investigate protein-ligand interactions. Anal Bioanal Chem. , (2017).
- Uetrecht, C., Rose, R. J., van Duijn, E., Lorenzen, K., Heck, A. J. Ion mobility mass spectrometry of proteins and protein assemblies. Chem Soc Rev. 39 (5), 1633-1655 (2010).
- Hernandez, H., Robinson, C. V. Determining the stoichiometry and interactions of macromolecular assemblies from mass spectrometry. Nat Protoc. 2 (3), 715-726 (2007).
- Sobott, F., Hernandez, H., McCammon, M. G., Tito, M. A., Robinson, C. V. A tandem mass spectrometer for improved transmission and analysis of large macromolecular assemblies. Anal Chem. 74 (6), 1402-1407 (2002).
- Rostom, A. A., et al. Detection and selective dissociation of intact ribosomes in a mass spectrometer. Proc Natl Acad Sci U S A. 97 (10), 5185-5190 (2000).
- Zhou, M., et al. Mass spectrometry of intact V-type ATPases reveals bound lipids and the effects of nucleotide binding. Science. 334 (6054), 380-385 (2011).
- Uetrecht, C., et al. High-resolution mass spectrometry of viral assemblies: molecular composition and stability of dimorphic hepatitis B virus capsids. Proc Natl Acad Sci U S A. 105 (27), 9216-9220 (2008).
- Morgner, N., et al. Hsp70 forms antiparallel dimers stabilized by post-translational modifications to position clients for transfer to Hsp90. Cell Rep. 11 (5), 759-769 (2015).
- Schmidt, C., Beilsten-Edmands, V., Robinson, C. V. The joining of the Hsp90 and Hsp70 chaperone cycles yields transient interactions and stable intermediates: insights from mass spectrometry. Oncotarget. 6 (21), 18276-18281 (2015).
- Schmidt, C., Beilsten-Edmands, V., Mohammed, S., Robinson, C. V. Acetylation and phosphorylation control both local and global stability of the chloroplast F1 ATP synthase. Sci Rep. 7, 44068(2017).
- Schmidt, C., et al. Comparative cross-linking and mass spectrometry of an intact F-type ATPase suggest a role for phosphorylation. Nat Commun. 4, 1985(2013).
- Schmidt, C., Robinson, C. V. A comparative cross-linking strategy to probe conformational changes in protein complexes. Nat Protoc. 9 (9), 2224-2236 (2014).
- Schmidt, C., et al. Surface Accessibility and Dynamics of Macromolecular Assemblies Probed by Covalent Labeling Mass Spectrometry and Integrative Modeling. Anal Chem. 89 (3), 1459-1468 (2017).
- Lakomek, K., Stoehr, G., Tosi, A., Schmailzl, M., Hopfner, K. P. Structural basis for dodecameric assembly states and conformational plasticity of the full-length AAA+ ATPases Rvb1 · Rvb2. Structure. 23 (3), 483-495 (2015).
- Mareya, S. M., Raushel, F. M. A molecular wedge for triggering the amidotransferase activity of carbamoyl phosphate synthetase. Biochemistry. 33 (10), 2945-2950 (1994).
- Shevchenko, A., Wilm, M., Vorm, O., Mann, M. Mass spectrometric sequencing of proteins silver-stained polyacrylamide gels. Anal Chem. 68 (5), 850-858 (1996).
- Olsen, J. V., et al. Parts per million mass accuracy on an Orbitrap mass spectrometer via lock mass injection into a C-trap. Mol Cell Proteomics. 4 (12), 2010-2021 (2005).
- Cox, J., Mann, M. MaxQuant enables high peptide identification rates, individualized p.p.b.-range mass accuracies and proteome-wide protein quantification. Nat Biotechnol. 26 (12), 1367-1372 (2008).
- Kirshenbaum, N., Michaelevski, I., Sharon, M. Analyzing large protein complexes by structural mass spectrometry. J Vis Exp. (40), (2010).
- Morgner, N., Robinson, C. V. Massign: an assignment strategy for maximizing information from the mass spectra of heterogeneous protein assemblies. Anal Chem. 84 (6), 2939-2948 (2012).
- Marty, M. T., et al. Bayesian deconvolution of mass and ion mobility spectra: from binary interactions to polydisperse ensembles. Anal Chem. 87 (8), 4370-4376 (2015).
- Thoden, J. B., Wesenberg, G., Raushel, F. M., Holden, H. M. Carbamoyl phosphate synthetase: closure of the B-domain as a result of nucleotide binding. Biochemistry. 38 (8), 2347-2357 (1999).
- Rose, R. J., Damoc, E., Denisov, E., Makarov, A., Heck, A. J. High-sensitivity Orbitrap mass analysis of intact macromolecular assemblies. Nat Methods. 9 (11), 1084-1086 (2012).
- Gault, J., et al. High-resolution mass spectrometry of small molecules bound to membrane proteins. Nat Methods. 13 (4), 333-336 (2016).
- Mehmood, S., et al. Mass spectrometry captures off-target drug binding and provides mechanistic insights into the human metalloprotease ZMPSTE24. Nat Chem. 8 (12), 1152-1158 (2016).
- Kaake, R. M., et al. A new in vivo cross-linking mass spectrometry platform to define protein-protein interactions in living cells. Mol Cell Proteomics. 13 (12), 3533-3543 (2014).
- Liu, F., Rijkers, D. T., Post, H., Heck, A. J. Proteome-wide profiling of protein assemblies by cross-linking mass spectrometry. Nat Methods. 12 (12), 1179-1184 (2015).
- Walzthoeni, T., et al. False discovery rate estimation for cross-linked peptides identified by mass spectrometry. Nat Methods. 9 (9), 901-903 (2012).
- Barrera, N. P., Di Bartolo, N., Booth, P. J., Robinson, C. V. Micelles protect membrane complexes from solution to vacuum. Science. 321 (5886), 243-246 (2008).
- Barrera, N. P., et al. Mass spectrometry of membrane transporters reveals subunit stoichiometry and interactions. Nat Methods. 6 (8), 585-587 (2009).
- Laganowsky, A., et al. Membrane proteins bind lipids selectively to modulate their structure and function. Nature. 510 (7503), 172-175 (2014).
- Marcoux, J., et al. Mass spectrometry reveals synergistic effects of nucleotides, lipids, and drugs binding to a multidrug resistance efflux pump. Proc Natl Acad Sci U S A. 110 (24), 9704-9709 (2013).
- Politis, A., Schmidt, C. Structural characterisation of medically relevant protein assemblies by integrating mass spectrometry with computational modelling. J Proteomics. , (2017).
- Hall, Z., Politis, A., Robinson, C. V. Structural modeling of heteromeric protein complexes from disassembly pathways and ion mobility-mass spectrometry. Structure. 20 (9), 1596-1609 (2012).
- Pukala, T. L., et al. Subunit architecture of multiprotein assemblies determined using restraints from gas-phase measurements. Structure. 17 (9), 1235-1243 (2009).
- Politis, A., et al. Topological models of heteromeric protein assemblies from mass spectrometry: application to the yeast eIF3:eIF5 complex. Chem Biol. 22 (1), 117-128 (2015).
- Politis, A., et al. A mass spectrometry-based hybrid method for structural modeling of protein complexes. Nat Methods. 11 (4), 403-406 (2014).
- Fischer, L., Chen, Z. A., Rappsilber, J. Quantitative cross-linking/mass spectrometry using isotope-labelled cross-linkers. J Proteomics. 88, 120-128 (2013).
- Yu, C., et al. Developing a Multiplexed Quantitative Cross-Linking Mass Spectrometry Platform for Comparative Structural Analysis of Protein Complexes. Anal Chem. 88 (20), 10301-10308 (2016).
重印与许可
