我们介绍了在研磨条件下,制备固态体系中相组成随溶剂浓度变化的实验平衡曲线的详细步骤。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
球磨研磨的平衡结果可能会因实验条件的微小变化而发生显著改变,例如加入极少量溶剂即可产生影响。为了可重复且准确地捕捉这种敏感性,实验人员需要仔细考虑每一个可能影响球磨研磨反应的因素,包括确保研磨罐在使用前清洁且干燥,精确加入起始物料的化学计量比,验证溶剂体积的准确添加,确保对溶剂与粉末之间相互作用的充分理解,并在必要时在操作步骤中加入特定的浸泡时间。初步的动力学研究对于确定达到平衡所需的研磨时间至关重要。只有这样,才能在球磨液相辅助研磨(LAG)条件下,获得随溶剂浓度变化的精细物相组成曲线。通过采用与本文所述严格而细致的实验流程,几乎可以为所有球磨系统获得此类研磨平衡曲线。我们用于演示这些操作流程的体系是一个二硫键交换反应,起始于两种同源二聚体的等摩尔混合物,在平衡时定量生成异源二聚体。该异源二聚体通过球磨研磨形成两种不同的多晶型物,即晶型A和晶型B。在研磨平衡状态下,其比例R = [晶型B] / ([晶型A] + [晶型B]) 取决于研磨罐中溶剂的种类及其浓度。
引言
近年来,使用手动或球磨机研磨设备的机械化学方法因其对材料合成提供了一种极具吸引力且可持续的传统溶液法替代方案而日益流行。1 该方法的优势在于能够高效且定量地实现固体之间的反应。这是一种“绿色”可持续技术,几乎不需要或完全不需要溶剂。研磨或手动研磨可以以无溶剂方式进行(即不添加任何溶剂),也可以在溶剂辅助下进行;后者称为“液相辅助研磨”(LAG),2,3,4 添加极少量液体即可加速甚至促成原本无法实现的固体间机械化学反应。机械化学方法已被用于越来越多的不同类型化学反应和无机与有机化合物的合成,5,6,7,8,9,11 也被用于构建超分子结构,例如分子共晶,12,13,14 金属有机框架,15,16,17 甚至笼状结构18 和轮烷19。似乎许多反应过程可以在无溶剂或仅含极微量亚化学计量溶剂的条件下进行。2,3,4 在机械化学条件下引发的化学合成与超分子反应的机理及其驱动力,目前仍存在争议。1,13,20,21,22,23,24
我们的研究聚焦于球磨研磨过程的最终平衡结果,以及在球磨LAG条件下溶剂在平衡状态中所起的作用。事实上,在球磨研磨反应完成后,我们迄今研究的两个体系均达到了热力学平衡,并具有稳定的相组成25。影响最终平衡的因素多种多样:球磨罐的尺寸、形状和材质,研磨球的尺寸、重量和材质,研磨频率、温度,以及溶剂的性质和浓度。当加入的溶剂体积发生变化时,研磨反应的热力学结果可能发生显著改变,这种情况下尤其明显,有时每200 mg总粉末中加入的溶剂体积可低至1 µL25。为了获得可重复且精确准确的实验结果,必须测试并严格遵循一系列实验操作规程,涵盖反应物与产物的储存、移液以及研磨前的混合等步骤。在球磨罐内控制或甚至监测参数十分困难。因此,使用机械混合研磨仪(也称为振动研磨仪),并配合密封的研磨罐,对于实现可重复且可控的研磨频率和时间至关重要。确保所有球磨研磨反应均达到平衡,需要对实验条件进行初步的动力学研究。本文所展示曲线所用的机械混合仪经过了改装:为防止在长时间研磨过程中,电机排气持续流入密闭腔体导致研磨罐升温,拆除了研磨机前部的安全罩,并以一个外部安全防护网替代。
我们以第一个示例所用的体系是:在少量碱性催化剂1,8-二氮杂双环[5.4.0]十一碳-7-烯(dbu)存在下,双-2-硝基苯基二硫化物(命名为 1-1)与双-4-氯苯基二硫化物(命名为 2-2)之间发生的二硫键交换反应,通过球磨无溶剂研磨(NG)和液相辅助研磨(LAG)生成产物4-氯苯基-2-硝基苯基二硫化物(命名为 1-2)。26,27 该产物在球磨研磨过程中形成两种不同的多晶型物,即 Form A 和 Form B。对于多种不同的LAG溶剂,在球磨无溶剂研磨(NG)条件下,或当研磨反应中加入的溶剂量不足且达到平衡时,Form A 为热力学产物;而当向研磨罐中加入足量溶剂并在球磨LAG条件下达到平衡时,Form B 为热力学产物。事实上,Form A 可通过球磨无溶剂研磨由 Form B 转化得到,而 Form B 也可通过球磨LAG由 Form A 转化得到。此类在研磨实验中直接发生的晶型转化此前已在其他体系中被报道过28,29,并且已有研究指出,溶剂的种类和浓度决定了LAG条件下所获得的多晶型物。30 我们已发表的实验结果包括对一系列有机溶剂的研磨平衡曲线的研究。在此,平衡相组成比 R = [Form B] / ([Form A] + [Form B]) 被绘制为每项实验中所添加LAG溶剂体积的函数。研究发现,平衡曲线的起始点以及曲线的陡峭程度取决于加入研磨罐中的溶剂种类及其摩尔量。
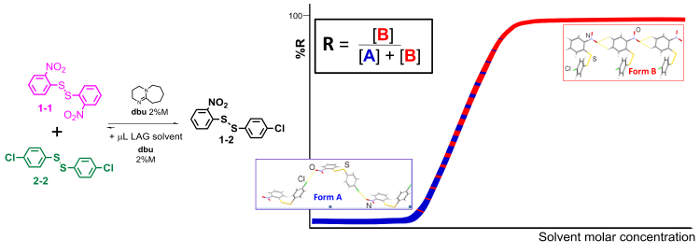
图1:球磨实验的反应示意图及利用R值绘制溶剂平衡曲线的关键概念。
这些平衡曲线以图形方式展示了在球磨时间足够长以达到平衡条件时,加入少量溶剂(横轴)对产物相组成(纵轴)的影响。图中下方区域表示晶型A被完全生成,上方区域表示晶型B被完全生成,而在溶剂体积处于S形曲线对应范围内时,则生成晶型A与晶型B的混合物。本图经小幅修改后重印自《Chem. Sci.》2016年第7卷第6617页的补充信息(参考文献25)。请点击此处查看该图的放大版本。
热力学方面具有普遍性,必须适用于任何给定的研磨体系。为进一步说明我们观察结果的普适性,我们还针对第二个体系绘制了类似的平衡曲线:茶碱(tp)与苯甲酰胺(bzm)形成的1:1共晶的两种多晶型,即晶型I和晶型II,其结果取决于研磨混合物中水的体积。25 这类相组成随溶剂浓度变化的平衡曲线,对于研究在球磨条件下纳米晶体表面与溶剂分子在平衡状态下的相互作用至关重要。我们的结果表明,某些平衡曲线非常陡峭,呈现出“全有或全无”的行为特征,这通常是具有大量吸附位点且结合过程具有正协同性的颗粒的典型表现。31 较平缓的平衡曲线则表明协同性水平较低,并提示在平衡状态下可能存在第三相,可能是包含溶剂本身的非晶相。据我们所知,目前尚未见其他体系报道过此类研磨平衡曲线。我们认为,这在一定程度上是由于固态体系在球磨液相辅助(LAG)条件下对即使极其微小的环境变化也具有内在的敏感性所致。
只有当实验人员通过训练样本仔细验证其移液技术,并充分理解(i)移液器和注射器的工作原理,以及(ii)所选用的溶剂精确加样设备是否适合完成预定任务时,才能制备出良好且可靠的溶剂浓度曲线。精确体积溶剂的添加可通过多种设备实现,包括移液器或注射器,其选择可能取决于设备的可获得性、使用者的偏好与技能、所用溶剂的蒸气压以及球磨实验的具体应用需求。
移液器可商业购得,分为气垫式和正向置换式,覆盖多种溶剂范围。这两种移液器均有手动操作和电子自动化两种形式。通常更推荐使用自动移液器,因为它们在以特定速度均匀吸取或分配溶剂时,对实验人员操作技能的依赖性较低。实验人员必须依赖移液器准确递送指定体积溶剂的能力,而这只有在移液器本身精度良好、维护得当、定期保养并周期性校准的情况下才能实现。通常,外部移液器校准服务会依据 ISO 8655 标准,以水作为溶剂进行校准。因此,对于每一种有机溶剂,实验人员应通过在预期分配体积范围内进行精确称重实验,验证其移液的准确性和精密度。
最常用的溶剂输送设备是空气置换移液器,其移液枪筒需安装吸头。这类移液器基于空气垫原理工作:活塞向上移动时,在吸头内产生部分真空,使液体被吸入吸头,而液体与活塞末端之间由空气垫隔开。所移取溶剂的气相将在空气垫内开始达到平衡,蒸发程度取决于该溶剂的蒸气压。当使用可调体积移液器并将其设定在最低体积范围时,预润湿尤为关键,因为此时空气腔与液体的比率显著增加,蒸发潜力也相应大幅上升,与移液器设定在最大体积范围时相比差异明显。实验人员可通过观察判断该平衡是否达成:当移液器垂直静置数秒后,溶剂液滴悬挂在吸头末端但与活塞末端分离,如同悬挂于弹簧上,且吸头末端的溶剂保持稳定不塌陷或滴落。空气置换移液器有两种使用模式;最常用的是前向移液模式,即通过活塞一次完整的运动将吸入的全部溶剂定量排出。另一种模式为反向移液模式,在此模式下,移液器吸入略多于目标量的溶剂,因此在定量排液后,吸头内会残留一定体积的溶剂,需作为废液丢弃。反向移液模式更适合高黏性液体或极小体积溶剂的移取。然而,对于二氯甲烷(DCM)或乙醚等高蒸气压溶剂,难以在空气置换移液器中实现充分平衡。此时,正向置换移液器或注射器更为适用。
我们提出,对于任何体系,在设计、操作和控制充分优化的球磨液相辅助研磨(LAG)条件下,均可获得平衡相组成随溶剂浓度变化的曲线。
访问受限。请登录或开始试用以查看此内容。
方案
1. 有机溶剂精确分配的验证
- 反向移液模式下有机溶剂精确移液的验证
注:由于所选的LAG溶剂(丙酮、乙腈(MeCN)、四氢呋喃(THF)、乙酸乙酯(EtOAc)、氯仿(CHCl3)和二甲基甲酰胺(DMF))能非常高效地渗入起始原料粉末(1-1 和 2-2)中,因此在反向移液模式下选用空气置换式移液器。初步校准表明,与正向移液模式相比,反向移液模式在该系列溶剂的体积分配中具有更高的准确性和精密度。采用反向移液模式可在分配过程结束时将移液器吸头靠在研磨罐内壁上,从而实现溶剂体积向粉末的定量转移。附着在不锈钢罐壁上的任何溶剂都将在研磨过程中被粉末快速且定量地吸附。该策略的一个固有部分是避免湿润的移液吸头与粉末接触,否则粉末会严重在湿润吸头周围结块,导致实验失败。- 使用五位数天平。收集容器使用带盖的2 mL玻璃小瓶。
- 将5至120 µL电子空气置换式移液器设置为“反向移液”模式,并将吸液和排液速度设为最低值。
- 设定体积,例如10.0 µL。
- 通过垂直方向的稳固动作将移液器喷嘴安装到移液吸头上,以确保完全密封。安装过程中切勿扭转或横向移动移液器,以免损坏吸头并影响密封性。使用选定的溶剂连续吸液和排液10.0 µL共5次,以预润洗移液吸头。
- 预润洗后立即垂直持握移液器,吸取10.0 µL溶剂。将吸头浸入液面下2–3 mm处。在“反向移液”模式下,系统会自动吸入设定体积之外的额外溶剂。
- 将10 µL溶剂排入已去皮的带盖小瓶中,排液时保持移液器与玻璃小瓶内壁呈30–45o角。轻轻敲击吸头末端接触玻璃小瓶内壁,以收集吸头尖端残留的液滴。立即盖上瓶盖并称重。记录重量。将吸头内剩余的过量溶剂弃入废液容器。
- 更换新的移液吸头。重复步骤1.1.4至1.1.6至少3次,使用相同的设定体积。记录各次重量。
- 将移液器设定体积改为另一数值,例如20.0 µL。重复步骤1.1.4至1.1.7,使用20.0 µL体积。同样地,依次使用30.0 µL、40.0 µL、50.0 µL、60.0 µL、70.0 µL、80.0 µL、90.0 µL和100 µL进行相同操作。
- 为满足球磨研磨实验所需的更窄范围,以1 µL精度进行移液。例如:对于乙腈,在20 µL至27 µL范围内以1 µL递增进行移液。重复步骤1.1.4至1.1.7,分别使用21.0 µL、22.0 µL、23.0 µL、24.0 µL、25.0 µL、26.0 µL和27.0 µL的MeCN。
- 计算平均重量。将平均重量除以溶剂密度,得到分配体积的平均值。以移液设定体积(µL)为横坐标(x轴),以由平均重量计算出的体积(µL)为纵坐标(y轴)作图。图5展示了此类图表示例。
注:在宽范围(10–100 µL)和窄范围(20–30 µL)下,线性图的相关系数应达到r2> 0.99。
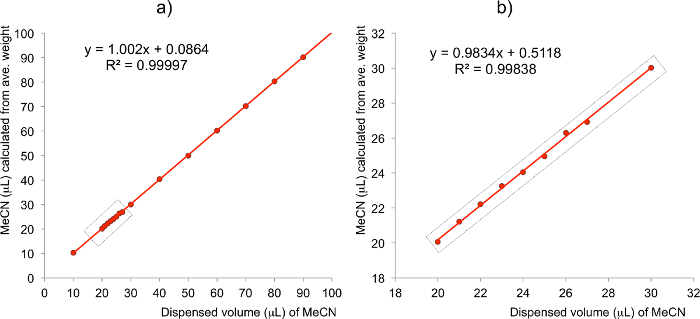
图 5:通过称重实验校准的电子空气置换移液器在反向移液模式下 dispensing 体积的准确性和精密度验证。(a,b)
a) 乙腈体积范围 10–100 µL;b) 乙腈体积 20–30 µL 的局部放大范围。该图经小幅修改后重印自《化学科学》(Chem. Sci.)2016 年第 7 卷第 6617 页的补充信息(参考文献 25)。请点击此处查看此图的放大版本。
- 前向移液模式下有机溶剂精确移液的验证
注意:在前向移液模式(常规移液模式)下,选用空气置换移液器对一系列LAG溶剂(甲醇(MeOH)、乙醇(EtOH)、异丙醇(IPA)、二甲基亚砜(DMSO)、苯、甲苯和水(H2O))进行测试,这些溶剂无法渗入或渗入起始原料粉末(1-1 和 2-2)的速度过慢。因此,必须避免将任何溶剂滴加到研磨罐内壁或轴承球表面,因为这些残留溶剂在研磨过程中无法被固体充分吸附,从而无法参与球磨反应。实验策略是在移液结束时,将湿润的移液枪头直接接触粉末表面,从而将溶剂体积定量转移至粉末中,同时避免粉末在湿润枪头周围结块。对于此类溶剂,反向移液法并不适用,因为在移液操作结束时,移液枪头内需保留的溶剂残留会通过毛细作用在湿润枪头接触粉末时被错误转移,导致实际 dispensed 的溶剂量超过预期。- 执行步骤1.1.1至1.1.2,但将电子空气置换移液器设置为“常规移液”模式。
- 设定体积,例如甲醇为65.0 µL,并执行步骤1.1.4。
- 按照1.1.5的说明吸取65.0 µL甲醇。在“常规移液”模式下,仅会自动吸取设定的精确溶剂体积。
- 按照1.1.6的方法将65.0 µL甲醇 dispense 至小瓶中,以实现全部体积的定量转移。立即盖上瓶盖并称重。记录重量后执行步骤1.1.7。
- 将移液器体积设为25.0 µL,并使用25.0 µL重复步骤1.2.2至1.2.4。随后依次使用50.0 µL、60.0 µL、75.0 µL、80.0 µL和85.0 µL甲醇重复相同操作。
- 对甲醇使用1 µL精度,在63 µL至70 µL范围内进行 dispense。使用63.0 µL、64.0 µL、66.0 µL、67.0 µL、68.0 µL和69.0 µL甲醇重复步骤1.2.2至1.2.4。
- 执行步骤1.1.10。甲醇的宽范围为25至100 µL,窄范围为60至79 µL。
2. 通过球磨研磨合成A型和B型
- 球磨NG法合成A型物相至平衡所需研磨时间的初步研究
- 将研磨罐在丙酮中进行超声清洗,随后用洗涤剂清洗,再用水冲洗,接着用丙酮冲洗,最后将研磨罐置于干燥柜中干燥 70 °C 超过30分钟。使用前让研磨罐冷却。
- 称取 104.82 ± 0.1 mg 的 1-1 使用五位数精度天平称取晶体(0.34 mmol,1.0 当量)。将称量好的粉末定量转移至一个 14 mL 不锈钢快扣式研磨罐的雄半部分。
注意:使用防油称量纸剪成U形制成的称量船效果最佳,因为转移粉末时不易粘附。称量船应制作得足够小,以便轻松放入研磨罐开口内,避免洒出。作为预防措施,建议使用宽头圆头镊子,因其夹持更稳固,可将装有样品的称量船从天平转移至研磨罐内。后续也可用同一镊子操作钢球。 - 称取 97.66 ± 0.1 mg 的 2-2 晶体(0.34 mmol,1.0 当量)。将称量好的粉末定量转移至研磨罐的雄半部分。该研磨罐中已含有 1-1.
- 用微型刮刀将研磨罐内的两种固体试剂充分混合。
- 插入两个直径为7.0 mm(1.37 g)的硬化不锈钢钢珠,小心地将其放置在粉末表面。
- 移液器 2 µL dbu 使用1-10 µL 用移液器将碱性催化剂滴加到两个钢珠中的其中一个顶部。
注意:务必避免让带有DBU的轴承滚珠在粉末上滚动,否则会导致粉末在研磨开始前就被DBU包覆。 - 扣紧研磨罐。确保接合处无间隙。为额外保险起见,用绝缘胶带将接合处外部固定。
- 将研磨罐安装到球磨机两个臂之一的可调节夹具中。拧紧安全夹具上的螺丝,直至研磨罐固定不动。
- 将自锁夹紧装置转至 LOCK 位置,以防止研磨过程中罐体弹出。确保另一侧臂上承载与罐体相似的配重,使研磨仪在研磨时保持平衡,避免损坏。在研磨仪前方安装安全防护屏。
注意:球磨机研磨仪内置的安全防护屏已被移除,并替换为外部安全防护屏。此举旨在避免电机散热导致研磨罐安装区域的密闭空间温度升高,从而防止研磨过程中研磨罐受热。 - 将球磨机的频率设置为 30 Hz,定时器设置为例如 5.0 min。
- 现在,通过按下启动研磨机 开始 按钮。计时结束后,研磨机会自动停止。立即撕下接头处的绝缘胶带,并打开研磨罐。
- 研磨完成后立即对产物进行分析。首先进行粉末X射线衍射(PXRD)扫描。
- 将研磨罐中的粉末转移至小型玛瑙研钵中,用玛瑙研杵压碎结块,直至粉末均匀细腻。取部分粉末放入玻璃PXRD样品载玻片上2 mm的矩形凹槽内,用玻璃盖片压实粉末,使粉末表面与载玻片其余部分齐平且分布均匀。清除表面多余的粉末,标记载玻片。
- 将PXRD样品载玻片安装在粉末X射线衍射仪的载玻片支架上。扫描样品。所用的粉末X射线衍射仪配备Cu Kα辐射源和工作在反射几何模式下的探测器,参数如下:扫描范围5至 45° 2θ,步长 0.03°,时间/步长100秒,总时长13分钟,索勒狭缝0.04 rad,VxA 40×40。关闭PXRD门,并在Data Collector软件中启动PXRD扫描。
- 对收集的PXRD数据进行Rietveld精修(Rietveld精修指南见第4.1节)。该分析可得到固体样品的物相组成(重量百分比,%wt)。根据起始原料计算物相组成为%M 1-1 和 2-2 产物的每一种多晶型 表 A 和 表 B.
- 采用高效液相色谱法(HPLC)分析粉末的化学成分。通过玻璃气密注射器将0.2 mL三氟乙酸(TFA)加入100 mL HPLC级乙腈中,配制样品稀释液,得到“MeCN+0.2% TFA”溶液。充分混匀。
- 将样品溶液配制为用于HPLC分析的1 mg/mL浓度,溶剂为“MeCN+0.2% TFA”。使用五位数精度天平,对1.8 mL透明HPLC玻璃小瓶进行去皮归零。加入少量粉末,使其重量介于0.7至1.0 mg之间。记录实际称量值(例如0.88 mg)。调节1 mL自动移液器,设定输出体积为 µL 相当于称取的量(例如 880 µL 用于 880 µg 称重)。用移液器移取该体积的样品稀释液(MeCN+0.2%TFA),应得到浓度为1 mg/mL的样品溶液。
- 用合适的带隔垫HPLC瓶盖密封HPLC小瓶。手动轻轻摇动小瓶,使粉末溶解。超声处理小瓶,时间不超过5分钟,以确保粉末完全溶解。对光检查,确认无未溶解的颗粒。此样品现可进行HPLC分析。
- 在高效液相色谱仪上安装C18 HPLC色谱柱。将HPLC色谱柱的入口端连接至柱温箱内热交换器的出口,色谱柱的出口端连接至紫外/可见光(UV/VIS)分光光度计流通池的入口。
- 将HPLC系统中的流动相A配制为“水 + 0.1% 甲酸”,流动相B配制为“乙腈 + 0.1% 甲酸”。用两种流动相冲洗HPLC系统。将紫外/可见光检测器设置为λ = 260 nm,带宽8 nm,并设置λ参考文献 = 550 nm,带宽为100 nm。将进样体积设为 1 µL 并设置高效液相色谱柱加热器至 60 °C用75%的流动相B平衡HPLC色谱柱。以2 mL/min的流速,进样并运行流动相B从75%到85%的梯度洗脱,持续2 min。下一次进样前,用1 min重新平衡色谱柱。进样样品。 1-1 在0.55分钟时洗脱, 1-2 在0.9分钟时洗脱 2-2 在1.65分钟时洗脱。
注意:紫外/可见光参数是通过实验选择的,以使峰面积达到 1-1 与……相同 2-2. 1-1 和 2-2 在此固相反应中,预期各组分始终保持等摩尔比例。峰面积的最佳匹配对应于 1-1 和 2-2 使用波长 λ = 260 nm(峰宽 8 nm)的紫外/可见光检测器获得;λ参考文献 = 550 nm(峰值宽度 100 nm)。 - 测定这3个峰各自的峰面积,并计算总峰面积。通过将各峰的峰面积除以总峰面积,计算各峰的峰面积百分比(% PAR)。将所得数值以%M浓度形式报告 1-1, 2-2 和 1-2这些数值等同于其相应的% PAR。
- 重复实验(步骤 2.1.2 至 2.1.21),仅将研磨时间分别改为 10 min、15 min、20 min、25 min、30 min、32 min、34 min、36 min、38 min、40 min 和 45 min,如步骤 2.1.10 所述。每次达到平衡后,均需额外进行一次延长研磨时间的实验,以确认平衡水平保持恒定。
注意:选择这些特定研磨时间是为了界定动力学曲线上初始延迟期后通向平衡的指数阶段。在平衡状态下,相组成与定量结果一致 表 A 而化学成分与97% M一致 1-21.5% M 1-1 和 1.5% M 的 2-2. - 绘制高效液相色谱分析所得的化学成分 1-1, 2-2 和 1-2 以纵轴表示%M,横轴表示研磨时间(分钟),可得到化学成分的动力学曲线。 图3a 展示了绘制球磨干磨过程中化学组分随研磨时间变化的动力学曲线示例。
注意:定量形成 1-2 表明实验已达到热力学平衡。 - 绘制通过Rietveld精修获得的物相组成 1-1, 2-2, 表 A 和 表格 B 以 y 轴表示 M 的百分比(%M),x 轴表示研磨时间(分钟)。由此可得到描绘相组成的动力学曲线。 图 3b) 展示了球磨干法研磨过程中物相组成随研磨时间变化的动力学曲线示例。

图2:使用球磨条件时平衡混合物的Rietveld精修示例图 67 µL 甲醇
实验图谱(黑线),计算图谱为 表 A (蓝色),计算得到的图样 表 B (红色)和差异图样(灰色)。该精修在收敛时 Rwp=10.82% 和 χ2 = 2.65。在此特定示例中,R比值为41%,晶体尺寸估计分别为71和86 nm 表 A 和 表 B 分别。 请点击此处以查看此图的放大版本。
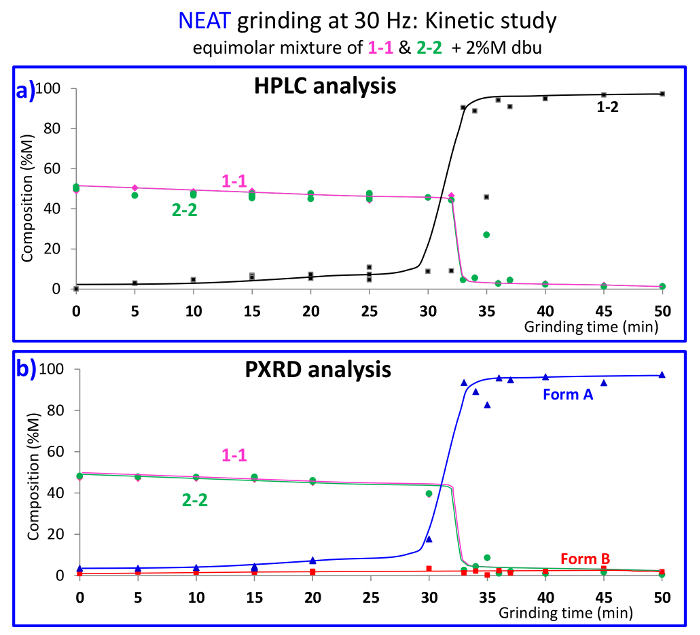
图3:通过球磨干法研磨反应1-1 + 2-2 + 2%M dbu获得的动力学曲线(a,b)。
未进行拟合处理——曲线仅作视觉引导。该图展示了反应物(1-1 和 2-2)以及生成的异源二聚体(Form A 和 Form B)的组成随研磨时间的变化(以%M表示):a)HPLC分析结果,显示各动力学时间点粉末的化学组成;b)PXRD扫描数据的Rietveld精修结果,显示各动力学时间点粉末的物相组成。结果表明,仅形成Form A,而在所有动力学时间点均未检测到Form B的生成。经美国化学会(American Chemical Society)许可转载自JACS, 2014, 136, 16156(参考文献27)。版权所有 2014年。 请点击此处查看此图的高清版本。
- 通过球磨LAG法使用50µL乙腈合成形式B的研磨时间初步研究,以达到平衡
- 按照步骤2.1.2至2.1.6操作。
- 使用100 µL移液器将50 µL乙腈滴加到粉末上,避免湿润的吸头接触粉末。参见第1.1和1.2节,了解反向移液和常规移液模式下有机溶剂移液的推荐操作程序。
注意:切勿让含有乙腈残留物的移液吸头接触粉末。粉末会立即在湿润的吸头周围结块,导致粉末与溶剂的化学计量比不准确。这将影响反应动力学并使实验无效。任何手动移液器或自动移液器(采用反向或常规移液模式)均适用于本实验。所用50 µL乙腈远超过该反应所需的23 µL乙腈,因此此处无需精确移液。 - 按照步骤2.1.7至2.1.12操作。
- 通过Rietveld精修分析物相组成(如步骤2.1.13至2.1.15所述),并通过HPLC分析化学组成(如步骤2.1.16至2.1.21所述)。
注意:在球磨LAG条件下从未观察到形式A。 - 重复实验(步骤2.2.1至2.2.4),仅改变研磨时间,分别为10分钟、13分钟、14分钟、15分钟、17分钟、18分钟、20分钟、25分钟和30分钟。每次达到平衡后,应额外进行一次更长时间的研磨实验,以确认平衡水平保持恒定。
注意:选择这些研磨时间是为了界定动力学研究中指数阶段的范围,该阶段在初始延迟期后趋于平衡。在平衡状态下,物相组成与定量的形式B一致,而化学组成与97%M的1-2、1.5%M的1-1和1.5%M的2-2一致。 - 按照步骤2.1.23绘制化学组成的动力学图(见图4a),并按照步骤2.1.24绘制物相组成的动力学图(见图4b)
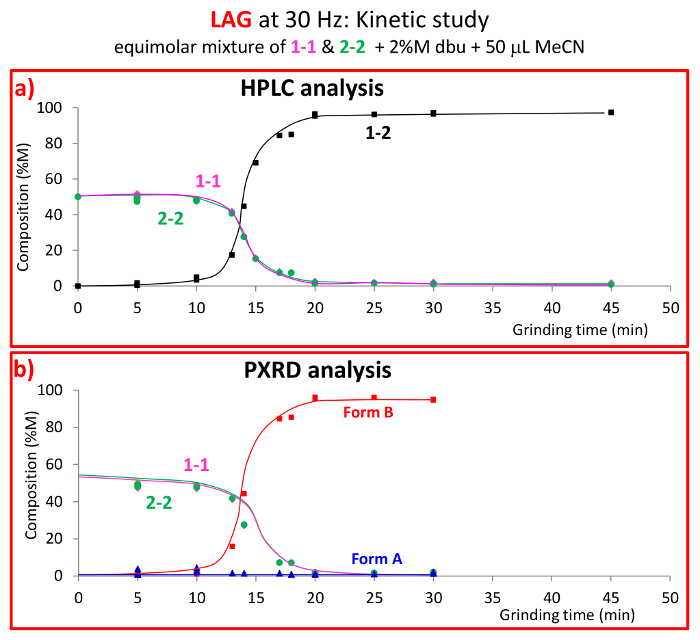
图 4:球磨LAG反应(1-1 + 2-2 + 2% M dbu + 50 µL MeCN)所得动力学曲线。(a,b)
未进行拟合——曲线仅为视觉引导。该图显示了反应物(1-1 与 2-2)及生成的异源二聚体(Form A 与 Form B)随研磨时间变化的摩尔百分比(%M):a) HPLC 分析结果,显示各动力学时间点粉末的化学组成;b) PXRD 扫描数据的Rietveld精修结果,显示各动力学时间点粉末的物相组成。结果表明,在所有动力学时间点,仅生成 Form B,而未检测到 Form A 的形成。经美国化学会(American Chemical Society)许可转载自 JACS, 2014, 136, 16156(参考文献 27)。版权所有 2014 年。 请点击此处查看此图的放大版本。
- 通过球磨NG合成A型
- 按照2.1节中的所有步骤操作。仅在30 Hz频率下研磨45分钟,即可达到平衡。
注意:A型可定量生成。产物的化学组成与1-2占97%M、1-1占1.5%M以及2-2占1.5%M一致。
- 按照2.1节中的所有步骤操作。仅在30 Hz频率下研磨45分钟,即可达到平衡。
- 通过球磨LAG合成B型
- 按照2.2节中的所有步骤操作。仅在30 Hz频率下研磨30分钟,即可达到平衡。
注意:B型可定量生成。产物的化学组成与1-2占97%M、1-1占1.5%M以及2-2占1.5%M一致。
- 按照2.2节中的所有步骤操作。仅在30 Hz频率下研磨30分钟,即可达到平衡。
3. 使用不同种类和体积的有机溶剂作为液相辅助研磨(LAG)溶剂,通过球磨法 LAG 制备晶型 A 和/或晶型 B。
- 步骤1:使用对粉末具有高亲和力的LAG溶剂进行球磨LAG反应
注意:步骤1专为对等摩尔混合物具有高亲和性的LAG溶剂设计 1-1 和 2-2例如乙腈、丙酮、四氢呋喃、二甲基甲酰胺、乙酸乙酯和氯仿3. 作为该操作的一个示例,我们将讨论添加 17.0 µL 丙酮作为液相辅助研磨(LAG)溶剂。- 按照 2.1.1 至 2.1.6 操作,但使用 14 mL 带螺纹盖的研磨罐。
注意:进行这些精确的液相辅助研磨(LAG)实验时,应使用带螺纹盖的不锈钢研磨罐,并在接合处配有聚四氟乙烯(Teflon)密封圈,以确保在研磨过程中定量地封闭溶剂和固体。卡扣式封闭研磨罐可能在接合处发生溶剂泄漏。 - 用可重复使用的黏性腻子将研磨罐雄性半部分的底部固定在实验台上,以防止后续步骤中钢珠滚动。
- 将电子空气置换移液器设置为“反向移液”模式,吸液和排液速度调至最慢档,并将体积设定为例如 17.0 µL 用于丙酮。按照第1.1节中所述的“反向移液”操作步骤进行。
- 特别注意均匀地滴加 17.0 µL 在粉末的暴露表面滴加丙酮。
注意:切勿使用沾有丙酮残留物的移液枪头接触粉末。粉末会立即在湿润的枪头周围结块,导致粉末与溶剂的比例不准确。该情况将使实验无效。研磨罐内壁或未负载dbu的轴承球表面残留高亲和性溶剂并无影响,因为这些溶剂对粉末具有极强的亲和力,在研磨过程中会被粉末完全吸收。 - 取空的研磨罐雌性半部分,小心地拧到装有粉末的雄性半部分上。在加入丙酮后应尽快进行此操作。拧紧以确保聚四氟乙烯(PTFE)垫圈形成防漏密封。为额外保险起见,需用绝缘胶带将接合处外部牢固缠绕。
- 按照 2.1.8 至 2.1.12 步骤操作,但将计时器设置为 45 min。
注意:使用丙酮作为液相辅助研磨(LAG)溶剂的初步动力学实验表明,研磨45分钟足以使球磨反应达到所需的平衡状态。 - 采用2.1.13至2.1.15所述方法通过PXRD分析相组成,采用2.1.16至2.1.21所述方法通过HPLC分析化学组成。
注意:这些实验的关键在于HPLC分析结果必须与定量生成的产物一致 1-2 表明固相反应已达到热力学平衡。 - 计算该术语 R. R 是 % mol 之间的比值 表 B 以及异源二聚体总量的摩尔百分比(%mol) 1-2 = 表 A+ 表 B.
- 重复步骤 3.1.1 至 3.1.8,使用移液器加入相同溶剂(丙酮)的不同体积,以确定平衡曲线(见下文 3.1.9)。通过分别添加 10.0µL, 14.0µL, 15.0µL, 16.0µL, 18.0µL, 20.0µL, 30.0µL 和 50.0µL 将丙酮加入粉末中。
- 绘制丙酮的平衡曲线,方法是输入 %R y轴上的数值以及 µL 丙酮 x轴上添加。x轴表示为 µL 每 200 mg 粉末使用丙酮,或每摩尔总粉末使用摩尔丙酮。
注意:对于丙酮而言,添加 16 µL 或更少的丙酮可实现定量 表 A (0%R),而添加 17 µL 或更多丙酮会导致定量 表 B (100%R)。使用DMF作为LAG溶剂时,通过化学与相分析得到球磨机LAG研磨溶剂平衡曲线的示例如下所示 图7.
- 按照 2.1.1 至 2.1.6 操作,但使用 14 mL 带螺纹盖的研磨罐。
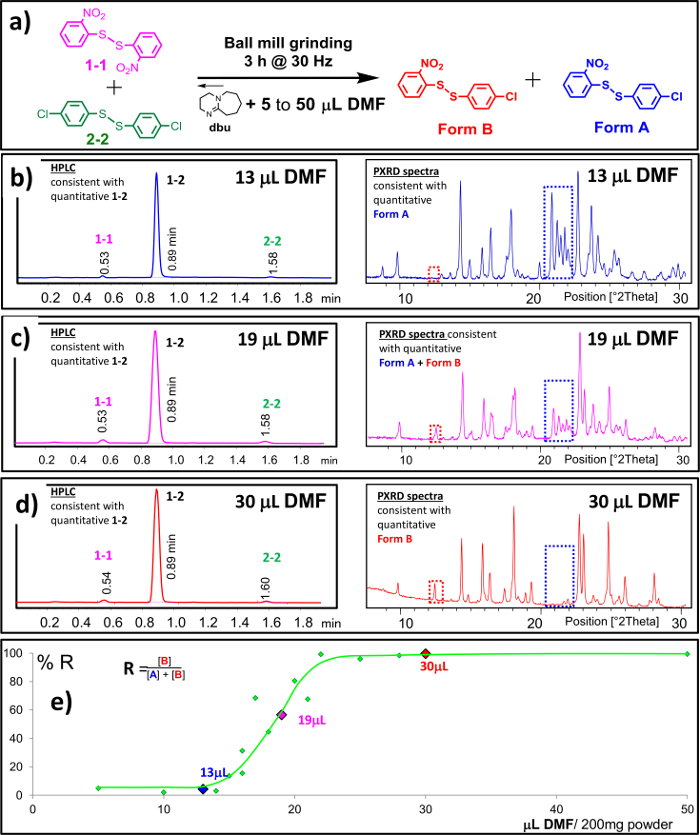
图7:以DMF为液相辅助研磨(LAG)溶剂,在30 Hz条件下对1-1+2-2+2%M dbu进行3小时球磨。 (a-e)
HPLC色谱图和PXRD扫描结果展示了三个示例:在平衡状态下,加入b) 13 µL DMF可定量生成晶型A,c) 30 µL DMF可定量生成晶型B,d) 19 µL DMF则生成晶型A与晶型B的混合物。e) 针对使用DMF进行的全部17组实验,绘制了THF平衡曲线,显示所确定的%R值与加入200 mg粉末中的DMF体积(µL)之间的关系。本图转载自Chem. Sci., 2016, 7, 6617的补充信息(参考文献25)。请点击此处查看此图的放大版本。
- 步骤2:使用对粉末亲和力低的LAG溶剂进行球磨LAG反应
注意:步骤2适用于对等摩尔混合物具有极低亲和性的LAG溶剂 1-1 和 2-2例如甲醇、乙醇、异丙醇、二甲基亚砜、苯、甲苯、环己烷和水。作为示例,我们将讨论添加 65.0 µL 以甲醇作为LAG溶剂。- 按照 2.1.1 至 2.1.4 步骤进行。
- 将约 60 mg 混合物转移至称量舟中,留作后续使用。
- 将电子移液器设置为“常规移液”模式,吸液和排液速度调至最慢档,并将体积设定为例如 65.0 µL 用于甲醇。按照第1.2节中讨论的“常规移液模式”使用步骤进行操作。
- 用可重复使用的黏性橡皮将研磨罐雄性半部分的底部固定在实验台上,以防止后续步骤中钢珠滚动。
- 滴加 65.0 µL 在粉末暴露的表面上均匀加入甲醇。添加甲醇时需小心,避免滴落或接触罐子内壁。
- 将湿润的移液枪头尖端置于粉末表面,以定量转移甲醇体积。粉末与湿润的枪头末端接触时不会结块。
注意:这些溶剂被粉末吸收的动力学过程非常缓慢。因此,任何未直接与粉末接触的溶剂将不参与球磨研磨反应,导致结果相当于加入了较少的溶剂。 - 将预留的粉末倒入研磨罐中湿润的粉末区域上,以封住其中的溶剂。轻轻敲击研磨罐,使湿润的粉末压实。
- 按照 2.1.5 至 2.1.6 步骤操作。
- 用空的球磨罐女性半部分盖住男性半部分。注意不要让装有钢球的轴承滚到粉末上 dbu.
- 将研磨罐静置超过20分钟,以使溶剂充分浸入粉末中。
- 浸泡期结束后,将研磨罐的接头拧紧,确保聚四氟乙烯垫圈形成防漏密封。为额外保险起见,用绝缘胶带将接头牢固缠绕。
- 按照 2.1.8 至 2.1.9 步骤操作。
- 将球磨机的研磨频率设置为 30 Hz,计时器设置为 60 分钟。研磨机需运行 4 组,每组 60 分钟。此过程通过自制的“按钮”装置自动完成。
注意:初步动力学实验表明,以甲醇作为液相辅助研磨溶剂时,球磨研磨反应需要3至4小时以上才能达到预期的平衡状态。 - 启动“按下按钮软件应用程序。输入启动研磨及维持数小时研磨过程所需的4个参数值。 按压次数: 4; 推注持续时间(秒): 10; 推进时间(分钟):65; 串口号: 3.
- 点击 开始 “按钮按下按钮软件启动后,研磨将开始。球磨研磨机会根据设定运行60分钟,随后自动停止。当软件计时达到65分钟时,会发送指令以激活电磁阀,压下球磨研磨机。 开始 按钮并重新启动研磨。该循环将根据“Push Button”软件中的设置重复执行相应次数。
注意:单击后 开始 按钮上的“按下按钮软件,继电器将激活位于固定位置且正上方的电磁阀 开始 从球磨机研磨器上拆下按钮。电磁阀将立即启动 开始 按下MM400研磨仪上的按钮,启动研磨。电磁阀将释放其夹持力 开始 在“Push hold”中输入设定的秒数后,点击按钮。建议每完成60分钟研磨后,使研磨机休息5分钟,再开始下一轮研磨,以防止电机过热。 - 采用2.1.13至2.1.15节所述的Rietveld精修法分析物相组成,采用2.1.16至2.1.21节所述的高效液相色谱法(HPLC)分析化学组成。
- 计算该术语 R 如 3.1.8 所述
- 用相同溶剂的不同体积重复整个实验步骤,以确定平衡曲线。在本示例中,进行不同体积的独立实验 25.0 µL, 50.0 µL, 60.0 µL, 63.0 µL, 64.0 µL, 66.0 µL, 67.0 µL, 68.0 µL, 69.0 µL, 70.0 µL, 75.0 µL, 80.0 µL 和 85.0 µL 甲醇
- 按照3.1.10中的方法绘制溶剂平衡曲线。
注意:对于甲醇而言,添加 64µL 或更少的甲醇可实现定量 表 A (0% R),而添加 68 µL 或更高比例的甲醇可实现定量 表 B (100%R)。使用甲醇作为液相辅助研磨(LAG)溶剂时,球磨机LAG研磨的溶剂平衡曲线示例如下所示: 图6b.
注意:向等摩尔混合物中加入苯、甲苯、环己烷和水 1-1 和 2-2 球磨粉碎后形成的结果始终 表 A;表 B 未形成。
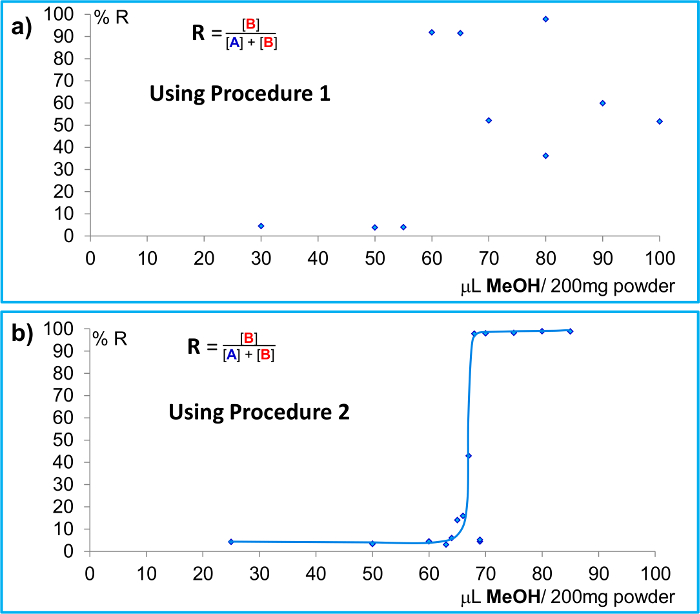
图6:使用甲醇作为液相辅助研磨(LAG)溶剂时,1-1 + 2-2 + 2% M dbu 球磨反应的溶剂平衡曲线。(a, b)
未进行拟合处理——线条仅作视觉引导。图a中的平衡曲线(%R 与加入200 mg粉末的甲醇体积(µL)关系)在采用实验方案1时相关性很差,而图b中采用实验方案2时则表现出良好的相关性。本图已重印自《Chem. Sci.》2016年第7卷第6617页的补充信息(参考文献25)。请点击此处查看此图的放大版本。
4. 通过PXRD测定物相组成
注意:通过对外部原位粉末衍射数据的Rietveld精修,研究球磨实验结束时粉末混合物的固相组成32。以下提供一些指导原则。
- 相组成测定
- 从剑桥结构数据库中获取 1-1、2-2、晶型 A 和 晶型 B 的晶体结构模型。33
- 尽量减少为获得良好拟合所需的结构和微结构变量以及背景参数的数量——精修参数越少,估计标准偏差越小。
注:初步对纯单相研磨样品进行结构精修对此有帮助,因为这有助于优化结构模型,并解决诸如晶粒择优取向等复杂问题。我们确定的择优取向晶面分别为:1-1 为 (0 1 0);2-2 为 (0 0 1);晶型 A 为 (1 0 2) 和 (0 0 1);晶型 B 为 (0 1 0)。进行 Rietveld 精修时,假设 1-1 与 2-2 始终为等摩尔比:应将 1-1 与 2-2 的比例因子设为联动约束以实现该条件。 - 对若干选定样品重复粉末衍射样品制备与数据采集,以评估 Rietveld 定量分析的精密度。(见 图 2)
注:PXRD 与 HPLC 分析结果之间具有极好的一致性(见 图 3 与 图 4)。 - 使用商业软件进行 Rietveld 精修。34 然而,也有多种免费及商业的 Rietveld 精修软件可用于相同目的。
- 仪器参数的精修
- 精修仪器对峰展宽的贡献,以减少峰形参数的数量。在采集任何实验数据之前,使用特定的结晶标准物质(如六硼化镧(LaB6)或氧化钇(III)(Y2O3))研究仪器对 PXRD 数据线展宽的贡献。
- 按照步骤 2.1.13 至 2.1.14 所述操作,运行载有 LaB6 的样品台。
- 从晶体学开放数据库中获取该标准物质的晶体结构模型35,并在假设标准物质自身无峰展宽贡献的前提下,对该标准物质进行 Rietveld 精修。
- 在对 晶型 A 和/或 晶型 B 进行 Rietveld 精修时,使用针对标准物质精修得到的峰形参数,并在峰形函数中引入反映样品自身对线展宽贡献的项。36 在我们的示例中,采用一个各向同性的晶粒尺寸展宽项即可获得良好效果。
访问受限。请登录或开始试用以查看此内容。
结果
该实验方案始终由实验人员首先验证其移液技能,并检查所用移液器或注射器的质量与性能。最佳做法是使用球磨实验计划采用的特定溶剂进行一系列移液训练。通过称重校验来确认所分配溶剂体积的准确性,并重复该验证过程,直至达到所需的准确度和精密度。对于球磨实验中使用的每种溶剂,均需进行此项验证。图5展示了使用乙腈进行准确移液验证的一个示例。
采用高效液相色谱(HPLC)收集数据,以获得球磨反应所得粉末的化学组成;同时采集粉末X射线衍射(PXRD)图谱,以确定其相组成(反应方案及溶剂平衡曲线的关键概念见图1)。HPLC数据用于量化粉末中两种同源二聚体(1-1 和 2-2)及异源二聚体(1-2)的摩尔百分比(%M)。通过PXRD图谱进行Rietveld精...
访问受限。请登录或开始试用以查看此内容。
讨论
尽管大多数关于机械化学的文献主要关注实际应用结果或反应机理,本文则聚焦于球磨过程的热力学终点。从这一视角出发,动力学研究是确定最终平衡平台的必要步骤。通过我们的动力学及最终平衡态研究可知,本文所讨论的球磨反应由热力学驱动,从而在给定的研磨条件下形成最稳定的多晶型组成。据我们所知,这也是首次详细呈现并讨论机械化学实验的实验制备方法——例如移液操作和研磨罐组装方法。
在球磨LAG实验中,为获得成功的结果,至关重要的是首先开展初步动力学研究,以确定球磨研磨实验需要运行多长时间才能达到平衡状态。在热力学条件下,球磨研磨反应可能出现本文所讨论的三种情况:a)加入的指定溶剂体积不足,此时结果为定量生成Form A;b)使用至少足量的指定溶剂,从而导致定量生成Form B;c)第三种情况处于上述两种极端之间的过渡区间,此时实验人员的技术水平、操作细致程度和实验设计变得最为关键。成功的实验人员能够证明,在球磨LAG反应中,随着所加指定溶剂体积的增加,Form B的浓度呈S型曲线增长,直至加入足够溶...
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突可披露
致谢
AMB 和 JKMS 感谢 EPSRC 提供的资金支持。我们感谢 C. A. Bland 在研磨设备的自动化重复研磨系统设计与机械装置搭建方面的工作,以及 P. Donnelly 在软件设计方面的贡献。我们感谢机械车间的 Richard Nightingale、Ollie Norris 和 Simon Dowe 在研磨罐和螺线管支架的制造方面提供的帮助。 "按下按钮" 感谢化学系玻璃工坊的 Keith Parmenter 在制备玻璃样品PXRD载片过程中的协助。感谢 C. A. Bland 对螺口研磨罐的维护与修理。感谢化学系 Bill Jones 教授提供PXRD设备的使用,以及 Chris Hunter 教授提供其实验室设施的支持。感谢地球科学系(GIL)提供的各项常规支持。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 名为双(2-硝基苯基)二硫化物 1-1 | Aldrich | 215228-25G | [1155-00-6] (98%) |
| 名为双(4-氯苯基)二硫化物 2-2 | TCI | D0360 | [1142-19-4] (98+%) |
| 1,8-二氮杂双环[5.4.0]十一碳-7-烯(dbu) | Acros Organics | 160610250 | [6674-22-2] (>97.5 %(气相色谱测定) |
| 名为2-硝基苯基-4-氯苯基二硫化物 1-2 | 实验室合成 | 通过球磨研磨合成:1:1 的 1-1 + 2-2 + 2% M dbu | |
| A型 | 自行合成 | 多晶型物 1-2 通过球磨干法研磨制备 | |
| 晶型B | 自行合成 | 多晶型物 1-2 通过球磨液相辅助研磨制备 | |
| 甲酸 | 科学实验室用品 | 56302-50ML | [64-18-6] 质谱级 |
| 三氟乙酸(TFA) | ThermoFisher | 85183 | [76-05-1] 试剂级,纯度99% |
| 水(H₂O)2O) | Rathburn | W/0106/PB17 | [7732-18-5] HPLC梯度分析级,也可用于HPLC分析 |
| 乙腈(MeCN), | 默克 | 160610250 | [75-05-8] 用于HPLC分析的LCMS级Hypergrade LiChrosolv |
| 丙酮 | Fisher Scientific | A/0606/17 | [67-64-1] HPLC 级 |
| 甲醇(MeOH) | Fisher Scientific | M/4062/17 | [67-56-1] LCMS级 |
| 乙醇(EtOH) | Sigma Aldrich | 15727-5L | [64-17-5] 实验室试剂,纯度为无水级 |
| 异丙醇(IPA) | Fisher Scientific | P/7508/17 | [67-63-0]<球磨研磨的平衡结果可能会因实验条件的微小变化而发生显著改变,例如加入极少量溶剂即可产生影响。为了可重复且准确地捕捉这种敏感性,实验人员需要仔细考虑每一个可能影响球磨研磨反应的因素,包括确保研磨罐在使用前清洁且干燥,精确加入起始物料的化学计量比,验证溶剂体积的准确添加,以及确保对溶剂与粉末之间相互作用的充分理解,并在必要时在操作步骤中加入特定的浸泡时间。初步的动力学研究对于确定达到平衡所需的研磨时间至关重要。只有这样,才能在球磨液相辅助研磨(LAG)条件下,获得随溶剂浓度变化的精细相组成曲线。通过采用与本文所述类似的严格而细致的操作程序,几乎可以对所有研磨体系获得此类研磨平衡曲线。我们用于演示这些操作程序的体系是一个二硫键交换反应,起始于两种同源二聚体的等摩尔混合物,在平衡时定量生成异源二聚体。该异源二聚体通过球磨研磨形成两种不同的多晶型物,即A型和B型。在研磨平衡时,B型所占比例 R = [B型] / ([A型] + [B型]) 取决于研磨罐中溶剂的种类和浓度。> HPLC 级 |
| 四氢呋喃(THF) | Acros Organics | 268290010 | [109-99-9] 用于高效液相色谱;99%8,未稳定化 |
| 乙酸乙酯(EtOAc) | Fisher Scientific | E/0906/15 | [141-78-6] |
| 氯仿(CHCl₃)3,) | Fisher Scientific | C/4966/17 | [67-66-3] HPLC 级,以亚甲基稳定 |
| 二氯甲烷(DCM) | Fisher Scientific | D/1857/17 | [75-09-2] HPLC 级,未稳定化 |
| 二甲基甲酰胺(DMF) | Alfa Aesar | 22915 | [68-12-2] 剧毒 HPLC 级,99+% 纯度 |
| 二甲基亚砜(DMSO) | Alfa Aesar | 36480 | [67-68-5] 剧毒 ACS,纯度 ≥99.9% |
| 环己烷 | Fisher Scientific | C/8936/15 | [110-82-7] HPLC 级,99.8+% |
| 甲苯 | Fisher Scientific Ltd | T/2306/15 | [108-88-3] HPLC 级 |
| 苯 | Sigma Aldrich | 401765 | [71-43-2] 纯度极高的分析纯试剂 |
| 5 - 120 mL 自动移液器 | Sartorius | Picus eLine | 规格中的系统误差: 120 mL ±0.48 mL 60 mL时 ±0.36 mL 12 mL 的 ±0.24 mL |
| 1.5 ml 透明螺旋盖样品瓶 + 10 mm 样品瓶用酚醛树脂实心螺旋盖(聚四氟乙烯衬垫) | Jaytee Biosciences | JW41110 + JW43927 | 用于验证溶剂分配准确性和精确度的带盖小瓶 |
| 晶体结构数据库 | 剑桥晶体学数据中心(CCDC) | 剑桥结构数据库(CSD) | 包含来自X射线和中子衍射分析的超过90万个条目 |
| 粉末X射线衍射仪 | Panalytical | X-Pert PRO MPD | 配备 X’Celerator 检测器配 Cu Kα 辐射 |
| 粉末X射线衍射仪数据采集软件 | Panalytical | X’Pert HighScore Plus v3.0 | 用于采集PXRD数据的软件包 |
| Rietveld 精修软件及 Scherrer 方程 | BRUKER | TOPAS-Academic 第 6 版 | 从PXRD扫描图谱中获取相组成和晶体尺寸 |
| 高效液相色谱设备 | 安捷伦 | HP1200系列模块化高效液相色谱系统 | HPLC 高压二元泵、自动进样器、带 6 µL型热交换器和二极管阵列检测器,配备半微量流通池(1.6 μL,光程6 mm)。 |
| HPLC色谱柱 | 安捷伦 | 1.8 mm Zorbax XDB C18 | (4.6 mm 内径) × 50 mm 长度) |
| 球磨机研磨器 | Retsch | MM400 | 修改:更换外部安全屏的防护罩 |
| 14 mL 旋盖不锈钢研磨罐 | 自主研制 | 由316不锈钢制成 | |
| 14 mL 螺口不锈钢研磨罐 | 自制 | 由316不锈钢制成 含有聚四氟乙烯垫圈 | |
| 不锈钢球轴承: | Dejay Distribution Ltd | 7.0 毫米(1.37 克) | AISI 420 不锈钢球,碳含量(0.25/0.35%) &铬(12/14%) |
| "按下按钮" 软件 | 化学系开发 | 使用 Visual Basic 编写。它激活一个电子控制的开关(继电器)。 | |
| "按下按钮" 电磁阀 | Magnet Schultz | 609RP 型 12伏直流电 | 609RP(RP 表示) R - 弹簧复位 P - 推杆 |
| "按下按钮" 电磁阀支架 | 化学系 | 将螺线管置于 MM400 的 START 按钮上方 | |
| "按下按钮" 继电器 | KM Tronic | USB单继电器 | USB继电器控制器 - 单通道 - HyperTerminal ASCII命令。通过VCP(虚拟COM端口)连接至PC的USB端口。 |
| 可重复使用的粘性橡皮泥 | Bostik | Blu-Tack | 用于将研磨罐固定在实验台上。 |
参考文献
- James, S. L., et al. Mechanochemistry: opportunities for new and cleaner synthesis. Chem Soc Rev. 41 (1), 413-447 (2012).
- Braga, D., et al. Solvent effect in a "solvent free" reaction. CrystEngComm. 9 (10), 879-881 (2007).
- Karki, S., Friscic, T., Jones, W. Control and interconversion of cocrystal stoichiometry in grinding: stepwise mechanism for the formation of a hydrogen-bonded cocrystal. CrystEngComm. 11 (3), 470-481 (2009).
- Kaupp, G. Solid-state molecular syntheses: complete reactions without auxiliaries based on the new solid-state mechanism. CrystEngComm. 5 (23), 117-133 (2003).
- Biswal, B. P., et al. Mechanochemical synthesis of chemically stable isoreticular covalent organic frameworks. J Am Chem Soc. 135 (14), 5328-5331 (2013).
- Garay, A. L., Pichon, A., James, S. L. Solvent-free synthesis of metal complexes. Chem Soc Rev. 36 (6), 846-855 (2007).
- Kaupp, G. Mechanochemistry: the varied applications of mechanical bond-breaking. Cryst Eng Comm. 11 (3), 388-403 (2009).
- Morris, R. E., James, S. L. Solventless synthesis of zeolites. Angew Chem Int Ed Engl. 52 (8), 2163-2165 (2013).
- Stolle, A., Szuppa, T., Leonhardt, S. E., Ondruschka, B. Ball milling in organic synthesis: solutions and challenges. Chem Soc Rev. 40 (5), 2317-2329 (2011).
- Suryanarayana, C. Mechanical alloying and milling. Prog Mater Sci. 46 (1-2), 1-184 (2001).
- Wang, G. W. Mechanochemical organic synthesis. Chem Soc Rev. 42 (18), 7668-7700 (2013).
- Braga, D., Grepioni, F. Reactions between or within molecular crystals. Angew Chem Int Ed Engl. 43 (31), 4002-4011 (2004).
- Friscic, T., Childs, S. L., Rizvi, S. A. A., Jones, W. The role of solvent in mechanochemical and sonochemical cocrystal formation: a solubility-based approach for predicting cocrystallisation outcome. Cryst Eng Comm. 11 (3), 418-426 (2009).
- Fucke, K., Myz, S. A., Shakhtshneider, T. P., Boldyreva, E. V., Griesser, U. J. How good are the crystallisation methods for co-crystals? A comparative study of piroxicam. New J Chem. 36 (10), 1969-1977 (2012).
- Bennett, T. D., et al. Facile mechanosynthesis of amorphous zeolitic imidazolate frameworks. J Am Chem Soc. 133 (37), 14546-14549 (2011).
- Braga, D., et al. Mechanochemical preparation of molecular and supramolecular organometallic materials and coordination networks. Dalton Trans. (10), 1249-1263 (2006).
- Yuan, W., Friščić, T., Apperley, D., James, S. L. High Reactivity of Metal-Organic Frameworks under Grinding Conditions: Parallels with Organic Molecular Materials. Angew Chem Int Ed Engl. 122 (23), 4008-4011 (2010).
- Icli, B., et al. Synthesis of Molecular Nanostructures by Multicomponent Condensation Reactions in a Ball Mill. J Am Chem Soc. 131 (9), 3154-3155 (2009).
- Hsu, C. -C., et al. Solvent-free synthesis of the smallest rotaxane prepared to date. Angew Chem Int Ed Engl. 47 (39), 7475-7478 (2008).
- Boldyreva, E. Mechanochemistry of inorganic and organic systems: what is similar, what is different? Chem Soc Rev. 42 (18), 7719-7738 (2013).
- Gracin, D., Štrukil, V., Friščić, T., Halasz, I., Užarević, K. Laboratory Real-Time and In Situ Monitoring of Mechanochemical Milling Reactions by Raman Spectroscopy. Angew Chem Int Ed Engl. 53 (24), 6193-6197 (2014).
- Halasz, I., et al. In situ and real-time monitoring of mechanochemical milling reactions using synchrotron X-ray diffraction. Nat. Protocols. 8 (9), 1718-1729 (2013).
- Ma, X., Yuan, W., Bell, S. E. J., James, S. L. Better understanding of mechanochemical reactions: Raman monitoring reveals surprisingly simple 'pseudo-fluid' model for a ball milling reaction. Chem Commun. 50 (13), 1585-1587 (2014).
- Tumanov, I. A., Michalchuk, A. A. L., Politov, A., Boldyreva, E., Boldyrev, V. V. Inadvertent Liquid Assisted Grinding: A Key to "Dry" Organic Mechano-Co-Crystallisation? CrystEngComm. 19, 2830-2835 (2017).
- Belenguer, A. M., Lampronti, G. I., Cruz-Cabeza, A. J., Hunter, C. A., Sanders, J. K. M. Solvation and surface effects on polymorph stabilities at the nanoscale. Chem Sci. 7 (11), 6617-6627 (2016).
- Belenguer, A. M., Friscic, T., Day, G. M., Sanders, J. K. M. Solid-state dynamic combinatorial chemistry: reversibility and thermodynamic product selection in covalent mechanosynthesis. Chem Sci. 2 (4), 696-700 (2011).
- Belenguer, A. M., Lampronti, G. I., Wales, D. J., Sanders, J. K. M. Direct Observation of Intermediates in a Thermodynamically Controlled Solid-State Dynamic Covalent Reaction. J Am Chem Soc. 136 (46), 16156-16166 (2014).
- Evora, A. O. L., et al. Resolved structures of two picolinamide polymorphs. Investigation of the dimorphic system behaviour under conditions relevant to co-crystal synthesis. CrystEngComm. 14 (24), 8649-8657 (2012).
- Trask, A. V., et al. Selective polymorph transformation via solvent-drop grinding. Chemical Communications. (7), 880(2005).
- Hasa, D., Miniussi, E., Jones, W. Mechanochemical Synthesis of Multicomponent Crystals: One Liquid for One Polymorph? A Myth to Dispel. Cryst Growth Des. 16 (8), 4582-4588 (2016).
- Hunter, C. A., Anderson, H. L. What is cooperativity? Angew Chem Int Ed Engl. 48 (41), 7488-7499 (2009).
- McCusker, L. B., Dreele, R. B. V., Cox, D. E., Louër, D., Scardi, P. Rietveld refinement guidelines. J Appl Crystallogr. 32 (1), 36-50 (1999).
- Allen, F. The Cambridge Structural Database: a quarter of a million crystal structures and rising. Acta Crystallogr Sect B. 58 (3 Part 1), 380-388 (2002).
- Coelho Software. TOPAS-Academic v.version 4.0. , Available from: http://www.topas-academic.net/ (2006).
- Gražulis, S., et al. Crystallography Open Database-an open-access collection of crystal structures. J Appl Crystallogr. 42 (4), 726-729 (2009).
- Cheary, R. W., Coelho, A. A fundamental parameters approach to X-ray line-profile fitting. J Appl Crystallogr. 25 (2), 109-121 (1992).
- Tumanov, I. A., Michalchuk, A. A. L., Politov, A., Boldyreva, E., Boldyrev, V. V. Inadvertent Liquid Assisted Grinding: A Key to "Dry" Organic Mechano-Co-Crystallisation? CrystEngComm. 19, 2830-2835 (2017).
- Batzdorf, L., Fischer, F., Wilke, M., Wenzel, K. J., Emmerling, F. Direct In Situ Investigation of Milling Reactions Using Combined X-ray Diffraction and Raman Spectroscopy. Angew Chem Int Ed Engl. 54 (6), 1799-1802 (2015).
- Tumanov, N., Ban, V., Poulain, A., Filinchuk, Y. 3D-printed jars for ball-milling experiments monitored in situ by X-ray powder diffraction. J Appl Crystallogr. 50 (4), 994-999 (2017).
访问受限。请登录或开始试用以查看此内容。
重印与许可
