本文介绍了两种将膜蛋白快速重组到融合性蛋白脂质体中的超快方案,以及将此类蛋白脂质体与目标脂双层融合、从而在无去垢剂条件下将这些膜蛋白递送至融合后脂双层的方法。结合使用这两种方法,可实现复杂多组分膜系统的快速且易于控制的组装。
本文内容
摘要
摘要
去垢剂对于将膜蛋白递送至30-100 nm的小型单层脂质体至关重要,而结构更复杂、尺寸更大的模型脂质双层则与去垢剂的相容性较差。
本文介绍了一种利用携带目标膜蛋白的带相反电荷的融合性脂质体来克服这一基本限制的策略。此类囊泡在低离子强度缓冲液中可在5分钟内发生融合。带正电荷的融合性脂质体可作为简单的穿梭载体,将膜蛋白无需去污剂地递送至带负电荷的仿生靶向脂双层中。我们还展示了如何通过一个快速的30分钟方案将膜蛋白重组到融合性蛋白脂质体中。
结合这两种方法,我们演示了在尺寸范围从0.1到>10微米的囊泡膜中,快速组装包含两种E. coli膜蛋白的电子传递链,即主要的质子泵bo3-氧化酶和F1Fo ATP合酶,并实现了该电子传递链驱动的ATP生成。
引言
人工脂双层膜与膜蛋白的功能化整合是构建膜模型系统的关键步骤。最简单的模型是蛋白脂质体(PL),其由小型(30–200 nm 直径)单层囊泡(SUV,也称为脂质体)构成,膜蛋白嵌入其中。传统上,PL 的制备分为两个步骤1。第一步,将预先制备的 SUV 与目标膜蛋白及浓度高于其临界胶束浓度(CMC)的去垢剂混合。第二步,通过透析、"生物吸附珠"或凝胶过滤等技术去除去垢剂,使蛋白保留在膜中。后一种方法速度更快(约 30 分钟1),因此更适合对结构脆弱且敏感的膜蛋白进行重组;而前两种方法受限于去垢剂去除速度,耗时长达数小时,可能导致蛋白活性显著下降及结构完整性受损。采用该方法对较大囊泡(大单层囊泡 LUV,直径达 1 µm)进行功能化则更具挑战性,因为在去除去垢剂后囊泡尺寸会缩小;而对于巨大单层囊泡(GUV,>1 µm),此方法则不可行,因为去垢剂会破坏其稳定性(但可参见 Johnson et al.2 关于在大面积脂双层中实现膜蛋白缓慢二维结晶的方法)。目前已有一些针对 GUV 膜功能化的替代方法3,4,5,但这些方法操作繁琐、耗时,且仍需使用低于 CMC 浓度的去垢剂。更复杂或更脆弱的脂质模型(例如液滴水凝胶双层6和基于可打印液滴界面双层的人工三维组织7)则完全不能耐受去垢剂。快速发展的合成生物学应用8,9,10高度依赖于对这类复杂膜结构的功能化。因此,领域内迫切需要一种简便、稳健的方法,能够快速且温和地将膜蛋白递送至目标脆弱脂双层中。
另一种无需去垢剂的蛋白质递送方法是囊泡融合,即相互作用的囊泡膜融合形成完整的融合后双层膜,同时其囊内水相内容物混合,但不会释放到外部环境中。囊泡融合可由位于接触双层膜中的互补融合剂(某些蛋白质11,12和多肽13,或经特殊修饰的DNA14)发生构象重排而介导并驱动,也可通过由带互补电荷的阳离子脂质和阴离子脂质组成的脂双层之间的库仑相互作用15,16,或阳离子双层膜与带负电荷的蛋白质之间的相互作用而实现17。
前一种方法要求在融合前相互作用的膜中存在促融合剂,融合速度相对较慢(约需30分钟达到最大融合程度的一半12,18),但可应用于天然膜和人工膜。
使用融合性脂质方法(图1)的一个优势在于,它能够实现更快的膜融合(约1分钟达到半最大融合程度,5–10分钟完成反应)。此外,融合程度可通过以下因素进行调控:i) 融合性双分子层中带电脂质的相对含量(易于配制);ii) 反应介质的离子强度以及总体的渗透强度(例如,高于50 mM的盐浓度或蔗糖15可抑制融合),或二者联合作用。为启动融合,可将带相反电荷的融合性囊泡混合于低离子强度(通常为10–20 mM盐浓度)的介质中,孵育5–10分钟。该方法的一个相对劣势是,在低离子强度条件下,阳离子脂质可能在融合前对阳离子蛋白脂质体中的膜蛋白功能产生不利影响;但这种效应是可逆的,并且在融合后膜具有天然脂质组成并恢复至正常离子强度环境时可被缓解。
方案
1. 融合性小单层囊泡(SUV)和大单层囊泡(LUV)的制备
- 融合性脂质混合物的制备
- 在通风橱中,称取适量的干燥脂质,溶于100%氯仿,或用氯仿稀释商品化的氯仿脂质储备液,配制中性、阳离子、阴离子及荧光脂质的氯仿储备溶液,浓度为25–50 mg/mL(例如,中性脂质DOPC(1,2-dioleoyl-sn-glycero-3-phosphocholine)、阳离子脂质ethyl-PC(1,2-dimyristoleoyl-sn-glycero-3-ethylphosphocholine)、阴离子脂质POPA(1-palmitoyl-2-oleoyl-sn-glycero-3-phosphate)和荧光标记脂质cholesteryl-Bodipy-FL12)。
注意:天然脂质提取物和纯合成脂质均可使用,且表现出相似的结果。 - 在玻璃小瓶中,将2.5 mg阳离子脂质和2.5 mg中性脂质溶于氯仿贮存液(1.1.1)中混合。
注意:此步骤可得到5 mg溶于氯仿中的阳离子脂质混合物,其中阳离子脂质的质量分数为50%。如需使用,可在混合物中加入质量分数0.5%的荧光脂质。 - 在玻璃小瓶中混合1 mg阴离子脂质和4 mg中性脂质的氯仿储备液(1.1.1),得到含20%质量分数阴离子脂质的5 mg阴离子脂质混合物。
- 在氮气流下蒸发氯仿,形成一层干燥的脂质薄膜。
- 在真空条件下除去残余的氯仿,持续10分钟。
注意:传统上此步骤需要更长时间(1–12 小时),但我们发现延长处理时间对小单层囊泡(SUV)的偶联特性并无明显改善。 - 通过加入0.5 mL水合干燥脂质膜 缓冲液A (100 mM KCl, 1 mM MgCl₂)2,50 mM MOPS,pH 7.4)加入每个小瓶中,室温静置30分钟,然后涡旋振荡,直至脂膜完全从玻璃表面脱离并形成均匀的脂质悬浮液。此过程应持续约20至40秒。
- 在通风橱中,称取适量的干燥脂质,溶于100%氯仿,或用氯仿稀释商品化的氯仿脂质储备液,配制中性、阳离子、阴离子及荧光脂质的氯仿储备溶液,浓度为25–50 mg/mL(例如,中性脂质DOPC(1,2-dioleoyl-sn-glycero-3-phosphocholine)、阳离子脂质ethyl-PC(1,2-dimyristoleoyl-sn-glycero-3-ethylphosphocholine)、阴离子脂质POPA(1-palmitoyl-2-oleoyl-sn-glycero-3-phosphate)和荧光标记脂质cholesteryl-Bodipy-FL12)。
- 通过挤出法制备小单层囊泡和大单层囊泡
- 组装挤出系统(参见 材料表使用两个1 mL注射器和以下孔径之一的聚碳酸酯滤膜:100或200 nm以制备小单层脂质体(SUV),400或800 nm以制备大单层脂质体(LUV)。
- 将脂质悬液转移至注射器中。
- 将悬浮液通过滤器推挤21次,具体操作如其他部分所示18,19.
注意:需要进行奇数次转接,以尽量减少附着在滤膜面向原始脂质悬浮液一侧的大脂质团块转移到囊泡溶液中。 - 将囊泡溶液转移至1.5 mL微量离心管中。
2. 通过倒置乳液法制备融合性GUV
注意:此操作步骤如图2所示。
- 脂质-油溶液的制备
- 在1.5 mL微量离心管中,将中性脂质(2 mg)和阴离子脂质(0.5 mg)的氯仿储备液(见步骤1.1.1)与1 mL十六烷混合。
- 在80 °C下持续搅拌并加热30分钟,使氯仿在敞口条件下蒸发。盖上管盖,冷却至室温。
- 在脂质-油/水相缓冲液界面形成脂质单层膜
- 在1.5 mL离心管中,将200 µL脂质-油溶液加至0.5 mL 缓冲液B(20 mM KCl,0.1 mM MgCl2,10 mM MOPS,pH 7.4)上方。注意由于油相与水相缓冲液之间的表面张力不匹配,两相分界处呈现凸形(图2A)。
- 静置直至两相界面趋于平坦,表明脂质单层膜已在界面形成。此过程通常在室温下需30–60分钟。
- 水包油乳液的制备
- 在缓冲液B中配制一种水溶性非离子多糖溶液,其密度高于水(例如 15% Ficoll-400 (w/v),密度为1.05 g/mL)。
注:可选地,可在缓冲液中加入荧光水溶性染料以更清晰地观察GUV及其内部其他水相内容物。 - 将0.5 µL上述混合液转移至另一含有100 µL来自步骤2.1.2的脂质-油溶液的1.5 mL离心管中。
- 在超声水浴中(44 kHz,14 W)超声处理混合物30秒,随后剧烈涡旋45分钟,形成水包油乳液,其中每个液滴均被脂质单层膜包被(图2B)。
- 在缓冲液B中配制一种水溶性非离子多糖溶液,其密度高于水(例如 15% Ficoll-400 (w/v),密度为1.05 g/mL)。
- 将水包油乳液转化为GUV
- 将所得乳液加至脂质-油/水相界面之上,并立即在台式离心机中以10,000 × g离心2分钟。所形成的GUV沉淀应清晰可见(图2C)。
- 将离心管置于冰箱中冷却至4 °C,使脂质-油混合物固化(图2D,十六烷在18 °C以下固化),小心去除凝固的油相,然后吸出水相。
注:为便于去除油相,可使用弯成锚形的金属丝进行操作。 - 将GUV沉淀重悬于50 µL新鲜缓冲液B中,转移至新的离心管,使用100倍油镜在荧光显微镜下观察(图2E)。
3. 使用钴-钙黄绿素法监测囊泡融合
- 凝胶过滤重力柱的制备
- 浸泡约10 g凝胶过滤树脂(例如 超细Sephadex G-50溶于100 mL去离子水中,室温溶胀过夜。
- 将3 mL树脂装入一次性塑料重力流柱中,用超纯水洗涤,并用以下溶液平衡: 缓冲液 C (100 mM KCl,10 mM MOPS,pH 7.4)室温条件下。
- SUV 的制备+ 或SUV0 负载钴-荧光素。
- 配制含有1 mM 钙黄绿素、1 mM CoCl₂的溶液2,98 mM NaCl,10 mM MOPS,然后调节pH至7.4。
注意:该方法的核心在于,游离的荧光素钙黄绿素可与Co形成无荧光的复合物2+加入对 Co 具有更高亲和力的 EDTA 后,其再次产生荧光。2+,使钙黄绿素从钴-钙黄绿素复合物中解离图3A). - 向按1.1所述方法制备的阳离子或中性脂质干膜中加入500 µL该溶液。
- 按照1.2节所述,通过挤出法制备100 nm SUV。
- 在台式超速离心机中以1,000,000 × g离心20分钟收集挤出的小型单层囊泡(SUV),并重悬于1 mL的 缓冲液 C重复离心和重悬三次;最后一次重悬使用0.6 mL缓冲液C。
注意:这些步骤可去除大部分外部的钴-钙黄绿素。 - 通过一次性重力流柱去除剩余的外部钴-钙黄绿素,该重力流柱中装有经缓冲液C平衡的凝胶过滤树脂,操作步骤同3.1.2所述。
注意:我们通常弃去流出液的前1毫升,收集第2毫升,其中含有外部无钴-钙黄绿素的SUV。
- 配制含有1 mM 钙黄绿素、1 mM CoCl₂的溶液2,98 mM NaCl,10 mM MOPS,然后调节pH至7.4。
- 小单层囊泡(SUV)的制备- 用EDTA加载
- 配制含有10 mM EDTA、80 mM NaCl、10 mM MOPS、pH 7.4的溶液。
- 向按1.1所述方法制备的阴离子脂质干膜中加入500 µL该溶液。
- 制备 SUV- 通过挤压法,如1.2节所述。
- 沉淀并重悬SUV- 如3.2.4节所述
- 通过 SUV 去除残留的 EDTA- 按照3.2.5节所述,通过凝胶过滤柱。
- 制备用于融合的SUV
- 稀释 SUV0,SUV+,以及SUV- 与 缓冲液D (1 mM MOPS,pH 7.4),添加 0.2 mM CoCl2 以及所需浓度的 KCl。每 1 mL 缓冲液 D 中使用 5 µL 每种类型的 SUV。
- 将混合物孵育至少1小时。
注意:此步骤通过阻断钙黄绿素在小单层囊泡(SUV)表面的结合,以最大限度降低背景荧光水平。+.
- 囊泡融合
- 通过混合1 mL SUV启动融合反应+ 或SUV0 使用1 mL SUV− (用上述缓冲液D稀释)加入2 mL荧光仪比色皿中,使用480 nm激发波长和510 nm发射波长监测钙黄绿素荧光强度的增加(图3B).
- 等待反应完全完成。
- 加入终浓度为0.05%的去垢剂Triton X-100和7 mM EDTA的混合液,以裂解囊泡并释放钙黄绿素,获得最大荧光信号。
- 测定融合程度,定义为加入去垢剂后荧光信号达到最大值的百分比,如图所示。 图3C.
4. 膜蛋白快速重组入融合性蛋白脂质体
注意:此步骤如图4A所示。
- 按照3.1节所述方法,用凝胶过滤树脂制备重力流层析柱,并在室温下用缓冲液A进行平衡。
注意:除非另有说明,后续所有操作必须严格在≤ 4 °C条件下进行,以尽量减少蛋白活性的损失。 - 用蛋白分离所用的相同提取缓冲液稀释纯化的膜蛋白,将其浓度调整至0.7 mg/mL。
- 将140 µL蛋白溶液与300 µL预先形成的SUV、160 µL缓冲液A以及60 µL含10%胆酸盐的缓冲液A混合;最终体积为660 µL,蛋白与脂质的质量比为1:30。
- 将混合物在摇床平台上轻轻振荡15分钟。
注意:以下步骤可在室温下进行。 - 将混合物通过凝胶过滤树脂,收集含有蛋白脂质体的浑浊组分。
- 使用台式超速离心机在400,000 × g条件下离心15分钟,沉淀蛋白脂质体。
- 弃去含有未重组蛋白的上清液,将沉淀物重悬于1 mL新鲜的缓冲液A中。
- 采用Amido-black法测定蛋白脂质体(PL)及上清液中的蛋白含量20。
- 计算重组效率,通常约为50–70%。
注意:步骤4.6–4.8可选择性地替换为:将PL溶液通过装有1 mL Ni-NTA树脂的一次性重力流层析柱(按3.1.2节所述方法制备并用缓冲液A洗涤)。此操作可使未重组的蛋白优先结合于树脂,而大部分PL则存在于穿流液中,从而实现分离。
5. 蛋白质在蛋白脂质体中活性的功能检测
注意:本研究中使用的两种蛋白质均为强效质子泵,在加入底物后可将 H+ 泵入蛋白脂质体(bo3-氧化酶的底物为辅酶 Q1,F1Fo 的底物为 ATP),从而在膜两侧建立质子梯度(ΔpH)。若共重建融合成功,可通过 pH 敏感性荧光探针 ACMA(9-氨基-6-氯-2-甲氧基吖啶)荧光强度的降低来观察到内部酸化现象12,15,该探针已常规用于此类检测(图 4B-C)。此外,还可通过多种分光光度法监测蛋白质的底物特异性活性(bo3-氧化酶催化的辅酶 Q1 氧化22,以及 F1Fo 催化的 ATP 水解23,24)。本文中,我们采用 ATP 再生测定法展示 F1Fo 蛋白脂质体(PL)的 ATP 水解活性(图 4D),该方法利用两种酶(丙酮酸激酶(PK)和乳酸脱氢酶(LDH))维持 ATP 浓度恒定。PK 利用其底物磷酸烯醇式丙酮酸(PEP)将 F1Fo 产生的 ADP 重新转化为 ATP;该反应生成的丙酮酸在 LDH 作用下消耗 NADH 转化为乳酸,而 NADH 的氧化过程可通过 340 nm 处光密度的降低进行监测。
- 化学试剂的配制
- 用乙醇配制1 mM ACMA储备液。
- 用乙醇配制1 mM 奴卡菌素(或任何其他解偶联剂)储备液。
- 用乙醇配制25 mM 辅酶Q1储备液,以及用缓冲液A配制1 M DTT储备液。
- 用缓冲液A配制100 mM ATP储备液,并将其pH调节至7.4。
- 用缓冲液A配制ATP再生系统各组分的储备液:100 mM PEP、1 mM NADH,以及浓度约为500–1,000 单位/mL的PK和LDH溶液。
- 由辅酶Q1氧化驱动的bo3-氧化酶PL的质子泵送
- 在荧光仪比色皿中加入2 mL缓冲液A和20 µL PL,并加入0.5 µM ACMA,使用430 nm激发波长和515 nm发射波长,等待信号稳定。
- 向比色皿中加入40 µM 辅酶Q1。
- 通过向PL中加入2 mM DTT启动质子泵送(图4B)。
注:DTT可还原氧化态的辅酶Q1,使其可被bo3-氧化酶利用。 - 加入2 µM解偶联剂(例如奴卡菌素)以消除形成的ΔpH。ACMA荧光信号应迅速恢复至接近初始水平。
注:若反应体系中初始即含有解偶联剂,则加入底物后不应出现ACMA荧光淬灭。
- 由ATP水解驱动的F1FoPL质子泵送
- 按照5.2步骤所述,在荧光仪比色皿中加入40 µL PL。
- 通过向PL中加入0.2 mM ATP启动质子泵送(图4C)。
- 按照5.2.4步骤所述消除ΔpH。
- F1FoPL的ATP水解及其受解偶联剂的刺激作用
- 在分光光度计比色皿中加入2 mL缓冲液A和40 µL PL,缓冲液A中包含1 mM ATP、0.2 mM NADH、2 mM PEP,以及各15 µL的PK和LDH。
- 通过监测340 nm处NADH吸光度的下降来跟踪反应进程。3–4分钟后,向比色皿中加入2 µM解偶联剂,以解除ΔpH对ATP水解的反向抑制。反应速率应立即上升。
注:如4.10步骤所述经Ni-NTA树脂纯化的PL将表现出最强的解偶联剂刺激效应(图4D,红色曲线),而流出液的刺激效应则极弱(蓝色曲线)。
6. 测试融合性蛋白脂质体中脂质环境和离子强度对膜蛋白功能的影响
- 按照5.2或5.3节所述方法,在2 mL缓冲液D(含1 mM MgCl2以及20 mM(图5,A图)或100 mM KCl(B图))中,使用ACMA淬灭实验检测40 µL PL+、PL-和PL0的质子泵功能(图5,红色、黑色和蓝色曲线)。
- 将40 µL PL+与等体积带负电荷的大单层囊泡(LUV-)在含20 mM KCl的2 mL缓冲液D中融合,并检测ACMA淬灭情况(绿色曲线)。
- 参照步骤2进行对照实验,例如混合相同电荷的PL与小单层囊泡(SUV)(灰色曲线)。
注意:融合后的PL应能改善质子泵功能。
7. 通过融合性蛋白脂质体将膜蛋白递送至大单层囊泡和大单层囊泡
- 在1 mL缓冲液D中,加入1 mM MgCl2和20 mM KCl,将50 µL PL+与50 µL 800 nm LUV-融合,孵育5分钟。
- 在6,000 × g离心5分钟,沉淀囊泡,并弃去含有未反应PL+的上清液。将沉淀重悬于1 mL含1 mM MgCl2和100 mM KCl的缓冲液D中,再重复离心和重悬步骤两次。
- 按照5.2或5.4节所述进行ACMA淬灭实验。
- 使用高盐(200 mM KCl)条件下带互补电荷的囊泡、非融合性囊泡,以及不含PL+的空LUV-组合,按步骤1–3进行对照实验。
注意:仅当使用带互补电荷的囊泡时(如图6所示),融合后的LUV中才应检测到质子泵入现象。
8. 在LUV和GUV膜中由单个组分组装电子传递链,并通过该链产生ATP。
注意:本实验步骤的示意图见图7A。本实验中产生的ATP将通过荧光素-荧光素酶系统进行检测,其原理是荧光素酶将合成的ATP转化为焦磷酸和AMP,随后产生可被发光仪检测到的光信号。我们建议使用单管发光仪,而非灵敏度较低的微孔板发光仪。
- 取3 µL根据第4节所述方法制备的bo3-氧化酶PL+和5 µL F1Fo PL+,混合均匀。
- 将上述混合物与800 µL缓冲液D(含20 mM KCl和1 mM MgCl2)中的3 µL LUV或GUV-(按第2节所述方法制备)融合,孵育5分钟。
- 使用高浓度储备液,向融合后膜体系中加入KCl和MOPS,使其终浓度分别为100 mM和50 mM。
注意:对于融合后的LUV,此步骤可防止因外部(缓冲液A)与囊泡内(缓冲液D)盐浓度差异引起的渗透压失衡而导致的囊泡膨胀。- 可选:按照7.2节所述方法离心收集融合后膜,以去除未反应的SUV+,并将沉淀重悬于800 µL缓冲液A中。
- 在缓冲液A中配制200 µL荧光素-荧光素酶-ADP检测混合液,其中含400 µM ADP、50 µM荧光素和2.5 µg荧光素酶。
- 将上述混合液加入第8.3步所得的融合后反应体系中。
- 加入40 µM氧化型辅酶Q1,并通过添加2 mM DTT启动bo3-氧化酶对融合后膜的供能过程,孵育1分钟。
- 向已供能的囊泡中加入5 mM磷酸钾(KPi,pH 7.4),启动ATP合成,并使用发光仪检测ATP生成(图7B)。反应持续约3分钟。
注意:ATP合成反应可持续5–7分钟,直至bo3-氧化酶和荧光素酶消耗完氧气为止。 - 向反应体系中分两次加入ATP参考标准品(每次0.5 nmol ATP),测定生成的ATP量。
- 通过将ATP合成反应信号除以ATP参考标准品信号,计算反应中实际生成的ATP量。将该数值校正为反应中所用F1Fo的总质量,最终以µmol ATP/(mg F1Fo*min)表示ATP合成速率。
结果
利用具有融合能力的互补电荷蛋白脂质体,可在无需去污剂的条件下快速将膜蛋白递送至目标双层膜,该过程包括三个步骤(图1):A,由含高比例带电脂质的脂质混合物形成具有融合能力的小单层囊泡(SUV);这些SUV可选择性地携带囊内负载物;B,通过快速膜蛋白重组技术将具有融合能力的SUV转化为蛋白脂质体(PL);C,在低盐介质中,具有融合能力的PL与目标双层膜发生融合,随后加入高盐溶液以终止融合反应。对于较大囊泡(D),更优的策略是将膜蛋白递送至阴离子型目标双层膜,因其可为膜蛋白的活性提供更佳的脂质环境(文中将进一步讨论)。
使用倒置乳液法制备GUV的实验流程在图2中进行了详细说明。在脂质-油混合物中,我们倾向于使用十六烷,因其具有相对较高的凝固温度(18 °C),可在GUV沉淀后便于去除凝固的油相。
图3展示了使用钴-荧光素-EDTA方法观察囊泡融合的现象。只有在低盐缓冲液中使用带互补电荷的囊泡时才能观察到融合;而在高盐浓度(>50 mM14)或使用非融合性囊泡的情况下,则无融合现象发生。
将膜蛋白快速重建到融合性小单层囊泡(SUV)中的本快速实验方案如图4A所示。利用该方案,我们展示了将主要质子泵bo3-氧化酶和F1Fo ATP合酶快速重建到磷脂膜(PL)中,并评估其在这些膜中的特异性活性。需要指出的是,蛋白重建的得率不依赖于所用脂质的电荷15,通常约为50–75%25,12;且蛋白在重建到磷脂膜后,即使在室温下保存至少三天,其活性也无明显损失。该方法还可实现ATP合酶的单向定向,其中超过95%的蛋白其亲水部分F1朝向膜外侧15,26。
图5表明,与阴离子和中性脂质环境相比,F1Fo(图A)和bo3-氧化酶(图B)在阳离子脂质中的质子泵活性降低,且对低离子强度敏感;但在阳离子大单层囊泡(PL+)与阴离子大单层囊泡(LUV-)融合后形成的融合后膜中,这种效应得到缓解。
图6展示了F1Fo ATP合酶向大囊泡膜中的递送。在本实验中,PL+与800 nm的LUV-在20 mM KCl中融合5分钟,反应产物经离心以去除未融合的PL+,再重悬并检测质子泵送活性。对照实验显示,当融合反应中使用LUV0代替LUV-时(黑色曲线),或仅检测空的LUV-时(蓝色曲线),均无质子泵送活性。
通过促融合性PL介导的融合,可在大囊泡膜中快速组装具有功能的电子传递链,如图7所示。我们将F1Fo SUV+和bo3 SUV+与800 nm的LUV-进行融合,并通过依次添加辅酶Q1和DTT以激活膜电位,随后加入磷酸盐,由F1Fo催化ATP合成,从而证实融合后囊泡中该电子传递链可产生ATP。
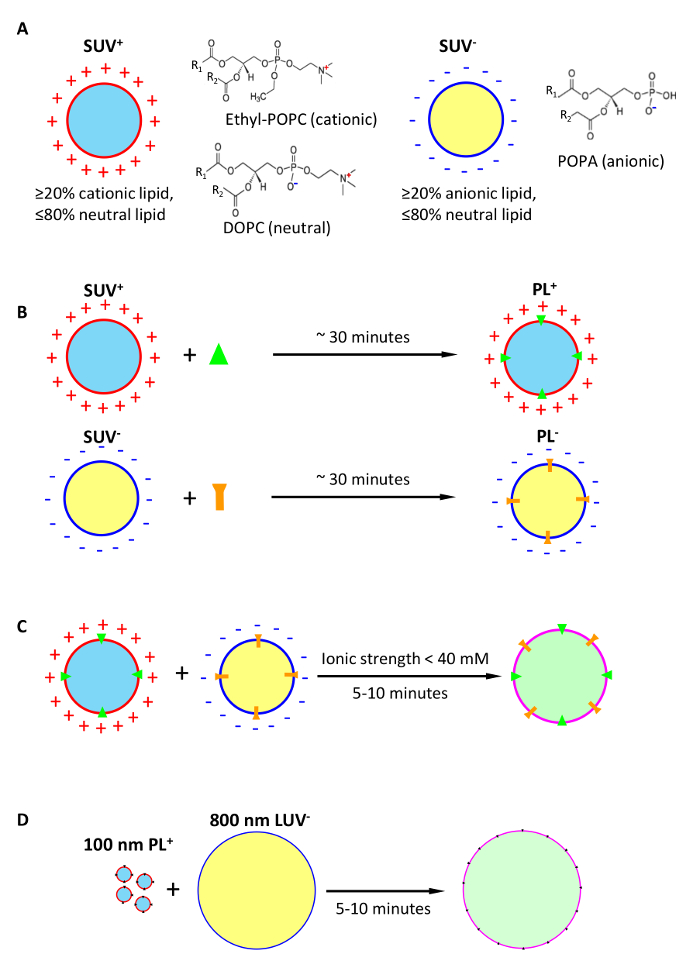
图 1:通过带相反电荷脂质形成的单层囊泡融合,实现膜蛋白超快速无去垢剂递送至目标脂双层的构想。 (A)形成可选地负载囊内货物的阳离子型和阴离子型融合性小单层囊泡(SUV+,SUV-)。 (B)通过膜蛋白的重构,将融合性 SUV 转变为融合性蛋白脂质体(PL)。 (C)利用融合性 PL 将膜蛋白以无去垢剂方式递送至融合后膜中。 (D)将膜蛋白递送至大囊泡膜中的优选策略,以 100 nm PL+ 与 800 nm LUV- 之间的融合为例进行说明。 请点击此处查看该图的放大版本。
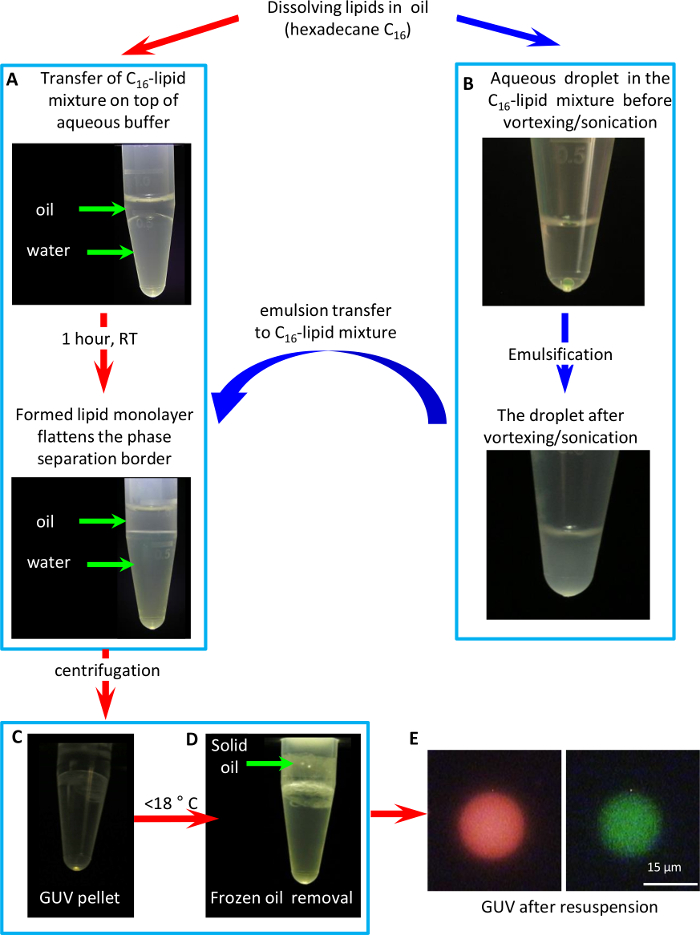
图2:采用倒置乳液法制备GUV的实验流程。 (A油-脂混合物与水界面处脂质单分子层的形成。B) 形成倒置乳液(水包油型)。C通过离心使乳液穿过油水界面以形成GUV。D) 将试管冷却至以下温度 <18 °C 以固化并去除油分。E) 含有荧光脂质(1% 质量分数胆固醇-Bodipy-FL12,绿色)的GUV膜和囊泡腔内极性荧光染料(1 mM 硫代罗丹明101,红色)的荧光显微图像。 请点击此处查看该图的放大版本。
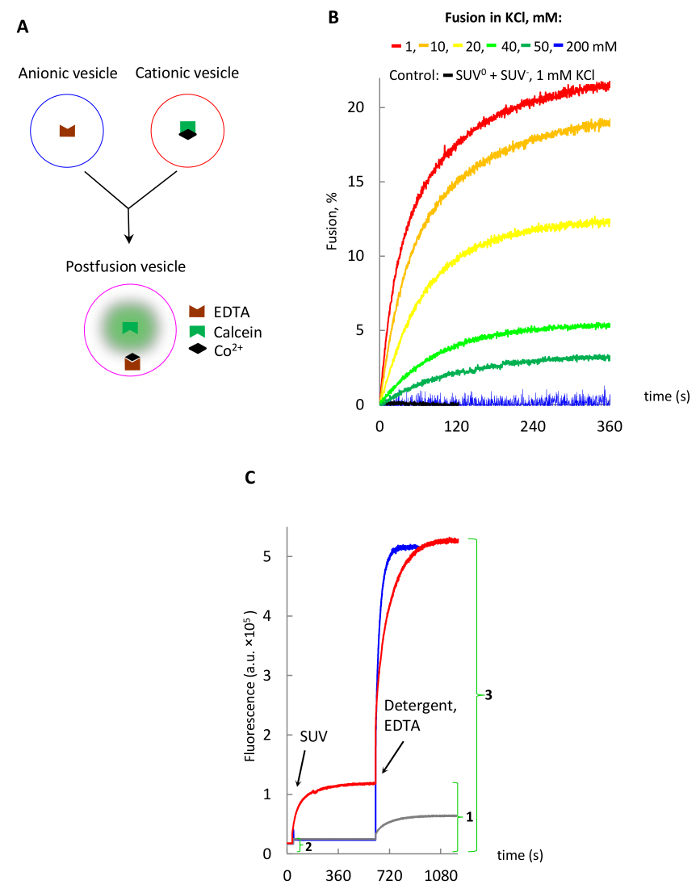
图3:采用钴-钙黄绿素-EDTA法研究脂质囊泡融合。(A)该方法的示意图,其中游离钙黄绿素通过EDTA从非荧光性的钴-钙黄绿素复合物中释放出来。(B)在不同KCl浓度下小单层囊泡(SUV)的融合情况。(C)向(B)中所示融合后的囊泡加入EDTA和Triton X-100去垢剂,导致囊泡内钙黄绿素释放,如文中所述。红色曲线的融合程度(%)通过将最大背景校正后的融合信号(1 - 2)除以包封钙黄绿素释放后的最大背景校正信号(3 - 2),再乘以100计算得出。请点击此处查看该图的放大版本。
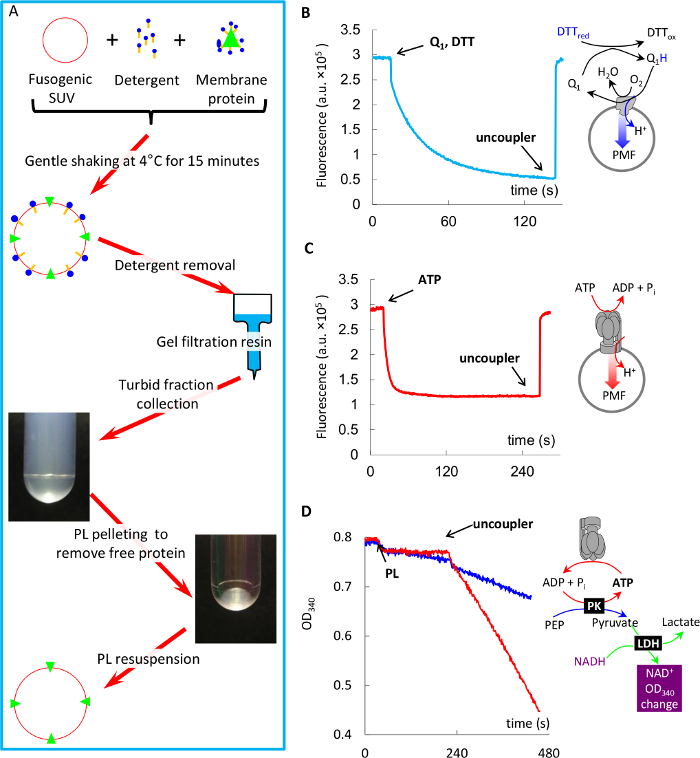
图 4:将bo3-氧化酶和F1Fo快速重组入融合性蛋白脂质体,以及在该类蛋白脂质体中测定蛋白质活性。 (A)重组实验流程示意图。(B)利用ACMA荧光淬灭法测定PL中bo3-氧化酶介导的辅酶Q1氧化驱动质子泵出(文中已作解释)。(C)利用ACMA荧光淬灭法测定PL中F1Fo介导的ATP水解驱动质子泵出(文中已作解释)。(D)利用ATP再生系统测定PL中F1Fo的ATP水解活性(文中已作解释),及其被解偶联剂激活的情况。请点击此处查看该图的放大版本。
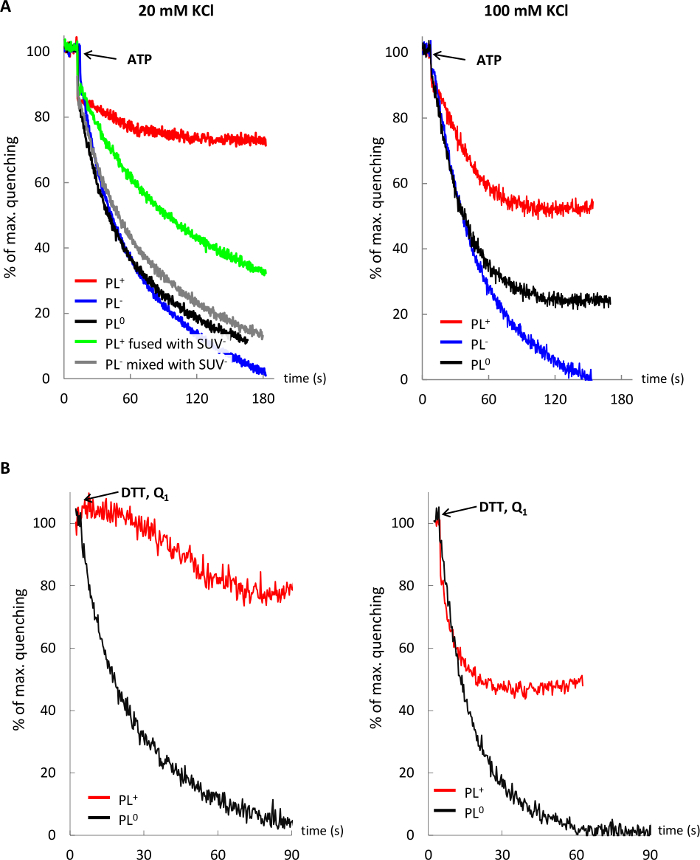
图5:脂质环境和离子强度对膜蛋白活性的影响。 F1Fo(A)和bo3-氧化酶(B)在阳离子磷脂(红色曲线)、阴离子磷脂(蓝色曲线)、中性磷脂(黑色曲线)以及阳离子磷脂与阴离子大单层囊泡(LUV)融合后(绿色曲线)中,分别在20 mM和100 mM KCl条件下的质子泵送情况。对照组(灰色曲线)显示,F1Fo PL- 与 SUV- 混合后质子泵送无变化。请点击此处查看该图的放大版本。
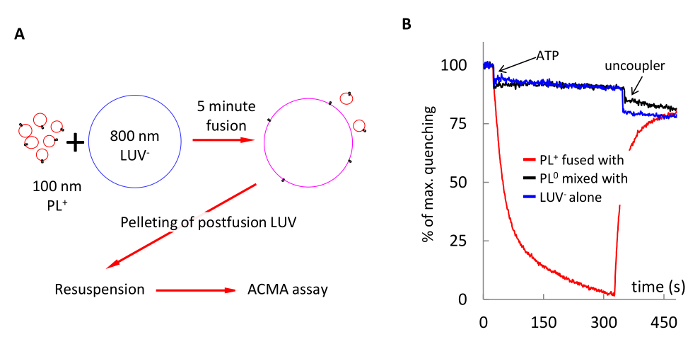
图6:通过与PL+融合将F1Fo ATP合酶递送至800 nm LUV-膜中。(A)实验示意图:将PL+与800 nm LUV-在含1 mM MOPS(pH 7.4)、1 mM MgCl2、20 mM KCl的缓冲液中孵育5分钟以促进融合,随后离心去除未融合的PL,并将沉淀重悬于相同缓冲液中。(B)融合后LUV的质子泵送活性(红色曲线)。对照实验显示,当PL0与LUV-混合时无ACMA淬灭现象(黑色曲线),单独检测空LUV-时亦无淬灭信号(蓝色曲线)。请点击此处查看该图的放大版本。
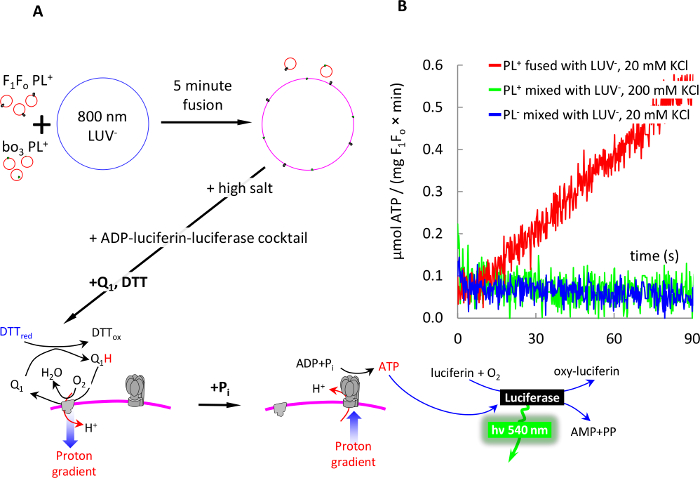
图7:通过与PL+融合,在800 nm LUV-膜中5分钟内无去垢剂组装电子传递链。(A)实验示意图:按照图6所述方法,将100 nm F1Fo PL+和100 nm bo3-氧化酶 PL+与LUV-融合。通过分别加入KCl和MOPS至终浓度100 mM和50 mM终止融合反应。将膜组分与ADP-荧光素-荧光素酶混合液混合,并如文中所述加入DTT和Q1进行能量激发。通过加入1 mM磷酸盐(Pi)启动ATP合成,并利用荧光素酶-荧光素系统实时监测ATP生成情况,方法如文中所述。(B)融合后囊泡的ATP合成情况(红色曲线)。对照实验显示,当PL+在高盐条件下与LUV-混合时(灰色),或PL0与LUV-混合时(黑色),均未检测到ATP生成。ATP合成速率的计算方法见正文(步骤8.8–8.9)。请点击此处查看该图的放大版本。
讨论
要使本实验方法取得成功,需考虑以下几项问题:
蛋白脂质体和靶双层膜中脂质电荷的选择:自然界中不存在阳离子脂质,而阴离子脂质在生物膜中广泛存在,例如在 E. coli 的内膜、酵母 S. cerevisiae 的质膜以及多种物种线粒体内膜中的含量分别可达约 25%、35% 和 20%27,28,29。可以合理推测,膜蛋白在 PL+ 中的功能可能会受到双层膜正电荷强度的影响,而后者又取决于双层膜中阳离子脂质的相对含量以及外部离子强度。因此,有必要通过实验明确目标膜蛋白的功能在多大程度上依赖于阳离子脂质环境的电荷性质。本文结果显示,F1Fo ATP 合酶和 bo3-氧化酶均对阳离子脂质环境敏感;但我们成功通过以下策略调节并逆转了这一效应:首先将蛋白包埋于 PL+ 中并将其递送至阴离子受体双层膜,随后在融合完成后提高反应体系的离子强度。
特定阳离子脂质的选择:大多数市售的阳离子脂质不属于三酰甘油类;因此,必须测试潜在候选脂质是否与目标膜蛋白相容。我们先前的研究15发现,本研究中使用的ATP合酶在由乙基-PC(ethyl-PC)构成的PL+中表现出最佳性能,该脂质与天然三酰甘油脂质具有最高的结构相似性;而在DOTAP(非三酰甘油类脂质)构成的PL+中,该蛋白的活性较低。
囊泡融合实验:真正的囊泡融合(即囊泡内液体内容物混合)需要与中间态的半融合状态相区分,后者指囊泡相互黏附但不混合其水相内容物,仅混合其外层或双层脂质分子的组分30。在脂质组成次优或特定条件下,囊泡在融合过程中也可能表现出明显的内含物泄漏31。能够支持真正融合的促融合脂质混合物中带电脂质的最低浓度需通过实验针对每种脂质种类单独确定,但通常发现,带电脂质含量低于10%的膜不具备促融合能力32。
在多价离子存在下制备具有融合能力的小单层囊泡(SUV)时,应避免混合带相反电荷的组分,因为这些离子可能立即引起脂质的聚集和沉淀。例如,在制备用于钴-钙黄绿素-EDTA方法的SUV时,必须避免将阳离子脂质混合物与EDTA混合,以防止聚集的组分堵塞聚碳酸酯滤膜。
还需要指出的是,尽管钴-钙黄绿素-EDTA 方法在实时融合监测方面具有很高的灵敏度和便利性,但由于以下两个原因,仍可能低估融合程度:1)融合后囊泡内游离钙黄绿素的荧光自淬灭,其浓度预计可达 1 mM,而自淬灭阈值据报道约为 20 µM33;2)表面结合的钴-钙黄绿素即使在通过凝胶过滤树脂后仍保留在 SUV+ 上,使囊泡呈现亮橙色,而 SUV0 则呈浅橙色。还需注意,在 EDTA 存在下加入去垢剂 Triton X-100 会导致结合的钴-钙黄绿素释放,SUV+ 产生的信号(图 3C,红色曲线)远强于 SUV0(灰色曲线)。
展望:我们预计,本文所述的快速方法将极大地促进并加速复杂膜结构的组装,以满足新兴合成生物学应用的需求。我们的膜蛋白重建方案仅需半小时即可完成对脆弱大型膜蛋白的重建,而这类蛋白通常对耗时较长的透析法重建技术十分敏感;相比之下,这种具有融合活性的方法仅需 5 - 10 分钟即可将此类蛋白递送至大型脂双层中。在此,我们通过操作大肠杆菌(E. coli)F1Fo ATP 合酶来展示这些方法的优势,该酶即为一种脆弱蛋白的典型代表。该蛋白由 23 个亚基组成,在增溶过程中或之后若暴露于非最优条件(例如高温)下极易丧失完整性,但在本实验流程中使用时,其质子泵活性可稳定且高度重现。
披露
作者无任何利益冲突需要披露。
致谢
作者感谢伊利诺伊大学的 Robert Gennis 和伯尔尼大学的 Christoph von Ballmoos 提供用于表达 bo3-氧化酶的质粒和菌株。本项目受到英国生物技术和生物科学研究生理事会(BBSRC)基金项目 BB/L01985X/1 对 R.I. 和 R.B. 的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| DOPC 中性脂质 | Avanti Lipids | 850375 | |
| POPA 阴离子脂质 | Avanti Lipids | 840857 | |
| E-PC 阳离子脂质 | 艾万提脂质 | 890704 | |
| Cholesteryl-Bodipy-FL12 | 赛默飞世尔科技 | C3927MP | |
| Sephadex G-50,超细级 | Sigma | G5050 | |
| Ficoll 400,型号 400-DL | Sigma | F8016 | |
| ACMA | Sigma | A5806 | |
| 尼日里菌素 | Sigma | N7143 | |
| ATP | Sigma | A26209 | |
| Q1 | Sigma | C7956 | |
| DTT | Sigma | D0632 | |
| PEP | Sigma | 860077 | |
| NADH | Sigma | N8129 | |
| PK | Sigma | P9136-1KU | |
| 乳酸脱氢酶 | Sigma | L1254-1KU | |
| 荧光素 | Sigma | L6882 | |
| 荧光素酶 | Sigma/Roche | 10411523001 | |
| 钙黄绿素 | Insight Biotechnology | sc-202090 | |
| CoCl2 | Sigma | C8661 | |
| EDTA | Sigma | E6758 | |
| 磺基罗丹明 101 | Sigma | S7635 | |
| 挤出系统 | Avanti 挤出器 | ||
| 单管发光计,型号 Sirius L | Titertek Berthold | ||
| 聚碳酸酯滤膜,D19 mm | Sigma,Whatman Nuclepore 微孔滤膜 | WHA800309, WHA800284 | 100 或 200 nm 制备 SUV,400 或 800 nm 制备 LUV |
| 名称 | 公司 | 目录编号 | 评论 |
| 论文中使用的缓冲液 | |||
| 缓冲液 A | 100 mM KCl, 50 mM MOPS pH 7.4, 1 mM MgCl2 | ||
| 缓冲液 B | 20 mM KCl,10 mM MOPS pH 7.4,0.1 mM MgCl₂2 | ||
| 缓冲液 C | 100 mM KCl,10 mM MOPS pH 7.4 | ||
| 缓冲液 D | 1 mM MOPS pH 7.4 不同浓度的 KCl |
参考文献
- Rigaud, J. L., Levy, D. Reconstitution of membrane proteins into liposomes. Liposomes, Pt B. 372, 65-86 (2003).
- Johnson, M., et al. Two-dimensional crystallization of membrane proteins by reconstitution through dialysis. Methods Mol Biol. 955 (31-58), 31(2013).
- Dezi, M., et al. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Nat Acad Sci U S A. 110 (18), 7276-7281 (2013).
- Girard, P., et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 87 (1), 419-429 (2004).
- Angelova, M., et al. Preparation of Giant Vesicles by External Ac Electric-Fields - Kinetics and Applications. Trends in Colloid and Interface Science Vi. 89, 127-131 (1992).
- Leptihn, S., et al. Constructing droplet interface bilayers from the contact of aqueous droplets in oil. Nature Protocols. 8 (6), 1048-1057 (2013).
- Villar, G., Graham, A. D., Bayley, H. A Tissue-Like Printed Material. Science. 340 (6128), 48-52 (2013).
- Khalil, A. S., Collins, J. J. Synthetic biology: applications come of age. Nat Rev Genet. 11 (5), 367-379 (2010).
- Smith, M. T., Wilding, K. M., Hunt, J. M., Bennett, A. M., Bundy, B. C. The emerging age of cell-free synthetic biology. FEBS Lett. 588 (17), 2755-2761 (2014).
- Church, G., et al. Realizing the potential of synthetic biology. Nat Rev Mol Cell Biol. 15 (4), 289-294 (2014).
- Gao, Y., et al. Single reconstituted neuronal SNARE complexes zipper in three distinct stages. Science. 337 (6100), 1340-1343 (2012).
- Nordlund, G., Brzezinski, P., von Ballmoos, C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 5, 4303(2014).
- Decout, A., et al. Enhanced efficiency of a targeted fusogenic peptide. Biochimica Et Biophysica Acta-Biomembranes. 1372 (1), 102-116 (1998).
- Chan, Y. H., van Lengerich, B., Boxer, S. G. Effects of linker sequences on vesicle fusion mediated by lipid-anchored DNA oligonucleotides. Proc Natl Acad Sci U S A. 106 (4), 979-984 (2009).
- Ishmukhametov, R. R., Russell, A. N., Berry, R. M. A modular platform for one-step assembly of multi-component membrane systems by fusion of charged proteoliposomes. Nat Commun. 7, 13025(2016).
- Biner, O., et al. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 590 (14), 2051-2062 (2016).
- Bian, T., et al. Direct detection of SERCA calcium transport and small-molecule inhibition in giant unilamellar vesicles. Biochem Biophys Res Commun. 481 (3-4), 206-211 (2016).
- Schuette, C. G., et al. Determinants of liposome fusion mediated by synaptic SNARE proteins. Proc Natl Acad Sci U S A. 101 (9), 2858-2863 (2004).
- Spencer, A. C., Torre, P., Mansy, S. S. The encapsulation of cell-free transcription and translation machinery in vesicles for the construction of cellular mimics. J Vis Exp. (80), e51304(2013).
- Verchere, A., et al. In vitro investigation of the MexAB efflux pump from Pseudomonas aeruginosa. J Vis Exp. (84), e50894(2014).
- Kaplan, R. S., Pedersen, P. L. Determination of Microgram Quantities of Protein in the Presence of Milligram Levels of Lipid with Amido Black B-10. Analytical Biochemistry. 150 (1), 97-104 (1985).
- Rumbley, J., et al. One-step purification of histidine-tagged cytochrome bo3 from Escherichia coli and demonstration that associated quinone is not required for the structural integrity of the oxidase. Biochim Biophys Acta. 1340 (1), 131-142 (1997).
- Taussky, H. H., Shorr, E. A Microcolorimetric Method for the Determination of Inorganic Phosphorus. Journal of Biological Chemistry. 202 (2), 675-685 (1953).
- Galkin, M. A., Ishmukhametov, R. R., Vik, S. B. A functionally inactive, cold-stabilized form of the Escherichia coli F1Fo ATP synthase. Biochimica Et Biophysica Acta-Bioenergetics. 1757 (3), 206-214 (2006).
- Ishmukhametov, R. R., Galkin, M. A., Vik, S. B. Ultrafast purification and reconstitution of His-tagged cysteine-less Escherichia coli F1Fo ATP synthase. Biochim Biophys Acta. 1706 (1-2), 110-116 (2005).
- Wiedenmann, A., Dimroth, P., von Ballmoos, C. Deltapsi and DeltapH are equivalent driving forces for proton transport through isolated F(0) complexes of ATP synthases. Biochim Biophys Acta. 1777 (10), 1301-1310 (2008).
- Morein, S., et al. Wild-type Escherichia coli cells regulate the membrane lipid composition in a "window" between gel and non-lamellar structures. J Biol Chem. 271 (12), 6801-6809 (1996).
- Zinser, E., et al. Phospholipid synthesis and lipid composition of subcellular membranes in the unicellular eukaryote Saccharomyces cerevisiae. J Bacteriol. 173 (6), 2026-2034 (1991).
- Daum, G., Vance, J. E. Import of lipids into mitochondria. Prog Lipid Res. 36 (2-3), 103-130 (1997).
- Pantazatos, D. P., MacDonald, R. C. Directly observed membrane fusion between oppositely charged phospholipid bilayers. J Membr Biol. 170 (1), 27-38 (1999).
- Pantazatos, D. P., Pantazatos, S. P., MacDonald, R. C. Bilayer mixing, fusion, and lysis following the interaction of populations of cationic and anionic phospholipid bilayer vesicles. J Membr Biol. 194 (2), 129-139 (2003).
- Sunami, T., et al. Detection of association and fusion of giant vesicles using a fluorescence-activated cell sorter. Langmuir. 26 (19), 15098-15103 (2010).
- Memoli, A., et al. Effects of surfactants on the spectral behaviour of calcein (II): a method of evaluation. J Pharm Biomed Anal. 19 (3-4), 627-632 (1999).
重印与许可
