体积是反映细胞生理与病理特征的重要参数。我们介绍一种荧光排阻法,可实现全场范围的体积测量 体外 具有亚微米级轴向分辨率的神经元体积成像,可用于分析神经突及参与神经元生长的动态结构。
本文内容
摘要
摘要
体积是衡量神经元在不同时间尺度下生理与病理特征的重要参数。由于神经元具有高度分支的复杂形态,属于结构独特的细胞类型,因此在体积测量方面带来诸多方法学上的挑战。在特定情况下 体外 神经元生长研究中,所选方法应具备亚微米级轴向分辨率,并能在数分钟至数小时乃至数天的时间尺度上实现全场域观测。与其他方法(如使用共聚焦成像进行细胞形态重建、基于电学的测量或原子力显微镜)相比,近年来发展的荧光排阻法(Fluorescence eXclusion method, FXm)有望满足上述要求。然而,尽管其原理简单,实现用于神经元的高分辨率FXm仍需多项调整并建立专门的方法体系。本文介绍一种结合荧光排阻、低粗糙度多隔室微流控装置以及微图案化技术的方法,以实现 体外 局部神经元体积的测量。该设备提供的高分辨率使我们能够测量神经元突起(neurites)的局部体积,以及参与神经元生长的某些特定结构(如生长锥,GCs)的体积。
引言
近年来,细胞体积的精确认知受到越来越多的关注,这一研究兴趣源于单细胞微生物中的细胞大小稳态问题1,以及更广泛意义上的有丝分裂细胞中的类似问题2。然而,细胞体积的问题同样适用于终末分化后的细胞,其中神经元即为一个典型的范例。
体积确实是神经元生命过程中不同尺度和时间点上生理与病理事件的重要特征,从与电活动相关的瞬时轴突形变(毫秒级)3,到神经退行性疾病无症状期发生的不可逆神经元肿胀(在人类中可持续数年)4,均体现了这一点。然而,最大幅度的体积变化发生在神经元生长期间,时间尺度为数天至数周(取决于所研究的生物体)。神经元复杂而延伸的形态引发了一系列问题,其中就包括细胞大小的调控。体内轴突的长度和直径受到严格调控,其数值因神经元类型而异5,6。
这些问题错综复杂,难以解决 体内,也可以通过简化的方式解决 体外 为此目的,需采用一种专用于体积测量的方法,其速度足以跟踪生长动态(即 在数分钟的时间尺度内完成,并能够兼容数小时或数天的持续观察。多年来已开发出多种方法,以实现对细胞体积的直接或间接测量 体外共聚焦成像的细胞重建是其中一种方法,但该方法需要进行标记并反复暴露于光照,且轴向分辨率有限,约为500 nm 7需要注意的是,一种更为复杂且近期出现的方法——晶格光片显微镜,在一定程度上克服了上述最后两个缺点。 8原子力显微镜已被用于 9 但这种扫描方法本质上缓慢且繁琐。此外,由于神经元极度柔软,该方法所需的细胞物理接触可能干扰测量结果。 10采用阻抗或共振的间接方法已用于不同类型细胞的研究 11但对于神经元等具有较长黏附性的细胞而言,则显得不足。
最有前景的方法之一是基于测量充满荧光染料的密闭腔室内细胞的排开体积。荧光排阻法(FXm)原理简单,无需标记,适用于对细胞群体进行快速、长期的光学成像,并有望实现亚光学轴向分辨率。更准确地说,z方向的分辨率取决于培养腔室内的最大荧光强度(即无细胞区域)除以相机的动态范围,尽管多种噪声来源限制了这一极限分辨率。该方法在追踪迁移性贴壁细胞的体积变化12,或研究哺乳动物细胞有丝分裂过程中的体积变化方面已表现出强大能力,如文献13中详尽描述。然而,由于神经元具有广泛延伸至亚微米级突起的复杂分支结构,这对FXm构成了方法学上的挑战。
本文介绍一种用于制备光滑FXm腔室的方法,可高精度测量神经元分支以及生长锥等参与神经元生长的动态结构的体积和高度。
为了优化轴向分辨率,腔室的高度应与待测物体相近。因此,我们设计了多种FXm装置,其特征在于具有三种不同高度的中央测量腔室。最薄的一种(高度为3 µm)专用于神经突的测量:这种低高度设计可排除胞体,使其停留在邻近高度约为15 µm的中间腔室内。较厚的中央腔室(10 和 12 µm)则足够高,可用于追踪整个细胞的生长过程。该装置还在中央腔室两侧设有两个储液池。因此共设置了四个注入孔(IH),具体命名如下:入口和出口用于将细胞悬液引入芯片,另外两个则用于向储液池供液。
我们首先利用已知几何结构的光刻胶结构制备了用于高度测量的校准盖玻片。随后,我们对自由生长的神经元以及被微图案化黏附结构在形态上加以限制的神经元进行了成像。
方案
本研究遵循欧洲共同体关于实验动物护理和使用的指导原则(86/609/EEC)进行。研究目的和实验方案详见 ERCadg 项目 CellO 的伦理附件,该附件已获得欧洲研究委员会执行机构(ERCEA)的批准,并接受定期审查。居里研究所动物实验中心已获得许可证 #C75-05-18(2012年4月24日),隶属于巴黎中心与南部动物实验伦理委员会(国家注册编号:#59)。
1. 模具的制备
注意:该模具包含与入口和出口相连的中央腔室和中间腔室,以及位于中央腔室两侧的两个储液池(及入口)。
- 使用平头镊子操作直径为51 mm的硅片,并将其从一个位置转移至另一个位置。
- 中央腔室硅胶模具
- 用一支2 mL塑料移液管吸取正性光刻胶。将移液管置于直径为51 mm的硅片中心,按压其储液部,使光刻胶覆盖约75%的硅片表面。以3000 rpm转速旋涂30 s。
- 将晶圆从匀胶机转移至表面温度为 100 °C,持续 50 秒。
- 将晶圆从加热板转移至光刻对准仪的基底支架(卡盘)上。通过“DRIE掩模”进行曝光(参见补充文件“masks_neuron_volume_chips.tiff”和“masks_neuron_volume_chips.dxf”)。
- 将晶圆从卡盘上取下,然后浸入盛有显影液(去离子水按1:4比例稀释)的100 mL玻璃结晶皿中。释放晶圆,并在持续轻柔搅拌的条件下静置1分钟。
注意:为节约试剂,结晶皿中的液体高度最多加至1 cm。 - 从显影液中取出晶圆,浸入盛有去离子水的100 mL烧杯中约10秒。然后将晶圆置于吸水纸上,使用压缩氮气吹干。
- 将晶圆置于表面温度为的加热板上,持续50秒 115 °C.
- 采用以下参数进行深反应离子刻蚀(DRIE)(有关DRIE技术的更多信息可参见参考文献) 14 和 15);钝化步骤:C4F8 流速 50 sccm,He 背压流量 10 sccm,CP 功率 10 W,电感耦合等离子体(ICP)功率 1500 W,总压力 24 mbar,温度 18 °C;刻蚀步骤:100 sccm 的 SF6,氦气背压流量 10 sccm,CP 11 W,ICP 1500 W,总压 24 mbar,温度 18 °C;钝化时间:4 s;刻蚀时间:7 s;整个工艺持续时间:通常约 5 min 10 µm 蚀刻深度。
- 将基底浸入盛有丙酮的烧杯中,以溶解光刻胶。
- 将晶圆浸入piranha溶液(2/3的H2O2 (30%) 和 1/3 的 H2SO4 (95%)5分钟
注意:始终将 H2O2 首先,然后 H2SO4 用去离子水清洗后,至少冲洗3次。
- 根据所列参数,通过执行步骤 1.2.1 至 1.2.11 制备对应于中间腔室的模具 表 1-3.
注意:每个表格对应一个特定装置,该装置的特征是中央观察室具有特定高度。
注意:整个过程需使用逐渐增加的光刻胶高度(每件器件依次使用掩模1至3,参见补充文件“masks_neuron_volume_chips.tiff”和“masks_neuron_volume_chips.dxf”)。- 将刻蚀的硅片放置在旋涂仪的基底托盘上。
- 通过验证基底的吸附是否有效(基底应在额定转速下旋转并保持固定位置),检查旋涂仪是否正常工作。
- SU-8 的黏度随目标厚度范围的增加而升高。应始终使用 20–30 mL 的容器储存 SU-8 光刻胶,并在旋涂前将其滴加到晶圆上(SU-8 黏度过高时,可能难以用塑料移液管操作)。
- 在基底中心倒入负性环氧型光刻胶SU-8,直至覆盖约75%的硅片表面,然后按照表格中“Spincoating”行所示参数进行旋涂。
- 将涂覆好的晶圆置于热板上,按照“软烘”行中指定的时间和温度进行处理。
- 将刻蚀后的晶圆和相应的“SU-8掩模”安装至掩模对准器上。
- 使用专用的对准十字(这些十字的典型尺寸: 50 µm × 150 µm) 设计在每张掩模上的图案。
注意:设备两侧各有两个十字标记即可(左下角和右上角各一个)。 - 使用掩模对准仪的I线(波长365 nm)进行曝光,曝光能量按照“曝光能量”行所示的适当紫外剂量进行。
注意:曝光时间的计算方法是将每种光刻胶特定的曝光能量 E 除以紫外灯的有效功率,并考虑掩模吸收率的调制作用: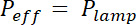 x (1- 吸收口罩吸收率对于柔性掩模约为20%,对于铬硬掩模可忽略不计。
- 将涂覆好的晶圆置于热板上,按照“后烘烤”行中指定的时间和温度进行处理。
- 准备两个100 mL玻璃结晶皿,一个装有显影液,另一个为空。将晶圆浸入显影液中,持续时间见“显影”行所示。在整个显影过程中轻轻摇动结晶皿。
- 将晶片置于空的结晶皿上方,用异丙醇喷洒约5秒。最后,将晶片放置在吸水纸上,使用氮气吹枪以加压氮气吹干。
- 将涂覆好的晶圆置于热板上,按照“坚膜”(可选)行中指示的时间和温度进行处理。
注意:此步骤有助于避免光刻胶产生裂纹,并为后续步骤提供均匀平整的表面。 - 重复步骤 1.3.1 - 1.3.10,以完成所列的全部操作流程 表1-3.
- 光刻工艺的最后一步完成后,通过释放两个硅烷化试剂对由三层负性光刻胶构成的最终母模进行硅烷化处理 100 µL 在100 mm培养皿中,于模具两侧分别滴加三氯(1H,1H,2H,2H-全氟辛基)硅烷液滴。用塑料封口膜密封培养皿,室温(RT)孵育20分钟。
注意:主模具已准备好,可多次使用。
- 将刻蚀的硅片放置在旋涂仪的基底托盘上。
2. PDMS 芯片的制备
- 将90 g硅基有机聚合物(聚二甲基硅氧烷:PDMS)倒入100 mL塑料杯中,加入其固化剂10 g(质量比1:10)。用塑料移液管搅拌混合物2–3分钟。
注意:制备6个芯片时,需将90 g PDMS与10 g固化剂混合。 - 将混合物置于真空干燥器中,抽真空约30分钟,以去除PDMS中夹带的气泡。
- 将母模放入P100培养皿中,用注射器将15 mL混合物注入模具上。
注意:15 mL可使芯片总高度达到1.5 mm。 - 将PDMS-模具结构置于真空干燥器中抽真空,直至PDMS表面不再有气泡破裂为止。
注意:此步骤约需30分钟。 - 使用锥形头工具推动培养皿底部的晶圆,以避免晶圆下方产生未填充的PDMS死体积。将PDMS-模具装置放入设定为70 °C的烘箱中,至少固化2小时。
- 在化学通风橱内,使用不锈钢平头刮刀并配合向芯片表面滴加异丙醇,将PDMS块脱模,并将其放置在通风橱内的不锈钢台面上。
- 使用手术刀沿硅晶圆边缘切割,将PDMS复制品从模具上剥离。
- 使用手术刀或剃刀片沿芯片边缘切割(保留2 mm边距)。
- 通过用力按压直径为1.5 mm的打孔器并操作其完成进样口的打孔。在芯片上指定的四个液体注入区域重复此操作。
- 通过在微结构表面粘贴并撕去胶带的方式清洁芯片。在芯片两面撒上异丙醇,然后使用压缩氮气吹枪干燥芯片。
3. 图案化盖玻片(24 × 24 mm2)的制备
注意:使用弯头镊子操作盖玻片。
- 多聚鸟氨酸(PLO)图案
- 应用 O2 玻璃盖玻片的等离子清洗。等离子参数:抽真空压力:0.25 mbar;O₂2 供气时间:3 min;气体流量:10 sccm;最大偏差:±5 sccm;等离子体处理时间:3 min;设定压力:0.36 mbar;最大偏差:±0.10 mbar;设定功率:50 W;最大偏差:5%;放气时间:45 s。
- 混合 484 µL 乙酸和 56 µL 用无水乙醇定容至总体积为15 mL。
- 使用1 mL尖嘴吸头,滴加一滴 500 µL 在每块盖玻片上滴加该溶液,静置2-3分钟,使用洁净室用超细纤维布擦干。
注意:硅烷化玻璃盖玻片可在室温下储存于塑料盒中,用塑料封口膜密封,最长可保存1个月。 - 将每张盖玻片放置于洁净室环境中的旋涂仪上。滴加一滴正性光刻胶,覆盖约75%的盖玻片表面(约 500 µL)并以4000 rpm转速旋涂30秒,以获得最终厚度 0.45 µm.
- 将盖玻片置于表面温度为的加热板上 1 分钟 115 °C.
- 使用掩膜对准器,根据制造商参数,通过专用掩膜在435 nm(G线)波长下对每块盖玻片进行曝光(紫外剂量约为50–60 mJ·cm⁻²)-1)
- 准备2个玻璃培养皿,一个装有显影液(无需稀释),另一个装有去离子水。
- 将每张盖玻片逐一浸入显影液中,持续轻轻搅拌结晶皿,显影1分钟。随后将晶片浸入去离子水中约5秒。将晶片置于吸水纸上,使用压缩氮气吹干仪以加压氮气吹干。
- 施加激活 O2 采用与3.1.1节相同的参数处理血浆
- 在通风橱内,放置四个 170 µL 滴加一种 100 µg/mL 每 P100 培皿加入 PLO 溶液。将盖玻片有图案的一面分别置于各液滴上。用塑料封口膜密封培养皿以防止干燥。在室温下孵育过夜。
注意:PLO 溶液应通过毛细作用保持附着在盖玻片上。 - 准备四个培养皿(通常为 P60 培养皿),其中三个加入 PBS,第四个加入去离子水。准备两个玻璃结晶皿,内盛纯乙醇。
- 从培养皿中取出每一张盖玻片,浸入第一份 PBS 溶液中 10–15 秒,将盖玻片垂直靠在吸水纸上以吸除液体,随后将其插入 例如 将图案面朝上置于乙醇浴中。
注意:一旦光刻胶溶解完成,将难以定位盖玻片上的图案化侧面。因此,在此阶段标记其位置至关重要。 - 将乙醇结晶皿置于超声波清洗仪(120 W / 35 kHz)中,超声溶解光刻胶3分钟。
注意:每处理4个盖玻片后更换一次乙醇浴,以减少PBS的稀释作用,避免影响光刻胶的溶解。 - 从乙醇溶液中取出盖玻片,然后将其在第二份 PBS 溶液中浸入数次。反复检查表面状态,直至由残留乙醇液膜形成的油状表面消失为止。
- 将盖玻片浸入第三杯 PBS 溶液中 5–10 秒,随后立即转移至去离子水浴中。将盖玻片置于吸水纸上,使用氮气吹扫枪以加压氮气吹干。
注意:最后一次用去离子水清洗是为了防止在干燥过程中形成 PBS 结晶。
- 用于高度校准的光刻胶结构
- 仅使用专用掩模(光刻胶条掩模“Photoresist stripes”,参见补充文件“Mask_Photoresist-stripes.dxf”)执行步骤3.1.4至3.1.8。
4. 芯片组装与最终实施
- 玻璃底培养皿的芯片组装
- 将PDMS芯片及其将要键合的玻璃培养皿一同放入等离子体腔室中进行表面活化。参数:抽气压力:0.25 mbar;O₂2 供气时间:3 min;气体流速:10 sccm;最大偏差:±5 sccm;等离子体作用时间:30 s;设定压力:0.40 mbar;最大偏差:±0.10 mbar;设定功率:50 W;最大偏差:5%;放气时间:45 s。
- 轻轻将活化的PDMS芯片与玻璃盖玻片接触,并小心地在芯片边缘施加压力,使芯片与盖玻片粘合。为增强粘合强度,将装置置于烘箱中 70 °C 5到10分钟。
注意:请勿按压含有支柱的部位,过度压力可能导致其坍塌。 - 在通风橱下即 在室温下(RT)粘合后30分钟内,放置一个10-µL 充满液体的移液头尖端 100 µg/mL 在 IHs 处加入 PLO 溶液,然后注入液体。调节体积,使每个 IHs 顶部形成一滴液滴。接着,使用 1 mL 吸头锥形管,在芯片周围的培养皿中加入 PBS。
- 将芯片置于室温下,孵育时间至少为2小时。若需过夜孵育,使用塑料封口膜密封培养皿以防止干燥。
注意:液体不应泄漏到芯片外部,否则必须弃用该芯片。 - 按压 10-µL 轻轻将吸头尖端插入每个 IH 中,吸走上层多余液体。然后将吸头尖端完全插入出口内,吸取剩余液体。
- 按照步骤 4.1.5(排空)和 4.1.3(填充)中的说明,用层粘连蛋白替代 PLO。室温孵育 1 小时。
- 按照步骤4.1.5(排空)和4.1.3(填充)的说明,用培养基替换层粘连蛋白。培养基的组成:MEM 81.8%;100 mM 丙酮酸钠 1%;200 mM Glutamax 1%;马血清 5%;B27添加剂 2%;N2添加剂 1%;庆大霉素 0.2%;使用220 nm滤器过滤该溶液。使用1 mL吸头将芯片周围的PBS也替换为该培养基。
- 将芯片放入温度设定好的培养箱中 37 °C 和5% CO2 在接种神经元前至少 5 小时(或过夜)进行。
- 使用图案化盖玻片进行芯片组装
注意:如果图案化盖玻片包含正性光刻胶参考物,则执行步骤 4.2.1 至 4.2.9;否则,仅执行步骤 4.2.3,将 PDMS 装置粘贴至 PLO 图案化盖玻片上(如 4.1.2 所述),在芯片内部及周围加入培养基,然后进入步骤 4.2.10。- 在矩形厚显微镜载玻片上滴加一滴水,通过毛细作用将盖玻片贴附于载玻片上(盖玻片无图案面朝向载玻片)。在显微镜下,使用记号笔在载玻片背面标记光刻胶条带的位置。
- 将带有图案的玻璃盖玻片放置在光刻对准仪的掩模支架上。利用记号笔所做的标记对准光刻胶参考物,使其居中。
- 按照4.1.1节所述,在PDMS芯片上进行血浆分离步骤。
- 将PDMS芯片放置在光刻对准仪的可移动基底支架(卡盘)上。
注意:为增强光学对比度,可在PDMS芯片下方放置一片硅片。在对准过程中,硅片应牢固地固定在卡盘上(使用透明胶带将其粘在卡盘上)。 - 将卡盘抬升至机械接触的极限位置,使芯片与位于盖玻片上的光刻胶条阵列对齐。
- 通过继续抬起载物台,直至PDMS微柱的表面接触到玻璃盖玻片,从而实现芯片与盖玻片之间的机械接触。
- 降低卡盘。将已与芯片键合的盖玻片从掩模架上取下。然后将装置放入35 mm培养皿中,并将整个装置转移至烘箱(温度: 70 °C5 到 10 分钟,以增强结合强度。
- 按步骤4.1.3所述操作。
注意:如果使用 PLO 模式化盖玻片,可直接从步骤 4.2.7 进入步骤 4.2.9。 - 按照步骤 4.1.5(排空)和 4.1.3(填充)所述程序,用铺板培养基替换 PLO。使用 1 mL 吸头,同时将芯片周围的 PBS 替换为该培养基。
- 将芯片放入温度设定的培养箱中 37 °C 和5% CO2 直至神经元接种,至少孵育5小时。
5. 神经元培养
- 在200 mL塑料烧瓶中,通过混合10 mL HBSS 10x、2 mL Hepes 1 M和88 mL无菌水,配制100 mL解剖液(HH培养基)。
注意:HH 培养基可在培养前一天配制。 - 从经颈椎脱臼法处死的母鼠(来自 Charles Rivers 的 C57BL/6J 小鼠)体内取出 E18 小鼠胚胎,解剖分离海马体。解剖步骤如下 例如 详细说明在 16.
- 将海马体置于含有胰蛋白酶的塑料管中(0.3 mL 2.5% 胰蛋白酶,无 EDTA,加入 2.7 mL HH 培养基),于 37 °C 下孵育 10 分钟 37 °C 以启动化学解离。
- 弃去大部分液体,使用一次性塑料移液管加入 5 至 10 mL HH 液体,重复 3 次。最后一次加入 1 mL 铺板培养基代替 HH。
- 使用1 mL枪头通过反复吸取和推出全部液体来机械解离组织,反复操作15-20次,注意避免产生气泡。
- 在另一组实验中 500 µL 受体,使用以下方法配制溶液 5 µL 稀释后的细胞悬液 45 µL PBS。取 1 µL 使用该溶液的 10 µL 用移液器吸取稀释后的悬液,注入马氏计数板中。参照所提供的说明进行操作。 17 以估算细胞数量。
注:单个海马体通常可提供约 50 万个神经元。 - 在室温下以 100 × g 离心 6 分钟。
- 弃去上清液,并加入适量的铺板培养基,使细胞浓度达到1000万个细胞/mL。使用1 mL吸头反复吸取和吹打细胞悬液,以充分重悬细胞。
- 吸取芯片中含有的包被培养基(参见步骤 4.1.5)。收集 2-3 µL 使用10-重新悬浮后的新鲜溶液µL 用移液器吸取并在入口处注入(参见步骤 4.1.3 中描述的注入程序)。立即在出口处重复相同操作。
- 每个储液槽中注入的铺板培养基体积应大致相同(参见步骤 4.1.3)。
注意:在显微镜下快速观察芯片,检查细胞密度。最佳细胞密度的数量级约为在由4根支柱围成的方形区域(约0.3 mm²)内有5-10个细胞。2, 即 约每毫米15-20个细胞2). - 最终,改用 0.5- 重复步骤 5.101 µL 以达到目标细胞密度。
- 将接种好的芯片放入温度设定为 37 °C 5% CO₂2.
6. 荧光排除观察
- 成像培养基替换原培养基。
- 按照4.1.7步骤配制成像培养基,但使用不含酚红的MEM,并添加荧光标记葡聚糖。具体操作为:将葡聚糖(分子量10,000 g/mol,储存液浓度为10 mg/mL,溶于PBS)稀释,使其在成像培养基中的终浓度为0.5–1 mg/mL。
注意:使用吸收/发射最大值为496/524或650/668的葡聚糖偶联物。优先选择前者进行成像 0.45 µm 高正性光刻胶结构(以消除其在红光波段的自发荧光)以及用于成像神经元的第二类(毒性较低)。 - 使用10-µL 用移液器吸出并完全重新填充成像培养基(培养基更换的具体方法参见步骤 4.1.3 和 4.1.5)。
- 按照4.1.7步骤配制成像培养基,但使用不含酚红的MEM,并添加荧光标记葡聚糖。具体操作为:将葡聚糖(分子量10,000 g/mol,储存液浓度为10 mg/mL,溶于PBS)稀释,使其在成像培养基中的终浓度为0.5–1 mg/mL。
- 成像
- 将芯片置于配备有环境培养箱的落射荧光显微镜下,环境培养箱温度调节至 37 °C 和5% CO₂2使用40倍、数值孔径(NA)0.8的干镜物镜,激发光强度为满功率的30%(满功率:3 W),曝光时间为30 ms。采集细胞在焦平面的图像(对于延时实验,可采集单幅或多幅连续图像)。
- 图像分析
- 使用专用软件中实现的背景消减程序对图像进行归一化处理,以获得均匀的背景。参见 13 有关该软件所含图像处理步骤的详细信息。输出图像为 .MAT 格式。
- 使用补充材料中提供的程序(conversion_mattotiff.m,该程序调用 importfilevol.m)将 .MAT 文件转换为 8 位 TIFF 图像。
- 执行导入 > 在 ImageJ 中将 .TIFF 图像序列合成为视频。
- 计算位于支柱中心的方形区域(参照物)的平均强度 P,以及无细胞微腔区域的方形面积的平均强度 B(背景, 即 高度为零)。参见 18 有关图像处理详细方法的示例。
注意:用作强度参考的方形区域的横向尺寸必须约为柱体直径的一半,以在获得足够像素数的同时避免来自柱体边缘的光污染。 - 使用 P 和 B 值建立从强度的线性转换定律 i 至高度 h:
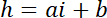
与 hc 已知的腔室高度, 和
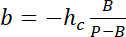
注意:PDMS 无明显自发荧光。 - 选择目标区域周围的区域,使用 ImageJ 对强度进行积分(参见 19 如需更多细节,请应用 6.3.5 节中获得的转换定律来测量细胞区室的体积。
注意:可根据肌动蛋白等亚细胞结构的荧光来选定感兴趣区域, 例如, 对于GFP-LifeAct神经元中生长锥的选择,在GFP发射通道中选择感兴趣区域,使用ROI管理工具保存该区域的轮廓,然后在葡聚糖(红色)的发射通道中测量同一区域内包含的细胞体积。
结果
第1和第2节所述制备过程的结果由以下图像展示 图1A-1B 以及曲线的 图1C. 表格的 图1D 显示 PDMS 芯片两个不同代表性区域的粗糙度值, 即 在中央和 20 µm 高阶中间腔室。通过使用蚀刻硅片替代SU-8光刻胶,表面粗糙度降低了约7倍。随后,FXm首先应用于几何尺寸已知的光刻胶条带上。图2A)内 10 µm 高腔室。经过图像处理和强度转高度转换后(参见下图) 图2B),沿此条带横截面进行的FXm谱图分析(图 2C) 提供所需的高度轮廓 (图 2D). 图 2D 显示了使用机械轮廓测量法和FXm方法获得的轮廓之间的比较。这些轮廓(包括边缘和平台值)非常相似,验证了该方法的可靠性。需要注意的是,FXm数据的离散性并不能代表该方法的最终分辨率,这一点将在后续评估中进一步说明。 图3 和 图4,但这是由于采用了较低的激发强度,以避免光刻胶在GFP通道中可能产生的极微弱自发荧光的影响。
然后,我们观察了神经突 3 µm 和 10 µm 高腔室(图3)。在强度转换为高度并进行背景校正后,背景噪声的标准偏差约为18 nm。该值略高于在硅表面铸造的PDMS表面的物理粗糙度(12 nm,见下表) 图1D)但远低于在SU-8模具制备的PDMS上测得的粗糙度。这些结果凸显了在硅片上钻孔而非在SU-8光刻胶上开孔以制备微柱阵列的显著优势。如此低的粗糙度可实现高信噪比,从而获得清晰的三维图像,如图中所示。 图 3A. 作为可从此类图像中获取数据的一个示例,我们计算了体积 1.6 µm (即 10像素宽的神经突切片(见图表) 图3B)。使用线性拟合对这些数据进行初步近似,得到的平均神经突高度值约为 400 nm,可与之比较 例如 在10日龄幼鼠胼胝体中发现的500 nm轴突直径 5我们还将FXm与由依次相邻的黏附微图案结合使用 2 µm 和 6 µm 宽条带 30 µm 长度。我们的目标是研究神经突宽度对其三维形态的影响。 图3C 以假彩色显示的完整神经元图像的三维表征,该图像获取自 10 µm 高室。神经突在 2 µm 和 6 µm 宽条纹,而细胞体位于最大条纹的末端。在三个不同的横截面中绘制了高度轮廓图。与图中所示结果一致 图 3A,横截面所积分的表面积随神经突的宽度增加而增加(图3D).
我们还关注了生长锥(GC)的三维结构。图4A-B展示了在3 µm高的腔室中获得的两种不同GC形态,突出了其分支状亚结构。此外,我们进行了延时实验,以追踪在12 µm高腔室中GC体积的动态变化。图4C显示了一个特定GC在数十分钟时间尺度内经历的收缩与再激活循环。得益于使用GFP-lifeact小鼠,生长锥因其富含肌动蛋白而在GFP发射波长(510 nm)处被定位。通过该波长识别出的表面区域,用于对647 nm处葡聚糖发射波长的信号进行积分,从而计算GC体积。图4D最终展示了三个不同神经元上多个时间点和位置的GC体积分布,其中心值约为6 µm3。
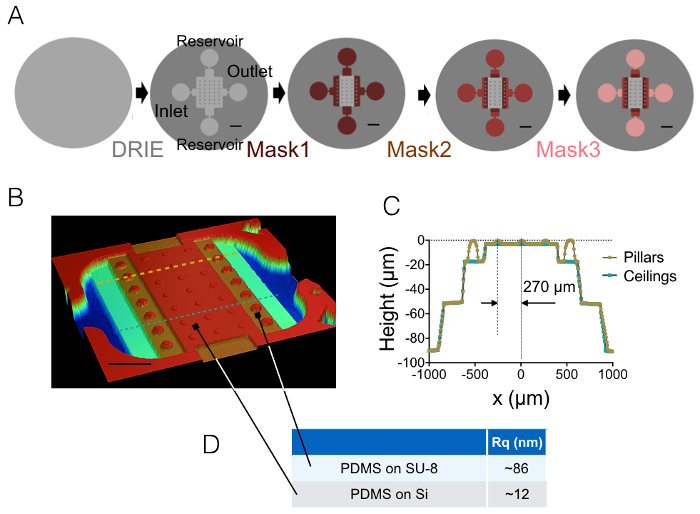
图1:FXm PDMS腔室。 (A) 微加工四个主要步骤的示意图,最终形成模具。图中显示了入口、出口和储液池的位置。比例尺:1 mm。(B) 使用光学轮廓仪获得的PDMS FXm腔室图像。该图像显示了中心腔室,其中包含三排高度为10 µm的柱状结构,以及高度分别为20、50和90 µm的中间腔室。比例尺:500 µm。 (C) 沿(B)图中两条虚线位置的芯片横截面视图。黄色/金色:沿柱状结构的横截面;蓝色:柱状结构之间的横截面。 (D) 在硅基底上以及20 µm高的SU-8中间腔室上成型的50 × 50 µm2区域所测得的PDMS表面粗糙度平均值(箭头指示这些测量区域的位置)。平均值来自三个不同区域的测量结果。 请点击此处查看此图的放大版本。
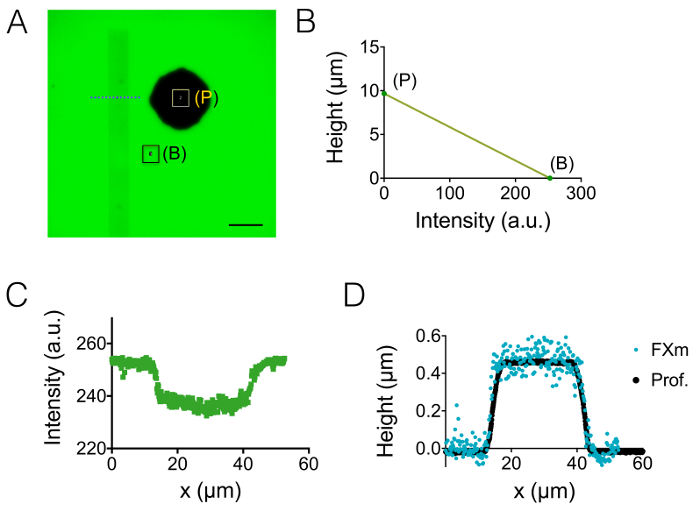
图 2:使用光刻胶条带作为目标物体对 FXm 方法进行校准。 (A) 在充满 1 mg/mL 浓度、分子量为 10,000 的、在 488 nm 处吸收的葡聚糖的 10 µm 高腔室中拍摄的 GFP 荧光图像。(B:背景,P:支柱)。使用 40X 干式物镜(NA 0.8)观察。比例尺:50 µm。 (B) 根据 A 图中两个彩色矩形区域的平均强度获得的线性校准曲线。 (C) 沿 A 图中蓝色虚线位置获取的荧光强度剖面图,穿过光刻胶条带(0.45 µm 高的正性光刻胶)。 (D) 机械轮廓仪测得的剖面(黑点)与 FXm 方法经 (B) 数据由强度转换为高度后所得结果(蓝点)的比较。 请点击此处查看该图的放大版本。
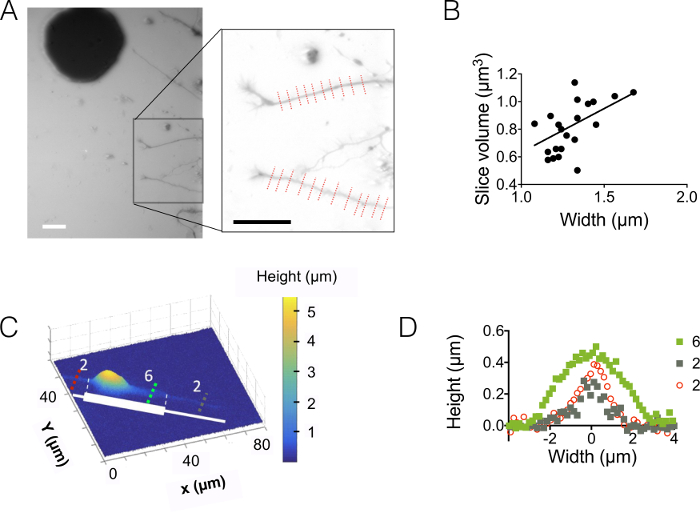
图3:神经突体积成像。 (A) 神经突延伸至中枢 3 µm 高室位于下一个胞体处 15 µm 中间室。使用吸收波长为488 nm的10,000 MW葡聚糖,通过40倍、数值孔径(NA)0.8的干镜物镜进行成像。插图为经背景扣除程序处理后获得,突出显示两条神经突,并用于绘制右侧图表。比例尺: 30 µm.(B) 神经突切片体积随神经突宽度的变化关系,数据来自22个轮廓(平均每个轮廓10个像素), 即 在 1.6 µm “神经突片段”(如A图所示)。实线表示斜率为的线性拟合 0.4 µm 经过原点。 (C) 在连续粘附条带上培养的图案化神经元的伪彩色图像 2 µm 和 6 µm 宽的树桩(以白色表示)。测量在以下位置进行: 10 µm 高腔室中充满在647 nm处有吸收的10,000 MW葡聚糖,使用40倍NA 0.8干式物镜。 (D) 与 (C) 中所示彩色虚线相对应的高度轮廓,颜色编码保持一致。 请点击此处以查看此图的放大版本。
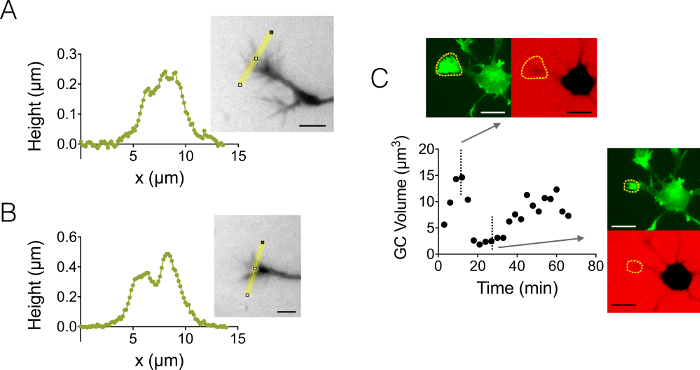
图4:静态与动态生长锥成像。 (A-B) 在3 µm高腔室中,沿相关图像中黄色线条所示位置进行强度到高度转换后获得的生长锥高度分布图。实验使用吸收波长为488 nm的10,000 MW葡聚糖填充腔室,并采用40X、NA 0.8的干式物镜进行观察。 (C) 在12 µm高且填充了吸收波长为647 nm的10,000 MW葡聚糖的腔室中对整个神经元进行成像。实验在两个荧光通道中完成:GFP通道用于定位生长锥(虚线黄色轮廓),CY5通道用于通过荧光排阻法计算生长锥体积。以虚线黄色轮廓包围的区域用于计算生长锥体积。图中显示了生长锥体积随时间的变化情况,以及在两个代表性时间点GFP和CY5通道中的相应形态。所有数据均使用40x NA 0.8干式物镜每3分钟采集一次。比例尺:10 µm。 请点击此处查看该图的放大版本。
| 步骤 | 掩模 1:8 µm 层 | 掩模 2:30 µm 层 | 掩模 3:40 µm 层 |
| SU-8 类型 | 2007 | 2025 | 2050 |
| 旋涂 | 30 秒 @ 2000 rpm | 30 秒 @ 3050 rpm | 30 秒 @ 3250 rpm |
| 前烘 | 3 分钟 @ 95 °C | 2 分钟 @ 65 °C + 6 分钟 @ 95 °C | 3 分钟 @ 65 °C + 7 分钟 @ 95 °C |
| 曝光能量 | 110 mJ/cm2 | 155 mJ/cm2 | 170 mJ/cm2 |
| 曝光后烘烤 | 4 分钟 @ 95 °C | 1 分钟 @ 65 °C + 6 分钟 @ 95 °C | 2 分钟 @ 65 °C + 7 分钟 @ 95 °C |
| 显影 | 2 分 30 秒 | 5 分钟 | 6 分钟 |
| 坚膜烘烤(可选) | 3–5 分钟 @ 200 °C | 3–5 分钟 @ 200 °C | 3–5 分钟 @ 200 °C |
表1:用于制备包含12 μm高中心腔室器件的光刻步骤。 中间腔室的高度:20、50 和 90 µm。
| 步骤 | 掩模 1:10 µm 层 | 掩模 2:30 µm 层 | 掩模 3:40 µm 层 |
| SU-8 类型 | 2007 | 2025 | 2050 |
| 旋涂 | 30 秒 @ 1500 转/分钟 | 30 秒 @ 3050 转/分钟 | 30 秒 @ 3250 转/分钟 |
| 前烘 | 3 分钟 @ 95 °C | 2 分钟 @ 65 °C + 6 分钟 @ 95 °C | 3 分钟 @ 65 °C + 7 分钟 @ 95 °C |
| 曝光能量 | 125 mJ/cm2 | 155 mJ/cm2 | 170 mJ/cm2 |
| 曝光后烘烤 | 4 分钟 @ 95 °C | 1 分钟 @ 65 °C + 6 分钟 @ 95 °C | 2 分钟 @ 65 °C + 7 分钟 @ 95 °C |
| 显影 | 2 分 30 秒 | 5 分钟 | 6 分钟 |
| 坚膜烘烤(可选) | 3–5 分钟 @ 200 °C | 3–5 分钟 @ 200 °C | 3–5 分钟 @ 200 °C |
表2:用于构建包含10 μm高度中央腔室的装置的光刻步骤。 中间腔室的高度:20、50 和 90 µm。
| 步骤 | 掩模 1:12 µm 层 | 掩模 2:32 µm 层 | 掩模 3:40 µm 层 |
| SU-8 类型 | 2015 | 2025 | 2050 |
| 旋涂 | 30 秒 @ 3250 rpm | 30 秒 @ 2500 rpm | 30 秒 @ 3250 rpm |
| 软烘 | 3 分钟 @ 95 °C | 2 分钟 @ 65 °C + 5 分钟 @ 95 °C | 3 分钟 @ 65 °C + 7 分钟 @ 95 °C |
| 曝光时间 | 140 mJ/cm2 | 157 mJ/cm2 | 170 mJ/cm2 |
| 曝光后烘烤 | 4 分钟 @ 95 °C | 1 分钟 @ 65 °C + 5 分钟 @ 95 °C | 2 分钟 @ 65 °C + 7 分钟 @ 95 °C |
| 显影 | 3 分钟 | 5 分钟 | 6 分钟 |
| 硬烘(可选) | 3–5 分钟 @ 200 °C | 3–5 分钟 @ 200 °C | 3–5 分钟 @ 200 °C |
表3:用于构建包含3 μm高中央腔室的装置的光刻步骤。 中间腔室的高度:18、50 和 90 µm。
补充数据 1:masks_neuron_volume_chips.tiff。用于制备PDMS装置的掩模示意图(DRIE掩模及掩模1-3)。请点击此处下载该文件。
补充数据 2: 文件“masks_neuron_volume_chips.dxf”。用于制备 DRIE 掩模以及掩模 1-3 的电子文件。请点击此处下载该文件。
补充数据 3:"Mask_Photoresist-stripes.dxf"。用于制备光刻胶条纹光刻所用掩模的电子文件。请点击此处下载该文件。
补充数据 4: 文件 conversion_mattotiff.m 请点击此处下载该文件。
补充数据 5: 文件 importfilevol.m 请点击此处下载该文件。
讨论
由于神经元细胞具有细长的突起,对其进行体积成像对FXm技术而言是一项挑战。本方案描述了专用于神经元成像的同一类型微流控装置的多种变体。
除了微流控设计的各个方面外,物镜的选择对于荧光排阻成像至关重要,并且需要在横向分辨率和图像清晰度之间进行权衡。文献13已表明,当数值孔径(NA)较高,导致焦深小于腔室高度时,只要在焦点处成像,并且在感兴趣对象的轮廓与积分表面边界之间留有足够的余量,就不会影响体积测量的精度。然而,若腔室高度远大于焦深,则会因光子扩散而降低图像清晰度,使感兴趣对象的边缘变得模糊。制造高度为3 µm的腔室可显著减少这种横向模糊,即使使用高数值孔径(0.8)的40倍物镜以实现高横向分辨率观察神经元分支,也能获得极为清晰的荧光排阻图像。
芯片组装是一个关键步骤,特别是对于3 µm高的腔室而言,但按照4.1.2节所述进行仔细操作可避免顶板塌陷。由于这些薄腔室具有较高的表面积与体积比,也引发了葡聚糖浓度随时间变化的稳定性问题。我们已验证,葡聚糖在过夜孵育后的表面吸附可忽略不计:在用PBS替换葡聚糖后,柱状结构与背景之间的强度差值约为存在葡聚糖时两者初始强度对比度的千分之一。需要注意的是,神经元可能既会贴附在底部盖玻片上,也会贴附在PDMS顶板上。使用图案化盖玻片时,该现象会消失。即 当我们不在PDMS腔室内孵育粘附分子时),由于涂层仅严格局限于腔室底部。
除了其复杂的形态外,神经元由于该方法的主要局限性之一,反而较适合进行FXm分析, 即 葡聚糖内吞作用在这些细胞中非常有限。我们选用10 kDa的制剂,以在长时间(数小时)内抑制任何可见的内吞现象。
总之,FXm 的概念简单性伴随着一系列实验问题,而本方案已解决了这些问题,例如纳米级 PDMS 粗糙度和微米级腔室高度,或通过背景校正来修正柱状结构之间 PDMS 顶壁的不平整。然而,使用封闭式微流控腔室来限制荧光介质会带来一些特定限制,例如需要支撑柱,这会降低细胞黏附的有效表面积;以及必须将细胞胞体排除在中央腔室之外,以最清晰地观察神经突起,从而限制了可进行高分辨率观察的细胞区域。该方法的一个可能发展方向是摒弃这种物理限制,转而采用光学限制。未来,光片显微镜的新进展可能会与 FXm 有利地结合使用。
披露
作者声明无利益冲突。
致谢
作者希望感谢都灵理工大学材料与微系统实验室(ChiLab, Materials and Microsystems Laboratory - Politecnico di Torino - DISAT)的 C F Pirri 教授、M Cocuzza 博士和 S L Marasso 博士,感谢他们在工艺开发和器件制备过程中提供的宝贵支持。我们感谢 Quantacell 公司的 Victor Racine 在图像处理方面的讨论与支持。我们感谢居里研究所动物实验中心的 Isabelle Grandjean 和 Manon Chartier 在小鼠实验方面的支持,以及居里研究所的 Pablo Vargas 和 Ana-Maria Lennon 为我们提供表达 GFP LifeAct 的转基因小鼠。我们感谢朗之万研究所的 Olivier Thouvenin,以及居里研究所(UMR 144)的 Clotilde Cadart、Larisa Venkova 和 Matthieu Piel,感谢他们在理解荧光排除法(Fluorescence eXclusion Method)方面提供的帮助。最后,我们感谢皮埃尔-吉勒·德热讷研究所(Institut Pierre-Gilles de Gennes,CNRS UMS 3750)技术平台在微加工方面的支持。本研究部分得到了欧洲研究理事会高级资助(ERC Advanced Grant No. 321107)"CellO," PSL 大学(SwithNeuroTrails 项目)、法国国家科研署“未来投资计划”(ANR Investissement d'Avenir)、IPGG 实验室卓越计划(Labex)和 Equipex 项目的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 设备 | |||
| Plasmalab System 100 | Oxford Instruments | 用于执行DRIE | |
| MJB4 掩模对准器 | SUSS MicroTec | SU-8 光刻 | |
| NXQ 4006 掩模对准器 | Neutronix Quintel | 与DRIE相关的光刻 | |
| 等离子清洗机 | Diener Electronic | Pico PCCE | |
| 细胞培养罩 | ADS Laminaire | Optimale 12 | |
| 离心机 | Thermo Fisher Scientific | Heraeus Multifuge X1R | |
| 37 °C 5% CO2 培养箱 | Panasonic | MCO-170AICUVH-PE IncuSafe CO2 培养箱 | |
| 落射荧光显微镜 | Leica | DMi8 | |
| 65 至 80 °C 的PDMS烘箱 | Memmert | ||
| 机械轮廓仪 | Veeco | Dektak 6M Stylus Profiler | |
| 光学轮廓仪 | Veeco | Wyko NT9100 | |
| 真空干燥器 | Verrerie Villeurbanaise (Kartel Labware) | 230KAR | 直径 200 mm |
| 超声波清洗机 | Labo Moderne | SHE1000 | 清洗槽体积:0.8 升 |
| 加热板 | Stuart SD162 | SD162 | |
| 掩模 | |||
| DRIE | 补充数据 | ||
| Su8 掩模 1 | 补充数据 | ||
| Su8 掩模 2 | 补充数据 | ||
| Su8 掩模 3 | 补充数据 | ||
| S1805 校准条纹 | 补充数据 | ||
| 小型实验设备 | |||
| 1.5 mm 打孔器 | Sigma-Aldrich | 29002519 (美国货号) | |
| 手术刀或剃须刀片 | |||
| 9" 带勺不锈钢扁铲 | VWR International | 82027-532 | 用于脱模PDMS |
| 顶部夹持晶圆操作工具 | VWR International | 63042-096 | |
| 弯头镊子 | FST | Dumont #7 镊子 - 标准 / Dumoxel | 用于操作玻璃盖玻片 |
| 基底材料 | |||
| 硅片 | Prolog Semicor Ltd | ||
| 24x24 mm 玻璃盖玻片 | VWR | 631-0127 | |
| 光刻胶及显影剂 | |||
| AZ 1518 正性光刻胶 | Microchemicals GmbH | DRIE工艺前使用,厚度为1.8 µm | |
| AZ 351B 显影剂 | Microchemicals GmbH | 用于显影正性AZ 1518光刻胶 | |
| SU-8 2007 | MicroChem | ||
| SU-8 2025 | MicroChem | ||
| SU-8 2050 | MicroChem | ||
| PGMA 显影剂 | Technic | 用于显影SU-8负性光刻胶 | |
| Microposit S1805 光刻胶 | Chimie Tech Services | 用于获得0.5µm 高的结构的正性光刻胶 | |
| MF 26A 显影剂 | Chimie Tech Services | 用于显影正性S1805光刻胶 | |
| 实验耗材 | |||
| 一次性塑料移液管 3 mL | LifeTechnologies - ThermoFisher | ||
| P100 培养皿 | TPP | 93100 | |
| 20 mL 注射器 | Terumo | SS+20ES1 | |
| 透明胶带 | |||
| 方形擦拭布 | VWR | 115-2148 | |
| Parafilm | DUTSCHER | 90260 | 塑料石蜡膜 |
| 化学品 | |||
| (3-甲基丙烯酰氧基丙基)三氯硅烷 | abcr | AB 109004 | |
| PDMS及固化剂 Sylgard 184 | Sigma-Aldrich | 761036 | |
| 异丙醇 | W292907 | ||
| 多聚鸟氨酸 | Sigma-Aldrich | P4957 - 50 mL | |
| 无水乙醇 | Sigma-aldrich | 02865 | 99.8% |
| 3-甲基丙烯酰氧基丙基-三甲氧基硅烷 | Sigma-aldrich | M6514-25ML | (C4H5O2)-(CH2)3- Si(OCH3)3 |
| 乙酸 | Sigma-aldrich | 71251-5ML-F | |
| 与Alexa488偶联的10kW葡聚糖 | LifeTechnologies - ThermoFisher | D22910 | 在488 nm处有吸收峰 |
| 与Alexa647偶联的10kW葡聚糖 | LifeTechnologies - ThermoFisher | D22914 | 在647 nm处有吸收峰 |
| 培养基 | |||
| MEM | LifeTechnologies - ThermoFisher | 21090-022 | |
| 马血清 | LifeTechnologies - ThermoFisher | 26050088 | |
| B27 | LifeTechnologies - ThermoFisher | 12587-010 | |
| Glutamax 200 mM | LifeTechnologies - ThermoFisher | 35050-061 | |
| 丙酮酸钠 GIBCO 100 mM | LifeTechnologies - ThermoFisher | 11360-070 | |
| 庆大霉素 | LifeTechnologies - ThermoFisher | 15710-049 | |
| PBS | Sigma-Aldrich | D8537-500ML | |
| HBSS 10x | LifeTechnologies - ThermoFisher | 14180-046 | |
| Hepes 1M | LifeTechnologies - ThermoFisher | 15630-056 | |
| 胰蛋白酶-EDTA | Sigma-Aldrich | 59418C-100ML | |
| Neurobasal | LifeTechnologies - ThermoFisher | 21103-049 | |
| 不含酚红的Neurobasal | LifeTechnologies - ThermoFisher | 12348-017 | |
| 软件 | |||
| Matlab中用于背景归一化的程序 | Quantacell | 联系 Victor Racine:victor.racine@quantacell.com | |
| ImageJ | 用于选择图像分析的特定感兴趣区域 | ||
| 程序 | ImageJ | 补充数据 | |
| 程序 | Matlab | 补充数据 |
参考文献
- Jun, S., Taheri-Araghi, S. Cell-size maintenance: universal strategy revealed. Trends Microbiol. 23 (1), 4-6 (2015).
- Zlotek-Zlotkiewicz, E., Monnier, S., Cappello, G., Le Berre, M., Piel, M. Optical volume and mass measurements show that mammalian cells swell during mitosis. J. Cell Biol. 211 (4), 765-774 (2015).
- Kim, G. H., Kosterin, P., Obaid, A. L., Salzberg, B. M. A mechanical spike accompanies the action potential in Mammalian nerve terminals. Biophys J. 92 (9), 3122-3129 (2007).
- Iacono, D., et al. Neuronal Hypertrophy in Asymptomatic Alzheimer Disease. J Neuropathol Exp Neurol. 67 (6), 578-589 (2008).
- Cheli, V. T., et al. Conditional Deletion of the L-Type Calcium Channel Cav1. 2 in Oligodendrocyte Progenitor Cells Affects Postnatal Myelination in Mice. J Neurosci. 36 (42), 10853-10869 (2016).
- Kneynsberg, A., Collier, T. J., Manfredsson, F. P., Kanaan, N. M. Quantitative and semi-quantitative measurements of axonal degeneration in tissue and primary neuron cultures. J Neurosci Methods. 266, 32-41 (2016).
- Fouquet, C., et al. Improving axial resolution in confocal microscopy with new high refractive index mounting media. PloS one. 10 (3), (2015).
- Aguet, F., et al. Membrane dynamics of dividing cells imaged by lattice light-sheet microscopy. Mol Biol Cell. 27 (22), 3418-3435 (2016).
- Roland, A. B., et al. Cannabinoid-induced actomyosin contractility shapes neuronal morphology and growth. eLife. 3, (2014).
- Lu, Y. B., et al. Viscoelastic properties of individual glial cells and neurons in the CNS. Proc Natl Acad Sci USA. 103 (47), 17759-17764 (2006).
- Chen, J., Xue, C., Zhao, Y., Chen, D., Wu, M. H., Wang, J. Microfluidic impedance flow cytometry enabling high-throughput single-cell electrical property characterization. Int J Mol Sci. 16 (5), 9804-9830 (2015).
- Bottier, C., et al. Dynamic measurement of the height and volume of migrating cells by a novel fluorescence microscopy technique. Lab Chip. 11, 3855-3863 (2011).
- Cadart, C., et al. Fluorescence eXclusion Measurement of volume in live cells. Methods Cell Biol. 139, 103-120 (2017).
- Marasso, S. L., et al. A novel graphene based nanocomposite for application in 3D flexible micro-supercapacitors. Materials Research Express. 3 (6), 065001(2016).
- Welch, C. C., Goodyear, A. L., Wahlbrink, T., Lemme, M. C., Mollenhauer, T. Silicon etch process options for micro-and nanotechnology using inductively coupled plasmas. Microelectronic Engineering. 83 (4), 1170-1173 (2006).
- Fath, T., Ke, Y. D., Gunning, P., Götz, J., Ittner, L. M. Primary support cultures of hippocampal and substantia nigra neurons. Nat. Protoc. 4 (1), 78-85 (2008).
- abcam. Counting cells using a hemocytometer. , Available from: http://www.abcam.com/protocols/counting-cells-using-a-haemocytometer (2017).
- ImageJ. Getting intensity values from single ROI. Image Intensity Processing. , Available from: https://imagej.net/Image_Intensity_Processing (2017).
- ImageJ. 19. Tools. ImageJ User Guide. , Available from: https://imagej.nih.gov/ij/docs/guide/146-19.html (2017).
重印与许可
