Gel-seq 使研究人员能够利用一种简单的水凝胶装置,从 100 至 1000 个细胞起始,以可忽略的额外成本同时制备 DNA-seq 和 RNA-seq 文库。本文详细介绍该装置的制备方法以及生成配对文库的生物学实验方案。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
方法文章
Gel-seq:一种利用水凝胶基质同时进行DNA和RNA测序文库构建的方法
* These authors contributed equally
本文内容
摘要
摘要
在过去的五年中,才实现了从小量起始样本扩增并测序DNA或RNA的能力。然而,目前构建基因组或转录组文库的标准操作流程互不兼容,研究人员必须在对特定样本进行测序时选择仅测序DNA或RNA。Gel-seq通过一种简单的水凝胶装置,使研究人员能够在仅需100至1000个细胞的起始材料下,同时制备DNA和RNA文库,从而解决了这一问题。本文详细介绍了该装置的制备方法以及生成配对文库的生物学操作流程。我们设计Gel-seq时注重其易于被其他研究人员采用;许多遗传学实验室已具备复制Gel-seq装置所需的设备。本方案采用常用的全转录组扩增(WTA)和文库构建试剂盒,这些试剂盒对于已熟悉构建基因组和转录组文库的研究人员而言很可能已非常熟悉。我们的方法使研究人员能够在不拆分样本的前提下,以几乎不增加成本的方式,对同一样本同时应用DNA和RNA测序技术。
引言
下一代测序(NGS)深刻地改变了遗传学研究的开展方式。过去,研究人员主要关注对整个物种基因组的测序,而现在,仅通过一次实验即可实现对单个肿瘤甚至单个细胞基因组的测序。1 NGS 还使得对细胞内存在的 RNA 转录本进行测序在成本上变得可行,这类数据集合被称为转录组。对微量起始样本中的 DNA 或 RNA 进行扩增并测序的能力,是在过去五年中才得以实现的。2,3,4 然而,标准实验流程互不兼容,研究人员必须在对特定样本进行 DNA 或 RNA 测序之间做出选择。当起始样本量足够大时,可将其一分为二分别使用;但在更小的尺度下,因样本分割导致的材料损失可能影响文库质量,而样本混合则可能掩盖细胞间的有趣差异。5 此外,研究人员日益关注那些无法分割的样本,例如单细胞或小体积异质性肿瘤活检样本。6
为解决这一问题,近年来已开发出三种可从同一起始样品中同时测序 DNA 和 RNA 的方案:Gel-seq7、G&T-seq8 和 DR-seq9。本文介绍 Gel-seq 的详细实验方案,该方法可用于从低至 100 个细胞中同时构建 DNA 和 RNA 文库,且额外成本可忽略不计。Gel-seq 的创新之处在于能够仅基于分子大小,利用低成本的水凝胶基质实现 DNA 与 RNA 的分离。该方案的核心创新在于 DNA 与 RNA 的物理分离,通过聚丙烯酰胺膜的组合,利用这两种分子的尺寸差异进行电泳分离。为了更好地理解这种尺寸差异,可比较 DNA 与 RNA 的成像方式:DNA 处于微米尺度,可使用传统显微镜观察;而 RNA 处于纳米尺度,必须借助冷冻电镜等复杂技术才能成像。10
本方案中分离 DNA 和 RNA 的方法如图1所示。左侧面板显示 DNA 和 RNA 在靠近膜的溶液中自由漂浮。当施加电场时(如右侧面板所示),DNA 和 RNA 会受到电泳力的作用,从而驱动其穿过膜。通过调节膜的特性,我们制备出一种可将 DNA 与 RNA 分离的半透膜。由于 DNA 分子体积较大,会被推至膜表面并在膜边缘发生缠结而滞留;而较小的 RNA 分子则能够发生构象重排,并穿过膜的孔隙。这一过程称为“爬行”(reptation),类似于蛇在草丛中穿行的方式。最终,这些 RNA 分子会被第二层高密度膜所截留,该膜的孔隙极小,即使更小的聚合物(>200 个碱基对)也难以通过。在实现物理分离后,可分别回收 DNA 和 RNA,并进一步处理以获取基因组和转录组的相关信息。尽管我们可直接分离 DNA 和 RNA,但研究发现,若在分离前先将 RNA 逆转录为 cDNA,则分离效果更佳。cDNA/RNA 杂合链比单独的 RNA 更稳定,同时仍能穿过低密度膜。
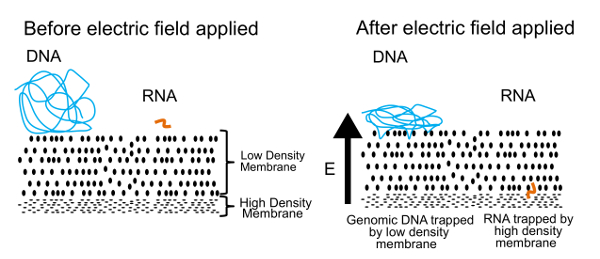
图1.Gel-seq 操作原理。 用于物理分离 DNA 和 RNA 的基本原理。在施加的电场中,小分子 RNA 穿过低密度膜迁移,而大分子 DNA 则被截留在膜表面。该图经英国皇家化学学会许可,改编自参考文献7。 请点击此处查看此图的放大版本。
本文详细描述了Gel-seq装置的制备方法以及生成配对DNA和RNA文库的生物学实验流程。两者的总体流程如图所示。 图2该装置通过将三种不同密度的聚丙烯酰胺凝胶依次叠加制成,其制备过程类似于标准浓缩胶的制备。11 该生物学方案起始于将100至1000个细胞悬浮于PBS中。细胞裂解后,RNA被转化为cDNA,随后使用该装置将基因组DNA与cDNA/RNA杂交体分离。分离与回收后,采用一个严格遵循标准全基因组文库制备试剂盒方案的流程,制备基因组与转录组文库。关于Gel-seq方法开发与验证的更多细节,可参阅《芯片实验室》期刊发表的论文。 "Gel-seq:利用半透性水凝胶屏障同时进行低起始量DNA和RNA文库制备的全基因组与转录组测序技术"7
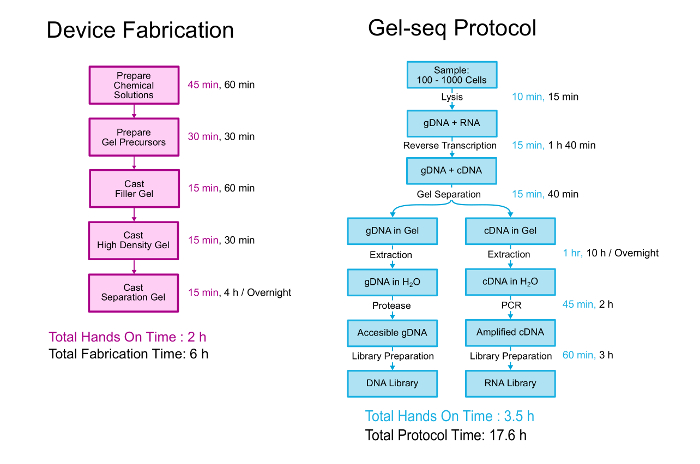
图2.Gel-seq 实验方案。 Gel-seq 装置的制备步骤以及生成配对 DNA 和 RNA 文库的实验流程概览。该图部分内容经英国皇家化学学会许可,改编自参考文献7。 请点击此处查看该图的高清版本。
为了从单个细胞中构建DNA和RNA文库,研究人员应考虑使用G&T-seq或DR-seq方法。G&T-seq与Gel-seq类似,依赖于RNA与基因组DNA的物理分离。该方法利用信使RNA(mRNA)3′端的多聚腺苷酸尾作为富集靶点,通过生物素标记的寡聚dT引物将mRNA捕获到磁珠上。一旦mRNA被成功捕获,即可用磁铁固定磁珠,并将含有基因组DNA的上清液移除并转移至另一管中。完成这一物理分离后,可分别从mRNA和DNA中构建独立的文库。8 如果目标RNA具有多聚腺苷酸化特征,该方法效果良好;然而,它无法用于研究非多聚腺苷酸化的转录本,例如核糖体RNA、tRNA或原核生物的RNA。
DR-seq 依赖于一个预扩增步骤,其中来自 DNA 和 RNA 的 cDNA 在同一管中同时扩增。随后将样品分为两份,并行处理以构建 DNA-seq 和 RNA-seq 文库。为了区分基因组 DNA 与来自 RNA 的 cDNA,DR-seq 采用计算方法进行区分:在基因组 DNA 数据中,仅包含外显子的序列会被计算上抑制,因为这些序列可能来源于 DNA 或 RNA。9 这种方法的一个优点是,DNA和cDNA/RNA无需像Gel-seq和G中那样进行物理分离&T-seq。然而,其缺点是DR-seq需要 先验的 基因组和转录组的知识(即,外显子与内含子),在某些应用中可能并不理想,例如细胞核测序,因为在细胞核中许多转录本尚未完全剪接,仍含有内含子。12
Gel-seq 的新颖之处在于能够仅根据大小对数百个细胞中的 DNA 和 RNA 进行分离。该方法无需 先验的 无需基因组或转录组的先验知识,能够耐受不完全剪接,并且不受限于聚腺苷酸化转录本。对于起始细胞数量至少为100个的应用,Gel-seq提供了一种使用廉价且广泛可得材料的简便方法。
访问受限。请登录或开始试用以查看此内容。
方案
1. 化学溶液的配制
注意:以下步骤用于配制后续步骤所需的化学溶液。这些溶液可大量制备,并储存数月。
- 首先,取50 mL纯化去离子水,在254 nm紫外交联仪中灭菌15分钟(总照射剂量为15 mJ/cm2),以消除任何污染性DNA。后续步骤中使用前加热至37 °C。
- 配制10 mL总浓度40%(T)和交联剂3.3%(C)(29:1)的丙烯酰胺前体溶液。称取3.867 g丙烯酰胺单体和0.133 g双丙烯酰胺单体,混合后用温热的纯化水定容至10 mL,涡旋振荡至完全溶解。室温避光保存。
注意:可直接购买市售的预混40% T、3.3% C(29:1)丙烯酰胺溶液。 - 配制10 mL 50% T、5% C的凝胶溶液。称取4.750 g丙烯酰胺单体和0.250 g双丙烯酰胺单体,混合后用温热的纯化水定容至10 mL,涡旋振荡至完全溶解。室温避光保存。
- 配制10 mL 50%(w/v)蔗糖溶液。将5 g蔗糖加入量筒中,再加入温热的纯化水至总体积10 mL,涡旋振荡至完全溶解,室温保存。
- 配制10 mL 10%过硫酸铵(APS)(w/v)溶液。称取1 g过硫酸铵(APS)加入量筒中,加入冷的(约4 °C)纯化水定容至10 mL,涡旋振荡至完全溶解,立即分装为200 µL每份并冷冻保存。
2. 凝胶测序文库的制备
注意:Gel-seq 最初是使用直立式凝胶板(详见材料表)开发的;然而,本实验方案可调整适用于任何标准的凝胶电泳板。
- 在三个独立的塑料管中分别配制凝胶前体,加入试剂的具体用量见下表1。在后续步骤指示之前,切勿加入过硫酸铵(APS)或四甲基乙二胺(TEMED)。涡旋混匀各组分,确保充分混合。
| 填充胶前体溶液 | 高密度胶前体溶液 | 低密度胶前体溶液 | |||
| 40%T, 3.3%C 丙烯酰胺-双丙烯酰胺溶液 | 1.6 mL | 50%T, 5%C 丙烯酰胺-双丙烯酰胺溶液 | 2.4 mL | 40%T, 3.3%C 丙烯酰胺-双丙烯酰胺溶液 | 0.6 mL |
| 去离子水 | 10.2 mL | 去离子水 | 1.0 mL | 去离子水 | 4.8 mL |
| 蔗糖溶液 (50% w/v) | 2.6 mL | 蔗糖溶液 (50% w/v) | 0.6 mL | ||
| 10X Tris-硼酸-EDTA | 1.6 mL | 10X Tris-硼酸-EDTA | 0.6 mL | ||
| 过硫酸铵 (10% w/v) | 104.0 µL | 过硫酸铵 (10% w/v) | 50.0 µL | 过硫酸铵 (10% w/v) | 39.0 µL |
| TEMED | 6.0 µL | TEMED | 1.0 µL | TEMED | 2.2 µL |
| 总体积 | 16.1 mL | 总体积 | 4.1 mL | 总体积 | 6.0 mL |
表1. 凝胶合成试剂。 用于制备2个盒模的聚丙烯酰胺凝胶前体试剂。
- 将针头插入管盖并连接至实验室真空管线,对凝胶单体溶液进行脱气处理。将该装置浸入设定为高功率的超声波清洗仪中,待液体中不再有气泡逸出后进入下一步(约每管60秒)。
注意:只要能观察到溶液中有气泡逸出,真空度和超声波清洗仪的功率无需特别精确。 - 向填充胶前体中加入TEMED和APS,短暂涡旋混匀。立即使用移液器将6 mL填充胶前体加入每块凝胶夹心中,将溶液加至夹心顶部。使用1 mL微量移液器分六次加入前体,以避免溢出。此步骤总耗时应少于3分钟。
- 将夹心垂直放置于水平桌面上,确保液面水平。用去离子、脱气的水填充夹心剩余空间。再次使用1 mL增量,缓慢将水加至夹心中部,以尽量减少混合。让聚合物固化至少一小时,最好过夜。
- 聚合完成后,将凝胶夹心倒置于水槽上方以去除上层水相。可使用压缩空气枪从距夹心顶部开口6英寸的距离处轻轻吹气,以温和地干燥界面。
- 向高密度胶前体中加入TEMED和APS,短暂涡旋混匀。立即使用1 mL移液器将320 µL高密度前体加入夹心中。通过前后轻轻摇动夹心约3次,确保液体均匀覆盖在填充胶层表面。此步骤应在三分钟内完成。
- 用去离子、脱气的水填充夹心剩余空间。使用1 mL移液器缓慢将水加至夹心中部,以尽量减少混合。让聚合物固化至少十五分钟,最好一小时。
- 再次将凝胶夹心倒置以去除上层水相。可用压缩空气轻轻干燥界面。向低密度胶前体中加入TEMED和APS,短暂涡旋混匀。立即用低密度胶前体填充夹心剩余部分(约1.65 mL),并插入梳子。
- 在梳子顶部加入过量的备用前体,因其在聚合过程中会被吸收。让聚合物至少固化4小时,最好过夜。凝胶可在Tris-硼酸-乙二胺四乙酸(EDTA)(TBE缓冲液)中保存一周或更长时间。
3. 样品制备与逆转录
- 从目标细胞的悬浮液开始,在聚合酶链式反应(PCR)层流罩中操作,使用血细胞计数板或自动细胞计数仪计算细胞浓度。用磷酸盐缓冲液(PBS)将细胞稀释至每 µL 含 100 至 1000 个细胞。
注意:本方案已在多种细胞上验证,包括 PC3、HeLa 和小鼠肝细胞。 - 使用WTA试剂盒中的试剂(见材料表),将19 µL裂解缓冲液与1 µL RNase抑制剂混合,配制10倍浓度的反应缓冲液储备液。为每个样本配制足够体积的裂解主混合液,其中包含0.5 µL反应缓冲液和2.75 µL无核酸酶水。
- 上下吹打细胞悬液5次以重悬沉降的细胞,然后取1 µL样品加入经紫外线灭菌的200 µL无核酸酶条形管中。根据样本数量重复此步骤。作为阴性对照,需用1 µL无核酸酶水代替细胞进行一次反应。随后,向每个样本中加入3.25 µL裂解主混合液,并通过轻轻吹打上下5次混匀。
- 将带有加热盖的PCR仪预热至72 °C。向每个样本中加入1 µL逆转录引物和1 µL 20 µM带WTA接头的随机六聚体(5′-AAGCAGTGGTAT-CAACGCAGAGTAC-NNNNNN-3′)。至少保留一个反应管作为gDNA文库构建的阳性对照,并在此管中加入2 µL水而非引物。
注意:带WTA接头的随机六聚体为可选项,对测序结果影响极小。 - 将样本置于预热的PCR仪中,在72 °C孵育3分钟以裂解细胞。取出后立即置于冰上冷却2分钟。将阳性对照样本在4 °C保存,直至进行第5步。
- 在细胞裂解过程中,为所有RNA样本配制足够体积的逆转录主混合液,各试剂比例为:2 µL第一链合成缓冲液、0.5 µL模板转换寡核苷酸(TSO)、0.25 µL RNase抑制剂和1 µL逆转录酶(100 U/µL)。
- 将PCR仪预热至42 °C。向其余样本中各加入3.75 µL逆转录主混合液,使总体积达到10 µL。通过上下吹打5次混匀。
- 立即将样本放入预热的PCR仪中进行逆转录反应。运行以下程序:42 °C孵育90分钟,70 °C孵育10分钟,4 °C永久保存。此步骤可安全暂停。
4. 凝胶分离与样品回收
- 使用DNA去除产品仔细清洁凝胶电泳槽。将数毫升液体清洁剂滴加到一次性无尘擦拭布上,擦拭电泳槽的所有表面,然后用洁净的0.5x TBE缓冲液充满电泳槽。为获得最佳效果,将整个装置放入254 nm紫外交联仪中,在15 mJ/cm2条件下灭菌15分钟。
- 将Gel-seq样品盒插入凝胶电泳槽中并锁定到位。缓慢垂直向上拔出梳子。操作时应缓慢进行,避免撕裂凝胶或损坏任何梳齿。
- 将第3步中的样品保持在冰上,并保留至少一个样品作为cDNA文库构建的阳性对照。将该对照样品在4 °C下保存至第6步。向其余样品中加入2 µL的6X上样染料,使总体积达到约12 µL。通过上下吹打5次充分混匀样品。
- 将1 µL DNA Marker与2 µL 6x上样染料和7 µL水混合。将此混合液加入Gel-seq样品盒的第1泳道作为电泳对照。将前一步的样品分别加入Gel-seq样品盒的不同泳道中。为防止孔间污染,应将移液枪头完全插入每个孔内,并仅以垂直方向移出。
- 使用标准凝胶电泳电源,在Gel-seq样品盒两端施加250 V电压,电泳30分钟,以分离gDNA与cDNA/RNA杂交体。电泳完成后,从电泳槽中取出Gel-seq样品盒,并用刮刀撬开样品盒边缘,将其分为两半。
- 使用手术刀在高密度层下方紧邻处将凝胶切成两半。用手套包裹的手去除含有填充凝胶的一半并弃去。使用刮刀或其他类似工具轻轻刮取剩余凝胶,使其脱离样品盒。将该部分凝胶放入含有约30 mL 0.5x TBE缓冲液和3 µL凝胶染料的培养皿中。
- 盖上容器以减少光漂白,在轻轻振荡的条件下浸泡凝胶5分钟。将凝胶置于塑料膜上,使用凝胶成像系统拍摄紫外图像(详见参考文献13)。通常30秒曝光即可获得清晰图像。确认分离效果是否成功。
- 将凝胶转移至紫外透射仪上,以便观察核酸条带。佩戴合适的紫外防护眼镜,确认凝胶成像系统的结果。gDNA应位于低密度凝胶起始位置,而cDNA应位于低密度与高密度区域的交界处。
- 使用手术刀切下含有gDNA和cDNA的凝胶区域。建议切割成4 mm × 10 mm的矩形凝胶块以最佳回收样品;但具体几何形状可能因所用凝胶电泳系统而异。请记得同时切下加样了阴性对照的泳道部分。
- 使用钝头镊子将每块切下的凝胶放入条形管中。操作时注意不要施加过大压力,以免凝胶碎裂。若发生碎裂,只需将各碎片逐一拾起并加入同一管中即可。
- 使用移液器枪头(200 µL枪头效果良好)在每根管底部以环形运动方式研磨凝胶。在移除用于研磨的枪头前,向每管中加入无核酸酶水(gDNA样品加40 µL,cDNA样品加80 µL),以尽量减少样品损失。
- 将条形管置于37 °C培养箱内的涡旋混合器上,振荡8–12小时。此步骤使核酸从凝胶中扩散出来,也是本多日实验流程中的一个自然暂停点。
- 将样品转移至8 µm孔径的滤膜板中,以2600 x g离心5分钟,滤除凝胶碎片。将滤膜板从底板上提起,将不含凝胶的水相样品转移至新的200 µL条形管中。
- 向每个含有gDNA的样品中加入1 µL蛋白酶(0.9 AU/mL),通过上下吹打充分混匀,于50 °C孵育15分钟,随后在70 °C热失活15分钟。此步骤对去除核小体至关重要,可使gDNA在后续反应步骤中更易被利用。
- 使用18号针头在所有样品管盖上穿孔。将样品置于真空浓缩仪中以减少液体体积。gDNA样品应浓缩至5 µL,cDNA样品应浓缩至10 µL。
- 根据真空浓缩仪型号及样品数量,总蒸发时间在30至60分钟之间不等。若样品体积低于目标体积,可直接加入无核酸酶水调整至所需体积。
5. 基因组DNA文库构建
- 使用荧光计或类似技术,测定第4步中每个gDNA样本以及第3步阳性对照的DNA浓度。详细操作步骤请参见荧光计的参考手册。14
- 将样本稀释至DNA浓度为0.2 ng/µL。根据起始细胞类型和所需结果质量,较低浓度仍可能生成可用的文库。可能需要进行一些优化实验;然而,作者在低至0.1 ng/µL的浓度下仍成功构建了文库。
- 按照第7步中的文库制备半反应体积方案,完成gDNA文库的制备。
6. cDNA文库构建
- 从第4步获得的10 µL cDNA样品及阳性对照开始,加入12.5 µL的2X qPCR混合液、0.5 µL cDNA PCR引物和2 µL无核酸酶水。
- 在实时荧光定量PCR仪中进行PCR扩增,程序如下:95 °C热启动3分钟,随后进行20-30个循环,每个循环包括98 °C变性10秒、65 °C退火30秒、72 °C延伸3分钟。总反应体系为25 µL。监测扩增曲线,并在反应进入平台期之前停止扩增(即信号呈线性增长阶段,相对于循环数),以避免因过度扩增而产生PCR假象。有关防止过度扩增的更多说明,请参见本文的讨论部分以及参考文献15。
- 扩增完成后,按照第8步中的方案,使用固相可逆固定化(SPRI)磁珠对产物进行纯化。完成后,进入下一步。
- 使用荧光计或类似技术,测定各cDNA样品以及第4步阳性对照中的DNA浓度。如有必要,将样品稀释至DNA浓度约为0.2 ng/µL。略低的浓度仍可生成有效的文库。尽管需要一定的优化实验,但作者在低至0.1 ng/µL的浓度下也成功构建了文库。
- 可选步骤:取1–2 µL的qPCR产物进行标准聚丙烯酰胺凝胶电泳,以验证文库构建反应是否成功。成功结果的示例图像见图4。有关聚丙烯酰胺凝胶电泳操作的详细方案,请参见参考文献16。
- 按照第7步中文库构建试剂盒的半体积反应方案,完成cDNA文库的制备。
7. 使用半体积反应进行文库构建
- 使用半量反应,按照文库制备试剂盒说明书进行文库构建17。本节中提到的所有试剂均来自文库制备试剂盒(见材料表)。首先,对足够数量的排管进行紫外线灭菌,以满足待处理样本的数量需求。
- 在每个用于检测的排管中加入5 µL转座酶缓冲液,进行转座酶反应。然后加入2.5 µL浓度为0.2 ng/µL的输入DNA(总量0.5 ng),再加入2.5 µL转座酶。通过移液器上下吹打5次混匀。
- 在55 °C孵育5分钟,然后保持在10 °C。当样本温度降至10 °C后,立即从PCR仪中取出,并向每个样本中加入2.5 µL转座酶终止缓冲液。将样本在室温下静置5分钟。
- 通过加入7.5 µL文库制备PCR混合液、2.5 µL index 1引物和2.5 µL index 2引物,配制PCR反应体系以扩增经转座处理的样本。这些引物为专有产品,由文库制备试剂盒制造商提供。通过移液器上下吹打5次充分混匀。
注意:确保每个样本使用唯一的引物组合。共有12种不同的index 1引物和8种不同的index 2引物,因此最多可对96个不同样本进行唯一标记。为每个样本选择一种独特的引物组合。 - 在PCR仪上使用以下程序进行PCR扩增,样本体积为25 µL。
72 °C 3分钟
95 °C 30秒
12 个循环:
95 °C 10秒
72 °C 30秒
55 °C 30秒
72 °C 5分钟
保持在10 °C - 按照第8步中的说明,使用SPRI磁珠对制备好的文库进行纯化。应通过凝胶电泳或类似方法对文库进行验证。有关文库验证的具体操作,请参阅文库制备试剂盒说明书17。
8. 固相可逆固定化珠库清洗
- 固相可逆固定化(SPRI)磁珠应分装为 1.5 mL 等分试样,每次使用前需恢复至室温。建议每次实验均配制新鲜的 80% 乙醇。以下步骤基于 WTA 试剂盒说明书中的 SPRI 磁珠方案。18
- 向每份 PCR 产物中加入 1 µL WTA 试剂盒裂解缓冲液。充分涡旋混匀 SPRI 磁珠,然后向每个样品中加入 50 µL SPRI 磁珠。用移液器上下吹打 10 次以混匀样品,随后在室温下孵育 8 分钟。
- 短暂离心以收集管壁上的液体。将样品置于磁力分离装置上约 5 分钟,直至上清液完全澄清。
- 当样品处于磁力分离装置上时,缓慢吸取并弃去上清液——注意不要扰动管壁上的磁珠环。随后在不扰动磁珠的前提下,向每个样品中加入 200 µL 80% 乙醇。静置 30 秒后,小心吸取并弃去上清液。重复此步骤(乙醇洗涤)一次。
- 让样品干燥 30 秒至 1 分钟。切勿过度干燥,否则大片段 DNA 会永久结合在磁珠上。
注意:建议短暂干燥以确保彻底去除残留乙醇。若残留微量乙醇,可能轻微抑制后续反应。 - 将样品从磁力分离装置上取下,向每个样品中加入 15 µL 水以洗脱 DNA。上下吹打混匀,并确保磁珠从管壁上完全脱离。室温孵育 2 分钟。短暂离心后,将样品放回磁力分离装置约 1 分钟,直至溶液澄清。
- 当样品处于磁力分离装置上时,缓慢吸取上清液并转移至洁净离心管中。注意不要扰动管壁上的磁珠环。弃去含磁珠的离心管。
访问受限。请登录或开始试用以查看此内容。
结果
通过荧光凝胶成像可以观察到 Gel-seq 装置中 gDNA 与 cDNA/RNA 杂交物的物理分离;代表性结果如图3所示。图A展示了制备完成的 Gel-seq 装置,已添加伪彩色以区分不同的凝胶区域。图B显示了用于验证的四次不同分离过程的局部放大图像。第三泳道为阴性对照,代表背景信号,表明凝胶在界面处无自发荧光。第一和第二泳道加载了DNA分子量标记物。这些泳道仅在低密度与高密度凝胶交界处显示出一条深色条带,说明小片段能够穿过低密度凝胶。第四泳道展示了目标生物样本(500个PC3细胞)的行为,该泳道按实验方案第3步所述进行加样。图像显示了基因组DNA与cDNA/RNA杂交物的分离:低密度凝胶顶部的深色条带为兆碱基级别的基因组DNA,而cDNA/RNA杂交物则积聚在低密度与高密度区域的界面处。与加载分子量标记物的泳道不同,高密度凝胶区域内还出现了多条条带。这些片段小于100 bp,是在逆转录过程中由引物寡核苷酸产生的非靶向副产物。图C展示了一次成功实验中完整Gel-seq装置的代表性图像。标注为RNA/cDNA的泳...
访问受限。请登录或开始试用以查看此内容。
讨论
与 Gel-seq 装置的制备以及本实验方案本身相关的几个关键步骤需要注意。在制备过程中,我们建议从凝胶各个区域规定的层厚度开始。我们花费了大量时间测试不同的制备方案,此处描述的方案可为 材料与试剂表 中列出的卡盒系统制备出最佳的装置。如果研究人员使用其他类型的卡盒系统,可能需要调整装置制备过程中所用的体积。制备过程中的主要挑战在于,如果高密度凝胶区域过大,可能会从卡盒边缘剥离,从而在卡盒内部形成气泡,干扰电泳过程。通过使用不同层体积浇铸多个卡盒,研究人员应能快速确定其特定硬件条件下的最优配置。
Gel-seq 实验方案还包含多个可在方案完成前进行验证的关键步骤。其中一个可能的失败环节是 gDNA 与 RNA/cDNA 杂交体的分离。该步骤可通过在分离后对 Gel-seq 装置进行成像来验证(见图3B)。在一组实验中,我们发现实验室所用缓冲液已被 DNA 污染,导致装置中出现显著的自发荧光(见图3...
访问受限。请登录或开始试用以查看此内容。
披露
KZ 是 Singlera Genomics 公司的联合创始人和科学顾问。
致谢
本工作得到了圣迭戈大学、美国国家科学基金会研究生研究奖学金项目、美国国立卫生研究院资助项目R01-HG007836以及韩国未来创造科学部、信息通信技术部和未来规划部的资助。
部分图示的早期版本首次发表于“Hoople, G. D. et al. Gel-seq: 利用半透性水凝胶屏障同时进行低输入量DNA和RNA文库制备的全基因组与转录组测序。Lab on a Chip 17, 2619-2630, doi:10.1039/c7lc00430c (2017)”。Lab on a Chip 已授权本出版物中图示的再使用。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 试剂 | |||
| 丙烯酰胺单体 | Sigma Aldrich | A8887-100G | |
| 过硫酸铵 | Sigma Aldrich | A3678-25G | |
| Ampure XP 磁珠 | Beckman Coulter | A63880 | 文中称为固相可逆固定化(SPRI)磁珠 |
| DNA凝胶上样染料(6x) | ThermoFisher Scientific | R0611 | 文中称为6X上样染料 |
| 乙醇 | Sigma Aldrich | E7023-500ML | |
| KAPA SYBR FAST One-Step qRT-PCR试剂盒 | Kapa BioSystems | 7959613001 | 文中称为2X qPCR混合液 |
| N,N′-亚甲基双丙烯酰胺 | Sigma Aldrich | 146072-100G | 也称为双丙烯酰胺 |
| NexteraXT DNA文库制备试剂盒(文中称为文库制备试剂盒) | Illumina | FC-131-1024 | 包含:TD(文中称为转座酶缓冲液)、ATM(文中称为转座酶)、NT(文中称为转座酶终止缓冲液)和NPM(文中称为文库制备PCR混合液) |
| 无核酸酶水 | Millipore | 3098 | |
| 蛋白酶 | Qiagen | 19155 | |
| SMART-Seq v4 试剂盒(文中称为全转录组扩增(WTA)试剂盒) | Takara/Clontech | 634888 | 包含:裂解缓冲液、RNase抑制剂、3’ SMART-Seq CDS引物II A(文中称为RT引物)、5X Ultra Low第一链缓冲液(文中称为第一链缓冲液)、SMART-Seq v4寡核苷酸(文中称为模板转换寡核苷酸(TSO))、SMART-Scribe逆转录酶(文中称为逆转录酶)以及PCR引物II A(文中称为cDNA PCR引物) |
| 带WTA接头的随机六聚体 | IDT | n/a | 5′-AAGCAGTGGTATCAACGCAGAGTAC-NNNNNN-3′ |
| 蔗糖 | Sigma Aldrich | S0389-500G | |
| TEMED | Sigma Aldrich | T9281-25ML | |
| DNA AWAY表面去污剂 | ThermoFisher Scientific | 7010PK | 文中称为DNA去除试剂 |
| Tris-硼酸-EDTA缓冲液(10X浓度) | Sigma Aldrich | T4415-1L | |
| SYBR Gold核酸凝胶染料(DMSO中10,000X浓缩液) | ThermoFisher Scientific | S11494 | 文中称为凝胶染料 |
| 设备 | |||
| BD Precisionglide 注射器针头,18号规格 | Sigma Aldrich | Z192554 | 任何等效硬件均可接受 |
| Branson CPX系列超声波清洗仪 | Sigma Aldrich | Z769363 | 任何等效硬件均可接受 |
| 空凝胶卡盒,小型,1.0 mm | ThermoFisher Scientific | NC2010 | 任何等效硬件均可接受 |
| 网状滤膜板 - Corning HTS Transwell 96孔可渗透支持板 - 8.0 µm孔径 | Sigma Aldrich | CLS3374 | 文中称为8 µm网状滤膜板 |
| PowerPac HC电源供应器 | Bio-Rad | 1645052 | 任何等效硬件均可接受 |
| Qubit荧光计 | ThermoFisher Scientific | Q33216 | 任何等效硬件均可接受 |
| Vacufuge浓缩仪 | Eppendorf | 22822993 | 任何等效硬件均可接受 |
| XCell SureLock Mini-Cell电泳系统 | ThermoFisher Scientific | EI0001 | 任何等效硬件均可接受 |
| Bio-Rad CFX96 Touch实时荧光定量PCR检测系统 | Bio-Rad | 1855195 | 任何等效硬件均可接受 |
| Amersham UVC 500紫外交联仪 | GE Healthcare Life Sciences | UVC500-115V | 已停产,任何等效硬件均可接受 |
| Gel Doc XR+凝胶成像系统 | Bio-Rad | 1708195 | 文中称为凝胶成像仪 |
| Dark Reader透射式紫外灯 | Clare Chemical Research | DR89 | 文中称为紫外透射仪 |
| 超声波清洗仪 | Bransonic | 1207K35 | 任何等效超声波清洗仪均可接受。 |
参考文献
- Mawy, T. Single-cell sequencing. Nat Methods. 11 (1), 18(2014).
- Gole, J., et al. Massively parallel polymerase cloning and genome sequencing of single cells using nanoliter microwells. Nat Biotech. 31 (12), 1126-1132 (2013).
- Sasagawa, Y., et al. Quartz-Seq: a highly reproducible and sensitive single-cell RNA-Seq reveals non-genetic gene expression heterogeneity. Genome Biol. 14 (4), 31(2013).
- Ramsköld, D., et al. Full-length mRNA-Seq from single-cell levels of RNA and individual circulating tumor cells. Nat Biotechnol. 30 (8), 777-782 (2012).
- Shapiro, E., Biezuner, T., Linnarsson, S. Single-cell sequencing-based technologies will revolutionize whole-organism science. Nat Rev Genet. 14 (9), 618-630 (2013).
- Navin, N., et al. Tumour evolution inferred by single-cell sequencing. Nature. 472 (7341), 90-94 (2011).
- Hoople, G. D., et al. Gel-seq: whole-genome and transcriptome sequencing by simultaneous low-input DNA and RNA library preparation using semi-permeable hydrogel barriers. Lab Chip. 17, 2619-2630 (2017).
- Macaulay, I. C., et al. G&T-seq: parallel sequencing of single-cell genomes and transcriptomes. Nat Methods. 12 (6), 519-522 (2015).
- Dey, S. S., Kester, L., Spanjaard, B., Bienko, M., van Oudenaarden, A. Integrated genome and transcriptome sequencing of the same cell. Nat Biotechnol. 33 (3), 285-289 (2015).
- Gopal, A., Zhou, Z. H., Knobler, C. M., Gelbart, W. M. Visualizing large RNA molecules in solution. RNA. 18 (2), 284-299 (2012).
- SDS-PAGE Gel. Cold Spring Harb Protoc. 2015 (7), 087908(2015).
- Lake, B. B., et al. Neuronal subtypes and diversity revealed by single-nucleus RNA sequencing of the human brain. Science. 352 (6293), at http://science.sciencemag.org/content/352/6293/1586 (2016).
- Lee, P. Y., Costumbrado, J., Hsu, C. -Y., Kim, Y. H. Agarose Gel Electrophoresis for the Separation of DNA Fragments. J Vis Exp. (62), e3923(2012).
- Qubit 3.0 Fluorometer Manual. MAN0010866. Life Technologies. , Available from: https://tools.thermofisher.com/content/sfs/manuals/qubit_3_fluorometer_man.pd (2017).
- Vitak, S. A., et al. Sequencing thousands of single-cell genomes with combinatorial indexing. Nat Methods. 14 (3), 302-308 (2017).
- A Guide to Polyacrylamide Gel Electrophoresis and Detection. Bulletin 6040 Rev B. Bio Rad. , Available from: http://www.bio-rad.com/webroot/web/pdf/lsr/literature/Bulletin_6040.pdf (2017).
- Illumina. Nextera ® XT DNA Library Preparation Kit. , (2017).
- Takara Bio USA Inc. SMART-Seq v4 Ultra Low Input RNA Kit for Sequencing User Manual. , (2016).
- Kurimoto, K., Yabuta, Y., Ohinata, Y., Saitou, M. Global single-cell cDNA amplification to provide a template for representative high-density oligonucleotide microarray analysis. Nat Protoc. 2 (3), 739-752 (2007).
访问受限。请登录或开始试用以查看此内容。
重印与许可
