本文提供了一种低成本且可靠的方法,可从小鼠胚胎制备适用于共聚焦显微镜和活体成像技术的电穿孔脑组织切片培养物。
本文内容
摘要
摘要
GABA能中间神经元(INs)是驱动认知与行为的神经网络中的关键组分。这些最终定位于大脑皮层的中间神经元,会从端脑腹侧区域(包括内侧和尾侧神经节隆起(MGE、CGE))起源处沿切线方向迁移至背侧皮层板,此过程受到多种内在与外在信号的调控。多年来,研究人员已开发出多种方法,用于在基因水平上操控特定通路,并探究其如何调控中间神经元正常迁移所必需的动态细胞骨架变化。在体电穿孔技术已被广泛用于研究基因抑制或过表达对特定中间神经元亚型的影响,同时评估其对细胞形态及最终定位的作用。然而,尽管该方法常用于改造径向迁移的锥体细胞,但在靶向中间神经元时技术难度更高。在体电穿孔的效率较低,尤其在胚胎发育14.5天前(e14.5)进行操作时,幼鼠存活率下降,而研究MGE来源的中间神经元通常需要在此时间点之前进行电穿孔。另一种替代方法是使用MGE组织块培养,该方法便于获取MGE组织,并利于对基因修饰的中间神经元进行成像观察。然而,在此类组织块中,中间神经元迁移进入的是人工基质,缺乏内源性引导信号和丘脑输入。因此,我们致力于优化一种方法,使中间神经元能够在更接近自然的环境中迁移,同时规避在体操作的技术难题。本文中,我们描述了一种结合体外电穿孔与器官型脑片培养的技术流程,可便捷地追踪、成像并重建沿天然路径迁移的基因修饰中间神经元,这些迁移过程响应于内源性信号。该方法不仅可通过共聚焦延时成像对中间神经元迁移的动态特征进行定量分析,还可通过对固定后免疫标记组织的神经元形态重建,详细分析多种形态学参数。
引言
皮层GABA能中间神经元(INs)在生化特性、生理特性和连接方式上具有高度多样性,其在成熟神经网络中介导不同的功能1,2,3,4,5。不同亚型皮层INs的特化过程受到遗传级联机制的严格调控,该机制已被广泛研究1,2。大多数(70%)皮层GABA能INs起源于位于腹侧的胚胎结构——内侧神经节隆起(MGE)中的前体细胞,必须经过较长距离迁移才能到达皮层板1,2,6。与沿着放射状胶质支架从脑室区(VZ)向皮层板进行径向迁移的皮层锥体细胞不同,中间神经元的切向迁移并不依赖此类支架,因此需要多种内在和外在信号引导其朝向皮层板迁移,同时使其远离非皮层结构2,7,8。当中间神经元退出细胞周期后,MGE脑室区表达的化学排斥信号使其受到排斥,从而启动向皮层板方向的切向迁移9,10。迁移中的中间神经元在多种排斥信号的帮助下避开纹状体11,在到达皮层板后,由切向迁移转换为径向迁移模式,并最终到达其所在的皮层层级位置,这一过程部分响应于锥体细胞12及其他细胞群体提供的信号13。与其他神经元群体类似,中间神经元的迁移涉及多种动态形态学变化,以实现神经元的实际移动。这种所谓的神经元运动特征为重复性的三个连续步骤循环: Leading process的延伸、细胞核的主动前向运动(核移),以及尾随突起的回缩14。中间神经元的迁移受到众多内在和外在信号的调控,这些信号驱动Leading process的分支及主动重塑,从而引导中间神经元向正确方向迁移,并决定其迁移的方向和速度14,15,16。
近年来,调控皮层中间神经元迁移的因素已被广泛研究1,2,7,17,18,19,20,而这些分子作用因子中的某些成分若发生紊乱,被认为可能导致神经发育障碍,例如小儿难治性癫痫或自闭症谱系障碍1,2,21,22,23,24因此,各种 体外 和 体内 已采用多种方法显著提升我们研究这一动态过程的能力,如先前综述所述25. 体外 方法,包括Boyden小室实验和条带选择实验,可在排除其他因素干扰的情况下,快速且最可重复地评估特定基因或蛋白质在神经元迁移过程中的必要性及其细胞自主性影响25这些检测方法若与活体成像结合使用,尤其具有实用价值8,26,27利用这些技术,可轻松从e13.5 MGE中获取中间神经元,并通过酶解和机械解离进行分离,随后可研究不同的信号通路和导向线索,如前所述。8,28然而,这些检测是在缺乏三维组织结构的人工细胞外基质中进行的,这可能会改变神经元的行为和细胞特性,进而影响细胞迁移和/或存活25. 为克服这些局限性, 离体 MGE外植体已被开发为一种替代工具,用于量化迁移过程中发生的动态形态变化,以及迁移速度和方向等参数14,29生成MGE外植体相对简单,且已在其他文献中被广泛描述。30将MGE的小量提取物接种于混合皮层细胞的单层培养物上,或在存在趋化吸引或趋化排斥信号的情况下,接种于Matrigel与胶原的混合物中。25,尽管后者为可选项31MGE外植体可实现对稀疏标记细胞的高分辨率成像,从而简化对细胞内过程的研究,例如如前所述的前导突起分支过程中的细胞骨架重塑32,33,34 在本研究中,MGE外植体已成功用于评估在二维环境中IN迁移期间的动态细胞骨架变化,例如在特定的药理学或趋化性干预后(参见例如Tielens) 等 201633然而,采用这种方法时,中间神经元会在人工基质中迁移,这可能改变中间神经元的行为,并影响实验结果的可重复性与科学意义。
相比之下,in utero 电穿孔技术能够在内侧神经元(INs)的天然环境中对其进行遗传操作,是一种广泛使用的方法,可快速高效地评估基因功能获得与缺失的影响,同时避免了成本高昂且耗时的基因敲除和基因敲入策略的局限性25,35。通过使用细胞类型特异性启动子,并将电极定位至包括MGE在内的腹内侧结构,可使in utero 电穿孔偏向于IN前体细胞36。此外,与使用病毒载体所需的7–10天相比,in utero 电穿孔可在1–2天内实现实验载体的及时表达25。然而,对IN前体细胞进行in utero 电穿孔的产率通常较低。事实上,尽管位于背侧脑室区的锥体细胞前体可通过in utero 电穿孔实现高效转染,但靶向位置更靠腹侧的结构(如MGE)在技术上更具挑战性,尤其是在体积较小的e13.5胚胎中,且较高的胚胎死亡率进一步降低了实验产出25。
为了克服与某些技术限制相关的问题 体外 MGE 外植体实验及 体内宫内 电穿孔 离体 器官型脑片培养技术已得到开发8,37,38,39脑类器官切片培养具有模拟 体内 条件,同时比构建动物模型更经济且耗时更少25事实上,这些制备方法能够便捷地进入内侧神经节隆起(MGE),并实现对中间神经元(INs)的特异性可视化,还可与局灶性电穿孔技术结合,用于研究在更接近生理环境中的迁移中间神经元内特定的分子通路。8,39,40,41因此,我们优化了一种用于器官型培养的方法38,我们将其与 子宫外 电穿孔与延时共聚焦成像,以进一步评估MGE-INs在切向迁移过程中发生的形态学及动态变化。本实验方案是在已有研究基础上进行改进和优化的,这些研究曾采用 子宫外 或 在子宫内 大脑电穿孔与脑片组织培养技术用于研究锥体细胞的迁移42,43 皮层中间神经元36,39,44具体而言,小鼠胚胎被断头后,对内侧神经节隆起(MGE)进行电穿孔 离体 在实验性质粒脑室内注射后,可比传统方法更高效、更精确地靶向MGE前体细胞 在子宫内 电穿孔。随后取出大脑并切制为完整的冠状脑片,这些脑片可培养数天,从而实现对转染的中间神经元(INs)进行持续追踪和成像。该方法通常每脑片可标记5–20个沿切向迁移的INs,既减少了达到统计显著性所需的实验重复次数,又保证了神经元标记的稀疏性,便于对单个神经元进行分离、重建及精细形态学评估。此外,与MGE外植体相比,器官型培养能确保迁移中的INs暴露于更接近生理的环境,包括局部分泌的趋化因子以及丘脑传入纤维的输入。因此,该方法非常适合定量分析转染INs的迁移方向性和迁移路径,同时提供足够的解剖学细节,以表征更精细的动态过程,如 Leading process 分支、核移动(nucleokinesis)和尾随突起回缩。
方案
所有涉及动物的实验均经CHU Sainte-Justine研究中心动物研究伦理实践委员会(CIBPAR)批准,并依照加拿大动物护理委员会《实验动物护理与使用指南》(第2版)的规定进行。
本方案经过优化,适用于胚胎发育第13.5天(e13.5)的胚胎电穿孔,此时正处在MGE来源的中间神经元(INs)活跃生成、而CGE来源的INs尚未达到生成高峰的阶段45,46。此外,为了使电穿孔偏向于GABA能中间神经元,我们采用在中间神经元中特异性表达的启动子(例如带有最小增强子的Dlx5/6启动子)47。
1. 电穿孔与器官型脑片培养用溶液的制备
- 准备 125 mL 无菌培养基。
- 在先前经紫外线灭菌并喷洒 70% 乙醇的生物安全柜中,将 125 mL 常规神经元特异性培养基(配方见材料表)量取至无菌瓶内。加入 2.25 mL 的 50 倍无血清神经元特异性添加剂、1.75 mL 的 200 mM 谷氨酰胺(终浓度为 0.5 mM)以及 6.25 mL 已在无菌条件下分装的热灭活马血清。充分混匀后,分装至 15 mL 无菌锥形管中,4 °C 保存。
注意:配制好的培养基可在 4 °C 下保存最多 3 周。 - 在无菌条件下将 100 倍浓度的 Botteinstein's N-2 配方储备液48 分装为每份 150 µL,-20°C 冻存备用。
- 在先前经紫外线灭菌并喷洒 70% 乙醇的生物安全柜中,将 125 mL 常规神经元特异性培养基(配方见材料表)量取至无菌瓶内。加入 2.25 mL 的 50 倍无血清神经元特异性添加剂、1.75 mL 的 200 mM 谷氨酰胺(终浓度为 0.5 mM)以及 6.25 mL 已在无菌条件下分装的热灭活马血清。充分混匀后,分装至 15 mL 无菌锥形管中,4 °C 保存。
- 准备 1 L 无菌人工脑脊液(ACSF)。
- 在 1 L 烧杯中量取 800 mL 蒸馏水,加入 25.67 g 蔗糖、5.08 g 氯化钠(NaCl)、2.18 g 碳酸氢钠(NaHCO3)、1.80 g 葡萄糖、0.19 g 氯化钾(KCl)、0.15 g 无水磷酸二氢钠(NaH2PO4)、1 mL 1 M 的 CaCl2·2H2O 储备液和 2 mL 1 M 的 MgSO4·7H2O 储备液。室温下搅拌至完全溶解,再用蒸馏水定容至 1 L。
- 使用 0.22 µm 滤器,在无菌生物安全柜中将溶液过滤至无菌瓶中,4 °C 保存,可保存长达 1 个月。
- 每次实验前新鲜配制 4% 琼脂糖 ACSF 溶液。
- 取 25 mL 已配制好的 ACSF 加入 50 mL 无菌锥形管中,加入 1 g 低熔点琼脂糖。
- 在微波炉中加热 45 秒。为防止喷溅,当开始沸腾时,每隔 3–4 秒暂停加热,打开管盖释放压力,重新盖紧后手动振荡混匀。重复此过程直至琼脂糖溶液均匀。实验剩余时间内将琼脂糖溶液保持在 42 °C,以防止凝固。
注意:过高的温度会损伤脑组织。
2. 注射质粒的制备
- 拉制玻璃显微注射移液管
- 设置微量移液管拉制仪的适当参数,将玻璃毛细管固定在指定位置,并确保其与加热丝对中。
- 按下拉制按钮。
- 小心地从热拉制仪上取下新制备的显微注射移液管,并将其放入盒子或洁净的培养皿中备用,以避免损伤尖端。
- 在生物安全柜中放置本实验所需的所有仪器(见图1A),用70%乙醇充分喷洒生物安全柜内的所有仪器,并用紫外灯对仪器和环境进行15–20分钟的灭菌处理。
- 在灭菌过程中,将质粒置于冰上(4 °C)解冻。
- 从储存液(4 µg/µL)中量取10 µL质粒至洁净的1.5 mL离心管中,加入0.01%的亮蓝FCF染料。轻轻混匀,短暂离心后置于冰上保存,直至使用。
注意:应根据制造商说明书,使用无内毒素大提试剂盒制备大提DNA。DNA可溶解于TE缓冲液或无核酸酶的H2O中;质粒与染料溶液的混合步骤可在非无菌条件下进行。大提所得质粒应分装保存,避免多次冻融。分装后的质粒应在使用前不超过2小时内与染料混合,且不应再次冷冻用于后续实验。 - 灭菌完成后,按以下步骤准备纳米注射仪:
- 从先前制备并存放于洁净盒子或培养皿中的玻璃显微注射移液管中选择一根,使用小镊子以斜面方式剪切其尖端,使其外径约为15 µm。
注意:此处提供的外径为近似值,旨在为使用者提供本实验所用参数的参考。该尺寸已优化,可在注射质粒时顺利穿透颅骨而不损伤脑组织,同时保证DNA溶液的顺利加载与释放。可通过在明场显微镜下将剪切后的玻璃显微注射移液管尖端与微米级标尺对比,测量其外径。 - 使用注射器从移液管未拉制的一端注入矿物油,以排出所有空气。
- 根据制造商说明书,将已填充矿物油的玻璃显微注射移液管插入纳米注射仪中。
- 排出玻璃移液管中约2/3体积的矿物油(保留足够油量以防止空气进入)。
- 从先前制备并存放于洁净盒子或培养皿中的玻璃显微注射移液管中选择一根,使用小镊子以斜面方式剪切其尖端,使其外径约为15 µm。
- 小心地将已准备好的显微注射移液管插入含有质粒/染料溶液的离心管中,使玻璃移液管吸入质粒/染料溶液。
3. 从怀孕雌性小鼠中收集胚胎
- 每天监测繁殖期雌鼠是否出现阴道栓,最好在每天同一时间(下午早些时候)进行观察。观察到阴道栓的第一天记为胚胎发育0.5天(e0.5)。
注意:此处描述的实验可在野生型小鼠中进行。然而,为了便于识别内侧神经节隆起(MGE)并标记所有GABA能中间神经元(INs)(或特定亚群,如源自MGE的INs),可使用转基因动物(例如:GAD67EGFP;携带Cre报告等位基因的Dlx5/6Cre等47,49)。在此情况下,所注射的实验质粒应表达另一种荧光蛋白(例如mCherry或TdTomato),以便可视化转染的中间神经元(呈黄色),并与未转染的中间神经元(呈绿色)进行比较。 - 在胚胎发育13.5天(e13.5)时通过颈椎脱位法处死雌鼠。
注意:处死时使用的麻醉剂可能影响中间神经元的迁移和存活50,51,应避免使用。 - 通过剖腹产方式收集胚胎,步骤如下:
- 用70%乙醇充分喷洒雌鼠腹部。用一把无菌镊子提起腹部皮肤,另一只手使用无菌手术剪从腹部剪开皮肤。
- 使用第二把无菌镊子和剪刀提起腹膜,并剪开,操作时需小心避免损伤子宫。
- 使用第三把无菌镊子和剪刀提起子宫角并将其从盆腔中剪下。将分离出的子宫角置于一个无菌的60 mm培养皿中,培养皿内盛有添加了氨基酸、维生素和无机盐的神经基础培养基(参见材料表中提供的商品化产品)。
- 在无菌生物安全柜中,使用两把精细镊子(每只手各一把)将胚胎从胎盘中分离,并通过断头法分离头部。
- 将无菌的3 mL塑料移液管尖端斜面剪开,吸取胚胎头部,并转移至一个新的无菌60 mm培养皿中,该培养皿底部铺有固化的黑色石蜡,并盛有与上述相同的补充神经基础培养基。
注意:此步骤可最大限度减少污染物(如鼠毛、血液)的转移。黑色石蜡用于在解剖过程中稳定头部。这些操作过程中培养基无需氧合。
4. 脑室内质粒注射及 离体 MGE的电穿孔
注意:以下步骤必须在先前准备好的生物安全柜内的无菌条件下进行。
- 将装有断头样本、并铺有黑色石蜡的60 mm培养皿置于生物安全柜内的双目显微镜下,培养皿中需含有基于神经组织的补充培养基。
- 用左手持精细镊子固定头部,使头部前端朝右,右手使用纳米注射器向右侧侧脑室注射1–2 µL质粒/染料溶液。
注意:可通过将救援质粒与表达shRNA的质粒按等摩尔浓度混合后共电穿孔,进行共表达实验。 - 对注射后的脑组织进行电穿孔。
- 将头部置于电极之间,负极置于头部背侧,与头部平行,正极置于头部腹侧,以靶向内侧神经节隆起(MGE)。
- 电极位置调整妥当后,施加4次40 V的方波脉冲,每次持续50 ms,脉冲间隔为500 ms。
- 使用已放置在生物安全柜内的镊子清除电极上残留的组织。
注意:这些参数是针对本实验所用电穿孔仪专门优化的。若使用其他类型的电穿孔仪,建议用户预先进行优化测试。 - 对所有剩余脑组织重复步骤4.1至4.3。
注意:尽管本方案描述的是单个脑组织的操作流程,但可连续注射最多4个脑组织后再依次进行电穿孔,从而提高实验通量。当在同一实验中依次注射两种或多种不同质粒(例如对照质粒或实验质粒)时,该策略尤为有利(便于窝内对照比较)。此外,还可通过将电极完全平行于脑表面放置,同时对脑组织双侧进行注射和电穿孔,以进一步提高产量。
5. 脑组织解剖与器官型脑片培养
- 在生物安全柜的无菌环境中操作时,将脑组织从颅骨中解剖出来。
- 将针插入双眼以固定头部,针尖需避开脑组织,防止损伤,头部下方垫一层黑色石蜡以稳定位置。
- 用一对精细镊子夹住颈部左侧,再用另一对精细镊子从后向前撕开颅骨表面的皮肤。
- 一手用镊子从侧面固定头部,另一手用另一对镊子在脑干水平小心剪开颅骨,并轻轻向上提起颅骨。每对镊子沿矢状面(中线)向前剪切,再向两侧剪开,以分离颅骨碎片。
- 提起脑干,小心剪断脑膜和颅神经,直至脑组织完全脱离颅骨。
注意:5.1 中描述的所有步骤均须在生物安全柜内严格无菌条件下进行。
- 将脑组织包埋于 4% 低熔点琼脂糖中,用于切片。
- 将上述制备的琼脂糖溶液(保持在 42 °C 液态)注入一个 35 mm 的培养皿中。
- 使用预先剪切的转移移液管,迅速将电穿孔后的脑组织转移至含琼脂糖的培养皿中。将培养皿置于室温下。
- 用金属棒轻轻搅拌琼脂糖,使脑组织保持在孔中央(防止下沉),并将脑组织调整为与培养皿平行的头尾方向。当琼脂糖开始凝固时停止搅拌,以避免损伤脑组织。
- 使用剃刀片切割脑组织周围的琼脂糖,形成一个矩形块,脑组织周围保留 1 - 2 毫米的边缘。确保脑组织的前端与琼脂糖块前缘垂直,以便后续切片时准确定位。
- 对每个脑组织重复上述操作。
注意:可通过将多个脑组织置于不同高度并分别塑形成独立的琼脂糖块,实现一次切割多个脑组织(最多 3 个)。
- 振动切片机冠状切片及脑片培养。
- 将一份 100X N-2 补充剂(150 µL)置于冰上解冻,并在无菌条件下加入 15 mL 分装的培养基中。
- 将 750 µL 培养基(含 1X N2 补充剂)加入 6 孔培养板的每一孔中。
- 使用弯头镊子将一个细胞培养插件(直径 30 mm,孔径 0.4 µm,PTFE 材质)放入每孔含培养基的孔中。
- 向振动切片机浴槽中加入持续充氧的人工脑脊液(ACSF),并用冰块包围浴槽将其冷却至 4 °C,或使用制冷型振动切片机。
- 将振动切片机的切片速度设为 0.150 mm/s,频率设为 80 赫兹。
- 将琼脂糖块粘附于振动切片机平台,脑组织前端朝下,腹侧面向操作者。
- 以冠状面切割脑组织,获得厚度为 250 µm 的切片(在 4 °C 下进行)。
- 使用灭菌的刮铲收集包含内侧神经节隆起(MGE)的 2 - 3 个切片,并将同一动物的所有脑片小心地放置于一个 30 mm 直径的膜插件上,避免切片重叠。将插件放入 6 孔培养板的一个孔中(孔内含 750 µL 添加补充剂的培养基,如上所述)。或者,也可将每个切片单独置于 12 孔板中直径为 13 mm 的膜插件上,每孔加入 500 µL 添加补充剂的培养基。推荐的培养基体积可确保脑片通过培养基获得营养,同时不被完全浸没。
注意:5.3.6 和 5.3.7 步骤通常不在完全无菌条件下进行,除非振动切片机可灭菌并在生物安全柜内使用。因此,必须谨慎操作以避免污染。操作过程中应始终穿戴适当的防护装备(清洁口罩、外科手套和实验服),任何身体部位(即使已遮盖,如头发、面部和手部)均不得越过培养板(无论是否含有培养基)。建议频繁使用 70% 乙醇喷洒用于收集脑片的手套和刮铲。 - 将培养板置于通风良好的无菌培养箱中,37 °C、60% 湿度、5% CO2 条件下培养 48 或 72 小时。
注意:上述培养时间分别针对 MGE 来源的中间神经元(INs)的延时成像和固定切片的共聚焦成像进行了优化。不同实验设计应预先测试最佳培养时间。此外,若培养时间不超过 72 小时,则无需更换培养基;若培养时间更长,应每隔 2 - 3 天更换一次培养基。 - 在达到所需培养时间后,将目标切片转移至 8 孔载玻片中,每孔加入 3 - 5 µL 培养基。将载玻片置于环境控制舱(37 °C、60% 湿度、5% CO2)中,并连接至配备计算机辅助采集软件的倒置转盘共聚焦显微镜,以设置延时成像实验。
注意:也可选择将切片用 4% 多聚甲醛固定(4 °C 过夜或室温 2 小时),随后使用不同抗体进行免疫染色,以便在共聚焦显微镜下观察电穿孔的中间神经元的形态特征。尽管 eGFP 和 mCherry 无需复染即可通过共聚焦显微镜观察,但我们建议针对 GFP 和 mCherry 进行免疫组织化学染色以增强信号,因为固定过程可能减弱荧光,影响对胚胎神经元细微结构(如前导或尾随突起中的细小分支)的检测。
结果
本部分展示了在 e13.5 小鼠胚胎的 MGE 中进行 ex utero 电穿孔转染对照质粒或靶向目的基因的实验质粒后,通过器官型脑片培养在 37 °C 下孵育 48 小时(用于延时成像)或 72 小时(用于固定和免疫组织化学标记)所获得的代表性结果(实验流程示意图见图1B)。同时展示了来自 MGE 外植体的中间神经元迁移的代表性示例(实验流程示意图见图1C),以与本文所述方法进行对比。在 MGE 前体细胞中进行质粒电穿孔似乎会延迟中间神经元从 MGE 的迁移,因此需相应调整培养时间。
在成功的实验中,活体组织切片在共聚焦显微镜下呈现健康状态,即在明场模式下皮质层清晰可辨,切片表面无可见污染(通过强烈的自发荧光及表层荧光细丝的存在,在落射荧光下可识别)。在健康的慢性活体组织切片中,约20%的细胞在培养72小时后发生凋亡(图2),如先前在慢性器官型培养(例如,出生后培养)中所述52然而,通过DAPI染色可见,脑组织的大体细胞构筑结构仍清晰可辨(图2A)。我们针对 离体 MGE 的电穿孔每片可获得平均 50 - 100 个转染细胞(图3A,B),其中在培养72小时后可见5~20个细胞向背侧迁移。固定并进行免疫组织化学染色后,可通过共聚焦显微镜清晰识别向皮层板进行切向迁移的中间神经元(INs),其形态特征为细长或椭圆形的胞体、偶见的尾随突起,以及沿切向延伸的主导突起。主导突起通常分出一至两个分支,其核前方常见膨大结构(核移动前中心体所在位置)以及各分支末端的生长锥,据此可明确识别。图3C- G).
本方案旨在通过延时成像技术,在单细胞水平上观察迁移中的MGE来源中间神经元(INs)。在本项特定实验中(图4),脑片取自在e13.5时期通过电穿孔导入了表达实验性shRNA(靶向目的基因)和TdTomato表达盒质粒的Dlx5/6Cre;RCEEGFP胚胎,并制备为冠状面器官型脑切片。切片先培养48小时,随后转移至8孔板载玻片培养皿中(每孔放置一片,漂浮于一层含补充物的培养基上),使用倒置显微镜配备转盘共聚焦系统、计算机辅助采集软件及台式环境培养箱,以20倍空气物镜(0.70 NA)每3分钟成像一次,持续成像6–8小时。成像过程中,切片保持在37 °C,并在环境培养箱中持续供氧和保湿(5% CO2 和 60% H2O)。通过表达eGFP确认电穿孔的MGE来源INs具有GABA能中间神经元的身份特征,同时通过表达TdTomato确认其成功表达实验质粒(图4A、B)。如图4所示,电穿孔标记的INs易于识别且分布清晰,有利于对迁移动态参数(如迁移速度和迁移距离)进行精细分析。此外,在其天然微环境中可观察到标记的INs沿切向迁移至皮层板,从而能够识别出前导突起分支形成和核移动等动态形态学变化(图4C–F)。
的 离体 将MGE来源的中间神经元进行电穿孔处理,还可与MGE组织块培养相结合,以实现对迁移过程中动态细胞骨架活动的高分辨率成像,从而补充在组织otypic培养中对迁移方向性和动力学特性的研究。例如,在电穿孔后48小时,从MGE组织块迁移出的经电穿孔处理的中间神经元中,可观察到类似于在组织切片培养中中间神经元进行切向迁移时所发生的不同神经元运动阶段,如 leading neurite extension(先导突起延伸)和 nucleokinesis(核移)等现象。图5B-). 随后可在从MGE外植体迁移出的分离细胞中以高分辨率研究多种细胞骨架过程,例如通过用鬼笔环肽染色F-actin结构(图6A),这在具有高细胞密度(因此细胞骨架成分密度也高)的天然环境中,无法在器官型脑片中理想地实现。通过将 Lifeact 表达与延时成像相结合,可进一步动态研究这些细胞骨架过程,尤其是 F-actin 的重塑。例如,我们展示了一个源自 MGE 外植体的中间神经元(IN)的高分辨率延时成像实例 Nkx2.1CreRCEEGFP 携带目的基因在INs中靶向敲除的小鼠脑组织。该IN使用CMV启动子调控的mCherry-Lifeact-7质粒(由Michael Davidson惠赠)进行转染,转染方法如示意图所示 图1C,从而实现对F-actin实时动态重塑过程的追踪(图6B因此,尽管需要类器官培养来准确评估经基因修饰的中间神经元(INs)的迁移方向或迁移路径,MGE外植体可为这类研究提供补充,因其能更方便地获取分离细胞,从而实现对动态细胞骨架过程的高分辨率成像。
技术操作中的失误可能导致上述实验失败。例如,若用于包埋脑组织的琼脂糖溶液温度高于 42 °C,可能导致组织破坏和神经元死亡,表现为脑组织或脑片失去透明性而变得不透明。然而,温度也不宜过低,因为凝固的琼脂糖溶液可能在包埋过程中破坏脆弱的胚胎脑组织。其次,污染会显著降低本实验方法的产出率。因此,所有操作步骤均应谨慎进行,并尽可能在严格的无菌条件下完成。所有溶液和仪器在使用前均应灭菌,仪器应频繁用 70% 乙醇喷洒,以避免细菌或霉菌污染。污染可直接在培养孔中观察到,表现为培养基变黄或浑浊。有时污染可能不易察觉,培养基仍保持清澈和流动性。然而,通常可在脑片表面观察到霉菌层,或在固定和染色过程中脑片变得异常脆弱。在显微镜下观察此类脑片时,污染可能表现为标记神经元上覆盖一层自发荧光,或出现长条状荧光丝状结构。对于保存在受污染孔中的脑片应予以丢弃,但同一培养板中其他未污染孔内的脑片可继续用于后续实验步骤。细菌污染较为罕见,但仍需高度重视,意味着所有设备(包括共用的培养箱)以及培养室均应进行人工彻底清洁和灭菌。
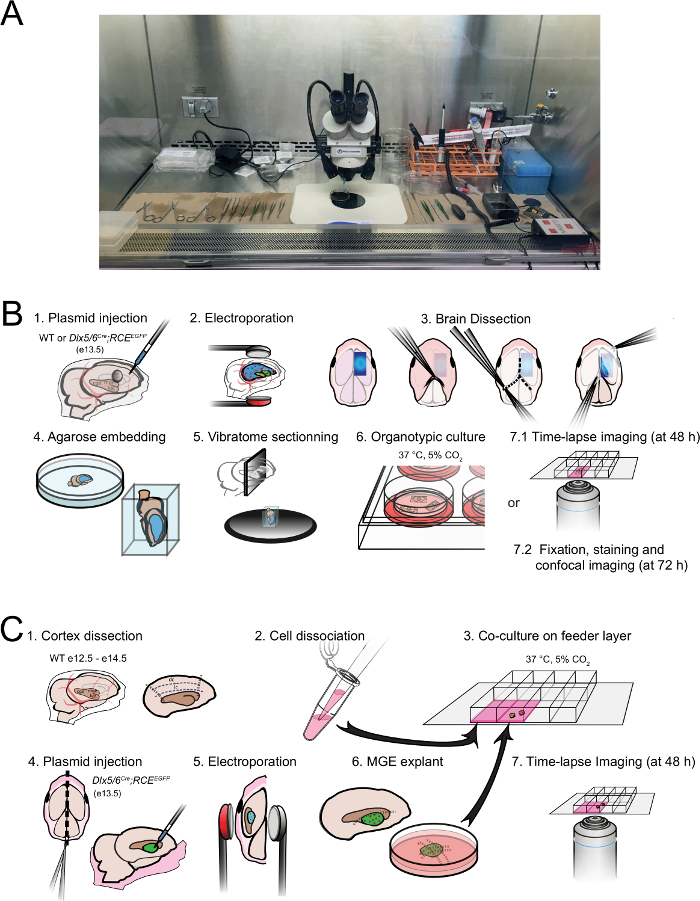
图1:子宫外电穿孔后接器官型脑片培养或MGE外植体生成方案的示意图。A. 本方案所需无菌操作台设置示例,包含所有已灭菌的实验器械。B。用于子宫外电穿孔及器官型脑片培养的方案示意图。简言之,胚胎被断头后,将实验质粒注射至侧脑室(1),并在MGE区域进行电穿孔(2)。随后将脑组织从颅骨中显微解剖分离(3),包埋于琼脂糖中(4)。在振动切片机上制备器官型脑片(5),并于37 °C培养48小时用于延时显微成像(7.1),或培养72小时用于细胞形态重建(7.2)。C. 改编自Myers 等. 201353 的MGE外植体制备方案示意图。简要步骤如下:首先从e12.5至e14.5的野生型小鼠胚胎中解剖分离背外侧皮层组织(1),并在添加补充物的培养基中机械解离(2)。将皮层细胞以5.25 × 10⁵ 个细胞/cm2 的密度接种于经胶原蛋白/多聚-L-赖氨酸包被的8孔盖玻片中(3),在37 °C培养2小时形成皮层饲养层。随后对e13.5的Dlx5/6Cre;RCEEGFP 胚胎进行子宫外 MGE电穿孔操作(4, 5),并手动从脑组织中分离MGE,切成100 µm2 大小的组织块(6)。将这些外植体置于预先制备好的皮层饲养层上方,加入培养基覆盖后共培养48小时,随后进行延时成像(7)。请点击此处查看该图的放大版本。
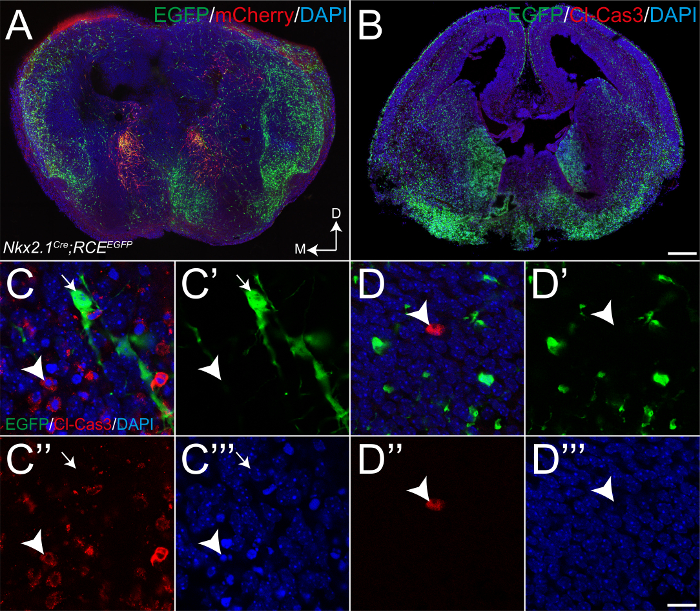
图2:健康器官型脑片中保存完好的细胞结构 在生成器官型切片培养后 离体 电穿孔 Nkx2.1CreRCEEGFP 小鼠胚胎(A) 不会导致显著的组织损伤,与对照组相比,细胞结构保持完好(DAPI(蓝色)和Cre报告基因(GFP)染色所示)。 18 µm-厚冰冻切片来自一个 Nkx2.1Cre;RCEEGFP 在 e15.5 时期以 4% PFA 进行心脏灌注的胚胎。D 和 M 分别表示背腹轴和内外侧轴。 (B使用配备63x/1.4油镜的倒置共聚焦显微镜拍摄的高倍图像显示,经抗活化型Caspase-3抗体(Cl-cas3)染色后,培养72小时后皮层板中约20%的细胞发生凋亡(白色箭头所示),而GFP阳性中间神经元保持健康状态(白色箭头所示),如图中显微照片所示。 C-C'''相比之下,灌注动物的薄切冰冻切片中几乎完全不存在细胞凋亡现象(D-D'''). 比例尺: 250 µm (A-B)和 15 µm (C-D'''). 请点击此处以查看此图的放大版本。
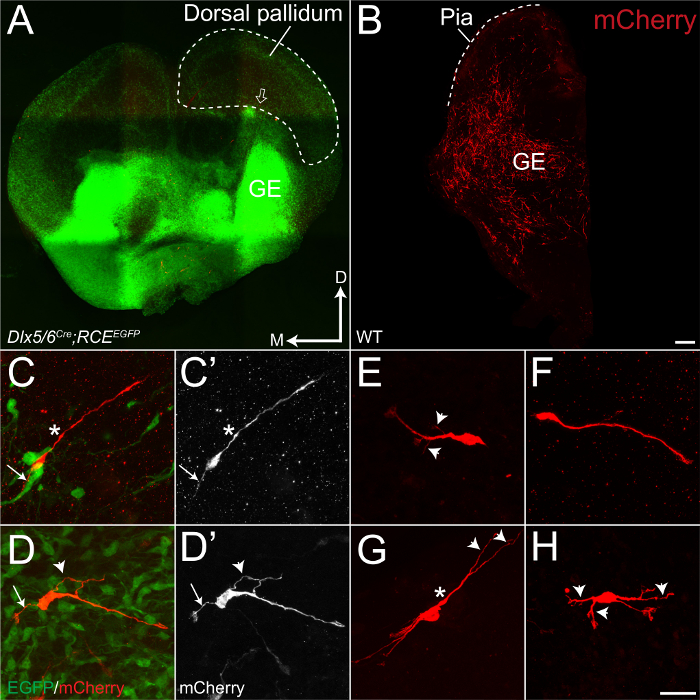
图3:小鼠胚胎脑的器官型切片及电穿孔的中间神经元(INs)的高倍显微图像。A. 来自 Dlx5/6Cre;RCEEGFP 小鼠脑(其中所有中间神经元呈绿色)的器官型切片培养,通过电穿孔导入 Dlx5/6::shRNAscrambled-IRES-TdTomato 质粒。切片在培养72小时后用4%多聚甲醛(PFA)固定,并进行GFP和mCherry免疫染色。使用配备63×/1.3 NA油镜的共聚焦显微镜,对电穿孔的中间神经元进行三维成像(z轴步长为0.5 µm,总厚度为50–60 µm)。在背侧大脑皮层的室下区中沿切向迁移的中间神经元清晰可辨(红色,空心箭头)。D和M分别表示背腹轴和内外侧轴。B. 来自野生型(WT)胚胎的代表性器官型切片培养,通过电穿孔导入对照质粒 Dlx5/6::shRNAscrambled-IRES-TdTomato,在72小时固定后仅进行mCherry免疫染色。可见电穿孔的中间神经元(红色)向皮层板背侧迁移。在 Dlx5/6Cre;RCEEGFP 小鼠中,电穿孔的中间神经元通过其共表达 TdTomato 和 EGFP 来识别(C-D),而在野生型小鼠中则仅通过表达 TdTomato 来识别(E-H),并结合其典型形态特征进行判断,即卵圆形的胞体、分枝状的前导突起(白色箭头,D-H)、偶尔可见的尾随突起(白色箭头,C-D),以及前导突起中偶见的膨大结构(含中心体,位于核移动之前;白色星号,C-C' 和 G)。比例尺:250 µm(A-B)和25 µm(C-H)。请点击此处查看该图的放大版本。
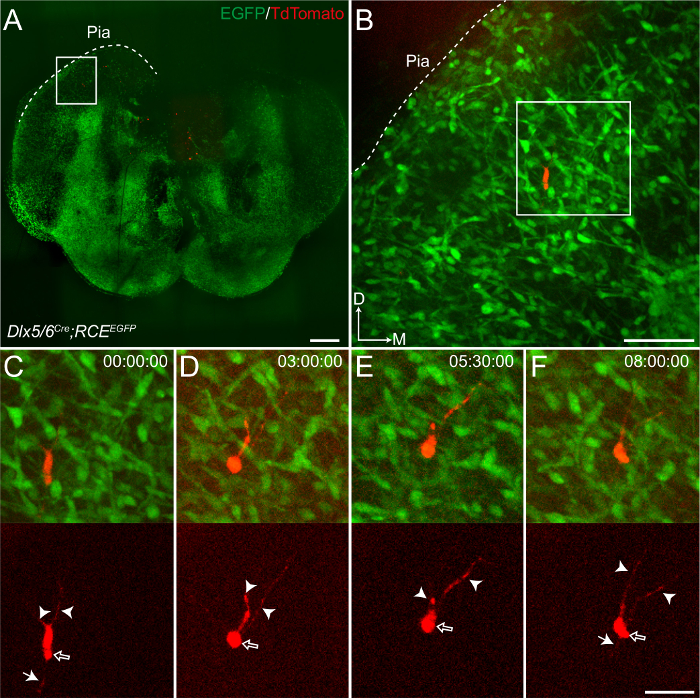
图4:在培养48小时的脑片器官型切片中,经电穿孔的中间神经元(INs)的延时活体成像。 在E13.5时期,将表达 TdTomato 报告基因盒和靶向目的基因的shRNA的实验质粒电穿孔至 Dlx5/6Cre;RCEEGFP 小鼠胚胎来源的脑片器官型切片中,48小时后可观察到中间神经元(INs)在切片中进行切向迁移(A,白色方框)。在B中,同一电穿孔的中间神经元(白色方框)正在进行核移动(nucleokinesis),沿大脑皮层切向迁移(即平行于软脑膜表面),并通过20x/0.85 NA干镜物镜每3分钟进行一次延时成像,持续8小时(放大框,C-F)。该神经元最初在核移动过程中呈现拉长的胞体形态(空心箭头,C),并具有一条尾随突起(白色箭头)和一个分支的前端突起(白色箭头头)。经过3小时的活体成像后,核移动完成,尾随突起回缩,前端突起延伸出两条较长的分支(D,白色箭头头)。5小时30分钟后,其中一条前端突起分支回缩(白色箭头头),神经元胞体(空心箭头)向前移动约10 µm(E)。最终,在成像8小时后,迁移暂时停止,神经元再次延伸其前端突起,并出现一条尾随突起(白色箭头),但细胞核(空心箭头)尚未向前移动(F)。比例尺:250 µm(A),70 µm(B)和30 µm(C-F)。 请点击此处查看该图的高清版本。
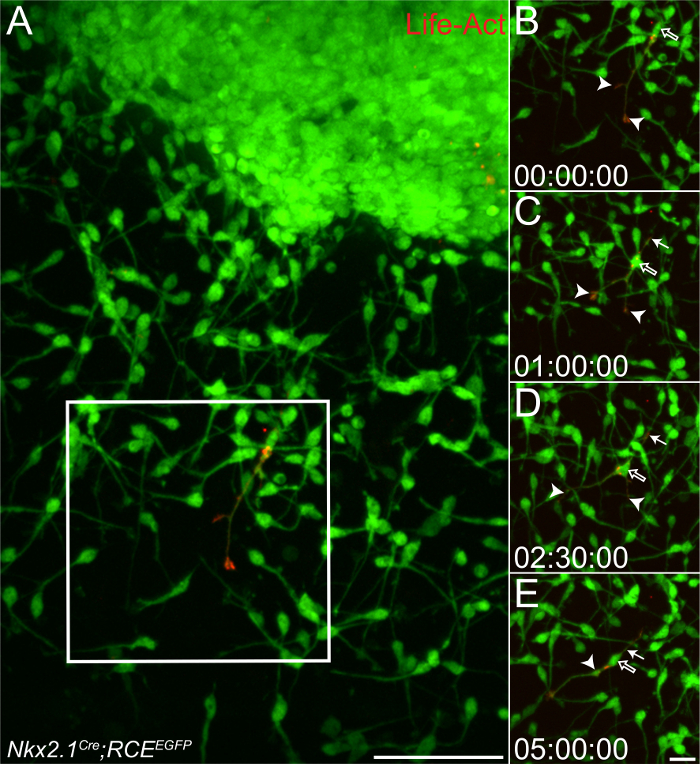
图 5:源自培养 48 小时的 MGE 外植体的中间神经元(IN)的延时成像。 图中显示了从 Nkx2.1Cre;RCEEGFP 小鼠(其中所有源自 MGE 的中间神经元均表达 eGFP)在胚胎第 13.5 天(e13.5)通过电穿孔导入 CMV::mCherry-LifeAct-7 质粒后获得的 MGE 外植体,采用 Myers et al. 201353 改良的方法(示意图见图 1C),并在体外培养 48 小时(A)。随后对中间神经元进行为期 5 小时的延时活细胞成像观察(B-E)。在此示例中,一个共表达 eGFP 和 LifeAct 的中间神经元最初正处于核移动(nucleokinesis)过程中(空心箭头),并延伸出两个前端突起分支(白色箭头所示;B)。1 小时后,该神经元完成核移动(见空心箭头),胞体向前移动,细胞体后方出现一个尾随突起(白色箭头),前端仍保留一个具有两个分支的突起(白色箭头所示;C)。2 小时 30 分钟后,第二次核移动正在进行中(空心箭头),此时该神经元已具备两个源自胞体的前端突起以及一个更长的尾随突起(白色箭头;D)。最终,在 5 小时后,该神经元在剩余的前端突起分支中将中心粒向其内迁移(白色箭头所示),同时回缩其中一个神经突,为第三次核移动做准备,而胞体后方仍保留有尾随突起(白色箭头;E)。比例尺:70 µm(A)和 20 µm(B-E)。请点击此处查看该图的高清版本。
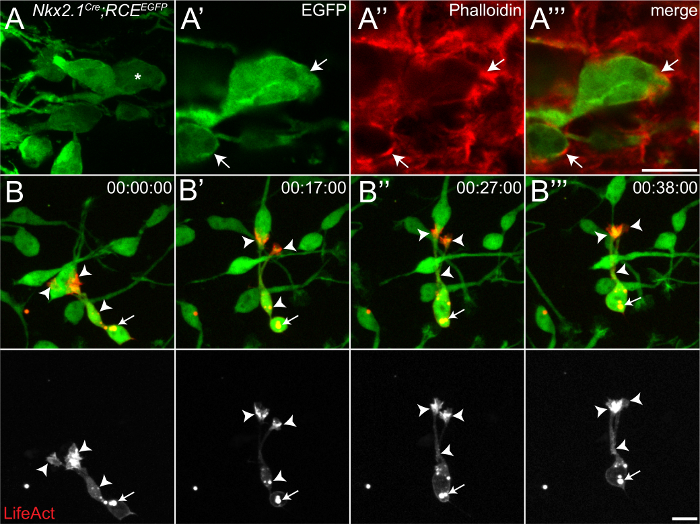
图6:来自培养48小时的MGE外植体中中间神经元(INs)肌动蛋白重塑的高分辨率延时成像。A. 来自 Nkx2.1Cre;RCEEGFP 小鼠脑的器官型脑片在胚胎15.5天(e15.5)固定,并用Alexa-594标记的鬼笔环肽染色,以可视化丝状肌动蛋白。使用共聚焦显微镜配备63x/1.3 NA油镜对中间神经元(INs)进行成像。在健康的中间神经元中,核周迁移(nucleokinesis)完成后,尾部突起回缩,丝状肌动蛋白可见于细胞体后端形成杯状结构(白色箭头,A'-A''')。B. 从携带目的基因靶向缺失的 Nkx2.1Cre;RCEEGFP 小鼠脑中按上述方法获取MGE外植体,并电穿孔转入由CMV启动子驱动表达mCherry-Lifeact-7的质粒。在培养48小时后进行延时活细胞成像,使用40x/0.85空气物镜,每隔3分钟追踪一次被电穿孔的中间神经元,持续3小时。在转染了LifeAct的中间神经元中,肌动蛋白细胞骨架发生活跃重塑,表现为红色荧光点(在黑白图像中为白色)在 Leading process 和生长锥内的移动(白色箭头头),以及在核周迁移过程中细胞体后部的动态变化(B-B''',白色箭头)。比例尺:7 µm(A-A''')和10 µm(B-B''')。请点击此处查看该图的放大版本。
讨论
本文中,我们提供了一种可靠的执行方法 子宫外 在e13.5时期对小鼠MGE进行电穿孔并制备胚胎脑切片的器官型培养。尽管 体外 方法,如Boyden小室实验,操作相对简便,可用于评估不同基因和蛋白质的特定作用,且不受其他因素干扰,但无法用于研究IN迁移的动力学特征,包括迁移方向性和迁移路径。25MGE外植体为研究IN迁移过程中发生的动态细胞骨架变化提供了一种有效手段(如本研究所示),但其缺乏大多数内源性信号,通常需要添加导向信号以促进神经元迁移(尽管当MGE外植体培养在皮层饲养层上时,此情况可显著改善)。25,54然而,基于MGE外植体的检测方法可能无法发现参与较细微机制(如指导中间神经元特定方向性或迁移路径)的分子信号的作用29。这一问题最终通过以下方法得以解决: 在子宫内 电穿孔25,可在其原生环境中对源自MGE的迁移性中间神经元进行特异性标记13,29,41然而,该技术因涉及手术操作而具有较高的技术难度,且其产量受限于胚胎存活率较低以及难以精准靶向内侧神经节隆起(MGE)等问题。 在子宫内,通常需要使用多个窝的动物以达到显著性水平55因此, 子宫外 通过电穿孔法转染小鼠胚胎脑部的MGE并结合脑片组织培养,提供了一种低成本、省时且可靠的方法,用于研究MGE来源的中间神经元在其天然环境中的迁移动态和形态特征,同时避免了复杂的外科手术操作 在子宫内 电穿孔以及MGE外植体中导向线索的需求。此外,该技术能够更便捷地接近MGE,可通过将正极置于颈部下方、负极置于头顶上方的方式直接靶向MGE,这种电极配置较难在其他情况下采用 在子宫内或者,可以在制备脑片后直接对MGE进行局部注射并电穿孔13,25,29但该技术在我们实际操作中比本文所述方案更困难且效率较低。按照本文描述的步骤操作,每张脑片可获得50至100个经电穿孔的MGE来源的中间神经元,其中5至20个在72小时后可见从MGE沿切向迁移。转染的中间神经元可通过活细胞延时成像进行实时观察,或在固定及免疫组织化学标记后进行成像与三维重建。
此处所述方案已优化用于研究IN迁移 离体 并受到多种已发表的描述性实验方案的启发 在子宫内 MGE来源的中间神经元的电穿孔 离体 MGE注射与电穿孔,或慢性脑组织切片培养的制备36,38,39,42,43,56,57,58我们的方法通过采用较低的脉冲强度(40 V)和脑室内质粒注射,而非高电压脉冲(100 V)下的MGE内注射,从而限制了对MGE前体细胞的潜在损伤,具体操作如其他文献所述。39,56,57,58此外,尽管其他人使用青霉素、链霉素和庆大霉素的组合来防止细菌污染39,56,57,58,我们选择在培养基中避免使用抗生素,因为它们理论上可能影响神经嵴细胞的迁移。特别是青霉素,它是一种GABA的拮抗剂A 受体59,60,以及 GABAA 受体激活会根据中间神经元迁移不同阶段的细胞内氯离子梯度和KCC2表达水平,先激活随后抑制中间神经元的迁移61然而,通过采用本方案中所述的各项预防措施,即使不使用抗生素,也能有效避免污染。
尽管该方法在我们手中具有高效性, 子宫外 电穿孔技术也存在其缺点。尽管它为细胞迁移提供了天然的三维环境,但在器官型脑片中进行与中间神经元(IN)迁移相关的药理学检测却较为困难。事实上,由内侧神经节隆起(MGE)来源的中间神经元的迁移主要依赖于细胞外信号分子的调控2,13,19 药理学抑制剂或激活剂在器官型脑片上的应用,无法精确区分细胞自主性效应与对脑片整体健康状态或活性的全局性影响。对于此类实验,相较于器官型脑片培养,将MGE外植体培养于混合解离的皮层细胞上可能是更优选择,因为从外植体迁移出的中间神经元可更方便地被分离并选择性地暴露于特定化合物中62此外,尽管 子宫外 电穿孔比……更容易操作 在子宫内 电穿孔在本实验所示的胚胎时期仍具有一定的技术难度,因为 e13.5 时期胚胎脑体积较小且组织脆弱。研究者需要经过数次尝试,才能在 e13.5 时高效地取出电穿孔后的脑组织,同时避免损伤脑表面。此外,与出生后脑片相比,胚胎期的器官型脑片无法在体外长期培养。尽管胚胎期器官型脑片培养至少可维持 7 天 体外63,这未与电穿孔联合使用,且本文所述实验已测试长达3天 体外 结果可靠。因此,若需要更长的孵育时间,研究者应在实验前进行优化测试。此外,当使用e13.5胚胎时,不建议采用该技术对晚期胚胎或早期出生后阶段的IN发育进行研究。25,但可通过 在子宫内 电穿孔,成功电穿孔的胚胎被放回子宫腔,并可继续发育至出生后在后续阶段进行分析21,64最后, 子宫外 电穿孔结合脑片组织培养技术可实现对发育中中间神经元形态学特征及迁移动态的分析。然而,正如先前研究所指出的 在子宫内 电穿孔技术36, 子宫外 电穿孔每脑片可产生50至100个电穿孔细胞,因此不适合进行群体分析。此类研究更适合在携带目的基因完全或条件性敲除(或敲入)的动物模型中进行。若有可用模型,可高效用于制备器官型脑片培养或MGE外植体,以观察中间神经元迁移的实际动态过程,如本文所示(见 图5 和 图6).
为了获得最佳结果,本方案中的许多步骤都必须谨慎操作。例如,所有步骤都必须在严格的无菌条件下进行,因为污染很容易发生。在整个操作过程中,应在生物安全柜外使用的手套和器械上频繁喷洒70%乙醇。此外,培养基和人工脑脊液等溶液应保持无菌和低温(4 °C),并每2至3周新鲜配制一次。为了更特异性地标记MGE来源的中间神经元(INs),实验中使用的质粒应克隆在IN特异性启动子的调控下(例如:Dlx5/649、Lhx665),而不仅仅依赖于MGE的解剖学定位。类器官切片的制备要求脑组织保持存活状态。因此,为维持细胞的健康和存活,从胚胎取出到类器官切片放入培养的整个过程应在3小时内完成。为提高时间效率,可在实验开始前预先将自制的培养基加入培养板中,并置于37 °C细胞培养箱中备用。此外,应小心地将脑组织从颅骨中完整解剖出来,避免皮层表面受损,以确保其在琼脂糖溶液中正确包埋以及后续振动切片机切片的顺利进行。例如,即使皮层表面仅有轻微损伤,也可能导致250 µm厚的切片在振动切片过程中从周围琼脂糖凝胶中脱落或发生降解。为保证神经元存活,琼脂糖溶液的温度必须维持在接近42 °C,因为温度过高会导致组织损伤和细胞死亡,而温度过低则会影响脑组织的正常包埋(或在包埋过程中造成损伤)。切片进入培养后,为避免其他污染源,不应再对其进行操作,直至将其转移至显微镜下进行成像。这些操作应在无菌环境中进行,并需注意防止操作后培养板被污染,特别是当切片需要重新放回培养以进行后续重复成像时。最后,我们不建议回收之前实验中已混合上样染料的DNA样品用于后续实验,因为我们观察到使用此类材料会导致电转染神经元的产量显著降低。
总之,上述ex utero电穿孔结合器官型脑片培养技术可实现对源自MGE的中间神经元(INs)在单细胞水平上的特异性标记,并可用于遗传学操控特定的分子通路,以研究这些通路在调控沿切向迁移的中间神经元形态变化和迁移动态中的作用。该方法可用于对通过迁移中中间神经元的单细胞RNA测序66,67或神经发育障碍患者下一代测序68,69,70所鉴定出的新型候选基因进行快速、低成本的早期功能研究。该技术已被广泛用于研究其他细胞群体的迁移过程,包括皮层和海马中的锥体细胞70,71,72,73。一旦掌握,该技术还可用于成像膜蛋白(如受体和通道蛋白)的循环与运输过程,利用GFP标记蛋白进行观察;利用生物传感器检测特定细胞信号级联的激活74;甚至可在皮层中间神经元以及其他脑区(如海马、杏仁核乃至纹状体)中,结合钙成像与光遗传学技术实现对细胞活动的监测与操控。
披露
作者无任何利益冲突需要披露。本文所表达的观点不一定代表加拿大卫生部长或加拿大政府的观点。
致谢
本工作获得了萨沃伊基金会和CURE癫痫基金会的运营资助,以及加拿大创新基金会向E.R.(共聚焦显微镜)和G.H.(转盘共聚焦显微镜)提供的设备资助。E.R. 获得了职业奖项 魁北克卫生研究基金会 (FRQ-S;临床科学家奖)以及加拿大卫生研究院(CIHR;青年研究者奖)。G.H. 是 FRQ-S 的资深学者。L.E. 获得了萨沃伊基金会颁发的斯特里亚德-萨沃伊博士后培训奖、圣心大学医院中心基金会博士后培训奖以及 FRQ-S 博士后培训奖,后一项奖项由星辰基金会合作资助。本项目由 Brain Canada 通过加拿大脑研究基金资助,并获得加拿大卫生部的资金支持,该资助授予 L.E.
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Neurobasal 培养基 | 赛默飞世尔科技 | 21103049 | 市售的神经元特异性培养基。完整配方请见此网站:https://www.thermofisher.com/ca/en/home/technical-resources/media-formulation.251.html |
| B-27 无血清添加剂 | 赛默飞世尔科技 | 17504044 | 50倍无血清神经元专用添加剂 |
| 15 mL 无菌离心管 | Sarstedt | 62.554.002 | |
| Leibovitz (1X) L-15 培养基(含 L-谷氨酰胺) | 赛默飞世尔科技 | 11415064 | 市售的神经细胞培养基,添加了氨基酸、维生素和无机盐。完整配方见于经销商网站 |
| L-谷氨酰胺 | Invitrogen | 25030-081 | |
| 马血清,热灭活 | Millipore-Sigma | H1138-500ML | |
| 神经细胞培养补充剂 N-2 100X | Wisent | 305-016 | 博特斯坦N-2培养基配方 |
| VWR 方形 PETG 培养基瓶 125 mL | VWR | 89132-062 | |
| II类A型生物安全柜 | Nuaire | NU-540 | |
| 蔗糖 | BioShop | SUC700.1 | |
| 氯化钠 | BioShop | SOD001.1 | |
| 碳酸氢钠 | 赛默飞世尔科技 | S233-500 | |
| D+葡萄糖 | Millipore-Sigma | G7528-250G | |
| 氯化钾 | 赛默飞世尔科技 | P217-500 | |
| 无水磷酸二氢钠 | BioShop | SPM400.500 | |
| 二水合氯化钙 | 赛默飞世尔科技 | C79-500 | |
| 七水硫酸镁 | BiosShop | MAG522 | |
| 琼脂糖 | BioShop | AGA002.500 | |
| 50 mL 无菌离心管 | Sarstedt | 62.547.004 | |
| 1.5 mL 离心管 | Sarstedt | 72.690.001 | |
| P-97 Flaming/Brown 微量移液器拉制仪 | Sutter Instruments Co. | Model P-97 | |
| 内径0.4 mm × 75 mm毛细管 | Drummond Scientific | 1-000-800/12 | |
| 乙醇 | VWR | E193 | |
| 5 mL 注射器 | Becton Dickinson & 公司 | 309646 | |
| 矿物油(重质) | Rougier Pharma | ||
| WPI 瑞士镊子 #5 | 世界精密仪器公司 | 504511 | 11 厘米,直型,0.06×0.07 毫米尖端,抗磁性。您需要 2 把此类工具。 |
| WPI 瑞士镊子 #7 | World Precision Instruments | 504504 | 11.5 厘米,0.18×0.2 毫米,弯曲尖端 |
| HTC 镊子 | World Precision Instruments | 504617 | 11 厘米,直形,扁平 |
| 手术剪操作 | World Precision Instruments | 501225 | 16 cm,双刃锋利,直型。此类器械需准备3把。 |
| 持针器 | World Precision Instruments | 501217 | 12.5 cm,直型,带锯齿 |
| 虹膜镊 | 世界精密仪器公司 | 504478 | 10.2 厘米,全弧形,锯齿状 |
| 德贝基组织镊 | World Precision Instruments | 501996 | 15 厘米,45° 角度,精细下颌钳,1.5 mm 宽 |
| Fisherbrand 微型刮刀,两端呈圆形 | FisherScientific | 21-401-5 | 你需要准备两个。 |
| Nanoject II 自动纳升注射仪 | Drummond Scientific | 3-000-204 | |
| TC培养皿 60,标准型 | Sarstedt | 83.3901 | 60-mm 培养皿 |
| 组织培养皿 | Sarstedt | 83.1800 | 35 mm 培养皿 |
| 黑色石蜡 | FisherScientific | S17432 | |
| 移液管 | Ultident | 170-CTB700-212 | 3 mL,小号球泡 |
| 体视显微镜 | Leica Biosystems | Leica M80 | 替代我们已停产的体视显微镜(FisherScientific 公司的 StereoMaster) |
| 电穿孔仪 | BTX Harvard Apparatus | ECM 830 | |
| 镊子电极,铂镀层,3毫米 | BTX Harvard Apparatus | 45-0487 | |
| 25G 1 1/2 | Becton Dickinson & 公司 | 305127 | |
| Leica VT1000S 振动切片机 | Leica Biosystems | VT1000S | |
| GEM,单边剃须刀片 | 电子显微镜科学公司 | 71952-10 | 在将组织插入振动切片机的指定刀片位置之前,先切除钝端 |
| µ-滑动8孔板 | Ibidi | 80827 | 15个装 |
| Millipore细胞培养小室 | Millipore-Sigma | PICM0RG50 | 30 毫米,亲水性聚四氟乙烯,0.4 微米 µm孔,50个装 |
| Leica DMi6000 显微镜 | 徕卡显微系统 | N/A | |
| 旋转盘共聚焦显微镜头 Ultraview Vox | Perkin Elmer | N/A | |
| Volocity 6.0 采集软件 | Improvision/Perkin Elmer | N/A | |
| LiveCell 显微镜载物台顶部培养系统 | 病理学设备 | LC30030 | 提供温度、CO2和湿度控制。 |
| SP8 共聚焦显微镜 | Leica | ||
| mCherry-Lifeact-7 | Addgene | 54491 | Michael Davidson 惠赠 |
| 快绿 FCF | Millipore-Sigma | F7258-25G | 25G 瓶,经生物染色剂委员会认证 |
参考文献
- Rossignol, E. Genetics and function of neocortical GABAergic interneurons in neurodevelopmental disorders. Neural Plast. , 649325(2011).
- Jiang, X., Lachance, M., Rossignol, E. Involvement of cortical fast-spiking parvalbumin-positive basket cells in epilepsy. Prog Brain Res. 226, 81-126 (2016).
- Ascoli, G. A., et al. Petilla terminology: nomenclature of features of GABAergic interneurons of the cerebral cortex. Nature Reviews Neuroscience. 9, 557-568 (2008).
- Klausberger, T., Somogyi, P. Neuronal diversity and temporal dynamics: the unity of hippocampal circuit operations. Science. 321, 53-57 (2008).
- Somogyi, P., Klausberger, T. Defined types of cortical interneurone structure space and spike timing in the hippocampus. J Physiol. 562 (Pt 1), 9-26 (2005).
- Rudy, B., Fishell, G., Lee, S., Hjerling-Leffler, J. Three groups of interneurons account for nearly 100% of neocortical GABAergic neurons. Dev Neurobiol. 71 (1), 45-61 (2011).
- Marin, O. Cellular and molecular mechanisms controlling the migration of neocortical interneurons. Eur J Neurosci. 38 (1), 2019-2029 (2013).
- Flames, N., et al. Short- and long-range attraction of cortical GABAergic interneurons by neuregulin-1. Neuron. 44 (2), 251-261 (2004).
- Zhu, Y., Li, H. -S., Zhou, L., Wu, J. Y., Rao, Y. Cellular and molecular guidance of GABAergic neuronal migration from an extracortical origin to the neocortex. Neuron. 23, 473-485 (1999).
- Zimmer, G., et al. Ephrin-A5 acts as a repulsive cue for migrating cortical interneurons. Eur J Neurosci. 28 (1), 62-73 (2008).
- Nobrega-Pereira, S., et al. Postmitotic Nkx2-1 controls the migration of telencephalic interneurons by direct repression of guidance receptors. Neuron. 59 (5), 733-745 (2008).
- Lodato, S., et al. Excitatory projection neuron subtypes control the distribution of local inhibitory interneurons in the cerebral cortex. Neuron. 69 (4), 763-779 (2011).
- Elias, L. A., Turmaine, M., Parnavelas, J. G., Kriegstein, A. R. Connexin 43 mediates the tangential to radial migratory switch in ventrally derived cortical interneurons. J Neurosci. 30 (20), 7072-7077 (2010).
- Bellion, A., Baudoin, J. P., Alvarez, C., Bornens, M., Metin, C. Nucleokinesis in tangentially migrating neurons comprises two alternating phases: Forward migration of the Golgi/centrosome associated with centrosome splitting and myosin contraction at the rear. J Neurosci. 25 (24), 5691-5699 (2005).
- Marin, O., Valiente, M., Ge, X., Tsai, L. H. Guiding neuronal cell migrations. Cold Spring Harb Perspect Biol. 2 (2), a001834(2010).
- Martini, F. J., Valdeolmillos, M. Actomyosin contraction at the cell rear drives nuclear translocation in migrating cortical interneurons. J Neurosci. 30 (25), 8660-8670 (2010).
- Wamsley, B., Fishell, G. Genetic and activity-dependent mechanisms underlying interneuron diversity. Nat Rev Neurosci. , (2017).
- Chu, J., Anderson, S. A. Development of cortical interneurons. Neuropsychopharmacology. 40 (1), 16-23 (2015).
- Metin, C., Baudoin, J. P., Rakic, S., Parnavelas, J. G. Cell and molecular mechanisms involved in the migration of cortical interneurons. Eur J Neurosci. 23 (4), 894-900 (2006).
- Hernandez-Miranda, L. R., Parnavelas, J. G., Chiara, F. Molecules and mechanisms involved in the generation and migration of cortical interneurons. ASN Neuro. 2 (2), e00031(2010).
- Batista-Brito, R., et al. The cell-intrinsic requirement of Sox6 for cortical interneuron development. Neuron. 63 (4), 466-481 (2009).
- Marcorelles, P., et al. Evidence for tangential migration disturbances in human lissencephaly resulting from a defect in LIS1, DCX and ARX genes. Acta Neuropathol. 120 (4), 503-535 (2010).
- McManus, M. F., Nasrallah, I. M., Pancoast, M. M., Wynshaw-Boris, A., Golden, J. A. Lis1 is necessary for normal non-radial migration of inhibitory interneurons. Am J Pathol. 165 (3), 775-784 (2004).
- Pancoast, M., Dobyns, W., Golden, J. A. Interneuron deficits in patients with the Miller-Dieker syndrome. Acta Neuropathol. 109 (4), 400-404 (2005).
- Azzarelli, R., Oleari, R., Lettieri, A., Andre, V., Cariboni, A. In Vitro, Ex Vivo and In Vivo Techniques to Study Neuronal Migration in the Developing Cerebral Cortex. Brain Sci. 7 (5), (2017).
- Wang, Z. Z., et al. Chemokine-like factor 1 promotes the migration of rat primary cortical neurons by the induction of actin polymerization. Neuroreport. 25 (15), 1221-1226 (2014).
- Zito, A., et al. Neuritin 1 promotes neuronal migration. Brain Structure and Function. 219 (1), 105-118 (2014).
- Rakic, S., et al. Cdk5 phosphorylation of ErbB4 is required for tangential migration of cortical interneurons. Cereb Cortex. 25 (4), 991-1003 (2015).
- van den Berghe, V., et al. Directed migration of cortical interneurons depends on the cell-autonomous action of Sip1. Neuron. 77 (1), 70-82 (2013).
- Nery, F. C., et al. New methods for investigation of neuronal migration in embryonic brain explants. J Neurosci Methods. 239, 80-84 (2015).
- Vidaki, M., et al. Rac1-dependent cell cycle exit of MGE precursors and GABAergic interneuron migration to the cortex. Cereb Cortex. 22 (3), 680-692 (2012).
- Lysko, D. E., Putt, M., Golden, J. A. SDF1 reduces interneuron leading process branching through dual regulation of actin and microtubules. J Neurosci. 34 (14), 4941-4962 (2014).
- Tielens, S., et al. Elongator controls cortical interneuron migration by regulating actomyosin dynamics. Cell Res. 26 (10), 1131-1148 (2016).
- Shinohara, R., et al. A role for mDia, a Rho-regulated actin nucleator, in tangential migration of interneuron precursors. Nat Neurosci. 15 (3), S371-372 373-380 (2012).
- LoTurco, J., Manent, J. B., Sidiqi, F. New and improved tools for in utero electroporation studies of developing cerebral cortex. Cereb Cortex. 19, Suppl 1. i120-i125 (2009).
- De Marco Garcia, N. V., Fishell, G. Subtype-selective electroporation of cortical interneurons. J Vis Exp. (90), e51518(2014).
- Tobet, S. A., Hanna, I. K., Schwarting, G. A. Migration of neurons containing gonadotropin releasing hormone (GnRH) in slices from embryonic nasal compartment and forebrain. Dev Brain Res. 97 (2), 287-292 (1997).
- Stoppini, L., Buchs, P. -A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37, 173-182 (1991).
- Steinecke, A., Gampe, C., Valkova, C., Kaether, C., Bolz, J. Disrupted-in-Schizophrenia 1 (DISC1) is necessary for the correct migration of cortical interneurons. J Neurosci. 32 (2), 738-745 (2012).
- Friocourt, G., et al. Both doublecortin and doublecortin-like kinase play a role in cortical interneuron migration. J Neurosci. 27 (14), 3875-3883 (2007).
- Murthy, S., et al. Serotonin receptor 3A controls interneuron migration into the neocortex. Nat Commun. 5, 5524(2014).
- Nichols, A. J., O'Dell, R. S., Powrozek, T. A., Olson, E. C. Ex utero electroporation and whole hemisphere explants: a simple experimental method for studies of early cortical development. J Vis Exp. (74), (2013).
- Pacary, E., Guillemot, F. Cerebral cortex electroporation to study projection neuron migration. Curr Protoc Neurosci. 77, 2.26.21-22.26.18 (2016).
- Yozu, M., Tabata, H., Nakajima, K. The caudal migratory stream: A novel migratory stream of interneurons derived from the caudal ganglionic eminence in the developing mouse forebrain. J Neurosci. 25 (31), 7268-7277 (2005).
- Butt, S. J., et al. The requirement of Nkx2-1 in the temporal specification of cortical interneuron subtypes. Neuron. 59 (5), 722-732 (2008).
- Miyoshi, G., et al. Genetic fate mapping reveals that the caudal ganglionic eminence produces a large and diverse population of superficial cortical interneurons. J Neurosci. 30 (5), 1582-1594 (2010).
- Zerucha, T., et al. A highly conserved enhancer in the Dlx5/Dlx6 intergenic region is the site of cross-regulatory interactions between Dlx genes in the embryonic forebrain. J Neurosci. 20 (2), (2000).
- Bottenstein, J. E. Cell culture in the neurosciences. , Plenum Press. (1985).
- Wang, Y., et al. Dlx5 and Dlx6 regulate the development of parvalbumin-expressing cortical interneurons. J Neurosci. 30 (15), 5334-5345 (2010).
- Zheng, H., et al. Sevoflurane anesthesia in pregnant mice induces neurotoxicity in fetal and offspring mice. Anesthesiology. 118 (3), 516-526 (2013).
- Zhao, T., et al. Prenatal ketamine exposure causes abnormal development of prefrontal cortex in rat. Sci Rep. 6, 26865(2016).
- Timpe, J. M., Wang, C. Z., Kim, J., Johnson, K. M. Alpha-amino-3-hydroxy-5-methyl-4-isoxazoleproprionic acid receptor activation protects against phencyclidine-induced caspase-3 activity by activating voltage-gated calcium channels. J Neurosci Res. 92 (12), 1785-1791 (2014).
- Myers, A. K., Meechan, D. W., Adney, D. R., Tucker, E. S. Cortical interneurons require Jnk1 to enter and navigate the developing cerebral cortex. J Neurosci. 34 (23), 7787-7801 (2014).
- Lopez-Bendito, G., et al. Chemokine signaling controls intracortical migration and final distribution of GABAergic interneurons. J Neurosci. 28 (7), 1613-1624 (2008).
- Close, J., et al. Satb1 is an activity-modulated transcription factor required for the terminal differentiation and connectivity of medial ganglionic eminence-derived cortical interneurons. J Neurosci. 32 (49), 17690-17705 (2012).
- Anderson, S. A., et al. Mutations of the homeobox genes Dlx-1 and Dlx-2 disrupt the striatal subventricular zone and differentiation of late born striatal neurons. Neuron. 19 (1), 27-37 (1997).
- Stuhmer, T., Anderson, S. A., Ekker, M., Rubenstein, J. L. Ectopic expression of the Dlx genes induces glutamic acid decarboxylase and Dlx expression. Development. 129 (1), 245-252 (2002).
- Godin, J. D., et al. p27(Kip1) is a microtubule-associated protein that promotes microtubule polymerization during neuron migration. Dev Cell. 23 (4), 729-744 (2012).
- Rossokhin, A. V., Sharonova, I. N., Bukanova, J. V., Kolbaev, S. N., Skrebitsky, V. G. Block of GABA(A) receptor ion channel by penicillin: Electrophysiological and modeling insights toward the mechanism. Mol Cell Neurosci. 63, 72-82 (2014).
- Lindquist, C. E., Dalziel, J. E., Cromer, B. A., Birnir, B. Penicillin blocks human alpha 1 beta 1 and alpha 1 beta 1 gamma 2S GABAA channels that open spontaneously. Eur J Pharmacol. 496 (1-3), 23-32 (2004).
- Bortone, D., Polleux, F. KCC2 expression promotes the termination of cortical interneuron migration in a voltage-sensitive calcium-dependent manner. Neuron. 62 (1), 53-71 (2009).
- Lin-Hendel, E. G., McManus, M. J., Wallace, D. C., Anderson, S. A., Golden, J. A. Differential mitochondrial requirements for radially and non-radially migrating cortical neurons: Implications for mitochondrial disorders. Cell Rep. 15 (2), 229-237 (2016).
- Lourenco, M. R., Garcez, P. P., Lent, R., Uziel, D. Temporal and spatial regulation of interneuron distribution in the developing cerebral cortex--an in vitro study. Neuroscience. 201, 357-365 (2012).
- Mahajani, S., et al. Lamin B1 levels modulate differentiation into neurons during embryonic corticogenesis. Sci Rep. 7 (1), 4897(2017).
- Liodis, P., et al. Lhx6 activity is required for the normal migration and specification of cortical interneuron subtypes. J Neurosci. 27 (12), 3078-3089 (2007).
- Close, J. L., et al. Single-cell profiling of an in vitro model of human interneuron development reveals temporal dynamics of cell type production and maturation. Neuron. 93 (5), e1035 1035-1048 (2017).
- Chen, Y. J., et al. Single-cell RNA sequencing identifies distinct mouse medial ganglionic eminence cell types. Sci Rep. 7, 45656(2017).
- Michaud, J. L., et al. The genetic landscape of infantile spasms. Hum Mol Genet. 23 (18), 4846-4858 (2014).
- Allen, A. S., et al. De novo mutations in epileptic encephalopathies. Nature. 501 (7466), 217-221 (2013).
- Bery, A., Merot, Y., Retaux, S. Genes expressed in mouse cortical progenitors are enriched in Pax, Lhx, and Sox transcription factor putative binding sites. Brain Res. 1633, 37-51 (2016).
- Nelson, B. R., Hodge, R. D., Bedogni, F., Hevner, R. F. Dynamic interactions between intermediate neurogenic progenitors and radial glia in embryonic mouse neocortex: potential role in Dll1-Notch signaling. J Neurosci. 33 (21), 9122-9139 (2013).
- Simon, R., et al. A dual function of Bcl11b/Ctip2 in hippocampal neurogenesis. EMBO J. 31 (13), 2922-2936 (2012).
- Venkataramanappa, S., Simon, R., Britsch, S. Ex utero electroporation and organotypic slice culture of mouse hippocampal tissue. J Vis Exp. (97), (2015).
- Machacek, M., et al. Coordination of Rho GTPase activities during cell protrusion. Nature. 461 (7260), 99-103 (2009).
重印与许可
