本文描述了一种用于回收内源性形成的mRNA-蛋白质复合物的串联RNA分离流程(TRIP)。具体而言,首先在活体(in vivo)条件下对RNA-蛋白质复合物进行交联,然后利用寡聚(dT)磁珠从提取物中分离带有polyA尾的RNA,再通过修饰的RNA反义寡核苷酸捕获特定的mRNA。与mRNA结合的蛋白质可通过免疫印迹分析进行检测。
方法文章
一种基于寡核苷酸的串联RNA分离方法以回收真核生物mRNA-蛋白质复合物
* These authors contributed equally
本文内容
摘要
摘要
RNA结合蛋白(RBPs)在基因表达的转录后调控中发挥关键作用。因此,对mRNA-蛋白质复合物进行生化表征,对于理解由相互作用蛋白或非编码RNA介导的mRNA调控机制至关重要。本文描述了一种串联RNA分离方法(TRIP),可从细胞提取物中纯化内源形成的mRNA-蛋白质复合物。该两步法首先利用反义寡聚(dT)磁珠分离带多聚腺苷酸尾的mRNA,随后使用3'-生物素标记的2'-O-甲基化反义RNA寡核苷酸特异性捕获目标mRNA,并通过链霉亲和素磁珠进一步富集。TRIP已被用于回收 体内 从酵母、线虫和人类细胞中交联mRNA-核糖核蛋白(mRNP)复合物,以用于后续的RNA和蛋白质分析。因此,TRIP是一种多功能方法,可适用于多种生物体中的所有类型的polyadenylated RNA,用以研究细胞内或环境信号所诱导的mRNP动态重排。
引言
转录后基因调控由RNA结合蛋白(RBPs)、非编码RNA(ncRNAs)与mRNA之间的相互作用驱动,这些相互作用指导细胞内每条转录本的加工、定位、翻译和降解1,2因此,鉴定与特定mRNA相互作用的RNA结合蛋白(RBPs)和非编码RNA(ncRNA),即形成所谓的核糖核蛋白复合物/颗粒(RNPs),是理解mRNA命运及基因表达调控的关键。为实现对RNP复合物的生化表征,需采用互补的研究方法。3,4:而 "以蛋白质为中心" 该方法基于特定RBP的纯化, "以 RNA 为中心" 该方法涉及分离特定亚群或单个RNA,随后分析与其相互作用的蛋白质或RNA。最近,一种以RNA为中心的方法被用于鉴定与多聚腺苷酸化(poly(A))RNA相互作用的RNA结合蛋白(RBP)组5 通过在mRNA分离前引入紫外(UV)光交联步骤以稳定蛋白质-RNA相互作用,该方法日益流行,显著扩展了人类细胞中RNA结合蛋白(RBP)的种类目录6,7,8,9,10,11, 秀丽隐杆线虫12, 酿酒酵母(Saccharomyces cerevisiae)12,13,14及其他生物体15,16,17,18,19,20然而,对组装在特定转录本上的蛋白质和/或非编码RNA进行定位仍是一个巨大的挑战。目前主要有两种方法用于实现这一目标:一方面,将RNA适配体标签与目标RNA融合,以实现亲和纯化。这些RNA适配体可高亲和力地结合氨基糖苷类抗生素,包括妥布霉素和链霉素。21,22,23,24,或蛋白质,例如R17/MS2噬菌体的外壳蛋白或细菌链霉亲和素S125,26,27,28,29尽管该方法已被证明具有相对较强的稳健性和通用性,但它需要通过克隆来设计待研究的RNA,因此无法用于捕获天然的mRNA。另一方面,反义寡核苷酸(ASOs)早在早期就被用于高表达的天然核糖核蛋白复合物(RNPs)的回收与表征30,31 和病毒RNA32最近,ASO被用于捕获长链非编码RNA33,34,35 和 体外 形成的mRNPs36所有以RNA为中心的方法的一个主要限制因素是目标RNA的拷贝数,这使得低表达mRNA的回收更加困难。这一限制可通过放大反应体系来克服,但可能会导致背景信号升高。
本文介绍了我们近期开发的基于反义寡核苷酸的串联RNA分离方法(TRIP),用于高选择性地分离天然的mRNA-蛋白质复合物37 (图1). 该方案包含两个连续的基于反义寡核苷酸(ASO)的纯化步骤,即首先使用商品化的寡聚(dT)偶联磁珠分离poly(A) mRNA,随后利用特异性设计的短链生物素标记2'-甲氧基RNA反义寡核苷酸(ASO)捕获目标mRNA。这一两步法程序有助于去除污染性蛋白质,并为实验条件的调整与优化提供了更多空间。在此案例中,该方法被应用于酵母、线虫及人源细胞中选定的mRNA,以验证其有效性 体内 形成的mRNA-蛋白质复合物。
方案
1. 设计反义寡核苷酸(ASOs)
- 使用现有的在线工具分析 mRNA 或其片段的二级结构38。在空白框中输入核苷酸(nt)序列。在基本选项框中,选择最小自由能(MFE)和配分函数以及避免孤立的碱基对。在输出选项框中,选择交互式 RNA 二级结构图,然后点击Proceed按钮。将弹出一个新窗口,显示目标 mRNA 的二级结构。
- 在目标 mRNA 内选择至少三个不同的长度为 21–24 nt 的序列,优先选择缺乏明显二级结构的区域(例如,无结构的环区)以及 3’非翻译区(UTR)。
注意:已有观察表明,与 3’非翻译区(UTR)序列结合的反义寡核苷酸(ASO)效果最佳。一种可能的解释是,结合在编码序列(CDS)上的核糖体可能会偶尔阻碍 ASO 的退火。尚未测试与 5’UTR 结合的 ASO。- 选择鸟嘌呤/胞嘧啶比例接近 50% 且不含核苷酸串联重复序列的区域,以避免形成发夹结构或发生自退火。
- 手动设计在 3’端带有生物素基团的 2’-甲氧基修饰 RNA 寡核苷酸,该寡核苷酸应与目标 mRNA 中选定的区域(步骤 1.2)完全互补。
注意:2’-甲氧基修饰可使 RNA 抵抗细胞内 RNase 的降解,并提高双链的熔解温度,从而允许进行严格的洗涤。生物素基团是利用链霉亲和素捕获 ASO 所必需的。- 使用合适的在线工具39调整 RNA 杂交体的熔解温度至约 60–65 °C,并确保其具有较高的语言序列复杂性(>60%)。
- 使用基本局部比对搜索工具40搜索 ASO 在转录组中与其他 mRNA 可能发生的交叉杂交。选择Nucleotide BLAST,将序列填入空白框中,并选择目标生物体。其余参数保持默认设置,然后点击BLAST。
注意:即使连续 8–10 nt 的部分匹配也可能导致交叉杂交并富集到该 mRNA。
2. 细胞培养、紫外线照射与细胞裂解
注意:下文所述步骤适用于酿酒酵母S. cerevisiae、秀丽线虫C. elegans以及人胚胎肾细胞(HEK293)。尽管该方法尚未经过其他生物体的明确验证,但仍可据此进行相应调整以适用于其他生物体系。
- S. cerevisiae
- 培养酵母细胞(例如,菌株 BY4743 衍生株;MATa/α his3Δ1/his3Δ1 leu2Δ0/leu2Δ0 LYS2/lys2Δ0 met15Δ0/MET15 ura3Δ0/ura3Δ0 PFK2:TAP/PFK2在500 mL YPD培养基(1%酵母提取物,2%蛋白胨,2% D-葡萄糖)中,30 °C、220 rpm恒定振荡培养。
- 在对数生长中期收集细胞(600 nm 处的光密度(OD)600 ~ 0.6)通过0.45 µm尼龙滤膜过滤或在室温下以3,000 × g离心2分钟。分别弃去滤过液或上清液。
- 用25 mL磷酸盐缓冲盐水(PBS)洗涤细胞3次,可使用0.45 µm尼龙滤膜过滤,或在室温下以3,000 × g离心2 min收集细胞,并弃去上清液。应尽快收集细胞,因为施加的应力可能影响RNA-蛋白质相互作用。
- 将细胞重悬于25 mL PBS中,然后将悬液倒入一个15 cm的培养皿中。将培养皿置于冰上,打开皿盖,用400 mJ/cm²紫外线照射细胞三次-2 在紫外交联仪中用254 nm紫外光照射,每次照射循环之间在冰上孵育2分钟,并轻轻混匀。
- 将细胞转移至50 mL离心管中,在4 °C条件下以3,000 × g离心3 min收集细胞。弃去上清液,保留沉淀。
注意:细胞可用液氮速冻,并于 -80 °C 保存。 - 将细胞重悬于 4 mL 冰冷的裂解缓冲液 A(LB-A;100 mM Tris-HCl,pH 7.5,500 mM LiCl,10 mM EDTA,1% Triton X-100,5 mM DTT,20 U/ml)中-1 DNase I,100 U/ml-1 RNasin,无EDTA蛋白酶抑制剂混合物
- 将细胞转移至两个2 mL离心管中。加入最多⅔体积的预冷玻璃珠,在4 °C条件下,于组织破碎仪中以30 Hz震荡10分钟,裂解细胞。
- 用灼热的针头在管底打孔,通过600 × g离心30秒,将裂解液转移至新的1.5 mL离心管中。
- 在4 °C下依次进行三次离心澄清裂解液:3,000 × g离心3分钟,随后分别在5,000 × g和10,000 × g下各离心5分钟。
注意:提取物可用液氮速冻,并于 -80 °C 保存。
- 秀丽隐杆线虫
- 在20 °C条件下,将Bristol N2线虫培养于线虫生长培养基(NGM)平板上(含0.3% NaCl、1.7%琼脂、0.25%蛋白胨、1 mM CaCl₂、1 mM MgSO₄、25 mM磷酸缓冲液、5 mg/L胆固醇)。2,5 µg/mL 胆固醇,1 mM MgSO₄4,25 mM KPO4 缓冲液,pH 6.0)接种OP50 大肠杆菌 菌株41.
- 加入5 mL M9缓冲液41 (0.3% KH2PO4,0.6% Na2HPO4,0.5% NaCl,1 mM MgSO₄4向每块培养板中加入适量溶液,轻轻振荡培养板以重悬线虫,随后将线虫转移至15 mL离心管中。取2 µL悬液滴加至载玻片上,使用显微镜计数悬液中的线虫数量。然后应用校正因子计算线虫总数 每 平板
- 通过离心收集约 120,000 条线虫(400 × g,2 分钟,室温),弃去上清液。
- 用M9缓冲液洗涤线虫三次。每次加入10 mL M9缓冲液,通过倒置混匀,然后在室温下以400 × g离心2 min收集线虫。
- 向线虫中加入15 mL M9缓冲液,于室温下在旋转摇床上孵育15分钟。
- 将线虫转移至NGM平板(约4,000条线虫) 每 平板)并在254 nm紫外光下以300 mJ/cm²照射-2 在紫外交联仪中。
- 向平板中直接加入 5 mL M9 缓冲液,轻轻振荡平板以使线虫重悬于缓冲液中。用移液器将悬液转移至 15 mL 离心管中,在室温下以 400 × g 离心 2 分钟收集线虫。
- 将线虫重悬于 2 mL 裂解缓冲液 B(LB-B;100 mM Tris-HCl,pH 8.0,150 mM NaCl,1 mM EDTA,0.75% IGEPAL,1 mM DTT,20 U/mL-1 DNase I,100 U/mL-1 RNasin,无EDTA蛋白酶抑制剂混合物
- 在装有液氮的研钵中研磨线虫。将粉末收集至50 mL离心管中,在室温下解冻。
注意:液氮必须按照安全规程进行操作(例如, 通风橱和安全手套 - 以14,000 × g离心10分钟,去除裂解液中的脂肪层,随后用注射器将澄清的裂解液通过0.45 μm滤膜过滤。
- 人源培养细胞
注意:以下描述基于将表达 CDKN1B/27 3′非翻译区(3′UTR)的 pGL3-CDKN1B-3’UTR 报告质粒瞬时转染 HEK293 细胞的实验 萤火虫 荧光素酶基因42.- 在含有25 mM葡萄糖和1 mM丙酮酸钠的杜尔贝科改良伊格尔培养基(DMEM)中培养HEK293细胞,添加100 U/mL青霉素和100 μg/mL链霉素,并补充10%胎牛血清,在37°C、5% CO₂的加湿培养箱中维持培养。-1 青霉素,100 µg/mL-1 链霉素和10%胎牛血清(FBS),在含5% CO₂的湿润化培养箱中37 °C培养2.
- 接种约 3×10⁶ 转染前一天,在标准的10 cm组织培养皿中培养HEK293细胞。使用血细胞计数板对细胞进行计数。
- 混合2 µg报告基因(例如,pGL3-p27-3’UTR)与20 µL转染试剂混合,在细胞融合度达70%(约7×10⁶)时进行转染6 细胞)
- 将细胞置于37 °C培养箱中继续培养48小时,然后收获。
- 用移液管吸除培养基,迅速用 10 mL 预热至 37 °C 的 PBS 洗涤细胞两次。用移液管吸除 PBS。
- 向培养皿中加入 6 mL PBS,置于冰上,然后用 UV 光(254 nm)以 100 mJ cm⁻² 剂量照射细胞-2 在紫外交联仪中。
注意:在紫外光照射期间,培养板必须置于冰上。 - 刮下细胞(总共约 ~107 细胞)在 PBS 中并转移至 15 mL 离心管中。
- 在 4 °C 条件下以 250 × g 离心 10 分钟沉淀细胞,然后用移液器吸除上清液。
注意:细胞沉淀可用液氮速冻,并于 -80 °C 保存至使用。 - 将细胞重悬于2 mL预冷的裂解缓冲液(LB-A)中,上下吹打5-6次,期间保持离心管置于冰上。
- 用移液器将裂解液转移至置于冰上的5 mL离心管中。
- 将裂解液进行三轮超声处理,每轮以10 μm振幅超声20秒,期间在冰上冷却30秒。
注意:建议进行超声处理,因为这可以彻底裂解细胞并打断DNA。 - 将裂解液转移至2 mL离心管中,在4 °C下以15,000 × g离心10分钟。收集上清液(即提取物)并转移至新管中。取分析样品(5–10%)用于后续的蛋白质和RNA分析。
注意:此步骤对于去除残留的细胞碎片至关重要,可重复进行。
3. 第一步:多聚(A) RNA 的分离
- 平衡1 mg寡聚(dT)25在500 µL相应的裂解缓冲液中加入偶联磁珠。
- 将5 mg、10 mg或4 mg(蛋白质)混合 S. cerevisiae, 秀丽隐杆线虫 或分别与1 mg寡聚(dT)的HEK293提取物25 偶联磁珠。在25 °C下于混匀仪中剧烈混合样品10分钟。
注意:可使用牛血清白蛋白(BSA)作为参考标准,通过Bradford法测定提取物的蛋白浓度。剧烈振荡样品可防止磁珠沉降。为评估mRNA分离的特异性,可平行进行对照实验,加入过量(20 µg)的多聚腺苷酸(pA)。 - 将离心管置于磁力架上静置10秒,移除上清液。将上清液置于冰上,用于后续回收步骤(步骤3.7)。
- 向珠子中加入500 µL洗涤缓冲液A(10 mM Tris-HCl,pH 7.5,600 mM LiCl,1 mM EDTA,0.1% Triton X-100),涡旋振荡5秒。
注意:洗涤缓冲液中 LiCl 的浓度可以变化。推荐使用 600 mM LiCl,但也测试了较低的浓度(500 mM 秀丽隐杆线虫,HEK293细胞为300 mM。 - 使用磁铁收集磁珠,然后用500 µL洗涤缓冲液B(WB;10 mM Tris-HCl,pH 7.5,600 mM LiCl,1 mM EDTA)洗涤磁珠两次。
- 在80 °C下,用30 µL 10 mM Tris-HCl(pH 7.5)在混合仪中持续振荡(1,000 rpm)2分钟,洗脱RNA。立即将离心管置于磁力架上,静置10秒后收集洗脱液。保留磁珠用于后续轮次的纯化。
注意:应尽快收集洗脱液,以防止mRNA在较低温度下重新结合到磁珠上。 - 将上一步的磁珠加入第3.3步收集的上清液中,重复进行mRNA的捕获、洗涤和洗脱两次(步骤3.3–3.6)。将多次洗脱所得的洗脱液合并,可于-80 °C保存。
4. 第二步:利用3’-生物素标记的2’-甲氧基修饰的反义RNA寡核苷酸捕获特异性mRNA
注意:为了检测反义寡核苷酸(ASOs)的适用性,可使用从细胞中分离的总RNA进行以下实验步骤。
- 将30 µL链霉亲和素偶联磁珠用1 mL结合与洗涤缓冲液(B&W缓冲液;含0.1 mg/mL的10 mM Tris-HCl(pH 7.5)、150 mM NaCl、0.5 mM EDTA(pH 8.0)-1 大肠杆菌 在室温下将转运RNA(tRNA)置于旋转仪中孵育1小时。
- 用 750 µL 的 B 缓冲液洗涤磁珠三次&W缓冲液
- 将珠子重悬于 30 µL 的 B 中&W缓冲液中,置于冰上保存直至使用。
- 将上一步聚(A)分离得到的约35 µg总蛋白(见步骤3)用100 µL B缓冲液稀释&W缓冲液加入1.5 mL离心管中。
注意:为了使用总RNA检测ASO的特异性,将600 ng纯化的总RNA加入到100 µL的B中&W 缓冲液 - 加入200 pmol的相应ASO,在70 °C下孵育5分钟。
注意:升高的温度有助于解开RNA中的二级结构,从而促进ASO的退火。 - 将整个加热块从设备上取下,置于室温环境中静置10分钟,使其缓慢冷却。
- 加入30 µL步骤4.1中平衡好的链霉亲和素偶联磁珠至样品中。
- 在25 °C下,以950 rpm持续振荡孵育混合物30分钟。
注意:建议每隔 10 分钟轻轻振荡试管,以防止磁珠沉降。 - 将试管置于磁力架上,移除上清液,再用750 µL预热的B缓冲液洗涤磁珠三次&W缓冲液,55 °C。
注意:不同反义寡核苷酸(ASOs)之间的最佳洗涤温度可能略有差异。建议在使用细胞提取物进行实验之前,先用非交联的总RNA优化此条件。 - 在90 °C下,使用混合器以950 rpm持续振荡10分钟,用20 µL 10 mM Tris-HCl(pH 7.5)洗脱RNA. 将试管置于磁力架上,并立即收集洗脱液。
注意:进行蛋白质分析时,向珠子中加入20 µL 1× Laemmli缓冲液,在95 °C孵育5分钟。随后按照标准实验室方案通过免疫印迹分析检测蛋白质。
结果
我们开发了一种基于反义寡核苷酸(ASO)的RNA分离策略,称为TRIP,用于从三种不同生物体中捕获特定mRNA及其结合蛋白37本质上,RNA-蛋白质复合物发生了交联 体内 通过254 nm紫外线照射细胞,并使用市售的寡聚(dT)磁珠回收poly(A) RNA,然后利用3'-生物素标记的2'-O-甲氧基修饰的反义RNA寡核苷酸分离目标mRNA(图1)。因此,我们设计了若干条长度为21-24个核苷酸、与酵母中选定mRNA区域完全互补的修饰ASO。 秀丽隐杆线虫 以及人类,并测试了它们对目标mRNA的回收适用性(引物和ASO的列表见于 表1)。首先利用从相应生物体分离的非交联总RNA评估各ASO的效率和特异性。在这些实验中,将RNA ASO与链霉亲和素偶联的顺磁性磁珠结合,然后与来自相应生物体的非交联总RNA共同孵育。在从磁珠上释放捕获的mRNA后,通过逆转录(RT)-聚合酶链式反应(PCR)检测目标mRNA以及无关的对照mRNA的存在情况。37我们注意到,两种变量,即洗涤缓冲液的盐浓度和温度,对捕获效率起着关键作用 PFK2 酵母中经三种不同ASO处理后提取的mRNA(图2A)。将盐(NaCl)浓度降低至 25 mM 后,阴性对照 mRNA 的回收率降低PFK1降至所有ASO均无法检测的水平,但也降低了目标mRNA的回收率 PFK2 (输入的10-15%)。相反,将盐浓度提高至生理水平(150 mM NaCl)可提高回收率 PFK2 mRNAs 上调至对照组的 75%,超过对照组水平,使用 ASO PFK2-2 PFK1 mRNA 至少增加 5 倍(图2A值得注意的是,不同的ASO在生理盐浓度下对mRNA靶标的捕获效率表现出显著差异,这凸显了对ASO进行实验验证的必要性. mRNA 回收率对洗涤缓冲液温度的依赖性示例如下 C. elegans cep-1 和酵母 RPS20 mRNAs,使用相应的ASOs(表1)。我们观察到最佳洗涤温度介于 50 °C 和 55 °C,这从非相关mRNA的低背景信号以及靶标mRNA的有效回收率中可见一斑图 2B)。此时,我们希望强调反义寡核苷酸(ASOs)与其他mRNA发生交叉杂交的可能性。例如,DNM1 ASO 与另一mRNA内的某段序列完全互补 DNM1 编码序列,但也部分退火与 ACT1 mRNA。无论洗涤温度如何,DNM1 ASO 均能回收这两种 mRNA,显示出强烈的交叉杂交倾向。图 2C最后,我们利用上述测试与优化方法,筛选出三种反义寡核苷酸(ASOs),可用于从分离的总RNA中恢复各自的目标mRNA S. cerevisiae, 秀丽隐杆线虫 和人类细胞(图 2D).
在体外初步筛选出合适的 ASO 后,我们利用从经紫外线交联的生物体/细胞中提取的细胞裂解液进行了 TRIP 实验(图 1)。具体而言,我们检测了来自三种不同生物体的三种不同 mRNA 的富集情况:来自酵母 S. cerevisiae 的 PFK2 mRNA、来自线虫 C. elegans 的 cep-1 mRNA,以及一种携带人 CDKN1B/p27 mRNA 的 3'UTR 序列并融合荧光素酶(luc)报告基因的报告 mRNA(pGL3-CDKN1B-3'UTR),该报告 mRNA 在人 HEK293 细胞中进行瞬时表达。为控制 RNA 分离的特异性,我们监测了多个无关 mRNA 的回收情况,并通过向细胞裂解液中加入过量聚腺苷酸(pA)进行竞争实验,以在第一步纯化过程中与细胞 mRNA 竞争结合寡聚(dT)25 磁珠。与此前在非交联总 RNA 样本中观察到的结果一致(图 2),RT-PCR 结果证实,在 TRIP 过程中,目标 mRNA 得到了有效富集,而多个无关的对照 mRNA 则未被富集(图 3A)。此外,在未添加 ASO 的磁珠上未检测到任何 mRNA,表明阻断步骤适当,避免了非特异性结合。在此基础上,也可使用无关序列或随机序列的 ASO 作为对照,但需注意其可能与某些 mRNA 发生交叉杂交,从而导致结合蛋白的非特异性捕获。由于最终洗脱液中的蛋白质在银染聚丙烯酰胺凝胶上难以观察(数据未显示),我们进一步通过免疫印迹分析检测了已知与目标 mRNA 相互作用的蛋白质。这些蛋白包括来自 S. cerevisiae 的 Pfk2p,它以核糖体非依赖的方式特异性结合 PFK2 mRNA12;来自 C. elegans 的 GLD-1,一种经典的 RNA 结合蛋白(RBP),可结合 cep-1 mRNA 的 3'UTR 序列以调控其翻译43;以及 HuR,一种调控 p27/CDKN1B mRNA 稳定性与翻译的 RNA 结合蛋白44。正如预期,Western 印迹分析在各自 mRNA 的 TRIP 洗脱液中均检测到了上述蛋白(图 3B)。
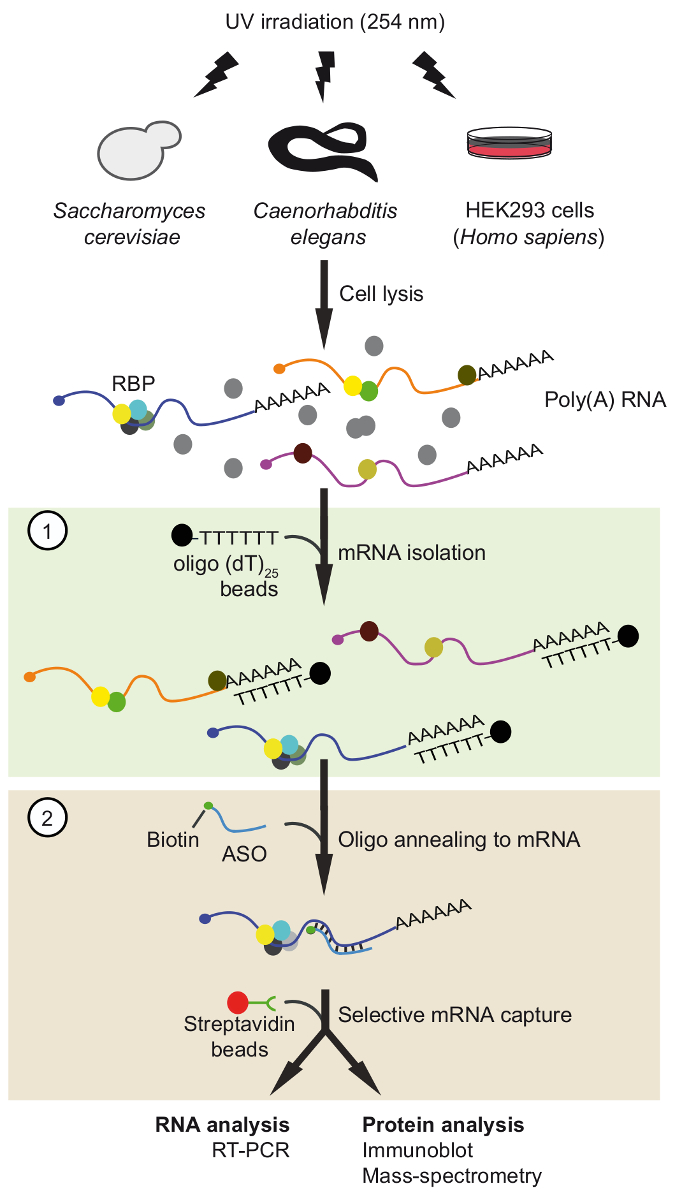
图1. TRIP技术的示意图。 通过紫外线照射在活体(in vivo)条件下将蛋白质与RNA交联。第一步(浅绿色框),在严格洗涤条件下,使用寡聚(dT)25磁珠回收多聚(A) RNA-蛋白质复合物,以去除未结合的蛋白质。第二步(粉红色框),利用生物素标记的反义RNA寡核苷酸和链霉亲和素磁珠将目标mRNP(信使核糖核蛋白复合物)特异性拉出。纯化后的mRNP随后通过逆转录PCR(RT-PCR)和免疫印迹/质谱分析(MS)进行检测,分别用于鉴定与目标mRNA相互作用的RNA和蛋白质。该图经许可改编自先前发表的研究37。请点击此处查看此图的放大版本。

图 2. 利用修饰的反义 RNA 捕获探针从非交联细胞/生物的总 RNA 中分离特定 mRNA。 (A)盐浓度对酵母 PFK2 mRNA 使用 ASO 捕获效率的影响。将酵母细胞的总 RNA 与指定的 ASO 混合,并在 55 °C 下用含有指定盐(NaCl)浓度的缓冲液洗涤。绿色、蓝色和橙色线条代表通过 RT-PCR37 测定的不同 ASO 对 PFK2 mRNA 的回收率:PFK2-1 和 PFK2-2 结合于 3'UTR 区域,PFK2-4 结合于 CDS 区域。PFK1 为阴性对照 mRNA。PCR 扩增进行 32 个循环,定量方法如前所述37。(B)不同洗涤温度下 C. elegans cep-1 和酵母 RPS20 ASO 结合 mRNA 的比例,分别以黑色和红色线条表示。C. elegans pgk-1 和酵母 ACT1 为非靶标(对照)mRNA。酵母和 C. elegans mRNA 的检测分别采用 30 和 32 个 PCR 循环。(C)左侧示意图显示 DNM1 ASO(红色)与 DNM1 mRNA 序列的杂交情况,以及可能与 ACT1 mRNA 发生的交叉杂交。右侧为琼脂糖凝胶电泳图,显示从磁珠洗脱的酵母 DNM1 和 ACT1 mRNA 的 RT-PCR 产物(30 个循环)。Input:总 RNA;Sn:与 ASO 孵育后的上清液;E:在指定温度(40 °C、50 °C 和 60 °C)洗涤并洗脱前从磁珠中收集的洗脱液。平行进行了未添加 ASO 的对照实验(Ctrl)。(D)琼脂糖凝胶电泳图显示从酵母 S. cerevisiae、C. elegans 和人源 HEK293 细胞(H. sapiens)的总 RNA 中捕获的 mRNA 的 RT-PCR 产物(右侧)。Input:总 RNA;Sn:上清液;E:磁珠洗脱液。酵母 mRNA 的 PCR 扩增进行 30 个循环,C. elegans mRNA 进行 32 个循环,人源 tubulin 和 p27 mRNA 分别进行 28 和 30 个循环。该图经许可改编自先前发表的文章37。请点击此处查看此图的放大版本。

图 3. 利用 TRIP 从经紫外线交联细胞的提取物中捕获特异性的 mRNA-蛋白质复合物。 (A)通过寡聚(dT)及指定的反义寡核苷酸(ASO)从 S. cerevisiae、C. elegans 和人(H. sapiens)细胞提取物中捕获 mRNA 后,采用 RT-PCR 检测 mRNA 的琼脂糖凝胶电泳图(右侧)。Input:交联细胞/生物体的总 RNA;Ctrl:无 ASO 的对照;Poly(A):加入 poly(A) 进行竞争实验。RT-PCR 操作按文献37所述进行,LUC 基因扩增 35 个循环,p27 基因 32 个循环,tubulin 基因 29 个循环。(B)利用指定抗体(右侧)对结合 mRNA 的蛋白质进行免疫印迹分析。上样比例分别为:酵母、线虫和人源 Input 样品分别为 0.1%、2.5% 和 1%;酵母、线虫和人源寡聚(dT) 条带分别为 10%、10% 和 5%;所有 ASO 条带均为 66%。分子量(MW)以千道尔顿(kDa)为单位标示。本图经许可转载37。请点击此处查看此图的放大版本。
| 引物名称 | 序列 | 靶标 | 大小 | |
| Pfk2_Fwd | GTGTTAAGGGTTCACATGTCG | PFK2 S. cerevisiae | 133 bp | |
| Pfk2_Rev | CTTCCAACCAAATGGTCAGC | PFK2 S. cerevisiae | 133 bp | |
| Pfk1_Fwd | GGTGATTCTCCAGGTATGAATG | PFK1 S. cerevisiae | 97 bp | |
| Pfk1_Rev | CTTCGTAACCTTCGTAAACAGC | PFK1 S. cerevisiae | 97 bp | |
| Act1_Fwd | GTCTGGATTGGTGGTTCTATC | ACT1 S. cerevisiae | 85 bp | |
| Act1_Rev | GGACCACTTTCGTCGTATTC | ACT1 S. cerevisiae | 85 bp | |
| Dnm1_Fwd | CTGTGTTCGATGCATCAGAC | DNM1 S. cerevisiae | 156 bp | |
| Dnm1_Rev | CGCACTCCAATTCTTCTCTC | DNM1 S. cerevisiae | 156 bp | |
| Rps20_Fwd | CGCTGAACAACACAACTTGG | RPS20 S. cerevisiae | 228 bp | |
| Rps20_Rev | GGAAGCAACAACAACTTCGAC | RPS20 S. cerevisiae | 228 bp | |
| Cep1_Fwd | CGATGAAGAGAAGTCGCTGT | cep-1 C. elegans | 110 bp | |
| Cep1_Rev | ATCTGGGAACTTTTGCTTCG | cep-1 C. elegans | 110 bp | |
| Pgk1_Fwd | GCGATATTTATGTCAATGATGCTTTC | pgk-1 C. elegans | 74 bp | |
| Pgk1_Rev | TGAGTGCTCGACTCCAACCA | pgk-1 C. elegans | 74 bp | |
| Mpk1_Fwd | TGCTCAGTAATCGGCCATTG | mpk-1 C. elegans | 74 bp | |
| Mpk1_Rev | TCCAACAACTGCCAAAATCAAA | mpk-1 C. elegans | 74 bp | |
| p27_Fwd | TTTAAAAATACATATCGCTGACTTCATGG | p27 H. sapiens | 212 bp | |
| p27_Rev | CAAAGTTTATGTGCTACATAAAAGGTAAAAA | p27 H. sapiens | 212 bp | |
| Luc_Fwd | AATGGCTCATATCGCTCCTGGAT | 荧光素酶 P. pγralis | 117 bp | |
| Luc_Rev | TGGACGATGGCCTTGATCTTGTCT | 荧光素酶 P. pγralis | 117 bp | |
| β-TUBULIN_Fwd | CTGAACCACCTTGTCTCAGC | β-TUBULIN H. sapiens | 136 bp | |
| β-TUBULIN_Rev | AGCCAGGCATAAAGAAATGG | β-TUBULIN H. sapiens | 136 bp | |
| PFK2-1 ASO | AAUAGAAAGUGUAAUAAAAGGUCAU | 3' 非翻译区 PFK2 S. cerevisiae | - | |
| PFK2-2 ASO | GUUUCAUGGGGUAGUACUUGU | 3' 非翻译区 PFK2 S. cerevisiae | - | |
| PFK2-4 ASO | CUUGAAGAGGAGCGUUCAUA | 开放阅读框 PFK2 S. cerevisiae | - | |
| DNM1 ASO | UCGGUCAGUGGAGGUUCAGCGUUU | 开放阅读框 DNM1 S. cerevisiae | - | |
| RPS20 ASO | GUCGGUAAUAGCCUUCUCAUUCUUG | 开放阅读框 RPS20 S. cerevisiae | - | |
| cep-1 ASO | GUGAGAAAUGCGGUGCUUUGAAA | 3' 非翻译区 cep-1 C. elegans | - | |
| p27 ASO | UCAUACCCCGCUCCACGUCAGUU | 3' 非翻译区 p27 H. sapiens | - | |
表1. 寡核苷酸序列。 本研究中使用的PCR引物和反义寡核苷酸(ASO)列表,包括引物序列、靶向基因及扩增后预期的片段大小。
讨论
TRIP 可用于分析与特定 mRNA 结合的蛋白质 体内 通过生化手段进行验证。尽管我们已使用该方法验证了特定RNA结合蛋白(RBPs)与来自不同生物体/细胞的mRNA靶标之间的相互作用,但TRIP方法也可适用于研究其他类型的poly(A) RNA,例如细胞质长链非编码RNA(ncRNA)。此外,通过扩大实验规模,可对结合的蛋白质和/或RNA进行系统的质谱(MS)或RNA测序分析。在这方面,我们的初步数据显示,1 L酵母培养物以及至少1亿个人源HEK293细胞可提供足够的起始材料,用于获得高表达mRNA的可靠质谱数据(未发表结果)。
所述的 TRIP 协议包括使用 254 nm 的紫外光照射细胞,以交联 RNA-蛋白质相互作用。这使得在纯化过程中能够实施严格的洗涤条件。然而,尽管尚未明确验证,我们需指出交联步骤是可选的,使用生理缓冲液也可能回收有活性的核糖核蛋白复合物(RNP)。但在这种情况下,应考虑在裂解液中蛋白质和/或 RNA 在靶 RNA 上可能发生重新排列。相反,如果应用了紫外光或其他交联方法(例如,甲醛交联),则应评估 RNA 的完整性,因为 RNA 降解可能导致 mRNP 的回收率降低。此外,紫外交联效率相对较低(约 5%),对于与双链 RNA 相互作用的蛋白质而言效率甚至更低,这可能在检测某些类别的 RNA 结合蛋白(RBP)时引入偏差12。最后,紫外照射还可能诱导蛋白质-蛋白质和蛋白质-DNA 交联,在数据分析解释时应考虑这些因素45,46。因此,其他交联方法(例如甲醛交联)可能特别适用于捕获结合在 mRNA 上的较大蛋白质复合物。
TRIP 的一个关键特征是采用基于反义寡核苷酸(ASO)的两步纯化流程来回收特定 RNA,从而提高选择性并降低共纯化污染物的可能性。例如,直接将生物素标记的 ASO 加入细胞裂解液可能带来共纯化生物素结合蛋白的风险。TRIP 通过使用共价偶联的寡聚(dT)25磁珠对 poly(A) RNA 进行第一轮纯化,规避了这一问题,该步骤允许采用严格的纯化条件,类似于 RNA-蛋白质相互作用组捕获实验中的操作。此外,poly(A) RNA 的富集可去除高丰度的非编码 RNA(如核糖体 RNA 和 tRNA),从而降低样本复杂性,并减少交叉杂交和污染的潜在来源。在第二步中,使用生物素标记并经过修饰的 ASO 与目标 mRNA 上的特定区域退火,以回收特定的 mRNA。另一种方法是将修饰后的 ASO 通过氨基连接臂直接共价连接到磁珠上,以减少捕获生物素结合蛋白的倾向。然而,根据我们的经验,在加入链霉亲和素磁珠之前,先将 poly(A) RNA 组分与 ASO 孵育,比直接使用 ASO 偶联磁珠更高效地回收了 mRNA-蛋白质复合物(mRNPs)。可能的原因是,游离寡核苷酸在动力学上更具优势,相较于固定化的寡核苷酸,能更有效地接触结构化 RNA 中的靶序列。因此,在与样本孵育前将 ASO 共价偶联至磁珠可能不利于目标 RNA 的回收,需通过实验进行验证。
基于ASO的方法存在一个缺点,即某些靶标mRNA的回收效率较低。因此,我们建议评估多个与转录本不同区域结合的ASO。具体而言,我们推荐设计2-3个与目标mRNA的3'-非翻译区(3'-UTR)或编码区(CDS)序列结合的ASO。每个ASO在回收相应mRNA靶标时可能表现出不同的效率,应通过实验进行验证(图2A,B,数据未显示)。最终我们发现,与结合CDS的ASO相比,结合3'UTR的ASO表现更优。这可能是由于UTR区域缺乏正在翻译的核糖体,使得结合位点更易接近;而在CDS区域,核糖体可能阻碍ASO与靶序列的有效杂交。我们还发现,多个ASO的联合使用可能导致来自高丰度非靶标mRNA的污染增加,并降低下拉效率。无论如何,所选寡核苷酸的选择性可通过竞争实验进行控制(例如,加入竞争性寡核苷酸)。
另一个问题是可能与无关的RNA发生交叉杂交,因为我们观察到即使与其他mRNA发生部分杂交,也可能导致该mRNA被回收图2C)。因此,为了评估所设计的ASOs的适用性,我们建议首先进行初步实验 体外 使用总RNA进行测试,以优化缓冲液的盐浓度和洗涤温度。在我们的实验中,使用含有150 mM NaCl的缓冲液在55 °C下洗涤链霉亲和素偶联磁珠的效果最佳,但我们建议针对每种设计的ASO独立测试相关条件。值得注意的是,我们发现所有选定的ASO 体外 实验(图 2D)适用于从交联的细胞提取物中捕获相应的 mRNA 靶标(图3),进一步证实了其有效性 体外 检测。除了设计适用于mRNA捕获的合适ASO外,其他因素也可能影响选择性。因此,根据磁珠类型的说明书,采用BSA和/或tRNA进行充分的封闭处理,可防止非特异性结合至磁珠。为进一步降低蛋白质的非特异性吸附,我们还推荐使用低吸附管(Lo-bind tubes),尤其是在处理微量样品时。
通常情况下,TRIP 可以补充先前已建立的方法,利用 ASO 捕获 RNA。例如,非编码 RNA Xist 使用覆盖全长转录本的一系列长链(90-mer)生物素标记DNA寡核苷酸,从2亿至8亿UV交联细胞的核提取物中分离出与蛋白质结合的复合物34,35然而,所选择的平铺策略在存在与无关RNA发生交叉杂交的高风险时可能存在问题,且无法用于特异性选择特定转录本。 例如,选择性剪接形式。最近,将特异性设计的锁核酸(LNA)或DNA反义寡核苷酸混合体共价连接至磁性树脂,用于富集 体外 来自无细胞提取物的转录本或高表达的核糖体RNA;然而,尚未针对其回收效果进行测试 体内 形成的mRNA-蛋白质复合物36鉴于人们对RNA结合蛋白(RBPs)和非编码RNA(ncRNA)在转录后基因调控中的作用日益重视,我们认为TRIP是一种有效的方法,可用于研究细胞在细胞内和环境信号刺激下核糖核蛋白(RNP)复合物的组成与动态变化,及其在健康与疾病中的影响。
披露
作者无任何利益冲突需要披露。
致谢
我们感谢苏黎世联邦理工学院(ETH Zurich)的 Jonathan Hall 博士和 Mauro Zimmermann 博士为 PFK2 和 cep-1 反义寡核苷酸(ASOs)的合成工作,感谢 Maikel Wouters 博士设计 p27/CDKN1B 反义寡核苷酸,以及感谢巴塞尔弗里德里希·米歇尔生物医学研究所(Friedrich Miescher Institute for Biomedical Research, Basel)的 Rafal Ciosk 博士提供抗 GLD-1 抗体。本研究得到了英国生物技术和生物科学研究所(Biotechnology and Biological Sciences Research Council,资助号 BB/K009303/1)以及英国皇家学会沃尔夫森研究成就奖(Royal Society Wolfson Research Merit Award,编号 WM170036)对 A.P.G. 的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| MaxQ 5000 大容量恒温与制冷振荡培养摇床 | Thermo Fisher Scientific | SHKE5000-8CE | 用于培养酵母细胞的落地式摇床 |
| BBD 6220 | Thermo Fisher Scientific | CO2 培养箱,用于培养人源细胞 | |
| Sonicator Soniprep150 | MSE | MSS150.CX4.5 | 超声破碎仪/细胞破碎装置,用于剪切人细胞裂解液中的DNA |
| Stratalinker 1800 | Stratagene | Stratalinker,用于以254 nm紫外光照射细胞 | |
| Tissue Lyser | Qiagen | RETSCH MM200 | 用于机械破碎酵母细胞的装置 |
| 冷冻离心机 | Eppendorf | 5810R | 用于离心沉淀细胞及裂解液 |
| 振荡培养仪,Thriller | Peqlab | 适用于1.5 mL离心管的恒温振荡器 | |
| 玻璃珠,0.5 mm | Stratech Scientific Limited | 11079105 | 用于酵母细胞裂解 |
| 尼龙滤膜,0.41 μm | Millipore | NY4104700 | 用于收集酵母细胞 |
| Millex-HA 滤器,0.45 µm | EMD Millipore | SLHA02510 | 用于澄清线虫裂解液的滤器 |
| Eppendorf LoBind 蛋白低吸附微量离心管,1.5 mL | Sigma-Aldrich | 22431081 | 最大限度减少蛋白损失 |
| 2 mL 微量离心管 | Ambion | AM12425 | 用于酵母提取物制备及其他应用 |
| 5 mL 离心管 | Thermo Fisher Scientific | 129A | 用于收集HEK293细胞裂解液 |
| 15 mL 离心管 | Sarstedt | 62.547.254 | 用于收集 C. elegans |
| 50 mL 塑料离心管 | Sarstedt | 62.554.502 | 用于收集酵母细胞 |
| DMEM,高糖,含丙酮酸钠 | Thermo Fisher Scientific | 41966 | 用于培养HEK293细胞的培养基 |
| 青霉素-链霉素 | Sigma-Aldrich | P4333 | 用于补充细胞培养基,以控制细菌污染 |
| 胎牛血清(FBS) | Sigma-Aldrich | F7524 | 用于补充细胞培养基 |
| Lipofectamine 2000 | Thermo Fisher Scientific | 11668027 | 转染试剂 |
| RQ1 无RNase DNase | Promega | M6101 | DNase I,用于降解细胞裂解液中的DNA |
| RNasin Plus RNase抑制剂 | Promega | N2611 | RNase抑制剂,用于防止RNA降解 |
| cOmplete Mini 无EDTA蛋白酶抑制剂混合物 | Roche | 11836170001 | 蛋白酶抑制剂混合物,用于防止蛋白降解 |
| Dynabeads Oligo (dT)25 | Thermo Fisher Scientific | 61011 | mRNA-蛋白复合物纯化的第一步所需磁珠 |
| Dynabeads M-280 链霉亲和素 | Thermo Fisher Scientific | 11205D | mRNA-蛋白复合物纯化的第二步所需磁珠 |
| E. coli tRNA | Sigma-Aldrich | 10109550001 | 来自 E. coli 的转运RNA,用于封闭链霉亲和素磁珠,避免非特异性结合 |
| Quick Start Bradford 1× 染料试剂 | BioRad | 5000205 | 用于测定裂解液中的蛋白浓度,以BSA作为参照 |
| 牛血清白蛋白 | Sigma | A7906-100G | 用于制作标准曲线,作为蛋白浓度测定的参照 |
| 小鼠抗Act1抗体 | MP Biomedicals | 869100 | 用于Western blot检测酵母肌动蛋白(1:2,500) |
| 小鼠抗Act1抗体 | Sigma | A1978 | 用于Western blot检测人源肌动蛋白(1:2,000) |
| 小鼠抗HuR抗体 | Santa Cruz | sc-5261 | 用于Western blot检测HuR蛋白(1:500) |
| 小鼠抗–CYC-1抗体 | Invitrogen | 456100 | 用于Western blot检测Cyc-1蛋白(1:1,000) |
| 过氧化物酶-抗过氧化物酶可溶性复合物 | Sigma | P1291 | 用于Western blot检测Pfk2:TAP(1:5,000) |
| HRP偶联的羊抗小鼠IgG | Amersham | NXA931 | HRP标记的二抗 |
参考文献
- Mitchell, S. F., Parker, R. Principles and properties of eukaryotic mRNPs. Molecular Cell. 54 (4), 547-558 (2014).
- Iadevaia, V., Gerber, A. P. Combinatorial Control of mRNA Fates by RNA-Binding Proteins and Non-Coding RNAs. Biomolecules. 5 (4), 2207-2222 (2015).
- McHugh, C. A., Russell, P., Guttman, M. Methods for comprehensive experimental identification of RNA-protein interactions. Genome Biology. 15 (1), 203(2014).
- Matia-González, A. M., Gerber, A. P. Ch. 14. Fungal RNA Biology. Sesma, A., von der Haar, T. , Springer. 347-370 (2014).
- Tsvetanova, N. G., Klass, D. M., Salzman, J., Brown, P. O. Proteome-wide search reveals unexpected RNA-binding proteins in Saccharomyces cerevisiae. PLoS One. 5 (9), (2010).
- Castello, A., et al. Insights into RNA biology from an atlas of mammalian mRNA-binding proteins. Cell. 149 (6), 1393-1406 (2012).
- Baltz, A. G., et al. The mRNA-bound proteome and its global occupancy profile on protein-coding transcripts. Molecular Cell. 46 (5), 674-690 (2012).
- Castello, A., et al. System-wide identification of RNA-binding proteins by interactome capture. Nature Protocols. 8 (3), 491-500 (2013).
- Liao, Y., et al. The Cardiomyocyte RNA-Binding Proteome: Links to Intermediary Metabolism and Heart Disease. Cell Reports. 16 (5), 1456-1469 (2016).
- Liepelt, A., et al. Identification of RNA-binding Proteins in Macrophages by Interactome Capture. Molecular Cell Proteomics. 15 (8), 2699-2714 (2016).
- Conrad, T., et al. Serial interactome capture of the human cell nucleus. Nature Communications. 7, 11212(2016).
- Matia-Gonzalez, A. M., Laing, E. E., Gerber, A. P. Conserved mRNA-binding proteomes in eukaryotic organisms. Nature Structural and Molecular Biology. 22 (12), 1027-1033 (2015).
- Mitchell, S. F., Jain, S., She, M., Parker, R. Global analysis of yeast mRNPs. Nature Structural and Molecular Biology. 20 (1), 127-133 (2013).
- Beckmann, B. M., et al. The RNA-binding proteomes from yeast to man harbour conserved enigmRBPs. Nature Communications. 6, 10127(2015).
- Wessels, H. H., et al. The mRNA-bound proteome of the early fly embryo. Genome Research. 26 (7), 1000-1009 (2016).
- Sysoev, V. O., et al. Global changes of the RNA-bound proteome during the maternal-to-zygotic transition in Drosophila. Nature Communications. 7, 12128(2016).
- Despic, V., et al. Dynamic RNA-protein interactions underlie the zebrafish maternal-to-zygotic transition. Genome Research. 27 (7), 1184-1194 (2017).
- Zhang, Z., et al. UV crosslinked mRNA-binding proteins captured from leaf mesophyll protoplasts. Plant Methods. 12, 42(2016).
- Reichel, M., et al. In Planta Determination of the mRNA-Binding Proteome of Arabidopsis Etiolated Seedlings. Plant Cell. 28 (10), 2435-2452 (2016).
- Koster, T., Marondedze, C., Meyer, K., Staiger, D. RNA-Binding Proteins Revisited - The Emerging Arabidopsis mRNA Interactome. Trends Plant Sciences. 22 (6), 512-526 (2017).
- Hamasaki, K., Killian, J., Cho, J., Rando, R. R. Minimal RNA constructs that specifically bind aminoglycoside antibiotics with high affinities. Biochemistry. 37 (2), 656-663 (1998).
- Bachler, M., Schroeder, R., von Ahsen, U. StreptoTag: a novel method for the isolation of RNA-binding proteins. RNA. 5 (11), 1509-1516 (1999).
- Vazquez-Pianzola, P., Urlaub, H., Rivera-Pomar, R. Proteomic analysis of reaper 5' untranslated region-interacting factors isolated by tobramycin affinity-selection reveals a role for La antigen in reaper mRNA translation. Proteomics. 5 (6), 1645-1655 (2005).
- Hartmuth, K., Vornlocher, H. P., Luhrmann, R. Tobramycin affinity tag purification of spliceosomes. Methods Molecular Biology. 257, 47-64 (2004).
- Beach, D. L., Keene, J. D. Ribotrap : targeted purification of RNA-specific RNPs from cell lysates through immunoaffinity precipitation to identify regulatory proteins and RNAs. Methods Molecular Biology. 419, 69-91 (2008).
- Slobodin, B., Gerst, J. E. A novel mRNA affinity purification technique for the identification of interacting proteins and transcripts in ribonucleoprotein complexes. RNA. 16 (11), 2277-2290 (2010).
- Slobodin, B., Gerst, J. E. RaPID: an aptamer-based mRNA affinity purification technique for the identification of RNA and protein factors present in ribonucleoprotein complexes. Methods Molecular Biology. 714, 387-406 (2011).
- Yoon, J. H., Gorospe, M. Identification of mRNA-Interacting Factors by MS2-TRAP (MS2-Tagged RNA Affinity Purification). Methods Molecular Biology. 1421, 15-22 (2016).
- Leppek, K., Stoecklin, G. An optimized streptavidin-binding RNA aptamer for purification of ribonucleoprotein complexes identifies novel ARE-binding proteins. Nucleic Acids Research. 42 (2), 13(2014).
- Blencowe, B. J., Sproat, B. S., Ryder, U., Barabino, S., Lamond, A. I. Antisense probing of the human U4/U6 snRNP with biotinylated 2'-OMe RNA oligonucleotides. Cell. 59 (3), 531-539 (1989).
- Lingner, J., Cech, T. R. Purification of telomerase from Euplotes aediculatus: requirement of a primer 3' overhang. Proceedings of the National Academy of Sciences U S A. 93 (20), 10712-10717 (1996).
- Upadhyay, A., Dixit, U., Manvar, D., Chaturvedi, N., Pandey, V. N. Affinity capture and identification of host cell factors associated with hepatitis C virus (+) strand subgenomic RNA. Molecular Cell Proteomics. 12 (6), 1539-1552 (2013).
- Imig, J., et al. miR-CLIP capture of a miRNA targetome uncovers a lincRNA H19-miR-106a interaction. Nature Chemical Biology. 11 (2), 107-114 (2015).
- Chu, C., et al. Systematic discovery of Xist RNA binding proteins. Cell. 161 (2), 404-416 (2015).
- McHugh, C. A., et al. The Xist lncRNA interacts directly with SHARP to silence transcription through HDAC3. Nature. 521 (7551), 232-236 (2015).
- Rogell, B., et al. Specific RNP capture with antisense LNA/DNA mixmers. RNA. 23 (8), 1290-1302 (2017).
- Matia-Gonzalez, A. M., Iadevaia, V., Gerber, A. P. A versatile tandem RNA isolation procedure to capture in vivo formed mRNA-protein complexes. Methods. , 93-100 (2017).
- Gruber, A. R., Lorenz, R., Bernhart, S. H., Neubock, R., Hofacker, I. L. The Vienna RNA websuite. Nucleic Acids Research. 36 (Web Server issue), Available from: http://rna.tbi.univie.ac.at/cgi-bin/RNAWebSuite/RNAfold.cgi W70-W74 (2008).
- Kalendar, R., Khassenov, B., Ramankulov, Y., Samuilova, O., Ivanov, K. I. FastPCR: An in silico tool for fast primer and probe design and advanced sequence analysis. Genomics. 109 (3-4), Available from: http://primerdigital.com/tools/PrimerAnalyser.html 312-319 (2017).
- Altschul, S. F., Gish, W., Miller, W., Myers, E. W., Lipman, D. J. Basic local alignment search tool. Journal of Molecular Biology. 215 (3), 403-410 (1990).
- Stiernagle, T. Maintenance of C. elegans. WormBook. , 1-11 (2006).
- Kedde, M., et al. A Pumilio-induced RNA structure switch in p27-3' UTR controls miR-221 and miR-222 accessibility. Nature Cell Biology. 12 (10), 1014-1020 (2010).
- Schumacher, B., et al. Translational repression of C. elegans p53 by GLD-1 regulates DNA damage-induced apoptosis. Cell. 120 (3), 357-368 (2005).
- Ziegeler, G., et al. Embryonic lethal abnormal vision-like HuR-dependent mRNA stability regulates post-transcriptional expression of cyclin-dependent kinase inhibitor p27Kip1. Journal of Biological Chemistry. 285 (20), 15408-15419 (2010).
- Itri, F., et al. Femtosecond UV-laser pulses to unveil protein-protein interactions in living cells. Cellular and Molecular Life Sciences. 73 (3), 637-648 (2016).
- Zhang, L., Zhang, K., Prandl, R., Schoffl, F. Detecting DNA-binding of proteins in vivo by UV-crosslinking and immunoprecipitation. Biochemical and Biophysical Research Communications. 322 (3), 705-711 (2004).
重印与许可
