本文介绍一种利用已有的抗生素抗性盒缺失构建体作为基础,在其他大肠杆菌(E. coli)菌株中构建缺失突变体的实验方案。此类缺失突变可通过P1噬菌体转导技术,转移并插入至受体菌株的相应基因位点。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
研究细菌中未知基因功能的初步方法是构建该基因的敲除突变体。本文介绍一种高效且快速的实验方案,用于将基因缺失突变从一个菌株转移到另一个菌株 大肠杆菌 通过使用噬菌体P1的普遍性转导,将突变从一个菌株转移到另一个菌株。该方法要求突变是可选择的(例如, 基于使用抗生素抗性盒插入导致的基因破坏)。这类抗生素抗性盒可从供体菌株转移并导入目标受体菌株,从而快速、简便地构建基因缺失突变体。抗生素抗性盒可设计为包含弗林普酶识别位点,使其能够通过位点特异性重组酶介导被切除,仅在基因组中留下约100个碱基对长度的瘢痕序列,实现无痕敲除。我们通过敲除 tamA 编码参与自转运蛋白生物合成的组装因子的基因,并检测该基因敲除对两种三聚体自转运粘附素生物合成与功能的影响。尽管通过P1转导进行基因缺失存在局限性,但其操作简便且速度快,使其成为其他基因缺失方法的一种有吸引力的替代方案。
引言
研究基因功能的常用初始方法是进行基因敲除突变,并观察由此产生的表型,这种方法也称为反向遗传学。在过去约70年中,大肠杆菌(E. coli)因其易于培养以及适合遗传操作,一直是分子生物学研究的主要模式生物1。目前已发展出多种在E. coli中实现基因缺失的方法,包括标记交换突变技术2,3,以及近年来使用的基于λ Red或Rac ET系统的重组工程(recombineering)技术4,5,6。
在一个广泛应用的系统中,单个基因的编码序列被一个抗生素抗性盒所替代,该抗性盒随后可从染色体上切除5,7。编码序列被替换,例如被一个卡那霉素(Kan)抗性盒替代,该抗性盒两侧由翻转酶(FLP)识别靶点(FRT)位点包围。FRT位点可被重组酶FLP识别,FLP介导FRT位点之间的特异性重组,从而导致Kan抗性盒的删除。通过这种方法,可实现对特定基因编码序列的完全删除,仅留下约100个碱基对(bp)的微小疤痕序列(图1)。
十多年前,所谓的Keio文库被构建出来。该文库基于标准实验室的E. coli K12菌株,几乎所有的非必需基因均通过λ Red重组技术逐一被删除7,8。该文库中的每个克隆均将一个编码序列替换为可切除的卡那霉素(Kan)抗性盒。Keio文库已被证明在多种应用中具有重要价值9。其中一项应用是在其他E. coli菌株中构建基因缺失突变体。特定缺失克隆中的Kan抗性盒可通过通用性转导噬菌体(如P1)进行转移10,11,12,13,14。由该类菌株制备的噬菌体原液可用于感染目标E. coli受体菌株,在较低但稳定的频率下,含有Kan抗性盒的片段可通过同源重组整合至受体基因组中(图2)。转导子可通过在含卡那霉素的培养基上生长进行筛选。此后,若需去除抗生素抗性盒,可将FLP重组酶以反式提供给转导菌株。随后消除携带氨苄青霉素(Amp)抗性标记的FLP表达质粒,筛选对卡那霉素和氨苄青霉素均敏感的克隆,并通过 菌落PCR验证野生型编码序列的正确恢复以及Kan抗性盒的完全切除。
本文提供了一个详细的实验方案,描述了基于上述策略构建敲除 E. coli 菌株的每一步操作。以敲除 tamA 基因为例进行说明。tamA 编码一种外膜 β-桶状蛋白,是转运与组装模块(Transport and Assembly Module, TAM)的组成部分,该模块参与某些自转运蛋白和菌毛的生物合成15,16,17。随后利用该敲除菌株,研究 tamA 基因缺失对两种三聚自转运粘附素(TAAs)生物合成的影响,即 Yersinia 粘附素 YadA 和 E. coli 免疫球蛋白(Ig)结合型 TAA EibD18,19。
访问受限。请登录或开始试用以查看此内容。
方案
1. 菌株与质粒
- 细菌菌株
- 使用 E. coli 菌株 BW251135,JW4179(BW25113) tamA::kan)7,BL21(DE3)20,和 BL21ΔABCF21参见 材料清单 如需更多信息。
- 噬菌体
- 使用噬菌体 P1病毒 用于普遍性转导。将噬菌体以液体形式保存,并加入几滴氯仿(参见步骤 2.2)。欲了解更多信息,请参见 材料表.
- 质粒
- 在本方案中使用以下质粒:pCP2022pIBA2-YadA23和 pEibD1024作为对照质粒,使用 pASK-IBA2 和 pET22b(参见 材料清单).
- 生长条件
- 在溶菌肉汤(LB)培养基中培养细菌25 剧烈振荡(180–200 rpm)条件下 37 °C 或 30 °C 在 BL21ΔABCF 及含有 pCP20 质粒的菌株中。
- 进行质粒消除实验于 43 °C.
- 对于固体培养基,向LB中添加1%琼脂(w/v)。
- 在LB培养基中添加0.7%琼脂和10 mM CaCl₂,用于顶层琼脂2 并高压灭菌培养基。电穿孔后恢复培养使用SOC培养基26.
- 使用以下抗生素浓度: 100 μg/mL 用于氨苄青霉素 25 μg/mL 用于 Kan。
2. 准备噬菌体裂解液
- 供体菌株的感染
- 在添加了10 mM CaCl₂的5 mL LB培养基中培养供体菌株JW41972 以及可选的Kan(25 µg/mL) 在 600 nm 处的光密度(OD600) 约为 1.0。测定 OD600 使用分光光度计测定数值。
- 在LB培养基中对现有的P1噬菌体储备液进行系列稀释:推荐稀释倍数为10-3 至 10-7.
- 混合 200 μL 细菌悬液的 100 μL 特定噬菌体稀释液的15 mL离心管或等效容器中。根据噬菌体稀释液的数量准备相应数量的离心管。在20分钟内将这些离心管于 37 °C 不进行振荡。
- 加入约 3 mL 熔化的顶层琼脂(约50 °C) 加入 10 mM CaCl2 将混合物加入试管中,短暂涡旋振荡以充分混匀管内物质,然后将混合物倾注至预热的LB平板上,制成均匀的涂布层。
- 37 °C,过夜孵育培养板 37 °C.
- 裂解液制备
- 次日选择噬菌斑呈半融合生长的平板。在半融合的平板上,约一半的平板表面积呈透明状图3).
- 用接种环或类似工具从该培养皿中刮取上层琼脂,并将琼脂转移至离心管中。加入1–2 mL LB培养基和一滴氯仿,在通风橱中剧烈涡旋震荡约1分钟。
- 离心试管15分钟,4,000 x g g 或更快地沉淀琼脂和细菌细胞。
- 将上清液转移至新的微量离心管中,注意避免混入沉淀中的任何碎片。加入2滴氯仿,并将裂解液置于4–10 °C在通风橱中加入氯仿。切勿冷冻噬菌体裂解液,否则将导致感染性颗粒数量显著减少。
- 测定裂解液滴度
- 在添加10 mM CaCl的LB培养基中培养BW251132 在 37 °C 直到培养物达到 OD600 约1.0。
- 在LB中制备噬菌体裂解液的稀释系列(例如, 10-6–10-9).
注意:吸取样品时应从裂解液上层取液,避免将氯仿转移至稀释液中。 - 混合 200 μL 细菌悬液的 100 μL 将给定浓度的噬菌体稀释液加入15 mL离心管或同等规格的容器中。根据噬菌体稀释液的数量准备相应数量的离心管。在室温下孵育20分钟 37 °C 不进行振荡。
- 加入约 3 mL 融化的顶层琼脂(约50 °C) 加入 10 mM CaCl2 将混合物加入试管中,短暂涡旋振荡以充分混匀内容物,然后将混合物倾注至预热的LB平板上,制成均匀的涂布层。
- 37 °C,过夜孵育培养板 37 °C.
- 次日,对每块平板上的噬斑数量(细菌菌苔中的透明区域)进行计数,并使用以下公式计算裂解液的滴度:
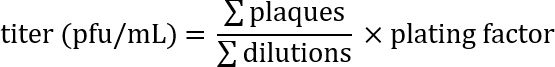
示例:在稀释度为10的平板上-7, 10-8,和10-9,分别有 231、27 和 2 个噬菌斑。如 100 μL 每个稀释度取用于感染,由于滴度以每毫升噬斑形成单位(pfu/mL)表示,因此接种因子为10。将这些数值代入公式:

因此,滴度约为 2 x 10¹⁰ 感染性噬菌体颗粒/mL
3. P1 转导
- 准备受体细胞
- 在LB培养基中培养受体菌株BL21ΔABCF,使其在600 nm处的光密度(OD600)达到约1.0。使用分光光度计测量OD600值。
- 根据所需感染复数(MOI)为0.5,计算所需噬菌体裂解液的体积。为计算MOI,需根据培养物的OD600估算细菌数量。假设OD600值为1.0时相当于约109 cfu/mL。根据已知的裂解液滴度计算所需体积。
示例(基于步骤2.3.6后示例中计算出的滴度):
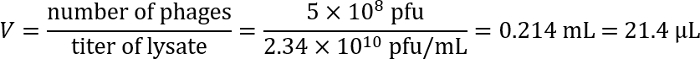
- 向受体菌株培养物中加入CaCl2至终浓度10 mM,并混匀。取1 mL该培养物用于转导。
- 进行转导
- 按照步骤3.1.2中计算的体积,将适量噬菌体裂解液加入含10 mM CaCl2的1 mL受体菌培养物中,轻轻混匀。
注意:吸取裂解液时应从上层取样,避免将氯仿带入混合液中。 - 将混合液在37 °C静置孵育20分钟。
- 通过加入pH 5.5的柠檬酸钠至终浓度100 mM,终止感染过程。
- 离心细菌(5,000 × g,2分钟),弃去上清液,然后将菌体重悬于1 mL新鲜LB培养基中,该培养基含100 mM、pH 5.5的柠檬酸钠。
- 按照步骤3.2.4的方法再清洗细胞两次,以确保彻底去除游离噬菌体和钙离子。
- 将细菌重悬于1 mL含100 mM、pH 5.5柠檬酸钠的新鲜LB培养基中,在30 °C以振荡(> 100 rpm)方式孵育1小时。
- 通过离心(5,000 × g,2分钟)收集细菌,并将其重悬于约100 μL含100 mM、pH 5.5柠檬酸钠的LB培养基中。
- 将细菌涂布于含有Kan(25 µg/mL)和10 mM、pH 5.5柠檬酸钠的LB平板上,于30 °C培养至菌落出现(约24小时)。
- 按照步骤3.1.2中计算的体积,将适量噬菌体裂解液加入含10 mM CaCl2的1 mL受体菌培养物中,轻轻混匀。
- 筛选转导子
- 当选择平板上长出菌落后,将其在LB + Kan平板上划线以获得单菌落,并在30 °C培养至单菌落出现。
4. 切除卡那霉素抗性基因(Kan)盒
- 使用重组质粒进行转化
- 使卡那霉素抗性的 BL21ΔABCF 菌株具备电转化能力。
- 从单个菌落开始,在添加卡那霉素(25 µg/mL)的新鲜 LB 培养基(5 mL)中,于 30 °C 下培养至 OD600 达到约 0.5–0.7。
- 此后所有步骤均在 4 °C 或冰上操作。将细菌以 5,000 × g 离心 10 分钟,弃去上清液。
- 用预冷的蒸馏水洗涤菌体沉淀两次(重复上述离心步骤),最后将菌体沉淀重悬于 100 µL 预冷的 10% 甘油溶液中。
- 将 1 mm 电转化杯置于冰上预冷。
- 向细胞悬液中加入 1 pg 质粒 DNA(pCP20),轻轻混匀后转移至预冷的电转化杯中。
- 将电转化仪设置为 1.8 kV,对细胞进行电转化。
- 加入 1 mL SOC 培养基,于 30 °C 培养 1 小时,以恢复转化后的细胞。
- 取 100 µL 细胞涂布于 LB + Amp 平板,于 30 °C 过夜培养。
- 使卡那霉素抗性的 BL21ΔABCF 菌株具备电转化能力。
- 诱导重组反应
- 从 LB + Amp 平板上挑取单菌落,接种至不含任何抗生素的新鲜 LB 培养基中。
- 于非允许温度(43 °C)下过夜培养,以诱导 FLP 重组酶的表达。
- 筛选重组子
- 进行系列稀释,取 105–106 稀释度的菌液 50 µL 涂布于非选择性平板,于 30 °C 过夜培养。
5. 基因敲除的验证
- 质粒丢失及成功重组的验证
- 按以下顺序,从步骤 4.3.1 制备的平板上挑取单菌落,在 LB + Kan、LB + Amp 以及不含抗生素的 LB 平板上划线。为便于划线操作,可使用菌落网格(参见 补充文件 1)。在 30 °C 下培养平板,直至菌落出现(约 24 小时)。
- 挑选 10–20 个在非选择性平板上生长但在选择性培养基上未能生长的克隆,用于进一步验证。
- 通过菌落 PCR 进行额外验证
- 使用位于 tamA 编码序列两侧的引物进行菌落 PCR(参见 材料表)。
- 配制 PCR 主混合液。所需混合液体积取决于待检测菌落的数量(参见 表 1 中的示例)。在冰上混合试剂,最后加入聚合酶。
- 充分混匀 PCR 主混合液,然后将 20 µL 分装至 PCR 条管中。使用无菌枪头挑取少量待检测菌落,加入对应管中。记得同时包括原始受体菌株作为对照;可选地,也可包括供体菌株。
- 运行 PCR 反应(PCR 程序参见 表 2)。
- 制备 1% 琼脂糖凝胶。
- 配制 50 mL 凝胶时,称取 0.5 g 琼脂糖,加入 50 mL TAE 缓冲液(40 mM Tris、20 mM 乙酸和 1 mM EDTA,pH 8.0),在微波炉中加热至琼脂糖完全溶解。
- 琼脂糖完全溶解后,将溶液冷却至约 50 °C,然后加入 5 μL DNA 染色染料。充分混匀后倒入制胶模具中。插入一个或多个梳子,确保有足够的加样孔用于所有样品及分子量标记物。静置 30 分钟使凝胶凝固。
- PCR 完成后,向每个样品中加入 4 µL 6x DNA 上样缓冲液。将凝胶放入电泳槽中,并加入 TAE 缓冲液至完全覆盖加样孔。
- 将每例 PCR 反应产物取 10–15 µL 加入凝胶加样孔中,同时加入 5 µL 分子量标记物。随后在 75 V 条件下电泳 30 分钟。
- 电泳结束后,使用蓝光成像仪对凝胶成像。
6. 其他技术
- 蛋白质表达
注:测试蛋白(YadA 和 EibD)的表达已在其他文献中详细描述23,24这是主要步骤的简要概述。- 转化 BL21ΔABCF ΔtamA w使用所需的质粒(pIBA2-YadA 和 pEibD10 及相应的对照质粒),并在 LB + Amp 培养基上筛选转化子。
- 用于蛋白表达时,取1 mL转化细菌的过夜培养物接种于100 mL含氨苄青霉素的LB培养基中,并在以下条件下培养: 30 °C 直至对数中期,加入无水四环素(100 ng/mL)或异丙基-β-D-硫代半乳糖苷(0.5 mM)以诱导蛋白表达。
- 诱导2小时后 30 °C,测定培养物的浊度,并收集相当于50 mL OD值的细胞数量600 = 1.0,通过在4,000 × g 条件下离心培养物15分钟 g. 用10 mM HEPES(pH 7.4)洗涤沉淀物1次,然后将其置于-20 °C 或按步骤6.2进一步处理。
- 外膜提取
注意:外膜提取操作按 Leo 所述方法详细进行 等27主要步骤总结如下。- 将细胞沉淀重悬于1 mL含10 mM MgCl₂的10 mM HEPES缓冲液(pH 7.4)中2 和 MnCl2,溶菌酶(0.1 mg/mL)和少量DNase I。
- 裂解细胞(例如,使用珠磨机)。
- 短暂离心细胞(2 分钟,15,600 x g) g) 去除细胞碎片,并将上清液转移至新离心管中。
- 将细胞以 16,000 x g 离心 30 分钟 g,之后,将沉淀重悬于 400 μL 1% N-月桂酰基肌氨酸钠溶于 10 mM HEPES,pH 7.4
- 将细胞在室温下振荡孵育30分钟,随后按上述方法离心30分钟。
- 洗涤半透明沉淀物1次,使用 200 μL 10 mM HEPES,pH 7.4,然后重悬于 30 μL 10 mM HEPES,并加入 10 μL 4x SDS-PAGE上样缓冲液
- 活性测定
注意:按照所述方法对 YadA 和 EibD 进行 SDS-PAGE 和活性测定28主要步骤总结如下。 - SDS-PAGE
- 加热样品至 50 °C 孵育5分钟,以避免蛋白质变性,然后再将其上样至聚丙烯酰胺凝胶中。
- SDS-PAGE 分离后,将蛋白质转移至聚偏二氟乙烯(PVDF)膜上。
- 转膜后,用含2%脱脂奶粉的PBS溶液封闭膜。
- YadA-胶原蛋白远端western印迹
- 封闭后,将牛I型胶原蛋白用封闭缓冲液稀释至相应浓度后加入 10 μg/mL 孵育膜1小时。
- 用 PBS + 0.05% Tween20(PBS-T)洗涤膜 2 次。
- 将一抗(单克隆抗胶原蛋白 COL-1 抗体)用封闭缓冲液按 1:2,000 稀释后加入膜中。
- 孵育膜1小时后,按步骤6.3.2.2中所述方法洗涤2次,然后加入二抗[辣根过氧化物酶(HRP)标记的山羊抗小鼠IgG],用封闭缓冲液按1:10,000比例稀释。
- 将膜孵育1小时,然后用PBS-T洗涤2次。根据制造商说明书,向膜上添加增强型化学发光底物,并使用CCD相机检测条带。
- EibD-IgG 结合实验
- 封闭后,加入二抗(辣根过氧化物酶标记的山羊抗兔IgG),用封闭缓冲液按1:2,000比例稀释。
- 将膜孵育1小时,然后用PBS洗涤2次。按照步骤6.3.2.5中所述进行化学发光检测。
访问受限。请登录或开始试用以查看此内容。
结果
构建 BL21ΔABCF 的 tamA 基因敲除菌株:
上述策略先前已被用于构建BL21(DE3)的一个衍生菌株,该菌株是一种用于蛋白质生产的标准实验室菌株,经过优化可高效表达外膜蛋白,命名为BL21ΔABCF21。该菌株缺失了四个编码高丰度外膜蛋白的基因,因此相较于野生型菌株,能够表达更多的异源外膜蛋白。为了检测TAM是否参与TAA的生物合成,我们在该菌株背景下删除了tamA基因。
使用Keio文库菌株JW4179制备P1噬菌体裂解液,该菌株中tamA基因(先前称为yftM)的编码序列已被卡那霉素抗性盒取代。随后以BL21ΔABCF作为受体菌株进行转导实验。获得多个卡那霉素抗性菌落后,选取其中两个进行卡那霉素抗性盒的切...
访问受限。请登录或开始试用以查看此内容。
讨论
P1 转导是一种在大肠杆菌(E. coli)中快速、稳健且可靠的基因敲除方法。本文通过将 Keio 供体菌株中的 tamA 基因缺失突变转导至 BL21 衍生的受体菌株,展示了该方法的应用。转导过程主要包括转导裂解液的制备、转导反应本身、卡那霉素抗性盒的切除以及通过 PCR 验证基因敲除结果。整个流程大约需要 1 周时间,除最后的 PCR 验证外,无需使用任何分子生物学技术。因此,在所需投入的时间和工作量方面,P1 转导可与 λ Red 重组技术相媲美,且远快于传统的标记交换诱变方法。
所提供的方案非常稳健,允许对许多步骤进行修改。然而,仍有一些关键参数需要注意。对于P1感染,必须向培养基中添加钙离子。钙离子是噬菌体吸附到细菌所必需的,若培养基中未加入足量的钙,将显著降低感染效率。某些细菌菌株(如BL21ΔABCF)在存在CaCl₂的情况下容易发生聚集。221在此类情况下,细菌可在无CaCl₂的条件下培养。2,可在感染前短时间内加入该悬浮液中。但对于更常规...
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突需要披露。
致谢
Keio文库菌株购自日本国家生物资源项目(NIG,日本):E. coli。我们感谢奥斯陆大学生物科学系Dirk Linke的持续支持。本研究由挪威研究理事会青年研究人员基金249793号(授予Jack C. Leo)资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 菌株 | |||
| E. coli BW25113 | NIG | ME6092 | Keio文库的野生型菌株 |
| E. coli BL21(DE3) | Merck | 69450-3 | 表达菌株 |
| E. coli BL21DABCF | Addgene | 102270 | 源自BL21(DE3) |
| E. coli JW4179 | NIG | JW4179-KC | tamA基因缺失突变体 |
| P1 vir | NIG | HR16 | 通用性转导噬菌体 |
| 质粒 | |||
| pCP20 | CGSC | 14177 | 带有FLP的条件性复制质粒 |
| pASK-IBA2 | IBA GmbH | 2-1301-000 | 表达载体 |
| pEibD10 | N/A | N/A | 用于EibD蛋白的生产;质粒可应要求提供 |
| pET22b+ | Merck | 69744-3 | 表达载体 |
| pIBA2-YadA | N/A | N/A | 用于YadA蛋白的生产;质粒可应要求提供 |
| 化学试剂 | |||
| 乙酸 | ThermoFisher | 33209 | |
| 琼脂 | BD Bacto | 214010 | |
| 琼脂糖 | Lonza | 50004 | |
| 氨苄青霉素 | Applichem | A0839 | |
| 无水四环素 | Abcam | ab145350 | |
| 抗I型胶原抗体COL-1 | Sigma | C2456 | |
| 牛I型胶原 | Sigma | C9791 | |
| 氯化钙 | Merck | 102382 | |
| 氯仿 | Merck | 102445 | |
| 磷酸氢二钠 | VWR | 28029 | |
| DNA染料 | Thermo | S33102 | |
| DNA分子量标记物 | New England BioLabs | N3232S | |
| DNase I | Sigma | DN25 | |
| dNTP混合液 | New England Biolabs | N0447 | |
| ECL HRP底物 | Advansta | K-12045 | |
| EDTA | Applichem | A2937 | |
| 甘油 | VWR | 24388 | |
| 山羊抗小鼠IgG-HRP | Santa Cruz | sc-2005 | |
| 山羊抗兔IgG-HRP | Agrisera | AS10668 | |
| HEPES | VWR | 30487 | |
| 异丙基硫代半乳糖苷 | VWR | 43714 | |
| 卡那霉素 | Applichem | A1493 | |
| 溶菌酶 | Applichem | A4972 | |
| 氯化镁 | VWR | 25108 | |
| 氯化锰 | Sigma | 221279 | |
| N-月桂酰肌氨酸 | Sigma | L9150 | |
| 脱脂奶粉 | Sigma | 70166 | |
| 氯化钠 | VWR | 27808 | |
| tamA 正向引物 | Invitrogen | N/A | 序列 5'-GAAAAAAGG ATATTCAGGAGAAAATGTG-3' |
| tamA 反向引物 | Invitrogen | N/A | 序列 5'-TCATAATT CTGGCCCCAGACC-3' |
| Taq DNA聚合酶 | New England Biolabs | M0267 | |
| 柠檬酸三钠 | Merck | 106448 | |
| 胰蛋白胨 | VWR | 84610 | |
| Tween20 | Sigma | P1379 | |
| 酵母提取物 | Merck | 103753 | |
| 设备 | |||
| 琼脂糖凝胶电泳槽 | Hoefer | SUB13 | |
| 珠磨破碎仪 | Thermo | FP120A-115 | |
| CCD相机 | Kodak | 4000R | |
| 电穿孔比色皿 | Bio-Rad | 165-2089 | |
| 电穿孔仪 | Bio-Rad | 1652100 | |
| 凝胶成像系统 | Nippon Genetics | GP-03LED | |
| 恒温摇床 | Infors HT | Minitron | |
| 培养箱 | VWR | 390-0482 | |
| 微量离心机 | Eppendorf | 5415D | |
| 微波炉 | Samsung | CM1099A | |
| PCR仪 | Biometra | Tpersonal | |
| PCR八联管 | Axygen | PCR-0208-CP-C | |
| pH计 | Hanna Instruments | HI2211-01 | |
| PVDF膜 | ThermoFisher | 88518 | |
| SDS-PAGE电泳槽 | ThermoFisher | A25977 | |
| 台式离心机 | Beckman Coulter | B06322 | |
| 涡旋混合器 | Scientific Industries | SI-0236 | |
| 水浴锅 | GFL | D3006 | |
| 湿法转膜仪 | Hoefer | TE22 |
参考文献
- Blount, Z. D. The unexhausted potential of E. coli. eLife. 4, e05826(2015).
- Hamilton, C. M., Aldea, M., Washburn, B. K., Babitzke, P., Kushner, S. R. New method for generating deletions and gene replacements in Escherichia coli. Journal of Bacteriology. 171 (9), 4617-4622 (1989).
- Link, A. J., Phillips, D., Church, G. M. Methods for generating precise deletions and insertions in the genome of wild-type Escherichia coli: application to open reading frame characterization. Journal of Bacteriology. 179 (20), 6228-6237 (1997).
- Sawitzke, J. A., Thomason, L. C., Costantino, N., Bubunenko, M., Datta, S., Court, D. L. Recombineering: in vivo genetic engineering in E. coli, S. enterica, and beyond. Methods in Enzymology. 421, 171-199 (2007).
- Datsenko, K. A., Wanner, B. L. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proceedings of the National Academy of Sciences of the United States of America. 97 (12), 6640-6645 (2000).
- Muyrers, J. P., Zhang, Y., Stewart, A. F. Techniques: Recombinogenic engineering--new options for cloning and manipulating DNA. Trends in Biochemical Sciences. 26 (5), 325-331 (2001).
- Baba, T., et al. Construction of Escherichia coli K-12 in-frame, single-gene knockout mutants: the Keio collection. Molecular Systems Biology. 2, (2006).
- Yamamoto, N., et al. Update on the Keio collection of Escherichia coli single-gene deletion mutants. Molecular Systems Biology. 5, 335(2009).
- Baba, T., Huan, H. -C., Datsenko, K., Wanner, B. L., Mori, H. The applications of systematic in-frame, single-gene knockout mutant collection of Escherichia coli K-12. Methods in Molecular Biology. 416, Clifton, NJ. 183-194 (2008).
- Chattopadhyay, M. K., Tabor, C. W., Tabor, H. Polyamines are not required for aerobic growth of Escherichia coli: preparation of a strain with deletions in all of the genes for polyamine biosynthesis. Journal of Bacteriology. 191 (17), 5549-5552 (2009).
- Xie, X., Wong, W. W., Tang, Y. Improving simvastatin bioconversion in Escherichia coli by deletion of bioH. Metabolic Engineering. 9 (4), 379-386 (2007).
- Maeda, T., Sanchez-Torres, V., Wood, T. K. Escherichia coli hydrogenase 3 is a reversible enzyme possessing hydrogen uptake and synthesis activities. Applied Microbiology and Biotechnology. 76 (5), 1035-1042 (2007).
- Meehan, B. M., Landeta, C., Boyd, D., Beckwith, J. The disulfide bond formation pathway is essential for anaerobic growth of Escherichia coli. Journal of Bacteriology. 199 (16), (2017).
- Niba, E. T. E., Naka, Y., Nagase, M., Mori, H., Kitakawa, M. A genome-wide approach to identify the genes involved in biofilm formation in E. coli. DNA Research. 14 (6), 237-246 (2008).
- Heinz, E., et al. Conserved features in the structure, mechanism, and biogenesis of the inverse autotransporter protein family. Genome Biology and Evolution. 8 (6), 1690-1705 (2016).
- Selkrig, J., et al. Discovery of an archetypal protein transport system in bacterial outer membranes. Nature Structural & Molecular Biology. 19 (5), 506-510 (2012).
- Stubenrauch, C., et al. Effective assembly of fimbriae in Escherichia coli depends on the translocation assembly module nanomachine. Nature Microbiology. 1 (7), 16064(2016).
- Leo, J. C., Goldman, A. The immunoglobulin-binding Eib proteins from Escherichia coli are receptors for IgG Fc. Molecular Immunology. 46 (8-9), 1860-1866 (2009).
- Mühlenkamp, M., Oberhettinger, P., Leo, J. C., Linke, D., Schütz, M. S. Yersinia adhesin A (YadA) - Beauty & beast. International Journal of Medical Microbiology. 305 (2), 252-258 (2015).
- Studier, F. W., Moffatt, B. A. Use of bacteriophage T7 RNA polymerase to direct selective high-level expression of cloned genes. Journal of Molecular Biology. 189 (1), 113-130 (1986).
- Meuskens, I., Michalik, M., Chauhan, N., Linke, D., Leo, J. C. A new strain collection for improved expression of outer membrane proteins. Frontiers in Cellular and Infection Microbiology. 7, 464(2017).
- Cherepanov, P. P., Wackernagel, W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 158 (1), 9-14 (1995).
- Grosskinsky, U., et al. A conserved glycine residue of trimeric autotransporter domains plays a key role in Yersinia adhesin A autotransport. Journal of Bacteriology. 189 (24), 9011-9019 (2007).
- Leo, J. C., et al. The structure of E. coli IgG-binding protein D suggests a general model for bending and binding in trimeric autotransporter adhesins. Structure. 19 (7), London, UK. 1021-1030 (1993).
- Bertani, G. Studies on lysogenesis. I. The mode of phage liberation by lysogenic Escherichia coli. Journal of Bacteriology. 62 (3), 293-300 (1951).
- Hanahan, D. Studies on transformation of Escherichia coli with plasmids. Journal of Molecular Biology. 166 (4), 557-580 (1983).
- Leo, J. C., Oberhettinger, P., Linke, D. Assessing the outer membrane insertion and folding of multimeric transmembrane β-barrel proteins. Methods in Molecular Biology. , Clifton, NJ. 157-167 (2015).
- Mikula, K. M., Leo, J. C., Łyskowski, A., Kedracka-Krok, S., Pirog, A., Goldman, A. The translocation domain in trimeric autotransporter adhesins is necessary and sufficient for trimerization and autotransportation. Journal of Bacteriology. 194 (4), 827-838 (2012).
- Thomason, L. C., Costantino, N., Court, D. L., et al. E. coli genome manipulation by P1 transduction. Current Protocols in Molecular Biology. Ausubel, F. M., et al. , Chapter 1, Unit 1.17 (2007).
- Franklin, N. C. Mutation in gal U gene of E. coli blocks phage P1 infection. Virology. 38 (1), 189-191 (1969).
- Jeong, H., et al. Genome sequences of Escherichia coli B strains REL606 and BL21(DE3). Journal of Molecular Biology. 394 (4), 644-652 (2009).
- Greene, E. C. DNA Sequence Alignment during Homologous Recombination. Journal of Biological Chemistry. 291 (22), 11572-11580 (2016).
- Watt, V. M., Ingles, C. J., Urdea, M. S., Rutter, W. J. Homology requirements for recombination in Escherichia coli. Proceedings of the National Academy of Sciences of the United States of America. 82 (14), 4768-4772 (1985).
- Ho, T. D., Waldor, M. K. Enterohemorrhagic Escherichia coli O157:H7 gal mutants are sensitive to bacteriophage P1 and defective in intestinal colonization. Infection and Immunity. 75 (4), 1661-1666 (2006).
- Ikeda, H., Tomizawa, J. I. Transducing fragments in generalized transduction by phage P1. I. Molecular origin of the fragments. Journal of Molecular Biology. 14 (1), 85-109 (1965).
- Murooka, Y., Harada, T. Expansion of the host range of coliphage P1 and gene transfer from enteric bacteria to other Gam-negative bacteria. Applied and Environmental Microbiology. 38 (4), 754-757 (1979).
- Goldberg, R. B., Bender, R. A., Streicher, S. L. Direct selection for P1-sensitive mutants of enteric bacteria. Journal of Bacteriology. 118 (3), 810-814 (1974).
- O'Connor, K. A., Zusman, D. R. Coliphage P1-mediated transduction of cloned DNA from Escherichia coli to Myxococcus xanthus: use for complementation and recombinational analyses. Journal of Bacteriology. 155 (1), 317-329 (1983).
访问受限。请登录或开始试用以查看此内容。
重印与许可
