本文介绍了一种纯化组氨酸标签焦磷酸激酶酶的方法,并利用放射性标记底物及产物的薄层色谱分析来检测其酶活性。 体外该酶活性检测方法广泛适用于任何激酶、核苷酸环化酶或磷酸转移反应,只要其反应机制包含核苷三磷酸的水解过程。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
激酶和焦磷酸激酶能够将核苷三磷酸前体上的γ-磷酸基团或β-γ-焦磷酸基团转移至底物,从而生成磷酸化产物。使用γ-32P标记的NTP前体可通过放射自显影技术同时监测底物的消耗和产物的生成。在纤维素板上进行的薄层色谱(TLC)可实现底物与产物的快速分离及高灵敏度定量。本文介绍一种利用薄层色谱法检测纯化的(p)ppGpp合成酶焦磷酸激酶活性的方法。该方法此前已被用于表征环核苷酸和二核苷酸合成酶的活性,也广泛适用于任何水解核苷三磷酸键或将末端磷酸基团从磷酸供体转移至其他分子的酶活性研究。
引言
激酶和焦磷酸激酶(或称二磷酸激酶)能够将核苷三磷酸(NTP)前体中的磷酸基团转移至底物分子。这些底物可包括其他核苷酸、氨基酸或蛋白质、碳水化合物以及脂类1。生物信息学分析有时可根据与已表征酶的相似性来预测某种酶的特异性底物,但仍需通过实验加以验证。同样,酶对其底物的亲和力、催化磷酸基团转移反应的速率,以及辅因子、抑制剂或其他酶效应物的影响,都必须通过实验测定。为了避免细菌胞质中其他消耗ATP的酶耗尽ATP前体,定量活性测定需要使用纯化的蛋白质。
通过金属亲和层析进行蛋白质纯化在文献中已有充分论述2,3。在重组蛋白的N端或C端添加由六个连续组氨酸残基组成的组氨酸标签,可实现通过金属亲和层析的快速纯化4,5,6。与所修饰的蛋白质相比,这些序列较小,通常对蛋白质功能影响极小,但有时可能改变蛋白质稳定性和/或酶动力学7,8。同一蛋白质N端和C端的组氨酸标签可能产生不同的效应,若不了解目标蛋白质的结构则难以预测。通常在克隆重组蛋白时,通过设计编码六个组氨酸残基的引物,将组氨酸标签引入基因序列中,引物可设计在开放阅读框的ATG起始密码子后立即3'端,或终止密码子前立即5'端。扩增后,含有六组氨酸的基因被连接至载体中,并在可诱导启动子控制下表达,通常在实验室菌株的E. coli中进行表达。随后,重组蛋白可通过含有固定化二价金属离子(通常为镍或钴)的亲和树脂进行分离9。通过咪唑滴定可去除污染性的内源性金属结合蛋白,咪唑以竞争方式置换结合的蛋白质2。最后,目标蛋白通过较高浓度的咪唑从层析柱中洗脱。目前有多种商业来源的固定化金属离子树脂,生产商通常提供缓冲条件和咪唑浓度的推荐方案。洗脱后的蛋白质可通过十二烷基硫酸钠-聚丙烯酰胺凝胶电泳(SDS-PAGE)进行分析,也可进行透析,或直接用于功能测定。
可通过将 ATP 磷酸键水解与第二步反应偶联,间接监测激酶活性,该反应释放或激发荧光团,或产生化学发光,但这些反应涉及多个组分,操作上可能较为复杂10。最直接且特异性地测量磷酸转移活性的方法,是直接监测从商业可得的 γ-32-P 标记的 NTP 前体向非放射性标记的底物转移放射性标记的磷酸基团的过程11,12,13。放射性标记的底物与产物混合物可通过薄层色谱法(TLC)进行分离和定量。TLC 利用溶质在特定溶剂中迁移率的差异,使溶剂(液相)通过毛细作用在已吸附溶质混合物的表面(固相)上移动14。体积较小和/或与固相相互作用较弱的溶质,其迁移距离较初始位置更远,而分子量较大或对固相具有较强亲和力的溶质则迁移较短。在磷酸转移反应的检测中,磷酸基团的添加会增加分子量,并在中性或酸性 pH 条件下引入负电荷11,12,14,从而降低其在碱性表面(如 PEI-纤维素)上的迁移能力。在酸性磷酸钾缓冲液中展开时,单、二、三、四和五磷酸化物质的混合物可在 PEI-纤维素上有效分离,从而实现各组分的定量(图 2,图 3)。此类实验可使用含有目标酶的细胞裂解液进行,但可能存在其他激酶、磷酸酶和普遍存在的 ATP 酶活性,导致底物和/或产物被消耗。为实现对酶活性的定量 in vitro 评估,有必要对目标酶进行纯化。
鸟苷四磷酸(ppGpp)和鸟苷五磷酸(pppGpp)是核糖核苷酸信号分子,由三磷酸腺苷(ATP)前体上的焦磷酸基团分别转移至鸟苷二磷酸(GDP)或鸟苷三磷酸(GTP)底物而形成15。这些单核糖核苷酸信号分子统称为(p)ppGpp,可在多种细菌中介导一种针对环境胁迫的全细胞应答,即严紧反应15,16。两类保守的酶催化(p)ppGpp的合成15,17:Rel/Spo同源酶(RSH)为“长型”双功能(p)ppGpp合成酶/水解酶,因其与大肠杆菌(Escherichia coli)中的(p)ppGpp代谢酶RelA和SpoT具有相似性而得名,这类酶包含合成酶、水解酶及调控结构域;而小分子警报素合成酶(SAS)则是仅存在于革兰氏阳性菌中的短型单功能合成酶15,17,18。产孢革兰氏阳性菌艰难梭菌(Clostridium difficile)含有推测的RSH和SAS基因19。本文中,我们提供了初步的活性测定实验,证实艰难梭菌(C. difficile)的RSH酶具有催化活性,是一种(p)ppGpp合成酶。
访问受限。请登录或开始试用以查看此内容。
方案
1. 组氨酸标签蛋白的诱导型过表达
- 从 C. difficile R20291 基因组 DNA 中扩增 rsh 基因。
- 使用高保真聚合酶,并按照制造商说明书操作。
- 使用引物
rsh_F(CAGGTACCGGTTATATGCATGATAAAGAATTACAAG) 和
rsh_R(CCCTGCAGCTAATGGTGATGGTGATGGTGATTTGTCATTCTATAAATAC) 扩增 C. difficile rsh,该引物可引入C端六组氨酸标签。
注意:引物序列中的 KpnI 和 PstI 酶切位点已加粗。 - 用 PstI 和 KpnI 限制性酶切位点对 pMMBneo 载体和 rsh-his6 PCR 产物在 37 °C 下消化 45 分钟。
- 通过琼脂糖凝胶电泳分离线性化载体和 PCR 片段,随后使用 DNA 凝胶回收试剂盒进行纯化。
- 测定载体和扩增后 PCR 产物在 280 nm 处的吸光度(A280)。使用公式
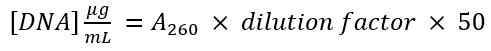 计算各 DNA 片段的 DNA 浓度。
- 将 rsh 连接到 pMMBneo 载体以进行表达。
- 将 25 ng 消化的 pMMBneo 载体、125 ng rsh-his6 基因产物、2 μL 10× 连接酶缓冲液和 1 μL DNA 连接酶混合,用无核酸酶水将总体积调至 20 μL。在 16 °C 下孵育 16 小时。
注意:连接效率取决于片段大小,需根据制造商说明书进行调整。 - 将连接产物转化至 E. coli DH5-α 或其他 recA- 质粒维持菌株中。在含有 100 μg/mL 卡那霉素的 LB 平板上筛选转化子,并在 37 °C 下孵育 16–24 小时。
- 从转化平板上挑取四个单菌落,分别划线接种于含 100 μg/mL 卡那霉素的新鲜平板上用于质粒 DNA 提取。在 37 °C 下孵育新平板 16–24 小时,选择其中一个克隆用于后续蛋白表达。
- 为确认完整 rsh 蛋白编码区的成功连接,取所选克隆的菌落加入 20 μL 水中,在 95 °C 加热 10 分钟,以此作为模板,使用扩增该基因的相同引物进行验证性 PCR。
- 将 25 ng 消化的 pMMBneo 载体、125 ng rsh-his6 基因产物、2 μL 10× 连接酶缓冲液和 1 μL DNA 连接酶混合,用无核酸酶水将总体积调至 20 μL。在 16 °C 下孵育 16 小时。
- 根据 E. coli 质粒转化的标准转化方案,将验证正确的质粒转化至 E. coli BL21 系统中,以实现高产量蛋白生产。
- 在 E. coli 中表达 RSH-His6 蛋白。
- 挑取一个含有 pMMBneo::rsh 的 E. coli BL21 单菌落,接种于 2 mL 含 50 μg/mL 卡那霉素的 LB 培养基中,在 37 °C、250 rpm 条件下振荡培养 12–16 小时。
- 取 0.5 mL 过夜培养物接种于 500 mL 含 50 μg/mL 卡那霉素的 LB 培养基中,用于细胞生长和蛋白表达。
- 将表达培养物置于摇床中,在 37 °C、250 rpm 条件下孵育,直至细胞密度在 37 °C 下达到 OD600 0.167。
- 将摇床温度降至 30 °C,等待 30 分钟使培养物温度下降。
- 加入异丙基-β-D-硫代半乳糖苷(IPTG)至终浓度为 0.5 mM,诱导 RSH 表达。在 30 °C、250 rpm 条件下继续诱导过夜(16–18 小时)。
- 在 4 °C 下以 3,080 × g 离心 30 分钟收集菌体。
注意:菌体可在 -20 °C 保存过夜,次日进行目标蛋白纯化,蛋白产量或酶活性无明显损失。
2. 通过镍亲和层析进行蛋白质纯化
注意:在澄清细胞裂解液后,请直接继续执行下方提供的蛋白质纯化步骤。将澄清的裂解液在4 °C下保存过夜再进行后续蛋白质纯化会降低蛋白质得率。
- 使用重力柱上的1 mL镍-次氮基三乙酸(Ni-NTA)树脂纯化蛋白质。
- 使用前一天,将柱子在4 °C下用2 mL平衡缓冲液(10 mM Tris-HCl pH 7.79,300 mM NaCl,50 mM NaH2PO4,0.5 mg/mL溶菌酶,5 mM MgCl2,10 mM咪唑,0.25 mM DTT,5 mM苯甲基磺酰氟(PMSF),10%甘油)过夜平衡。
- 次日,在上样澄清裂解液前,将柱子从4 °C移至室温,并静置约2–3小时。
注意:将柱子升至热平衡状态至关重要,以避免柱内产生气泡。 - 将步骤1.3.6中获得的沉淀用裂解缓冲液(10 mM Tris-HCl pH 7.8,300 mM NaCl,5 mM MgCl2,50 mM NaH2PO4,10%甘油,0.5 mg/mL溶菌酶,10 mM咪唑,0.25 mM DTT和5 mM PMSF)重悬。
- 在冰上超声处理细胞,每次10秒,共8次,脉冲之间间隔30秒。
- 将裂解液在4 °C下以3,080 × g离心30分钟,使用微量离心机澄清。
- 用等体积的裂解缓冲液稀释裂解液,然后将处理后的澄清裂解液上样至柱子,并收集穿流液。
- 将澄清裂解液的穿流液重新上样至柱子,并收集二次穿流液。
- 用洗涤缓冲液1(10 mM Tris-HCl(pH 7.79),300 mM NaCl,5 mM MgCl2,50 mM NaH2PO4,30 mM咪唑,10%甘油)洗涤柱子。收集穿流液。
注意:在洗涤和洗脱缓冲液中加入5 mM MgCl2对纯化蛋白的酶活性至关重要。 - 用洗涤缓冲液2(10 mM Tris-HCl(pH 7.79),300 mM NaCl,5 mM MgCl2,50 mM NaH2PO4 和50 mM咪唑)洗涤柱子。收集穿流液。
- 加入2 mL洗脱缓冲液(10 mM Tris-HCl(pH 7.79),300 mM NaCl,50 mM NaH2PO4,10%甘油和75 mM咪唑)。将洗脱液分为两份,每份1 mL,分别收集。
注意:若后续纯化实验中需再次纯化同一种蛋白,此步骤后的柱子可在4 °C下保存于平衡缓冲液中。若妥善保存,柱子最多可使用3次。
- 通过SDS-PAGE评估柱洗脱组分的纯度。
- 为定性评估蛋白质纯化效果,取所有柱洗脱组分各20 μL,在4%/10%聚丙烯酰胺凝胶上以170 V电泳60分钟。
- 室温下用0.1%考马斯亮蓝染色5小时,置于摇床上轻柔振荡。
- 用40%甲醇、10%冰乙酸在室温下脱色过夜,置于摇床上振荡。
注意:代表性凝胶图见图1。
- 将洗脱组分2在4 °C下透析过夜。
- 使用截留分子量为20 kDa(MWCO)的1 mL透析装置,以200:1的比例在透析缓冲液(15.7 mM Tris-HCl(pH 7.6),471.9 mM NaCl,15.69 mM MgCl2,1.57 mM DTT,1.5 mM PMSF和15.7%甘油)中进行透析。
- 通过测量280 nm处的吸光度,并结合计算所得的摩尔消光系数82085 M-1cm-1 20,确定透析后蛋白样品的浓度。
- 将透析后的蛋白样品分装为每份5 μL,于-80 °C保存直至使用。
3. 薄层色谱法检测蛋白质活性
- 制备薄层色谱板。
- 在进行反应之前,用去离子水清洗聚乙烯亚胺(PEI)-纤维素板。将板放入玻璃层析缸中,加入约0.5 cm深的重蒸水。
- 让水迁移到平板顶部。
注意:清洗载玻片并非绝对必要,因为载玻片可在未清洗的情况下直接使用,但清洗可提高最终成像的清晰度。沿两个垂直方向清洗载玻片可进一步确保树脂中存在的任何污染物被集中隔离在载玻片的一个角落图2). - 将培养皿从玻璃室中取出,置于实验台架上晾干过夜(12–18 h)。
- 用软铅笔在干燥的板上距一端边缘2.0 cm处做标记,以指示薄层色谱(TLC)加样位置。对于 2 μL 样品,加样位置间距不少于1.0 cm(图2).
注意:这可以实现相邻斑点之间的清晰分离,对于信号定量至关重要。只要不刮伤纤维素树脂,表面微小的铅笔标记不会干扰溶剂的迁移。 - 设计实验时,每个培养板应始终留出一个孔位不使用。
注意:这将提供一条空白泳道用于样品定量(图220 cm 的薄层色谱板可容纳 19 个点样点。
- 酶活性测定
- 配制5倍缓冲液混合物,包含50 mM Tris-HCl(pH 7.5)、25 mM 醋酸铵、10 mM KCl、1 mM DTT 和 0.6 mM ATP。
注意:此混合液可大量配制,并分装后冻存于 10 μL 分装后用于后续使用。避免对混合物进行多次冻融循环。 - 制备含有以下组分的单个反应体系 3 μM RSH,1×缓冲液混合物,0.6 mM GDP,1.2 mM MgCl2添加 1.0 μCi γ-32P-ATP 每 10 μL 反应体积需用无核酸酶水补足至所需体积。在其他组分混合完毕后,再加入RSH,因为将RSH加入含核苷酸的混合液会启动酶活性测定反应。
注意:最终反应体积取决于采样的时间点数量。用于采样 2 μL/time点,组装 10 μL 每个时间点的反应混合物体积为4份。 - 为排除污染性核酸酶活性导致的ATP水解干扰,需组装一个 10 μL 不含蛋白质的反应体系,并行孵育。点样 2 μL 在 t = 0 和实验结束时取样,以确保在无蛋白质存在的情况下 ATP 未发生水解。
- 加入RSH后立即移除 2 μL 并点样到标记好的PEI-纤维素板上,作为t = 0 min的样品。
- 在指定条件下孵育反应体系 37 °C,去除 2 μL 在预定时间点取等份样品。
注意:当样品吸附到纤维素板上时,酶活性将停止。在展开前,最后一个点样点加入后需等待10–30分钟,以确保样品完全吸附并干燥。
- 配制5倍缓冲液混合物,包含50 mM Tris-HCl(pH 7.5)、25 mM 醋酸铵、10 mM KCl、1 mM DTT 和 0.6 mM ATP。
- 薄层色谱
- 用 1.5 M KH 填充色谱柱层析室2PO4 (pH 3.64) 至 0.5 cm 深度。
注意:所需体积取决于色谱缸的尺寸。任何底部平整且宽度足以插入薄层色谱板而不使其弯曲的玻璃容器,均可作为展开缸使用,但需配有盖子。薄层色谱板可用洁净的剃刀片切割成较窄的条状,以便在覆盖有塑料薄膜的玻璃烧杯中进行展开。 - 将板的底边浸入溶剂中,使溶剂向上迁移至板的顶端(约90分钟)。
注意:虽然溶剂迁移会在板的顶部停止,且在较长时间的浸润过程中样品不会丢失或发生跑带重叠,但切勿将板过夜置于溶剂中。浸润时间超过4 h可能导致树脂从板基底上脱落,造成信号丢失。 - 将层析板从层析槽中取出,放置于台面上的干燥架上。
- 让培养板在室温下过夜晾干。
注意:可使用吹风机加速干燥过程。干燥程度可通过树脂颜色判断:湿润时颜色变深,完全干燥后将恢复至未使用时平板的颜色。 - 平板干燥后,用塑料膜包裹平板,以防止放射性物质转移到成像暗盒中,然后进行放射自显影分析(图3).
- 用 1.5 M KH 填充色谱柱层析室2PO4 (pH 3.64) 至 0.5 cm 深度。
- 数据分析
- 将含有分离反应产物的PEI-纤维素板在室温下暴露于磷屏成像仪暗盒中4小时。
注意:使用指定浓度的新鲜 γ- 刺激足以获得非常清晰的图像32P-ATP。如果使用较少的放射性标记底物,曝光时间可延长至12–16小时。 - 在磷屏成像仪上对胶盒进行成像。
- 使用带有图形用户界面的成像软件,通过选择绘制感兴趣区域(ROIs) 绘制矩形 并使用鼠标在整条泳道及其内部的ATP和ppGpp斑点周围绘制矩形感兴趣区域(ROI)图3).
- 使用 选择、复制和粘贴 使用成像软件中的相应命令(或根据所用成像软件对应的命令)在其他泳道内绘制相同的感兴趣区域(ROI),以确保各泳道中的ROI测量的是相同区域的信号。包含一个未使用泳道的ROI,用作空白对照。
- 使用 分析 | 工具 | ROI管理器 | 添加 在成像软件的命令中,选择在PEI纤维素板上绘制的所有ROI。
- 使用 分析 | 设置测量 | 测量 命令,量化每个 ROI 内的信号强度,并将测量结果导出为电子表格(图3)。从实验信号中减去空白ROI值。
- 使用以下公式计算每条泳道中空白信号归因于 ATP 和 ppGpp 的百分比

注意:可使用与磷屏成像仪兼容的商业软件或美国国立卫生研究院提供的免费ImageJ软件进行感兴趣区域(ROI)的绘制与定量分析。
- 将含有分离反应产物的PEI-纤维素板在室温下暴露于磷屏成像仪暗盒中4小时。
访问受限。请登录或开始试用以查看此内容。
结果
我们介绍一种从 (p)ppGpp 合成酶中进行亲和纯化的方法 艰难梭菌 及其酶活性的评估。 图1 展示了通过金属亲和层析实现的蛋白质纯化。该纯化过程的第二次洗脱(E2)组分经透析后用于酶活性测定。 图2 详细说明了通过薄层色谱法进行焦磷酸转移酶活性测定所需进行的准备及操作步骤。 图3 说明如何对这些实验的数据进行定量分析,重点介绍适当的空白校正以及将信号强度转换为百分比的方法。在 图4A我们展示了一张典型的薄层色谱放射自显影图,该图来自使用纯化RSH进行的(p)ppGpp合成酶活性检测 C. difficile (p)ppGpp合成酶。在放射自显影图像上,初始点样位置、ppGpp和ATP斑点清晰可见,溶剂前沿也可见,因其含有微量放射性标记的无机磷酸盐。含有更多磷酸基团的分子从初始点样位置迁移的距离较短...
访问受限。请登录或开始试用以查看此内容。
讨论
此处我们报道了从 His 标签 RSH 的纯化方法 C. difficile 并介绍一种使用放射性标记薄层色谱进行活性定量的方法。该方法此前已被用于评估二鸟苷酸环化酶的活性 C. difficile以及来自其他生物的(p)ppGpp合成酶、核苷酸环化酶、激酶和磷酸二酯酶11,12,13,21虽然该方法并非新颖,但可广泛适用于多种类型的检测,我们希望研究人员会发现其视频形式的展示具有帮助性。
本方案中最关键的步骤是蛋白质纯化(步骤 2.1.3–2.1.10)、薄层色谱反应体系的准备(步骤 2.2–2.3)以及数据分析(步骤 3.4)。我们发现以下改进尤为有益:在镍柱纯化所用缓冲液中添加 MgCl2(步骤 2.1.3–2.1.10)对纯化后蛋白的酶活性至关重要;将酶活性数据表...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明不存在竞争性财务利益或其他利益冲突。
致谢
本工作由NIAID 1K22AI118929-01资助。EBP获得了美国弗吉尼亚州诺福克市老道明大学研究办公室夏季研究奖学金项目资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 组氨酸标签蛋白的可诱导过表达 | |||
| Phusion 聚合酶 | New England Biolabs (NEB) | M0530L | |
| QIAEX II DNA 凝胶回收试剂盒 | Qiagen | 20021 | |
| KpnI 限制性内切酶 | NEB | R0142S | |
| PstI 限制性内切酶 | NEB | R0140S | |
| T4 DNA 连接酶 | NEB | M0202 | |
| NEB® 5-alpha 感受态 E. coli (高效率) | NEB | C2987I | |
| BL21 (DE3) 感受态 E. coli | NEB | C2527I | |
| IPTG | Sigma-Aldrich | 10724815001 | |
| JXN-26 离心机,配备 JLA 10.500 转子 | Beckman Coulter Avanti | - | |
| 配备 D3024/D3024R 转子的微量离心机 | Scilogex | - | |
| MaxQ SHKE6000 恒温摇床 | Thermo Scientific | - | |
| 超声波处理器 | Sonics | VC-750 | |
| 镍亲和层析纯化蛋白 | |||
| Ni-NTA 树脂 | G Biosciences | 786-940/941 | |
| Pierce 一次性重力柱,10 mL | Thermo Scientific | 29924 | |
| 1 mL Spectra/Por Float-A-Lyzer G2 透析装置(截留分子量:20 kD) | Spectrum | G235033 | |
| Mini-Protean 电泳槽 | BioRad | 1658004 | |
| 薄层层析法检测蛋白活性 | |||
| 薄层层析(TLC)展开槽 | General Glass Blowing Company | 80-3 | |
| 聚乙烯亚胺(PEI)-纤维素板(20 cm × 20 cm,厚度 100 μm),带聚酯支撑 | Sigma-Aldrich | Z122882-25EA | |
| ATP,[γ-32P],3000 Ci/mmol,10 mCi/mL 铅,100 μCi | Perkin Elmer | NEG002A | |
| 腺苷-5’-三磷酸(ATP),100 mM | Bio Basic Canada | AB0311 | |
| 鸟苷-5’-二磷酸二钠盐(GDP) | Alfa Aesar | AAJ61646MC/E | |
| 储存磷屏 | GE Healthcare Life Sciences | BAS-IP TR 2040 E Tritium Screen | |
| Storm 860 磷光成像仪 | GE Healthcare Life Sciences | - |
参考文献
- Cheek, S., Ginalski, K., Zhang, H., Grishin, N. V. A comprehensive update of the sequence and structure classification of kinases. BMC Structural Biology. 5 (1), 6(2005).
- Porath, J. Immobilized metal ion affinity chromatography. Protein Expression and Purification. 3 (4), 263-281 (1992).
- Arnau, J., Lauritzen, C., Pedersen, J. Cloning strategy, production and purification of proteins with exopeptidase-cleavable His-tags. Nature Protocols. 1 (5), 2326-2333 (2006).
- Porath, J., Carlsson, J., Olsson, I., Belfrage, G. Metal chelate affinity chromatography, a new approach to protein fractionation. Nature. 258 (5536), 598-599 (1975).
- Smith, M. C., Furman, T. C., Ingolia, T. D., Pidgeon, C. Chelating peptide-immobilized metal ion affinity chromatography. A new concept in affinity chromatography for recombinant proteins. Journal of Biological Chemistry. 263 (15), 7211-7215 (1988).
- Graslund, S., et al. Protein production and purification. Nature Methods. 5 (2), 135-146 (2008).
- Booth, W. T., et al. Impact of an N-terminal Polyhistidine Tag on Protein Thermal Stability. ACS Omega. 3 (1), 760-768 (2018).
- Thielges, M. C., Chung, J. K., Axup, J. Y., Fayer, M. D. Influence of histidine tag attachment on picosecond protein dynamics. Biochemistry. 50 (25), 5799-5805 (2011).
- Chaga, G. S. Twenty-five years of immobilized metal ion affinity chromatography: past, present and future. Journal of Biochemical and Biophysical Methods. 49 (1-3), 313-334 (2001).
- Ma, H., Deacon, S., Horiuchi, K. The challenge of selecting protein kinase assays for lead discovery optimization. Expert opinion on drug discovery. 3 (6), 607-621 (2008).
- Tamayo, R., Tischler, A. D., Camilli, A. The EAL domain protein VieA is a cyclic diguanylate phosphodiesterase. Journal of Biological Chemistry. 280 (39), 33324-33330 (2005).
- Purcell, E. B., McKee, R. W., McBride, S. M., Waters, C. M., Tamayo, R. Cyclic Diguanylate Inversely Regulates Motility and Aggregation in Clostridium difficile. Journal of Bacteriology. 194 (13), 3307-3316 (2012).
- Purcell, E. B., Tamayo, R. Identification and characterization of cyclic nucleotide phosphodiesterases. Methods in Molecular Biology. 1016, 235-243 (2013).
- Ross, P., et al. Control of cellulose synthesis Acetobacter xylinum. A unique guanyl oligonucleotide is the immediate activator of the cellulose synthase. Carbohydrate Research. 149 (1), 101-117 (1986).
- Potrykus, K., Cashel, M. (p)ppGpp: still magical? Annual Review of Microbiology. 62, 35-51 (2008).
- Boutte, C. C., Crosson, S. Bacterial lifestyle shapes stringent response activation. Trends in Microbiology. 21 (4), 174-180 (2013).
- Nanamiya, H., et al. Identification and functional analysis of novel (p)ppGpp synthetase genes in Bacillus subtilis. Molecular Microbiology. 67 (2), 291-304 (2008).
- Gaca, A. O., et al. Basal Levels of (p)ppGpp in Enterococcus faecalis: the Magic beyond the Stringent Response. mBio. 4 (5), (2013).
- Sebaihia, M., et al. The multidrug-resistant human pathogen Clostridium difficile has a highly mobile, mosaic genome. Nature Genetics. 38 (7), 779-786 (2006).
- Gasteiger, E., et al. ExPASy: The proteomics server for in-depth protein knowledge and analysis. Nucleic Acids Research. 31 (13), 3784-3788 (2003).
- Purcell, E. B., et al. A nutrient-regulated cyclic diguanylate phosphodiesterase controls Clostridium difficile biofilm and toxin production during stationary phase. Infection and Immunity. , (2017).
- Mechold, U., Murphy, H., Brown, L., Cashel, M. Intramolecular Regulation of the Opposing (p)ppGpp Catalytic Activities of RelSeq, the Rel/Spo Enzyme from Streptococcus equisimilis. Journal of Bacteriology. 184 (11), 2878-2888 (2002).
- Dalebroux, Z. D., Svensson, S. L., Gaynor, E. C., Swanson, M. S. ppGpp Conjures Bacterial Virulence. Microbiology and Molecular Biology Reviews. 74 (2), 171-199 (2010).
- Bartlett, J. G. Clostridium difficile: progress and challenges. Annals of the New York Academy of Sciences. 1213, 62-69 (2010).
- US Department of Health and Human Services. , Centers for Disease Control and Prevention, US Department of Health and Human Services. Atlanta, GA. (2013).
访问受限。请登录或开始试用以查看此内容。
重印与许可
