靶向DNA表观基因组编辑是一种强大的治疗策略。本方案描述了用于人诱导性多能干细胞(hiPSC)来源神经元表观基因组编辑的、携带CRISPR-dCas9-DNMT3A转基因的一体化慢病毒载体的制备、纯化与浓缩过程。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
利用人诱导多能干细胞(hiPSC)来源的细胞是研究人类神经退行性疾病的一种重要方法。本文中,我们描述了一种优化的实验方案,用于将携带α-突触核蛋白基因(SNCA)位点三倍重复的患者来源的hiPSCs,定向分化为与帕金森病(PD)相关的多巴胺能神经元群体。越来越多的证据表明,SNCA 的高水平表达是导致帕金森病发生的原因之一。鉴于目前尚缺乏针对PD的新型治疗方法,尤其是能够调控SNCA表达水平的策略,我们近期开发了一种基于CRISPR/dCas9-DNA甲基化的系统,通过在SNCA第一内含子调控区富集甲基化水平,从而实现对SNCA转录的表观遗传调控。该系统采用慢病毒载体递送,其中包含一种失活的Cas9蛋白(dCas9)与DNA甲基转移酶3A(DNMT3A)催化结构域的融合蛋白。该系统应用于SNCA位点三倍重复的细胞后,可通过靶向SNCA第一内含子的DNA甲基化,使SNCA-mRNA和蛋白水平降低约30%。这种精细调控的SNCA表达下调能够挽救与疾病相关的细胞表型。在本实验方案中,我们旨在详细描述将hiPSCs分化为神经前体细胞(NPCs)的逐步操作流程,以及建立和验证用于评估SNCA第一内含子甲基化谱的焦磷酸测序分析方法。为进一步阐明本研究中所使用的慢病毒-CRISPR/dCas9系统,本方案还介绍了慢病毒载体的制备、纯化与浓缩方法,并强调其在利用hiPSCs和NPCs进行表观基因组和基因组编辑应用中的适用性。该方案具有良好的可扩展性,可用于制备高滴度慢病毒,适用于体外和体内实验。
引言
近年来已开发出多种表观基因组编辑平台,可用于靶向调控基因表达区域中的任意DNA序列1,2。所构建的表观基因组编辑工具旨在实现以下功能:(i)调控转录,(ii)改变组蛋白翻译后修饰,(iii)修饰DNA甲基化,以及(iv)调节调控元件间的相互作用。将转录/染色质修饰因子锚定于失活的Cas9(dead Cas9, dCas9)的方法,源于此前开发的表观基因组编辑平台,例如锌指蛋白(ZFPs)和转录激活因子样效应物(TALEs),这些平台包含一个强效的转录效应结构域(ED),并与设计的DNA结合结构域(DBD)融合3。期望获得的表型结果(如激活或抑制)由锚定在内源位点的效应分子决定(图1)。为构建可编程的转录激活子,dCas9/gRNA模块被连接至VP164,5,6(图1A),这是一种病毒激活结构域,可招募RNA聚合酶II及通用转录机器。对该系统的改进包括使用VP64(VP16结构域的四聚体),可实现更强的激活效率5,6。该系统已成功用于通过靶向启动子和调控元件来激活编码区和非编码区。重要的是,尽管VP64分子并不直接改变靶区域的染色质结构,但它能招募染色质修饰因子,导致活性染色质(常染色质)标志的沉积,包括H3/H4乙酰化以及H3-K4二/三甲基化5,6。除VP64外,人源NF-κB复合物的p65亚基也被连接至dCas9/gRNA模块7。有趣的是,将这些效应分子锚定在转录起始位点(TSS)上游区域及启动子内部时,可引发强烈的基因诱导。然而,VP64和p65效应分子即使连接在TSS下游区域或远端增强子上,也能发挥激活作用7,8。为了引发更强的转录响应,需要将多个dCas9-VP64或dCas9-p65融合蛋白招募至单一靶位点9,10。因此,新一代激活子的开发——例如SunTag系统,可通过单个dCas9-gRNA复合物招募多个效应结构域——相比dCas9-VP64融合蛋白表现出更强的激活能力11,12。通过将VP64、p65和来自γ-疱疹病毒的转录激活结构域Rta(VPR)融合至dCas9的C末端,进一步提升了转录激活效率13(图1A)。类似地,已开发出用于靶向特异性抑制的CRISPR/dCas9系统(图1B)。
通过多种机制,可利用工程化的阻遏蛋白融合体实现内源基因的抑制(图1B)。已有研究表明,CRISPR/dCas9系统与阻遏蛋白DNA结合域(DBD)相连后(即使不含效应结构域),当其锚定于启动子或转录起始位点(TSS)的上游/下游区域时,能够有效沉默基因表达3,6,14。这种对转录的抑制作用源于其对转录因子结合及RNA聚合酶进程的空间位阻效应。然而,仅依赖空间位阻的基因抑制往往不足以实现强效沉默,因此需要更全面的策略。近年来,基于CRISPR/dCas9系统并携带转录阻遏结构域(TRDs)、组蛋白修饰酶(如H3-K9二/三甲基化、H3-K27二/三甲基化、H3-K36二/三甲基化、H3/H4去乙酰化)以及DNA(CpG)甲基化酶的新一代抑制系统相继被开发,由此构建出的表观遗传工具可实现更强效的基因沉默效果4,5,15,16,17,18,19,20。已有研究证实,将这些表观遗传修饰因子招募至特定DNA区域可促进形成更为紧密和凝缩的染色质结构,通常由此产生更强的基因沉默效应21,22。目前与DBD最常联合使用的抑制结构域是Krüppel相关盒(KRAB)4,5。已有研究显示,该因子的招募与染色质状态改变相关;然而,这些修饰的具体作用机制仍有待阐明16,17,18。最近研究发现,KRAB在DNA上的定位可促进组蛋白甲基转移酶SETDB1以及组蛋白去乙酰化(HDAC)NuRD复合物的组装,提示这些相互作用可能介导了染色质凝缩和转录沉默的形成3,13。作为另一种策略,可将效应结构域与DBD融合,从而构建定制化的表观遗传沉默蛋白。该系统可直接催化产生抑制性DNA标记或组蛋白修饰。
近期,研究人员重新利用了与DNMT3A酶连接的合成CRISPR/dCas9系统,用于转录抑制。DNMT3A催化DNA甲基化,通过在内源性基因启动子及其他调控区域形成异染色质,从而实现转录抑制(图1B)18,20。McDonald等18和Vojta等20首次报道了DNA甲基化可用于表观基因组层面的基因沉默或抑制,证明质粒递送的dCas9-DNMT3A融合系统可显著增强转录起始位点(TSS)周围的胞嘧啶甲基化18,20。McDonald及其同事表明,采用该策略可能导致抑癌基因CDKN2A的mRNA水平显著降低(约40%)18。类似地,靶向BACH或IL6ST基因的非甲基化启动子区域,可观察到CpG甲基化水平升高,并与基因表达量下降两倍相关20。我们实验室最近将DNA甲基化技术重新用于缓解SNCA基因过表达引起的病理后果(图2)23。该策略基于选择性增强SNCA基因第一内含子区域的DNA甲基化,因为此前已有研究报道该区域在帕金森病(PD)及路易体痴呆(DLB)患者脑组织中呈现低甲基化状态24,25,26。这种低甲基化状态与SNCA基因过表达相关,因此成为极具吸引力的治疗干预靶点24,27,28。我们近期在源自携带SNCA基因三倍体帕金森病患者的hiPSC分化而来的多巴胺能神经前体细胞(NPCs)中,观察到SNCA第一内含子区域的DNA甲基化水平较低23。该实验模型的优势在于,NPCs可在体外稳定扩增,或进一步分化为成熟神经元,从而高效筛选介导细胞表型(包括氧化应激和细胞凋亡)的遗传因素29。此外,该模型系统使科研人员能够重现患者症状出现前的发育过程。同时,hiPSC来源的NPCs也是研究基因表达相关细胞与分子通路的有力工具。尤为重要的是,结合前沿的CRISPR/Cas9-表观基因组技术,hiPSC来源的NPCs可极大推动多种神经退行性疾病“下一代药物”的研发。
为了降低 SNCA 的病理性表达水平,我们近期开发了一种基于慢病毒的系统,该系统携带 dCas9-DNMT3A 融合蛋白和 gRNA,可特异性靶向 SNCA 内含子 1 区域内的 CpG 甲基化(图 2A)23。本实验方案将详细描述慢病毒载体(LV)的设计与制备过程。慢病毒载体在递送 CRISPR/dCas9 组分方面具有多种优势,因而是一种高效的方法,主要包括:(i)能够携带较大的 DNA 插入片段,(ii)对多种细胞类型(包括分裂和非分裂细胞)具有高效的转导效率30,以及(iii)诱导的细胞毒性和免疫原性反应极小。近期,我们将该慢病毒系统应用于携带 SNCA 基因座三倍重复的帕金森病(PD)患者来源的 hiPSC 分化多巴胺能神经元,并证实了慢病毒载体在递送表观基因组编辑甲基化工具方面的治疗潜力23(图 2B)。事实上,LV-gRNA/dCas9-DNMT3A 系统可显著增加 SNCA 内含子 1 区域的 DNA 甲基化水平,这一变化伴随着 SNCA mRNA 和蛋白表达水平的降低23。此外,SNCA 表达下调可挽救由 SNCA 三倍重复的 hiPSC 分化多巴胺能神经元所表现出的帕金森病相关表型(例如线粒体活性氧产生和细胞活力)23。重要的是,我们已证实,通过 LV-gRNA-dCas9-DNMT3A 系统降低 SNCA 表达,能够逆转携带 SNCA 三倍重复的帕金森病患者来源的 hiPSC 分化多巴胺能神经元的特征性表型,如线粒体活性氧产生和细胞活力异常23。本实验方案的目标是:1)概述一种优化的慢病毒平台的制备与浓缩方案,以生成高滴度的病毒制剂;2)描述将 hiPSCs 分化为具有特定模式的神经前体细胞(NPCs),并进一步诱导其成熟为多巴胺能神经元31,32,以及对 SNCA 内含子 1 靶向区域甲基化水平的检测与分析。
慢病毒载体平台相较于目前最常用的腺相关病毒载体(AAVs)具有一个主要优势,即前者能够容纳更大的基因插入片段33,34。尽管AAVs的制备产量显著更高,但其包装容量较低(<4.8 kb),限制了其在递送一体化CRISPR/Cas9系统中的应用。因此,在递送CRISPR/dCas9工具的相关应用中,慢病毒载体(LVs)似乎是首选平台。因此,本文所述的实验方案将为希望有效递送表观基因组编辑组分至细胞和器官的研究人员提供一种有价值的工具。该方案进一步阐述了通过顺式修饰载体表达盒内的元件,以提高载体产量和表达能力的策略30,35。该策略基于本实验室开发和研究的新型系统,并突显其能够产生高达1010病毒单位(VU)/mL的病毒颗粒的能力30,35。
访问受限。请登录或开始试用以查看此内容。
方案
1. 系统设计与病毒制备
- 质粒设计与构建
注意:通过使用Ortinski等人发表的生产与表达优化表达盒来构建一体化的LV-gRNA-dCas9-DNMT3A载体30。该载体盒包含转录因子Sp1识别位点的重复序列,以及3'长末端重复序列(LTR)非翻译区(U3')中的先进缺失结构(图2A)30,36。该载体骨架已被证实可有效递送并表达CRISPR/Cas930,35。- 通过定点诱变获得失活(死亡)版本的SpCas9(dCas9)(数据未显示)。将pBK30129中编码活性Cas9的片段替换为分别在HNH和RuvC催化结构域含有D10A和H840A突变的克隆,通过AgeI-BamHI片段交换实现(图3)。
- 从pdCas9-DNMT3A-eGFP(见材料表)中扩增DNMT3A催化结构域,引物为BamHI-429/R 5'-GAGCGGATCCCCCTCCCG-3' 和 BamHI-429/L 5'-CTCTCCACTGCCGGATCCGG-3'(图3)。扩增含DNMT3A区域的PCR条件如下:(1) 95 °C 60秒,(2) 95 °C 10秒,(3) 60 °C 20秒,(4) 68 °C 60秒。重复步骤(2)至(4)共30个循环。最终延伸条件为68 °C 3分钟,然后保持在4 °C。
- 将经BamHI限制性内切酶消化的DNMT3A片段克隆至携带dCas9的经修饰pBK301载体的BamHI位点。通过直接Sanger测序验证克隆结果。注意,所得质粒携带dCas9-DNMT3A-p2a-嘌呤霉素转基因。该质粒由人U6启动子驱动gRNA支架的表达(图3)。
- 将嘌呤霉素报告基因替换为绿色荧光蛋白(GFP),以构建dCas9-DNMT3A-p2a-GFP。用FseI酶切dCas9-DNMT3A-p2a-Puro质粒,通过凝胶纯化法回收载体片段。用FseI酶切pBK201a(pLenti-GFP)制备插入片段,并将FseI片段克隆至载体中。所得质粒pBK539携带dCas9-DNMT3A-p2a-GFP转基因(图3)。
- HEK-293T细胞培养及转染铺板
注意:人胚胎肾293T(HEK-293T)细胞在完全高糖Dulbecco改良Eagle培养基(DMEM;含10%小牛血清、1×抗生素-抗真菌剂、1×丙酮酸钠、1×非必需氨基酸、2 mM L-谷氨酰胺)中,于37 °C、5% CO2条件下培养。为保证实验可重复性,建议在更换不同批次/批号的小牛血清时进行测试。慢病毒生产最多需要六个15 cm培养皿。- 使用低代次细胞启动新培养(代次低于20)。当细胞融合度达到90%–95%时,吸除培养基,并用无菌1×磷酸盐缓冲液(PBS)轻轻洗涤。
- 加入2 mL 0.05%胰蛋白酶-EDTA,于37 °C孵育3–5分钟。为终止解离反应,加入8 mL完全高糖DMEM,并用10 mL移液管吹打10–15次,形成浓度为4 × 10⁶ 个细胞/mL的单细胞悬液。
- 为进行转染,用0.2%明胶包被15 cm培养皿。加入22.5 mL高糖培养基,并加入2.5 mL细胞悬液接种细胞(每皿总计约1 × 10⁷ 个细胞)。将培养皿置于37 °C、5% CO2条件下孵育,直至细胞融合度达到70%–80%。
- HEK-293T细胞转染
- 根据Vijayraghavan和Kantor35的方法配制2× BES缓冲液(BBS)和1 M CaCl2。将溶液经0.22 µm滤膜过滤后,于4 °C保存。转染混合物在加入细胞前必须澄清。若孵育过程中混合物变浑浊,需重新配制新鲜的2× BBS(pH = 6.95)。
- 配制质粒混合物时,使用以下四种质粒(以下混合物适用于一个15 cm培养皿):37.5 µg CRISPR/dCas9-转移载体(pBK492 [DNMT3A-Puro-NO-gRNA] 或 pBK539 [DNMT3A-GFP-NO-gRNA]);25 µg pBK240(psPAX2);12.5 µg pMD2.G;6.25 µg pRSV-rev(图4A)。根据质粒浓度计算所需体积,将各质粒加入15 mL锥形管中。加入312.5 µL 1 M CaCl2,再用无菌dd-H2O补足至终体积1.25 mL。在涡旋振荡的同时缓慢加入1.25 mL 2× BBS溶液。室温孵育30分钟。当细胞融合度达到70%–80%时,即可进行转染。
- 吸除培养基,更换为22.5 mL新配制的无血清高糖DMEM。将2.5 mL转染混合物逐滴加入每个15 cm培养皿中。轻轻摇动培养皿,于37 °C、5% CO2条件下孵育2–3小时。
- 3小时后,每皿加入2.5 mL(10%)血清,于37 °C、5% CO2条件下过夜孵育。
- 转染后第1天,观察细胞状态,确保无或仅有极少细胞死亡,且细胞已形成融合单层(100%融合度)。
- 更换培养基:每皿加入25 mL新配制的含10%血清的高糖DMEM。
- 于37 °C、5% CO2条件下继续孵育48小时。
- 病毒收获
- 收集所有转染细胞的上清液,合并至50 mL锥形管中。于400–450 × g离心10分钟。用0.45 µm真空滤器过滤上清液。过滤后,上清液可在4 °C短期保存(最多4天)。如需长期保存,应分装后于-80 °C保存。
注意:未浓缩病毒制剂的滴度预计为~2 × 10⁷ 至 3 × 10⁷ vu/mL(滴度测定方法见第1.5节)。强烈建议分装为单次使用量,因为多次冻融循环会导致功能滴度下降10%–20%。
- 收集所有转染细胞的上清液,合并至50 mL锥形管中。于400–450 × g离心10分钟。用0.45 µm真空滤器过滤上清液。过滤后,上清液可在4 °C短期保存(最多4天)。如需长期保存,应分装后于-80 °C保存。
- 病毒颗粒浓缩
注意:纯化过程采用两步双蔗糖法,包括蔗糖梯度步骤和蔗糖垫层步骤(图4B)。- 为建立蔗糖梯度,按以下顺序在锥形超速离心管中加入溶液:0.5 mL 70%蔗糖(溶于1× PBS)、0.5 mL 60%蔗糖(溶于DMEM)、1 mL 30%蔗糖(溶于DMEM)、2 mL 20%蔗糖(溶于1× PBS)。
- 小心地将根据第1.4节收集的上清液加至梯度上层。由于从四个15 cm培养皿收集的总体积为100 mL,需使用六根超速离心管处理病毒上清液。
- 将病毒上清液均分至各超速离心管中。为防止离心过程中管壁破裂,应使管内液体体积至少达到总容量的四分之三。用1× PBS平衡各管。于17 °C、70,000 × g离心2小时。
注意:为在加速和减速阶段维持蔗糖层结构,离心机应在运行开始和结束的前3分钟内,分别缓慢加速和减速转子,从0升至200 × g,以及从200 × g降至0。 - 小心收集30%–60%蔗糖组分至洁净离心管中(图4B)。用冷1× PBS补足总体积至100 mL。多次吹打混匀。
- 小心地将病毒制剂分层于蔗糖垫层上:向每管中加入4 mL 20%蔗糖(溶于1× PBS)。随后每管加入约20–25 mL病毒溶液。若管内液体体积不足总容量的四分之三,用1× PBS补足。仔细平衡各管。于17 °C、70,000 × g离心2小时。弃去上清液,将离心管倒置于纸巾上,使残留液体充分沥干。
- 小心吸除所有残留液体。注意,此时含病毒的沉淀极不明显,仅表现为微小透明斑点。向第一根管中加入70 µL 1× PBS重悬沉淀。充分吹打混匀后转移至下一管,依次重悬所有沉淀。
- 用额外50 µL 1× PBS洗涤各管,并如前混匀。注意,此时最终悬液体积约为120 µL,呈轻微乳白色。为获得澄清悬液,以10,000 × g离心60秒。将上清液转移至新管中,分装为5 µL每份,于-80 °C保存。
注意:慢病毒载体制剂对反复冻融循环敏感。此外,建议后续操作在组织培养防护设施或符合适当生物安全等级的指定区域中进行(图4B)。
- 病毒滴度定量
注意:采用p24酶联免疫吸附测定法(ELISA)(p24gag ELISA)估算病毒滴度,依据美国国立卫生研究院(NIH)艾滋病疫苗计划的HIV-1 p24抗原捕获检测方案,并略作修改。- 用200 µL含0.05% Tween 20的冷1× PBS(PBS-T)洗涤96孔板孔壁3次。
- 用100 µL单克隆抗-p24抗体(以1:1,500比例溶于1× PBS)包被孔板。于4 °C孵育过夜。
- 配制封闭剂(1%牛血清白蛋白[BSA]溶于1× PBS),每孔加入200 µL以避免非特异性结合。室温下用200 µL PBS-T洗涤孔板至少1小时,共3次。
- 进行样品制备。处理浓缩病毒制剂时,用1 µL样品、89 µL dd-H2O和10 µL Triton X-100(终浓度10%)将病毒稀释100倍。处理未浓缩制剂时,样品稀释10倍。
- 通过两倍系列稀释法配制HIV-1标准品(起始浓度为5 ng/mL)。
- 将浓缩样品(第1.6.4步制备)用补充了0.2% Tween 20和1% BSA的RPMI 1640培养基稀释为1:10,000、1:50,000和1:250,000。同样,将未浓缩样品(第1.6.4步制备)用相同培养基稀释为1:500、1:2,500和1:12,500。
- 将样品和标准品每组设三个重复孔加样至孔板。于4 °C孵育过夜。
- 次日,洗涤孔板6次。
- 每孔加入100 µL多克隆兔抗-p24抗体(以1:1,000比例溶于RPMI 1640,含10%胎牛血清[FBS]、0.25% BSA和2%正常小鼠血清[NMS]),于37 °C孵育4小时。
- 洗涤孔板6次。加入辣根过氧化物酶标记的山羊抗兔IgG(以1:10,000比例溶于补充了5%正常山羊血清、2% NMS、0.25% BSA和0.01% Tween 20的RPMI 1640)。于37 °C孵育1小时。
- 洗涤孔板6次。加入TMB过氧化物酶底物,室温孵育15分钟。
- 加入100 µL 1 N HCl终止反应。使用酶标仪在450 nm波长测定吸光度。
- 荧光报告基因强度测定
- 用病毒悬液在1× PBS中进行10倍系列稀释(从10-1至10-5)。
- 在6孔板每孔接种5 × 10⁵个HEK-293T细胞。向每孔加入10 µL不同稀释度的病毒液,于37 °C、5% CO2条件下孵育48小时。
- 进行荧光激活细胞分选(FACS)分析:加入200 µL 0.05%胰蛋白酶-EDTA溶液使细胞脱离。于37 °C孵育5分钟,用2 mL含血清的DMEM重悬细胞。将样品收集至15 mL锥形管中,于4 °C、400 × g离心。用500 µL冷1× PBS重悬沉淀。
- 加入500 µL 4%多聚甲醛(PFA)固定细胞,室温孵育10分钟。
- 于4 °C、400 × g离心,用1 mL 1× PBS重悬沉淀。使用FACS仪器分析GFP表达,方法如Ortinski等30所述。使用以下公式计算病毒功能滴度。
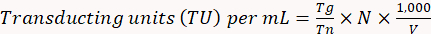
其中,
Tg = GFP阳性细胞数;
Tn = 总细胞数;
N = 总转导细胞数;
V = 转导所用体积(单位为微升)。
- GFP阳性细胞计数
注意:确定用于转导的感染复数(MOI)。测试较宽范围的MOI(从MOI = 1至MOI = 10)。- 在6孔板每孔接种3 × 10⁵至4 × 10⁵个HEK-293T细胞。
- 当细胞融合度>80%时,用目标MOI的载体进行转导。
- 于37 °C、5% CO2条件下孵育,并在1–7天内监测细胞中的GFP信号。
- 计数GFP阳性细胞数。使用荧光显微镜(Plan 4×物镜,0.1 N.A.,40×放大倍数)配合GFP滤光片(激发波长=470 nm,发射波长=525 nm)进行观察。使用未转导细胞设定GFP阴性对照群体。
- 使用以下公式计算病毒功能滴度。
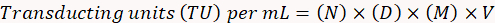
其中,
N = GFP阳性细胞数;
D = 稀释倍数;
M = 放大倍数;
V = 转导所用病毒体积。
注意:按以下示例计算结果:在10 µL样品(V)中,于20×放大倍数(M)下计数到10个GFP阳性细胞(N),稀释倍数(D)为10-4(1:10,000),则每毫升转导单位(TU)为 (10 × 104) × (20) × (10) × (100) = 2 × 10⁸ vu/mL。
2. 多巴胺能神经前体细胞的分化
- 培养人诱导多能干细胞
注意: 从国家神经疾病与中风研究所(NINDS)目录中获取了来自一名SNCA基因座三倍体患者的hiPSC细胞系ND34391(见材料表)。- 在无饲养层条件下,将hiPSCs培养于无饲养层的ESC-iPSC培养基中(参见 材料表) 接种至经hESC鉴定合格的基础基底膜(BMM)包被的培养板上(参见 材料表)。用1 mL DMEM/F12洗涤汇合的细胞集落,加入1 mL解离试剂(参见 材料表),室温孵育3分钟。
- 吸除消化试剂,加入1 mL无饲养层ESC-iPSC培养基。
- 使用细胞刮刀刮取培养板,并用硼硅酸盐移液管通过吹打4至5次,将菌落重悬于11 mL无饲养层ESC-iPSC培养基中。
- 将2 mL菌落悬液接种至BMM包被的培养皿中,并将培养皿置于 37 °C 含5% CO2每天更换培养基,并每5–7天传代细胞一次。
- 分化为多巴胺能神经前体细胞
注意: 人诱导性多能干细胞(hiPSCs)向中脑多巴胺能神经前体细胞(MD NPCs)的分化采用市售神经诱导培养基试剂盒的说明书方案进行,仅作轻微修改31,32 (参见 材料表分化开始的第一天被视为 第0天高质量的hiPSCs是实现高效神经分化的必要条件。MD-NPCs的诱导采用基于拟胚体(embryoid body, EB)的实验方案进行。- 在开始 hiPSCs 的分化之前,准备一个微孔培养板(参见 材料表按照其制造商的说明进行操作。
- 在制备好微孔培养板后,加入1毫升神经诱导培养基(NIM;参见 材料表) 加入补充 10 µM Y-27632
- 将培养板放置一旁,待使用时取出。
- 用DMEM/F12洗涤hiPSCs,加入1 mL细胞解离溶液(参见 材料表),在5分钟内孵育 37 °C 含5% CO2.
- 在 DMEM/F12 中重悬单细胞,并以 300 x g 离心 g 5 分钟。
- 小心吸除上清液,并将细胞重悬于 NIM + 中 10 µM Y-27632,使其终浓度为 3 x 10⁶ cells/mL
- 将1 mL单细胞悬液加入微孔培养板的单个孔中,以100 x g离心该培养板 g 3 分钟。
- 在显微镜下观察培养板,确保细胞在微孔中分布均匀,并将细胞置于 37 °C 含5% CO2.
- 开启 第1–4天每天进行部分换液。
- 使用1 mL微量移液器,移除1.5 mL培养基并弃去。缓慢加入1.5 mL不含Y-27632的新鲜NIM。
- 重复步骤 2.2.10 至第 4 天。
- 开启 第5天,用BMM包被6孔板的一个孔.
- 放置一个 37 µm 可逆过滤器(参见 材料表将可逆滤网的箭头朝上,置于50 mL锥形管(废液)上方。
- 从微孔培养板中移除培养基,注意不要扰动已形成的类胚体(EBs)。
- 加入1 mL DMEM/F12,立即用硼硅酸盐移液管收集EBs,并通过滤网过滤。
- 重复步骤 2.2.15,直至所有类胚体从微孔培养板中完全移除。
- 将滤网倒置在新的50 mL离心管上,并加入2 mL NIM以收集所有EBs。
- 将2 mL EB悬液用硼硅酸盐移液管接种至BMM包被板的单个孔中。将EB在 37 °C 含5% CO2.
- 开启 第6天,准备2 mL NIM + 200 ng/mL SHH(参见 材料表并每天更换培养基。
- 开启 第8天, 检测神经元诱导的百分比。
- 计数所有附着的拟胚体(EBs),并特别确定每个充满神经玫瑰花结的拟胚体数量。使用以下公式量化神经玫瑰花结的诱导效率。
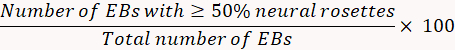
注意: 如果神经诱导是 <75%时,神经玫瑰花环筛选效率可能较低。 - 开启 第12天,用119 mL神经基础培养基、119 mL DMEM/F12培养基、2.5 mL GlutaMAX、2.5 mL NEAA、2.5 mL N2添加剂和5 mL不含维生素A的B27,配制250 mL N2B27培养基 250 μL 硫酸庆大霉素(50 mg/mL)和19.66 μL BSA(7 mg/mL)
- 要配制 50 mL 完全 N2B27 培养基,加入 3 μM CHIR99021 2 μM SB431542、20 ng/mL bFGF、20 ng/mL EGF 和 200 ng/mL SHH。
注意: 使用前应立即配制完成的培养基。 - 吸弃含神经玫瑰花环的孔中培养基,用 1 mL DMEM/F12 洗涤。
- 加入1 mL神经玫瑰花环选择试剂(参见 材料表)并在指定条件下孵育 37 °C 含5% CO2 1小时。
- 移除筛选试剂,使用1 mL移液器,直接对准玫瑰花结样细胞簇。
- 将悬液加入15 mL锥形管中,并重复步骤2.2.25和2.2.26,直至收集到大部分神经玫瑰花环样细胞簇。
注意: 为避免非神经元细胞类型的污染,不要过度筛选。 - 将莲座叶悬浮液在 350 x g 5 分钟。吸除上清液,将神经玫瑰花环重悬于 N2B27 + 200 ng/mL SHH 中。将神经玫瑰花环悬液加入 BMM 包被的孔中,将培养板置于 37 °C 含5% CO2.
- 开启 第13至17天每天使用完全N2B27培养基更换培养液。当细胞培养物融合度达到80%–90%时进行传代。
- 为分裂细胞,准备一块BMM包被的培养板。
- 用1 mL DMEM/F12洗涤细胞,吸除培养基,加入1 mL解离试剂(参见 材料列表).
- 孵育 5 分钟,温度为 37 °C,加入1 mL DMEM/F12,通过上下吹打使贴壁细胞脱落。将神经前体细胞悬液收集至15 mL锥形管中。在300 x g 5分钟。
- 吸弃上清液,将细胞重悬于1 mL完全N2B27培养基中,加入200 ng/mL SHH。
- 计数细胞,并以 1.25 x 10 的密度接种5 细胞/厘米²2,并在 37 °C 含5% CO2.
- 每隔一天更换一次培养基,使用含有200 ng/mL SHH的完全N2B27培养基。
注意: 在此代次,神经前体细胞被视为第0代(P0)。在第2代(P2)时,可从N2B27培养基中去除SHH。 - 细胞汇合度达到80%–90%时进行传代。
- 在此阶段,通过免疫细胞化学和qPCR检测确认细胞表达Nestin和FoxA2标志物。该方案可获得85%的Nestin和FoxA2双阳性细胞。
- 传代细胞时,重复步骤 2.2.31–2.2.36。
- 从第2代(P2)开始冻存细胞。细胞冻存时,重复步骤2.2.31–2.2.36,并将细胞沉淀重悬于2 x 10⁶ 至 4 × 10⁶ 细胞/mL,使用冷的神经前体细胞冻存液(参见 材料表).
- 将1 mL细胞悬液转移至每个冻存管中,使用标准的程序控温降温系统冷冻细胞。长期保存时,将细胞置于液氮中储存。
- 解冻MD神经前体细胞
- 制备BMM包被的培养板并预热完全N2B27培养基。向15 mL圆锥形离心管中加入10 mL预热的DMEM/F12。将冻存管放入 37 °C 2分钟热块处理。
- 将细胞从冻存管转移至含有DMEM/F12的离心管中。在300 x g条件下离心 g 5 分钟。
- 吸弃上清液,用 2 mL N2B27 重悬细胞,将细胞悬液加入 BMM 包被的培养板的一个孔中。将细胞在 37 °C 含5% CO2.
- 制备BMM包被的培养板并预热完全N2B27培养基。向15 mL圆锥形离心管中加入10 mL预热的DMEM/F12。将冻存管放入 37 °C 2分钟热块处理。
3. MD-NPCs 的转导及甲基化变化分析
- MD NPCs 的转导
- 在细胞融合度达到 70% 时,使用 LV-gRNA/dCas9-DNMT3A 载体以 MOI = 2 进行 MD NPCs 的转导。转导后 16 小时更换 N2B27 培养基。
- 转导后 48 小时,在 N2B27 培养基中加入 5 µg/mL 嘌呤霉素。将细胞在含嘌呤霉素的 N2B27 培养基中持续培养 3 周,以获得稳定的 MD NPC 细胞系。细胞可用于后续实验(DNA、RNA、蛋白质分析、表型鉴定23、冻存和传代)。
- SNCA 第一内含子甲基化谱的鉴定
- 使用 DNA 提取试剂盒(见材料表)从每种稳定转导的细胞系中提取 DNA。
- 取 800 ng DNA,使用市售的试剂盒进行亚硫酸氢盐转化(见材料表)。亚硫酸氢盐转化后,将转化后的 DNA 洗脱至 20 ng/µL。
- 焦磷酸测序分析的 PCR 扩增
- 在无核酸酶的离心管中配制 PCR 主混合液。每个反应体系包含:0.4 µL 反向引物(10 µM)、0.4 µL 正向引物(10 µM)、1.6 µL MgCl2(25 mM)、2 µL 10x CoralLoad Concentrate、10 µL 2x PCR 主混合液、4 µL 5x Q-Solution、1 µL DNA 和 0.6 µL 无核酸酶水。
- 将反应板转移至热循环仪,按以下条件进行 PCR 扩增:95 °C 预变性 15 分钟,随后进行 50 个循环(94 °C 变性 30 秒,56 °C 退火 30 秒,72 °C 延伸 30 秒),最后在 72 °C 延伸 10 分钟。用于 SNCA 第一内含子焦磷酸测序的引物列于表 1、图 7A 和补充图 1中。
- 扩增完成后,取 2 µL PCR 产物经琼脂糖凝胶电泳后,使用溴化乙锭染色观察扩增产物。
- 通过使用未甲基化(U)和甲基化(M)的亚硫酸氢盐转化 DNA 混合物(比例分别为 100U:0M、75U:25M、50U:50M、25U:75M 和 0U:100M)对焦磷酸测序实验进行验证(见材料表)。
- 使用焦磷酸测序试剂(见材料表)进行测序,并利用焦磷酸测序软件计算每个 CpG 位点的甲基化水平。详细的焦磷酸测序操作流程可参考 Bassil 等人37 的研究。
访问受限。请登录或开始试用以查看此内容。
结果
与原始 GFP 对照相比,LV-dCas9-DNMT3A-GFP/Puro 载体生产滴度的验证
我们通过p24gag ELISA比较了LV-dCas9-DNMT3A-GFP/Puro与原始GFP/Puro病毒的物理滴度。如图5A所示的代表性结果表明,采用本方案所制备的载体其物理产量相当。这说明优化后的载体骨架结合优化的生产流程,能够实现CRISPR/dCas9载体的高产量滴度。为了评估dCas9-DNMT3A转基因包装进入病毒颗粒的效率,我们将浓缩后的载体转导至HEK-293T细胞中(图5B)。然而,图5A所示结果表明,LV-dCas9-DNMT3A-GFP载体的转导率显著低于原始GFP载体(
访问受限。请登录或开始试用以查看此内容。
讨论
慢病毒载体(LVs)已逐渐成为表观基因组编辑的首选载体,尤其是在遗传性疾病领域,这主要归因于其具备以下两个优势:(i)能够容纳较大的DNA载荷;(ii)可高效转导多种分裂和非分裂细胞。LVs较高的包装效率在包装CRISPR/dCas9系统时尤为有利,因为这些系统体积较大。从这一角度来看,LVs是递送一体化CRISPR/Cas9系统的理想平台。事实上,常用于临床前和临床基因治疗的腺相关病毒(AAV)平台,难以完全容纳dCas9-效应蛋白系统的较大包装尺寸。实际上,AAV载体严格的包装容量限制阻碍了其在递送CRISPR/dCas9组件中的应用。为提高AAV的包装能力,已开发出多种新型基于AAV的平台。例如,最近构建了一种分裂型内含肽(split-intein)策略,将Cas9系统拆分为两个AAV载体38。该策略提高了整体包装容量,但需要同时生产和共转导两个AAV载体38。源自Staphylococcus aureus的SaCas9的发现,推动了SaCas9/向导RNA系统的开发39...
访问受限。请登录或开始试用以查看此内容。
披露
杜克大学已就本研究提交了临时专利申请。
致谢
本工作部分由Kahn神经技术发展奖(授予O.C.)和美国国立卫生研究院/国家神经疾病与卒中研究所(NIH/NINDS)(R01 NS085011,授予O.C.)资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 仪器设备 | |||
| Optima XPN-80 超速离心机 | 贝克曼库尔特 | A99839 | |
| 0.22 μM 滤器单元,1 L | 康宁 | 430513 | |
| 0.45-μm 滤膜装置,500 mL | 康宁 | 430773 | |
| 100 mm 细胞培养处理培养皿 | 康宁 | 430167 | |
| 15 mL 圆锥形离心管 | 康宁 | 430791 | |
| 150 mm 细胞培养皿(经TC处理,带20 mm网格) | 康宁 | 353025 | |
| 50 mL 锥形离心管 | 康宁 | 430291 | |
| 6孔板 | 康宁 | 3516 | |
| Aggrewell 800 | StemCell Technologies | 34811 | |
| Allegra 25R 台式离心机 | 贝克曼库尔特 | 369434 | |
| BD FACS | Becton Dickinson | 338960 | |
| 圆锥底超速离心管 | Seton Scientific | 5067 | |
| 锥形管适配器 | Seton Scientific | PN 4230 | |
| Eppendorf 细胞成像载玻片 | Eppendorf | 30742060 | |
| 高结合力96孔板 | 康宁 | 3366 | |
| 倒置荧光显微镜 | Leica | DM IRB2 | |
| QIAprep Spin Miniprep 试剂盒(50) | Qiagen | 27104 | |
| 可逆过滤器 | StemCell Technologies | 27215 | |
| SW32Ti 转子 | 贝克曼库尔特 | 369650 | |
| VWR® 一次性血清移液管,玻璃,无热原 | VWR | 93000-694 | |
| VWR® 真空过滤系统 | VWR | 89220-694 | |
| xMark™ 微孔板吸光度读板仪 | 伯乐(Bio-Rad) | 1681150 | |
| <强>名称 | <强>公司 | <强>货号 | <强>评论 |
| 细胞培养试剂 | |||
| 人胚胎肾293T(HEK 293T)细胞 | ATCC | CRL-3216 | |
| Accutase | StemCell Technologies | 7920 | |
| 抗黏附冲洗液 | StemCell Technologies | 7010 | |
| 抗FOXA2抗体 | Abcam | Ab60721 | |
| 抗Nestin抗体 | Abcam | Ab18102 | |
| 抗生素-抗真菌素溶液,100倍浓缩液 | Sigma Aldrich | A5955-100ML | |
| B-27添加剂(50倍浓度),不含维生素A | 赛默飞世尔科技 | 12587010 | |
| BES | Sigma Aldrich | B9879 - BES | |
| 牛血清白蛋白第五组分(7.5% 溶液) | 赛默飞世尔科技 | 15260037 | |
| CHIR99021 | StemCell Technologies | 72052 | |
| Corning Matrigel hESC-合格基质 | 康宁 | 08-774-552 | |
| 胎牛血清 | Hyclone | SH30087.04 | |
| DMEM-F12 | Lonza | 12-719 | |
| DMEM高糖培养基 | Gibco | 11965 | |
| DNeasy 血液 & 组织试剂盒 | Qiagen | 69504 | |
| EpiTect PCR 对照 DNA 套件 | Qiagen | 596945 | |
| EZ DNA甲基化试剂盒 | Zymo Research | D5001 | |
| 明胶 | Sigma Aldrich | G1800-100G | |
| 庆大霉素 | 赛默飞世尔科技 | 15750078 | |
| 温和细胞解离试剂 | 干细胞技术 | 7174 | |
| GlutaMAX | 赛默飞世尔科技 | 35050061 | |
| 人重组bFGF | StemCell Technologies | 78003 | |
| 人源重组 EGF | StemCell Technologies | 78006 | |
| 人重组Shh(C24II) | StemCell Technologies | 78065 | |
| MEM非必需氨基酸溶液(100倍浓缩) | 赛默飞世尔科技 | 11140050 | |
| mTeSR1 | StemCell Technologies | 85850 | |
| N-2 补充剂(100 倍浓缩) | 赛默飞世尔科技 | 17502001 | |
| Neurobasal 培养基 | 赛默飞世尔科技 | 21103049 | |
| 非必需氨基酸(NEAA) | Hyclone | SH30087.04 | |
| PyroMark PCR 试剂盒 | Qiagen | 978703 | |
| RPMI 1640 培养基 | 赛默飞世尔科技 | 11875-085 | |
| SB431542 | StemCell Technologies | 72232 | |
| 丙酮酸钠 | Sigma Aldrich | S8636-100ML | |
| STEMdiff 神经诱导培养基 | StemCell Technologies | 5835 | |
| STEMdiff 神经前体细胞冻存培养基 | StemCell Technologies | 5838 | |
| TaqMan 检测 FOXA2 | 赛默飞世尔科技 | Hs00232764 | |
| TaqMan 检测 GAPDH | 赛默飞世尔科技 | Hs99999905 | |
| TaqMan 检测 巢蛋白 | 赛默飞世尔科技 | Hs04187831 | |
| TaqMan 检测 OCT4 | 赛默飞世尔科技 | Hs04260367 | |
| TaqMan 检测 PPIA | 赛默飞世尔科技 | Hs99999904 | |
| 0.05% 胰蛋白酶-EDTA | Gibco | 25300054 | |
| Y27632 | StemCell Technologies | 72302 | |
| <强>名称 | <强>公司 | <强>货号 | <强>评论 |
| p24 ELISA 试剂 | |||
| 单克隆抗-p24 抗体 | 美国国立卫生研究院艾滋病研究与参考试剂项目 | 3537 | |
| 山羊抗兔辣根过氧化物酶IgG | Sigma Aldrich | 12-348 | 工作浓度 1:1500 |
| 山羊血清,无菌,10 mL | Sigma | G9023 | 工作浓度 1:1000 |
| HIV-1 标准品 | 美国国立卫生研究院艾滋病研究与参考试剂项目 | SP968F | |
| 正常小鼠血清,无菌,500 mL | Equitech-Bio | SM30-0500 | |
| 多克隆兔抗-p24 抗体 | 美国国立卫生研究院艾滋病研究与参考试剂项目 | SP451T | |
| TMB 过氧化物酶底物 | KPL | 5120-0076 | 工作浓度 1:10,000 |
| <强>名称 | <强>公司 | <强>货号 | <强>评论 |
| 质粒 | |||
| pMD2.G | Addgene | 12253 | |
| pRSV-Rev | Addgene | 52961 | |
| psPAX2 | Addgene | 12259 | |
| <强>名称 | <强>公司 | <强>货号 | <强>评论 |
| 限制性内切酶 | |||
| BsmBI | New England Biolabs | R0580S | |
| BsrGI | New England Biolabs | R0575S | |
| EcoRV | New England Biolabs | R0195S | |
| KpnI | New England Biolabs | R0142S | |
| PacI | New England Biolabs | R0547S | |
| SphI | New England Biolabs | R0182S |
参考文献
- Hsu, P. D., Lander, E. S., Zhang, F. Development and applications of CRISPR-Cas9 for genome engineering. Cell. 157 (6), 1262-1278 (2014).
- Gaj, T., Gersbach, C. A., Barbas, C. F. 3rd ZFN, TALEN, and CRISPR/Cas-based methods for genome engineering. Trends in Biotechnology. 31 (7), 397-405 (2013).
- Thakore, P. I., Black, J. B., Hilton, I. B., Gersbach, C. A. Editing the epigenome: technologies for programmable transcription and epigenetic modulation. Nature Methods. 13 (2), 127-137 (2016).
- Gilbert, L. A., et al. CRISPR-mediated modular RNA-guided regulation of transcription in eukaryotes. Cell. 154 (2), 442-451 (2013).
- Gilbert, L. A., et al. Genome-Scale CRISPR-Mediated Control of Gene Repression and Activation. Cell. 159 (3), 647-661 (2014).
- Perez-Pinera, P., et al. RNA-guided gene activation by CRISPR-Cas9-based transcription factors. Nature Methods. 10 (10), 973-976 (2013).
- Chavez, A., et al. Highly efficient Cas9-mediated transcriptional programming. Nature Methods. 12 (4), 326-328 (2015).
- Horlbeck, M. A., et al. Nucleosomes impede Cas9 access to DNA in vivo and in vitro. eLife. 5, (2016).
- Chavez, A., et al. Comparison of Cas9 activators in multiple species. Nature Methods. 13 (7), 563-567 (2016).
- Zhou, H., et al. In vivo simultaneous transcriptional activation of multiple genes in the brain using CRISPR-dCas9-activator transgenic mice. Nature Neuroscience. 21 (3), 440-446 (2018).
- Tanenbaum, M. E., Gilbert, L. A., Qi, L. S., Weissman, J. S., Vale, R. D. A protein-tagging system for signal amplification in gene expression and fluorescence imaging. Cell. 159 (3), 635-646 (2014).
- Konermann, S., et al. Genome-scale transcriptional activation by an engineered CRISPR-Cas9 complex. Nature. 517 (7536), 583-588 (2015).
- Holtzman, L., Gersbach, C. A. Editing the Epigenome: Reshaping the Genomic Landscape. Annual Review of Genomics and Human Genetics. , (2018).
- Perez-Pinera, P., et al. Synergistic and tunable human gene activation by combinations of synthetic transcription factors. Nature Methods. 10 (3), 239-242 (2013).
- Thakore, P. I., et al. Highly specific epigenome editing by CRISPR-Cas9 repressors for silencing of distal regulatory elements. Nature Methods. 12 (12), 1143-1149 (2015).
- Amabile, A., et al. Inheritable Silencing of Endogenous Genes by Hit-and-Run Targeted Epigenetic Editing. Cell. 167 (1), 219-232 (2016).
- Liu, X. S., et al. Editing DNA Methylation in the Mammalian Genome. Cell. 167 (1), 233-247 (2016).
- McDonald, J. I., et al. Reprogrammable CRISPR/Cas9-based system for inducing site-specific DNA methylation. Biology Open. 5 (6), 866-874 (2016).
- Huang, Y. H., et al. DNA epigenome editing using CRISPR-Cas SunTag-directed DNMT3A. Genome Biology. 18 (1), 176(2017).
- Vojta, A., et al. Repurposing the CRISPR-Cas9 system for targeted DNA methylation. Nucleic Acids Research. 44 (12), 5615-5628 (2016).
- Razin, A., Kantor, B. DNA methylation in epigenetic control of gene expression. Progress in Molecular and Subcellular Biology. 38, 151-167 (2005).
- Kantor, B., Ma, H., Webster-Cyriaque, J., Monahan, P. E., Kafri, T. Epigenetic activation of unintegrated HIV-1 genomes by gut-associated short chain fatty acids and its implications for HIV infection. Proceedings of the National Academy of Sciences of the United States of America. 106 (44), 18786-18791 (2009).
- Kantor, B., et al. Downregulation of SNCA Expression by Targeted Editing of DNA Methylation: A Potential Strategy for Precision Therapy in PD. Molecular Therapy. , (2018).
- Jowaed, A., Schmitt, I., Kaut, O., Wullner, U. Methylation regulates alpha-synuclein expression and is decreased in Parkinson's disease patients' brains. Journal of Neuroscience. 30 (18), 6355-6359 (2010).
- Wang, Y., et al. A DNA methyltransferase inhibitor, 5-aza-2'-deoxycytidine, exacerbates neurotoxicity and upregulates Parkinson's disease-related genes in dopaminergic neurons. CNS Neuroscience & Therapeutics. 19 (3), 183-190 (2013).
- Matsumoto, L., et al. CpG demethylation enhances alpha-synuclein expression and affects the pathogenesis of Parkinson's disease. PLOS One. 5 (11), e15522(2010).
- Desplats, P., et al. Alpha-synuclein sequesters Dnmt1 from the nucleus: a novel mechanism for epigenetic alterations in Lewy body diseases. Journal of Biological Chemistry. 286 (11), 9031-9037 (2011).
- Ai, S. X., et al. Hypomethylation of SNCA in blood of patients with sporadic Parkinson's disease. Journal of the Neurological Sciences. 337 (1-2), 123-128 (2014).
- Tagliafierro, L., Chiba-Falek, O. Up-regulation of SNCA gene expression: implications to synucleinopathies. Neurogenetics. 17 (3), 145-157 (2016).
- Ortinski, P. I., O’Donovan, B., Dong, X., Kantor, B. Integrase-Deficient Lentiviral Vector as an All-in-One Platform for Highly Efficient CRISPR/Cas9-Mediated Gene Editing. Molecular Therapy - Methods & Clinical Development. 5, 153-164 (2017).
- Tagliafierro, L., et al. Genetic analysis of alpha-synuclein 3' untranslated region and its corresponding microRNAs in relation to Parkinson's disease compared to dementia with Lewy bodies. Alzheimer’s & Dementia. 13 (11), 1237-1250 (2017).
- Tagliafierro, L., Zamora, M. E., Chiba-Falek, O. Multiplication of the SNCA locus exacerbates neuronal nuclear aging. Human Molecular Genetics. , (2018).
- Kantor, B., McCown, T., Leone, P., Gray, S. J. Clinical applications involving CNS gene transfer. Advances in Genetics. 87, 71-124 (2014).
- Kantor, B., Bailey, R. M., Wimberly, K., Kalburgi, S. N., Gray, S. J. Methods for gene transfer to the central nervous system. Advances in Genetics. 87, 125-197 (2014).
- Vijayraghavan, S., Kantor, B. A Protocol for the Production of Integrase-deficient Lentiviral Vectors for CRISPR/Cas9-mediated Gene Knockout in Dividing Cells. Journal of Visualized Experiments. (130), e56915(2017).
- Bayer, M., et al. A large U3 deletion causes increased in vivo expression from a nonintegrating lentiviral vector. Molecular Therapy. 16 (12), 1968-1976 (2008).
- Bassil, C. F., Huang, Z., Murphy, S. K. Bisulfite pyrosequencing. Methods in Molecular Biology. 1049, 95-107 (2013).
- Truong, D. J., et al. Development of an intein-mediated split-Cas9 system for gene therapy. Nucleic Acids Research. 43 (13), 6450-6458 (2015).
- Nishimasu, H., et al. Crystal Structure of Staphylococcus aureus Cas9. Cell. 162 (5), 1113-1126 (2015).
- Ran, F. A., et al. In vivo genome editing using Staphylococcus aureus Cas9. Nature. 520 (7546), 186-191 (2015).
- Van Lint, C., Ghysdael, J., Paras, P., Burny, A., Verdin, E. A transcriptional regulatory element is associated with a nuclease-hypersensitive site in the pol gene of human immunodeficiency virus type 1. Journal of Virology. 68 (4), 2632-2648 (1994).
- Van Lint, C., et al. Transcription factor binding sites downstream of the human immunodeficiency virus type 1 transcription start site are important for virus infectivity. Journal of Virology. 71 (8), 6113-6127 (1997).
- Goffin, V., et al. Transcription factor binding sites in the pol gene intragenic regulatory region of HIV-1 are important for virus infectivity. Nucleic Acids Research. 33 (13), 4285-4310 (2005).
- Kim, Y. S., et al. Artificial zinc finger fusions targeting Sp1-binding sites and the trans-activator-responsive element potently repress transcription and replication of HIV-1. Journal of Biological Chemistry. 280 (22), 21545-21552 (2005).
- Kantor, B., et al. Notable reduction in illegitimate integration mediated by a PPT-deleted, nonintegrating lentiviral vector. Molecular Therapy. 19 (3), 547-556 (2011).
访问受限。请登录或开始试用以查看此内容。
重印与许可
