纳米孔测序是一种新型技术,可在偏远地区和资源匮乏的环境中实现低成本测序。本文介绍了一种适用于此类条件的全血 mRNA 测序方案。
本文内容
摘要
摘要
在偏远地区和资源匮乏的环境中进行测序面临独特的挑战。纳米孔测序技术可在此类条件下成功应用,并已在最近的埃博拉病毒疫情中部署至西非,凸显了该技术的可行性。除实际优势(成本低、设备运输和使用便捷)外,该技术相较于第二代测序方法还具有若干根本性优势,特别是其极长的读长、可直接对RNA测序,以及数据的实时获取能力。其原始读长准确度低于其他测序平台,这是该技术的主要局限;然而,通过产生的高测序深度可在一定程度上弥补这一不足。本文介绍了一种适用于野外环境的测序方案,用于测序编码尼曼-匹克C1蛋白(Niemann-Pick C1)的mRNA,该蛋白是埃博拉病毒属病毒的细胞受体。本方案包括从动物血液样本中提取RNA,随后进行逆转录PCR(RT-PCR)以富集目标片段、加接条形码、文库构建以及测序运行本身,且可轻松调整用于其他DNA或RNA目标的测序。
引言
测序是生物与生物医学研究中一种强大且重要的工具。它能够分析基因组、遗传变异以及RNA表达谱,因此在人类和动物疾病的研究中发挥着重要作用1,2。Sanger测序是DNA测序中最古老的方法之一,至今仍被常规使用,并已成为分子生物学的基石。在过去50年中,该技术不断改进,读长已超过1,000 nt,准确率高达99.999%1。然而,Sanger测序也存在局限性。使用该方法对大量样本进行测序或分析整个基因组耗时且成本高昂1,3。第二代(下一代)DNA测序技术,如454焦磷酸测序和Illumina技术,在过去十年中显著降低了测序所需的成本和工作量,使得可获取的生物序列信息量大幅增加4。然而,使用这些第二代技术的单次测序运行成本仍然较高,在野外条件下进行测序也面临挑战,因为所需设备体积庞大且易损(与Sanger测序仪类似),通常需要由经过专门培训的人员进行校准和维护。此外,许多第二代测序技术的读长较短,这常常使后续的生物信息学数据分析变得困难。
使用便携式纳米孔测序设备(见材料表)的第三代测序技术可作为这些成熟测序平台的替代方案。在这些设备中,单链DNA或RNA分子与离子电流同时通过一个纳米孔,传感器随即测量该电流(图1)。当核酸链穿过纳米孔时,孔内不同时刻存在的核苷酸会调制电流,这种变化被检测后通过计算反向翻译为核苷酸序列5。由于这一工作原理,纳米孔测序既可产生极长的读长(接近1 × 10⁶个核苷酸6),又能实现实时测序数据分析。通过将特定的核苷酸序列连接到样本中的核酸上,可实现条形码(barcoding)标记,从而在单次测序运行中分析多个样本,提高样本通量并降低单个样本的成本。由于其高度便携和操作简便,纳米孔测序设备已在西非埃博拉病毒病疫情现场成功应用,凸显了其在偏远地区快速部署的适用性7,8。
本文介绍了一种适用于野外的详细实验方案,用于测序编码尼曼-匹克C1(NPC1)蛋白的mRNA。NPC1是丝状病毒(如埃博拉病毒)进入细胞所必需的受体,并已被证明可限制不同物种对这些病毒的易感性9,10。该方案包括从血液样本中提取总RNA、通过逆转录PCR(RT-PCR)特异性扩增NPC1 mRNA、样本加标签(barcoding)、文库构建,以及利用纳米孔测序仪进行测序。由于篇幅限制,本文无法详细讨论数据分析部分,但在代表性结果中提供了一些基本指导;感兴趣的读者可参考我们此前发表的研究11,以获取本工作流程的更详细描述,也可参考其他研究者的工作12,13,14,了解本流程所用分析工具的详细信息。
方案
样本采集遵循尼日利亚大学机构审查委员会(NUIRB)协议编号 IRB00008861/FWA00018924。
1. 从血液样本中提取 RNA
- 将待分析物种的 3 mL 全血采集至预先装有 6 mL DNA/RNA 稳定试剂的采血管中(参见材料表),通过倒置混匀 5 次。血液样本可在 4 °C 下保存最长一个月。
- 将采血管中的内容物转移至一个 50 mL 收集管中,加入 120 µL 蛋白酶 K,涡旋振荡 5 秒以混匀。在室温下孵育样本 30 分钟。
- 向混合物中加入 9 mL 异丙醇,并涡旋振荡 5 秒。
- 将储液器安装到 RNA 纯化离心柱上(参见材料表),并将组件置于真空抽滤装置上(参见材料表)。将样本混合物加入储液器中。施加真空,直至所有液体通过离心柱。
- 或者,若无真空抽滤装置,可将血液以每次 700 µL 分批通过离心柱,每次在 12,000 xg 下离心 30 秒,并在每次离心后弃去穿滤液。但此方法大约需要进行 26 次离心步骤。
- 将 RNA 纯化离心柱放入收集管中,加入 400 µL DNA/RNA 预处理缓冲液(参见材料表)。在 12,000 xg 下离心 30 秒,弃去穿滤液。
- 向离心柱中加入 400 µL DNA/RNA 洗涤缓冲液(参见材料表),在 12,000 xg 下离心 30 秒,弃去穿滤液。
- 将 5 µL DNase I(1 U/µL)(参见材料表)与 75 µL DNA 消化缓冲液(参见材料表)混合,并将混合液加入离心柱中。在室温下孵育 15 分钟。
- 向离心柱中加入 400 µL DNA/RNA 预处理缓冲液,并在 12,000 xg 下离心 30 秒。弃去穿滤液。
- 用 700 µL DNA/RNA 洗涤缓冲液洗涤离心柱,并在 12,000 xg 下离心 30 秒。弃去穿滤液。
- 使用 400 µL DNA/RNA 洗涤缓冲液重复步骤 1.9,并在 12,000 xg 下离心 2 分钟,以彻底去除残留的洗涤缓冲液并干燥离心柱。从收集管中取出离心柱时,确保不要让收集管中的缓冲液润湿离心柱底部。
- 将离心柱放入一个新的 1.5 mL 微量离心管中,加入 70 µL 无核酸酶水。在室温下孵育 1 分钟,然后在 12,000 xg 下离心 30 秒。将提取的 RNA 储存于 -80 °C,直至后续使用(或立即使用)。
- 可选步骤:如需定量 RNA,可取一部分样品,使用紫外分光光度计测定其浓度(参见材料表)。
2. 将NPC1 mRNA逆转录为cDNA
- 在0.2 mL反应管中,加入8 µL模板RNA(1 pg至2.5 µg RNA)以及各1 µL的10x DNase缓冲液和DNase酶(参见材料表)。在37 °C孵育2分钟。随后短暂离心反应管,并置于冰上。
- 向反应管中加入4 µL逆转录酶预混液(参见材料表)和6 µL无核酸酶水,轻轻混匀。将反应置于热循环仪中,先在25 °C孵育10分钟(用于引物退火),随后在50 °C孵育10分钟(用于RNA的逆转录)。为灭活酶活性,在85 °C孵育5分钟。
- 将cDNA转移至新的1.5 mL微量离心管中,于-80 °C保存以备后续使用(或立即使用)。
3. NPC1 开放阅读框的扩增
- 初始扩增步骤
- 使用Primer Set 1(见表1)和热启动高保真DNA聚合酶(见材料表),在适当的反应缓冲液中进行降落PCR15,16,反应体系为50 µL,模板量为1 µL。如有可能,应在冰上或4 °C冷块中设置反应。
- 将反应置于热循环仪中,先在98 °C变性30 s,随后进行10个循环:98 °C变性10 s,引物退火65 °C 20 s,每个循环降低0.5 °C,72 °C延伸1 min。接着再进行20个循环,条件为98 °C 10 s、60 °C 20 s、72 °C 1 min,最后在72 °C延伸5 min。
- 使用磁珠纯化PCR产物
- 将50 µL PCR产物转移至1.5 mL低吸附DNA反应管(见材料表)。充分涡旋重悬磁珠(见材料表),加入50 µL磁珠至PCR反应体系中,充分混匀。在旋转混合器(见材料表)上室温(15 rpm)孵育5 min。
- 短暂离心样品,将1.5 mL微量离心管置于磁力架(见材料表)上使磁珠聚集。待上清完全澄清后,再进行下一步操作。
- 吸取上清液,避免扰动磁珠沉淀,并弃去上清。
- 向反应管中加入200 µL 70%乙醇,孵育30 s。吸取乙醇,避免扰动沉淀,并弃去。重复洗涤共两次。确保无残留乙醇。可先用较大枪头(如1000 µL)吸取,再用较小枪头(如10 µL)去除残留液滴。
- 室温下空气干燥沉淀1 min。
- 将反应管从磁力架上取下,加入30 µL无核酸酶水重悬沉淀,室温孵育2 min。
- 将反应管重新放回磁力架,等待磁珠完全聚集。
- 小心吸取上清液,避免扰动沉淀,转移至新的1.5 mL反应管中。
- 通过嵌套PCR添加条形码接头
- 使用热启动高保真DNA聚合酶和5×反应缓冲液,以Primer Set 2(见表1)进行50 µL降落PCR。该引物组包含靶序列特异性区域,可与步骤3.2中生成的PCR产物结合(位于Primer Set 1序列内部),以及一段适配器序列,用于后续条形码PCR反应(参见第4节)。如有可能,应在冰上或4 °C冷块中设置反应。使用1 µL步骤3.2中纯化的PCR产物作为模板。
- 将反应混合物置于热循环仪中,先在98 °C变性30 s,随后进行10个循环:98 °C变性10 s,65 °C退火20 s,每个循环降低0.5 °C,72 °C延伸1 min。接着再进行30个循环,条件为98 °C 10 s、71 °C 20 s、72 °C 1 min,最后在72 °C延伸5 min。
- 使用磁珠对PCR产物进行纯化,方法同第3.2节所述。
4. NPC1 扩增子的条形码化
- 针对第3节中生成的每种PCR产物,在0.2 mL反应管中设置加标签PCR反应,加入50 µL Taq DNA聚合酶2x预混液(参见材料表)、2 µL来自PCR加标签试剂盒的一种标签引物(参见材料表和表2)、以及1 µL步骤3.3.2中纯化的PCR产物作为模板。加入47 µL无核酸酶水,使终体积达到100 µL。
- 将反应在PCR仪中于95 °C孵育3分钟,进行初始变性。随后进行15个循环,每个循环包括:95 °C 15秒、62 °C 15秒、65 °C 1.5分钟。最后在65 °C延伸5分钟。
- 按3.2节所述方法纯化PCR产物,但使用100 µL磁珠,并用30 µL无核酸酶水洗脱。
- 若条件允许,使用紫外分光光度计对样品进行定量。
5. 文库构建
- 在0.2 mL反应管中,将每个样本等量的条形码DNA混合,总体积为45 µL,总DNA量为1 µg(如有必要,加入无核酸酶水)。若无紫外分光光度计,可使用等体积的各样本。进行dA加尾时,加入7 µL末端修复反应缓冲液(见材料表)、3 µL末端修复酶混合物(见材料表)和5 µL无核酸酶水。通过轻弹管壁轻轻混匀。
- 在PCR仪中,于20 °C孵育5分钟,随后在65 °C孵育5分钟。
- 按第3.2节所述纯化反应产物,但使用60 µL磁珠,并用25 µL无核酸酶水洗脱。
- 可选:取1 µL样品,使用紫外分光光度计测定浓度。总含量应超过700 ng。
- 在新的1.5 mL低吸附DNA反应管中,将5.3步骤中获得的22.5 µL纯化DNA与2.5 µL 1D2接头(见材料表)和25 µL平末端/TA连接酶预混液(见材料表)混合,轻弹管壁混匀后短暂离心。室温孵育10分钟。
- 按第3.2节所述纯化反应产物,但使用20 µL磁珠,将DNA结合至磁珠的孵育时间延长至10分钟,用1 mL乙醇进行两次洗涤步骤,并用46 µL无核酸酶水洗脱。
- 在低吸附DNA反应管中,将5.6步骤中获得的45 µL反应产物与5 µL条形码接头混合物(见材料表)和50 µL平末端/TA连接酶预混液混合。轻弹混匀后,室温孵育10分钟。
- 按第3.2节所述纯化反应产物,但使用40 µL磁珠,以140 µL ABB缓冲液(见材料表)替代乙醇进行两次洗涤步骤,轻弹重悬磁珠后置于磁力架上收集磁珠。用15 µL洗脱缓冲液(见材料表)洗脱。将DNA初始结合磁珠及洗脱步骤的孵育时间均延长至10分钟。所得产物置于冰上或4 °C保存,直至使用。
6. 流通池的质量检查
- 使用前对流动池进行质量检查。为此,将测序仪连接至主机计算机并打开软件。
- 将流动池(参见材料表)插入测序仪中,从选择框中选择流动池类型,并点击可用以确认。
- 点击屏幕底部的检查流动池,并选择正确的流动池类型。
- 点击开始测试以启动质量检查。流动池需至少总共含有800个活性纳米孔,方可使用。
7. 上样流动池并启动测序运行
- 顺时针滑动打开引液口盖。将P1000移液器调至200 µL,将吸头插入引液口。保持吸头在引液口内,将移液器调整至230 µL,吸取20–30 µL缓冲液以去除任何气泡。
- 在新的1.5 mL低吸附DNA反应管中,将576 µL RBF缓冲液(见材料表)与624 µL无核酸酶水混合,配制引液混合液。
- 小心地将800 µL配制好的引液混合液移入引液口,静置5分钟。抬起样品口盖,再向引液口加入200 µL配制好的引液混合液。
- 取35 µL RBF缓冲液加入一个新的洁净1.5 mL低吸附DNA反应管中。通过移液充分混匀LLB磁珠(见材料表),取25.5 µL磁珠加入RBF缓冲液中。随后加入2.5 µL无核酸酶水和来自步骤5.8的12 µL DNA文库,通过移液充分混匀。
- 通过样品口,以缓慢逐滴的方式将75 µL样品混合液加入流动池中。
- 盖上样品口盖,关闭引液口,并合上测序仪的盖子。
- 在软件中确认流动池仍处于可用状态,新建一个实验,通过选择所用试剂盒来设置运行参数。选择实时碱基识别。点击开始实验以启动测序运行。持续进行测序,直至获得足够的实验数据。
结果
在一项用于测试本方案的代表性实验中,我们从五个动物物种(即山羊、绵羊、猪、狗、牛,每个物种2个个体)的10份不同血液样本中提取了RNA表3)。RNA 提取后的产量和质量可能存在较大差异,尤其是由于样本处理和储存条件的不同所致。在我们的代表性实验中,每份样本的RNA浓度介于 43 ng 至 543 ng 之间 µL (表3)。此外,经RT-PCR扩增后,对NPC-1 PCR产物进行凝胶分析显示了多种结果(图2),而样本 BC01 和 BC02(均为山羊)的条带明显较弱。这些差异最可能由样本质量不同所致,但也不能排除由于不同物种 NPC1 基因的引物结合效率差异导致 PCR 扩增效率不同的影响。然而,这些产量和/或扩增效率的差异并未显著影响整体测序结果。此外,样本 BC10(牛)出现了一个额外的非特异性 PCR 产物。与 Sanger 测序不同,此类非特异性产物不会对纳米孔测序结果产生负面影响,因为在数据分析过程中,这些读段会在将获得的测序读段比对至参考序列时被剔除。
每次测序运行之前,强烈建议对拟使用的流动池进行质量检查,最低要求为总计 800 个有效孔。在我们的代表性实验中,该质量检查结果显示可用于测序的孔数为 1,102 个。由于数据是实时提供并可立即进行分析,测序运行时长可根据具体应用需求进行调整(即持续运行至产生足够目标分析所需的测序数据为止)。在我们的实验中,测序运行通常过夜进行;在本代表性实验中,一次 14 小时的测序运行获得了约 140 万条读长(reads)。
根据要执行的数据分析类型,可能建议仅处理获得的部分测序读长。在本代表性实验中,选择了10,000条读长的子集用于进一步分析。为此,在Ubuntu 18.04 LTS环境中对测序过程中生成的fastq文件进行进一步处理,并使用flexbar v3.0.3对纳米孔测序数据进行解复用(demultiplexing),参数经过优化(barcode-tail-length 300,barcode-error-rate 0.2,barcode-gap-penalty -1)12。解复用后,可使用多种不同工具进行读长比对和一致性序列生成,但对纳米孔测序生物信息学方面的详细讨论超出了本文的范围。然而,在本代表性结果中,使用Geneious 10.2.3将读长比对至参考序列。在分析的10,000条读长中,有5,457条读长长度介于1,750至2,000个核苷酸之间,与本实验流程中扩增的PCR片段预期大小相符(1,769 nt,图3)。在读长长度分布中还观察到另一个峰值,位于250至500个核苷酸之间,可归因于非特异性PCR产物。读长的解复用使得87.6%的读长被分配至所分析的10个条形码/样本之一(图4)。每个条形码对应的解复用读长比例范围从条形码1的3.4%到条形码10的16.9%;然而,由于读长总数较大,即使对于这些低丰度条形码数据集,仍可实现具有高测序深度的有意义的一致性序列调用。事实上,将分类后的读长比对至NPC1参考序列后,每个样本中比对到参考序列的读长比例介于31.7%(条形码2)至100%(条形码7和8)之间,每个样本在任意位置的测序深度均超过90×。此深度已完全足以实现置信度高且错误率可忽略的一致性碱基调用。

图1:纳米孔技术进行DNA测序的示意图。 单链DNA分子穿过嵌入在电绝缘膜中的纳米孔,解旋酶调控其通过速度。同时,离子电流穿过纳米孔并被持续测量。由存在于纳米孔中的核苷酸引起的电流变化被检测,并通过计算反向翻译为DNA链的核苷酸序列。 请点击此处查看此图的放大版本。
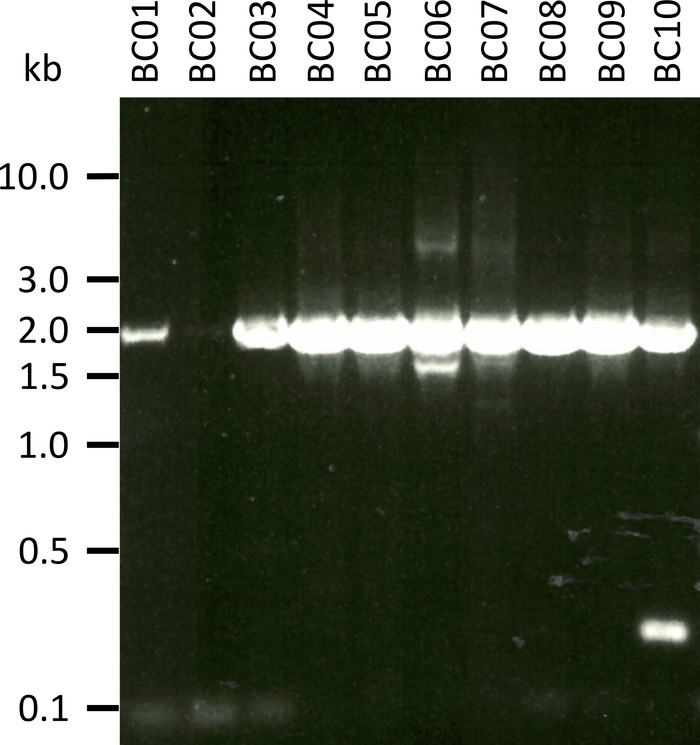
图2:尼曼-匹克C1基因从mRNA扩增的PCR产物。 从山羊(BC01和02)、绵羊(BC03和04)、猪(BC05和06)、狗(BC07和08)以及牛(BC09和10)中分离得到mRNA。巢式PCR产物在1×TAE缓冲液(由50×TAE缓冲液配制:Tris碱242.28 g,冰醋酸57.1 mL,0.5 M EDTA 100 mL,加dH2O至1 L,pH调至8.0)中的0.8%琼脂糖凝胶中,100 V电压下电泳45分钟,并用Sybr Safe染色。请点击此处查看该图的放大版本。
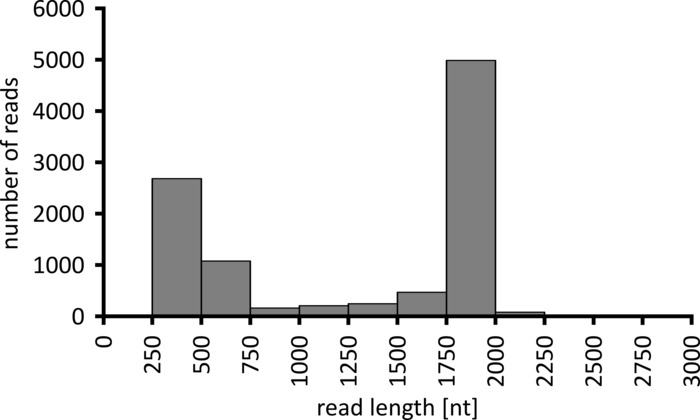
图3:代表性实验中10,000条序列读长的分布情况。 图中显示了特定读长区间内获得的读段数量。请点击此处查看该图的放大版本。
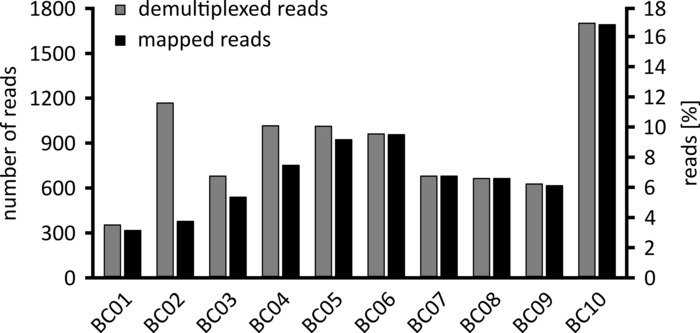
图 4:解复用后读段的分布情况。图中显示了每个条形码对应的解复用读段(灰色)和比对读段(黑色)的数量及百分比。请点击此处查看该图的放大版本。
表1:所用引物组概览。 首先使用引物组1对目标序列进行初始扩增,随后使用引物组2进行巢式扩增并添加接头。接头以红色标示。请点击此处下载该文件。
表2:条形码序列概览。 各自的条形码用于识别每个测序样本。请点击此处下载该文件。
表3:代表性实验中从测序血液样本提取后获得的RNA浓度。 显示了五个物种中每个物种两个个体的RNA浓度,并标明了260/280 nm和260/230 nm处光密度的比值。请点击此处下载该文件。
讨论
在过去的二十年中,生物样本测序已成为众多学科研究中日益重要的组成部分。基于对DNA特征密集阵列进行酶促操作和图像数据采集循环的第二代测序系统的开发1,相较于传统的桑格测序技术,显著提高了测序通量,并能够对单个样本中的多个样品以及多种核酸分子进行并行分析4。然而,目前大多数常用的第二代测序系统仅能产生短读长序列,且所有平台均依赖于灵敏度高、体积庞大且昂贵的设备3,4。
与第二代测序平台不同,本实验方案所使用的测序仪基于纳米孔技术。在此技术中,单链核酸分子穿过一个纳米孔,引起同时流经该纳米孔的离子电流发生改变,这种电流变化可被测量并反向解码,从而推断出核酸分子的序列。这种第三代测序技术相较于其他方法具有一系列优势。其中主要优势直接源于该技术独特的工作原理,包括能够产生极长的读长(已有报道显示读长可达 8.8 × 10⁵ 个核苷酸6)、不仅可直接测序 DNA,还可直接测序 RNA——这一能力最近已在完整流感病毒基因组测序中得到验证17,以及能够在数据生成的同时进行实时分析,从而可在数分钟内实现对病原体的快速宏基因组检测18。此外,该技术还具有若干实际优势:纳米孔测序仪体积极小,可在任何实验室使用,也适用于前往偏远地区的野外任务19,20,且相较于其他测序平台成本较低。在运行成本方面,目前每次测序运行均需使用新的流动池,流动池及文库制备试剂的成本约为每次 1,100 美元。在某些情况下,可通过清洗并重复使用流动池,或通过加接条形码在单次运行中并行测序多个样本,以降低这些成本。此外,目前已有少数实验室正在对一种新型流动池进行 beta 测试,该流动池需配合一种称为“flongle”的流动池适配器使用,预计将显著降低流动池价格,从而大幅减少运行成本。
纳米孔测序的主要缺点仍然是其准确性,据报道单条读长的准确率范围为83%至86%6,21,22,其中大多数错误源于插入/缺失(indels)5,21。然而,高测序深度可以弥补这些不准确性,最近一项基于理论分析的研究表明,当测序深度达到>10时,整体准确率可能提升至>99.8%21。尽管如此,若分析需在单分子水平而非共识序列水平上进行,则仍需进一步提高测序准确性。本方案中所述的1D2技术通过添加1D2和条形码接头(参见第5.5节),使得单个DNA分子的两条链均由同一纳米孔进行测序,从而提高了读长准确性,因为可利用双链DNA的信息进行序列确定。此外,一种可行的策略是将纳米孔测序的优势(尤其是长读长)与其他测序技术更高的准确性相结合,即利用纳米孔测序数据作为支架,再使用其他测序平台的数据对其进行校正优化6。
本方案成功最关键的因素除了样本质量外,尤其在于提取RNA的产量和质量。适当的储存条件和及时进行RNA提取有助于获得足够的RNA产量。使用合适的采血管可使血液样本保存长达一个月,但在高温环境下储存时可能出现血液凝固问题,这在野外条件下尤为常见。第二个关键步骤是靶序列的扩增,特别是在野外条件下,PCR反应的表现通常不如标准实验室条件7。为此,严谨的引物设计与优化对于实现稳定的扩增至关重要。此外,本方案中采用的巢式PCR和降落PCR方法均可提高靶基因扩增的特异性和灵敏度4,7。事实上,我们在利比里亚和几内亚使用该技术的经验表明,即使某些引物组在实验室条件下对实验室样本仅需一轮PCR即可完成扩增,但在野外条件下处理现场样本时仍需采用巢式扩增方案(7及未发表结果)。
与这些更为关键的步骤相比,文库构建以及测序运行本身是相对稳健的操作流程。然而,在野外条件下,某些实际问题(例如特定设备的可及性)可能带来困难。例如,在对带条形码的样本进行文库构建之前,需要使用紫外分光光度计测定DNA浓度。但如果在野外条件下无法获得此类设备,则可简单地将每个样本取等体积混合,以达到文库构建所需的45 µL总体积,样本间投入量的差异通常可通过高通量测序产生的大量读长得以弥补。同样,测序运行过程中对互联网连接的需求也可能成为问题,尽管目前碱基识别(base-calling)已无需在线完成,而可在本地进行;不过,在必要时,制造商可在特定情况下取消这一要求。
总之,本方案可在无法获得传统测序设备的地区(包括偏远地区)实现成本相对较低的测序。该方法可轻松适用于任何目标 RNA 或 DNA,从而使研究人员能够回答多种生物学问题。
披露
TH 参与了牛津纳米孔技术公司(ONT)MinION 测序仪在 2014 至 2015 年间的早期使用项目,并免费或以优惠价格获得了美国国立卫生研究院(National Institutes of Health, USA)先前一项研究7所用的 MinION 设备和流动槽。ONT 邀请 TH 在英国伦敦举行的 2015 年伦敦会议(London Calling 2015)上展示部分研究成果,并承担了其交通和住宿费用。对于本文所呈现的研究工作,未从 ONT 获得任何利益(例如优惠价格的硬件或试剂、差旅报销等)。AM、KF 和 RS 无任何利益冲突需要披露。
致谢
作者感谢 Allison Groseth 对手稿的审阅。本工作由德国联邦食品和农业部(BMEL)资助,该资助基于德意志联邦共和国议会的决议,由联邦农业和食品办公室(BLE)执行。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1D2 接头、条形码接头混合液、ABB 缓冲液、洗脱缓冲液、RBF 缓冲液、LBB 磁珠 | Oxford Nanopore Technologies | SQK-LSK308 | 1D² 测序试剂盒 |
| 含 DNA/RNA 稳定试剂的采血管 | Zymo Research | R1150 | DNA/RNA Shield - 血液采集管 |
| 平末端/TA 连接酶预混液 | New England Biolabs | M0367S | Blunt/TA 连接酶预混液 |
| DNA 低吸附反应管 | Eppendorf | 30108051 | DNA LoBind 管 |
| DNase 缓冲液和 DNase | ThermoFisher Scientific | 11766050 | SuperScript™ IV VILO™ 预混液(含 ezDNase™ 酶) |
| 流动池 | Oxford Nanopore Technologies | FLO-MIN105.24 | R9.4 流动池 |
| 热启动高保真 DNA 聚合酶 | New England Biolabs | M0493L | Q5 热启动高保真 DNA 聚合酶(500 U) |
| 磁珠 | Beckman Coulter | A63881 | Agencourt AMPure XP 磁珠 |
| 磁力架 | ThermoFisher Scientific | 12321D | DynaMag-2 磁力架 |
| 纳米孔测序仪 | Oxford Nanopore Technologies | - | MinION Mk 1B |
| PCR 条形码建库试剂盒 | Oxford Nanopore Technologies | EXP-PBC001 | PCR 条形码建库试剂盒 I (R9) |
| 逆转录酶预混液 | ThermoFisher Scientific | 11766050 | SuperScript™ IV VILO™ 预混液(含 ezDNase™ 酶) |
| RNA 纯化离心柱、DNA/RNA 提取缓冲液、DNA/RNA 洗涤缓冲液、DNase I、DNA 消化缓冲液 | Zymo Research | R1151 | Quick-DNA/RNA 血液管试剂盒 |
| 旋转混合仪 | ThermoFisher Scientific | 15920D | HulaMixer 样品混合仪 |
| Taq DNA 聚合酶 | New England Biolabs | M0287S | LongAmp Taq 2x 预混液 |
| Ultra II 末端修复试剂盒 | New England Biolabs | E7546S | NEBNext Ultra II 末端修复/dA 加尾模块 |
| 紫外分光光度计 | Implen | - | NanoPhotometer |
| 真空抽滤装置 | Zymo Research | S7000 | EZ-Vac 真空 manifold |
参考文献
- Shendure, J., Ji, H. Next-generation DNA sequencing. Nature Biotechnology. 26 (10), 1135-1145 (2008).
- Shendure, J., Lieberman Aiden, E. The expanding scope of DNA sequencing. Nature Biotechnology. 30 (11), 1084-1094 (2012).
- Liu, L., et al. Comparison of next-generation sequencing systems. Journal of Biomedicine and Biotechnology. 2012, 251364(2012).
- Levy, S. E., Myers, R. M. Advancements in Next-Generation Sequencing. Annual Review of Genomics and Human Genetics. 17, 95-115 (2016).
- Lu, H., Giordano, F., Ning, Z. Oxford Nanopore MinION Sequencing and Genome Assembly. Genomics, Proteomics & Bioinformatics. 14 (5), 265-279 (2016).
- Jain, M., et al. Nanopore sequencing and assembly of a human genome with ultra-long reads. Nature Biotechnology. 36 (4), 338-345 (2018).
- Hoenen, T., et al. Nanopore Sequencing as a Rapidly Deployable Ebola Outbreak Tool. Emerging Infectious Diseases. 22 (2), 331-334 (2016).
- Quick, J., et al. Real-time, portable genome sequencing for Ebola surveillance. Nature. 530 (7589), 228-232 (2016).
- Carette, J. E., et al. Ebola virus entry requires the cholesterol transporter Niemann-Pick C1. Nature. 477 (7364), 340-343 (2011).
- Ndungo, E., et al. A Single Residue in Ebola Virus Receptor NPC1 Influences Cellular Host Range in Reptiles. mSphere. 1 (2), (2016).
- Martin, S., et al. A genome-wide siRNA screen identifies a druggable host pathway essential for the Ebola virus life cycle. Genome Medicine. 10 (1), 58(2018).
- Roehr, J. T., Dieterich, C., Reinert, K. Flexbar 3.0 - SIMD and multicore parallelization. Bioinformatics. 33 (18), 2941-2942 (2017).
- Li, H., et al. The Sequence Alignment/Map format and SAMtools. Bioinformatics. 25 (16), 2078-2079 (2009).
- Kielbasa, S. M., Wan, R., Sato, K., Horton, P., Frith, M. C. Adaptive seeds tame genomic sequence comparison. Genome Research. 21 (3), 487-493 (2011).
- Don, R. H., Cox, P. T., Wainwright, B. J., Baker, K., Mattick, J. S. Touchdown' PCR to circumvent spurious priming during gene amplification. Nucleic Acids Research. 19 (14), 4008(1991).
- Korbie, D. J., Mattick, J. S. Touchdown PCR for increased specificity and sensitivity in PCR amplification. Nature Protocols. 3 (9), 1452-1456 (2008).
- Keller, M. W., et al. Direct RNA Sequencing of the Coding Complete Influenza A Virus Genome. Scientific Reports. 8 (1), 14408(2018).
- Greninger, A. L., et al. Rapid metagenomic identification of viral pathogens in clinical samples by real-time nanopore sequencing analysis. Genome Medicine. 7, 99(2015).
- Castro-Wallace, S. L., et al. Nanopore DNA Sequencing and Genome Assembly on the International Space Station. Scientific Reports. 7 (1), 18022(2017).
- Goordial, J., et al. In Situ Field Sequencing and Life Detection in Remote (79 degrees 26'N) Canadian High Arctic Permafrost Ice Wedge Microbial Communities. Frontiers in Microbiology. 8, 2594(2017).
- Runtuwene, L. R., et al. Nanopore sequencing of drug-resistance-associated genes in malaria parasites, Plasmodium falciparum. Scientific Reports. 8 (1), 8286(2018).
- Rang, F. J., Kloosterman, W. P., de Ridder, J. From squiggle to basepair: computational approaches for improving nanopore sequencing read accuracy. Genome Biology. 19 (1), 90(2018).
重印与许可
