我们介绍一种利用荧光原位杂交(FISH)技术在裂解感染的人类细胞中可视化多种疱疹病毒RNA的实验方案,适用于悬浮或贴壁细胞。该方案包含荧光信号的定量分析,以生成核质比,并可扩展用于通过免疫荧光(IF)同时可视化宿主和病毒蛋白。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
通过仔细研究和定量分析特定的RNA和蛋白质,可以获得机制层面的深入认识。利用荧光原位杂交(FISH)和免疫荧光(IF)技术,可以捕捉这些生物分子在特定时间点于细胞内的相对位置。在疱疹病毒裂解性感染过程中,病毒会劫持宿主细胞,优先表达病毒基因,从而引起细胞形态以及生物分子行为的变化。裂解活动集中在细胞核内的“病毒复制区室”(即核内病毒工厂),这些结构只能通过FISH和IF技术加以识别。本文介绍了一种适用于卡波西肉瘤相关疱疹病毒(KSHV)感染细胞(包括贴壁细胞和悬浮细胞)的RNA FISH与IF联合检测的可调节实验方案。该方法包括特异性反义寡核苷酸探针的设计、双RNA FISH、RNA FISH与IF共染、以及荧光强度的定量计算等步骤。该方案已成功应用于多种细胞类型,包括未感染细胞、潜伏感染细胞、裂解期细胞、时间进程实验,以及经抑制剂处理的细胞,用于分析来自人类宿主和KSHV的特定RNA与蛋白质在时空上的动态分布与功能活动。
引言
在裂解期(活跃期)中,疱疹病毒会劫持宿主细胞,导致细胞形态以及生物分子定位发生变化,从而产生病毒颗粒。这一过程的核心是细胞核,在此处双链DNA病毒基因组被复制并包装进一种称为衣壳的蛋白质外壳中1。首先,病毒表达自身编码的蛋白质,劫持宿主细胞的合成机制,并抑制非必需宿主基因的表达,这一过程被称为宿主关断效应。这些活动主要集中在细胞核内特定的、不含4′,6-二脒基-2-苯基吲哚(DAPI)的区域,称为病毒复制区室,其组成包括宿主和病毒的蛋白质、RNA以及病毒DNA2。细胞结构被彻底改造,以为病毒复制区室提供空间和资源,进而支持病毒衣壳的组装。一旦衣壳离开细胞核,其在细胞质中如何被包膜形成具有膜结构的病毒颗粒(即病毒体)的过程尚不明确。深入了解裂解期中宿主与病毒生物分子的定位及其空间动态变化,有助于更深入揭示病毒复制区室的结构组织、宿主关断效应、病毒体出核途径以及其他与疱疹病毒感染和复制相关的过程机制。
目前检测和研究这些变化的最佳方法是分别利用免疫荧光(IF)和荧光原位杂交(FISH)技术对感染细胞中的蛋白质和RNA进行可视化观察。结合时间序列实验使用这些技术,可揭示生物分子在裂解期关键时间点的定位,即获得时空数据。FISH和IF可与其他生物化学技术相互补充,例如细胞过程抑制实验(如抑制病毒DNA复制)、实时定量聚合酶链式反应(RT-qPCR)、RNA测序、Northern印迹、质谱分析、Western印迹以及病毒DNA生成分析,这些技术能够提供关于细胞活动更全面的信息。
我们开发了RNA FISH技术,用于检测特定基因的RNA产物,并结合一种计算分析方法,可定量计算特定基因产物的核质比。样品制备方法改进自Steitz及其同事早期的文献3,4,操作相对简便,适用于贴壁细胞和悬浮细胞。该方案还可灵活用于多种RNA FISH策略的联合检测(双标记RNA FISH),或RNA FISH与免疫荧光(IF)策略的联合使用。尽管特定FISH策略的开发具有挑战性,但本文概述了提高成功率的建议。此处描述的数据分析方法在使用荧光微球和强效的区室边界标记物时具有定量性,可为显微图像提供更深入的洞察,消除观察偏倚。该详细方案专为卡波西肉瘤相关疱疹病毒(KSHV)感染的潜伏期和裂解期细胞设计,也可用于未感染细胞或其他疱疹病毒感染细胞5。所述定量方法适用于大多数细胞中核质转运或细胞亚区室间重定位的研究。
访问受限。请登录或开始试用以查看此内容。
方案
1. 针对特定疱疹病毒转录本的荧光原位杂交(FISH)反义寡核苷酸设计
- 从目标 RNA 序列中选择 25 至 40 个核苷酸(nt)长度的片段,并将其设计为反义序列。一个成功的 FISH 策略可包含一个至十个或更多的不同反义寡核苷酸。在选择序列时,请考虑以下因素:
- 如果目标 RNA 包含独特的重复区域,则应利用这一特征,设计靶向该重复序列的反义寡核苷酸。
注:Tycowski 及其同事5 提供了针对恒河猴疱疹病毒(rhesus rhadinovirus, RRV)多聚腺苷酸化核 RNA(PAN RNA)应用此策略的示例。 - 如果目标 RNA 包含已知的蛋白质结合位点或茎环结构,则应设计避开这些区域的寡核苷酸。
- 根据实验目的,考虑是否包含内含子序列,并决定是否为此设计反义寡核苷酸。
- 如果目标 RNA 包含独特的重复区域,则应利用这一特征,设计靶向该重复序列的反义寡核苷酸。
- 对选定的反义序列进行简单的计算分析,以确保结合特异性并减少反义寡核苷酸的聚集。
- 序列的 GC 含量应约为 50%(富含鸟嘌呤和胞嘧啶),其熔解温度应在 60 至 70 °C 范围内。
- 使用序列分析工具筛选不会发生自二聚化或形成熔解温度高于 37 °C(即杂交温度)的发夹结构的序列。
- 使用 NCBI BLASTn(美国国家生物技术信息中心核酸局部比对搜索工具)对所选序列在宿主和病毒转录组中进行“相似性中等”设置下的比对搜索。该搜索可识别出不太可能与其他宿主或病毒转录本结合的独特反义寡核苷酸。
注:若转录组数据不可用,可使用基因组序列进行 BLAST 搜索。理想情况下,应使用实验中所用感染细胞中分离出的病毒序列进行搜索,因为野生型毒株往往具有多样性,并包含多种实验室毒株序列的组合。
- 订购经计算验证为独特且可能与目标 RNA 结合的反义序列对应的纯化 DNA 寡核苷酸。寡核苷酸无需引入特殊修饰。
- 通过 FISH 和 Northern 印迹法检测所设计的反义寡核苷酸的结合特异性。
- 使用来自相同宿主物种(例如 293T)且理想情况下为相同细胞类型的未感染细胞系,转染一个在强启动子(如 CMV,巨细胞病毒)驱动下表达目标 RNA 的质粒,以及一个空载体(例如 pcDNA3)。同时使用阳性对照进行转染,例如共转染 GFP(绿色荧光蛋白)质粒(如 pmaxGFP)或携带 GFP 的载体。
注:应避免使用通过疱疹病毒 Epstein-Barr 病毒(EBV)永生化的细胞系,因为疱疹病毒之间存在序列相似性。 - 按照本方案所述,使用第 3 节描述的方法,对两组细胞分别进行 FISH 操作,并使用上述反义寡核苷酸。通过比较单独、成对或成组反义寡核苷酸的 FISH 实验结果,判断哪些候选寡核苷酸成功有效。FISH 实验应设置阳性对照,例如 U2 snRNA(小核 RNA)FISH,其在每个人类细胞核中约有 500,000 个拷贝6(表 1)。
- 在含有目标 RNA 的细胞中,荧光信号应具有特异性和强强度。可设计额外的反义寡核苷酸以增强信号,并排除非特异性结合的反义寡核苷酸。信号强度必须显著高于背景和自发荧光水平。
- 通过 Northern 印迹法验证结合特异性。
- 使用来自相同宿主物种(例如 293T)且理想情况下为相同细胞类型的未感染细胞系,转染一个在强启动子(如 CMV,巨细胞病毒)驱动下表达目标 RNA 的质粒,以及一个空载体(例如 pcDNA3)。同时使用阳性对照进行转染,例如共转染 GFP(绿色荧光蛋白)质粒(如 pmaxGFP)或携带 GFP 的载体。
2. 寡核苷酸和细胞的制备
- 根据制造商说明书,使用末端转移酶将反义寡核苷酸标记上地高辛(DIG)-dUTP;若结合能力强,也可直接使用荧光核苷酸(如 Alexa Fluor 594-5-dUTP)进行标记。标记完成后无需额外纯化。将标记好的寡核苷酸储存于 -20 °C,可保存数年;若为直接荧光标记,需用锡箔纸包裹以防止光漂白。
警告:标记溶液中含有毒性物质二甲胂酸钾(potassium cacodylate)。操作标记反应时请佩戴手套。
注意:为节约资源,可在一次反应中同时标记多种不同的反义寡核苷酸。本方案采用 3'端标记法。内部标记较为困难,因为化学基团(如 DIG 或荧光染料)可能被阻碍或无法 进入 DNA 聚合酶的活性位点。可使用直接标记的反义寡核苷酸结合抗 DIG 免疫荧光(使用不同荧光染料,例如 FITC(荧光素)或 Alexa Fluor 488 与 Alexa Fluor 594)来同时检测两种不同的 RNA。 - 将细胞接种至八孔板载玻片上。
注意:八孔板载玻片可在减少珍贵试剂(如抗体)用量的同时进行多个平行实验。替代方案可使用六孔组织培养板搭配无菌的标准盖玻片(22 mm × 22 mm),或使用圆形盖玻片搭配 24 孔组织培养板。对于上述替代方案,本方案中提及的体积应分别增加 10–15 倍(例如,杂交液用量为 1.75 mL)和 4 倍(例如,杂交液用量为 600 µL)。- 对于贴壁裂解期细胞,使用 1× 胰蛋白酶/PBS 在 37 °C 和 5% CO2 条件下处理 10 分钟以悬浮细胞,并稀释至 60% 汇合度。
注意:FISH 实验中使用的贴壁细胞系包括 293T、iSLK.2197 和 iSLK-BAC36 细胞8。 - 向无菌八孔板的每个孔中加入 200 µL 细胞悬液,在 37 °C 和 5% CO2 条件下培养 12–24 小时以促进贴壁生长。根据细胞生长速度或对胰蛋白酶敏感性适当调整条件。
注意:目标是使细胞在载玻片上均匀分布并牢固贴附。若裂解期细胞较为脆弱,建议在细胞贴壁后再诱导裂解期。基于 iSLK 细胞的实验结论具有一定的局限性9。 - 对于裂解期悬浮细胞,先在生物安全柜中用 1:10 的聚-L-赖氨酸溶液预处理八孔板 5 分钟,随后于室温下晾干过夜,或在 65 °C 下烘干 1 小时。将浓度为 1 × 10⁶ 个细胞/mL 的裂解期细胞悬液 800 µL 加入孔板中,在 37 °C 和 5% CO2 条件下孵育 30 分钟至 1 小时。
注意:悬浮细胞会沉降形成单层,并黏附于聚-L-赖氨酸表面,因此与贴壁细胞相比,过量细胞不会造成显著影响。对于易形成葡萄串样聚集的裂解期细胞,应尽可能通过轻柔涡旋或化学方法将其分散。但需说明的是,作者在处理裂解期 BJAB-RRV-GFP 细胞时,上述建议方法效果不佳。若悬浮细胞贴附效果差,可考虑延长聚-L-赖氨酸孵育时间或提高其浓度。
- 对于贴壁裂解期细胞,使用 1× 胰蛋白酶/PBS 在 37 °C 和 5% CO2 条件下处理 10 分钟以悬浮细胞,并稀释至 60% 汇合度。
3. 病毒RNA的固定、免疫荧光(可选)、杂交与可视化
- 移除培养基和多余细胞。在整个实验过程中,使用真空抽吸法去除溶液,使用轻柔的微量移液法添加溶液。
注意:通过放置一个,可降低真空的强度 200 µL 将微量移液器吸头置于玻璃巴斯德移液管上方。每次洗涤步骤之间需更换微量移液器吸头,以防止污染。每个洗涤步骤必须迅速进行,因为细胞绝不能干燥。 - 立即在冰上用预冷的4%多聚甲醛/PBS(磷酸盐缓冲盐水)固定细胞30分钟。用PBS洗涤细胞三次 200 µL 1x PBS 冷却至 4 °C 在室温或冰上孵育5分钟。
- 用透化液处理固定后的细胞 200 µL 预冷的0.5% Triton-X/PBS(磷酸盐缓冲盐水)在冰上孵育10分钟 750 µL 预冷的70%乙醇 4 °C 1小时(最小值)至7天(最大值)。
注意:在固定时点收集蛋白质、总RNA和基因组DNA样品,以确保图像与生化检测结果之间的一致性。除非另有说明,本方案中所有洗涤步骤均以相同方式进行。70%乙醇可松动腔室与载玻片之间的粘合剂,便于后续分离,同时为实验流程提供显著的暂停点。尽管如此,仍需使用石蜡膜包裹腔室载玻片以减少蒸发,并每隔约8小时检查各腔室内乙醇液面高度。70%乙醇还可使细胞变平,从而获得更清晰的图像,而Triton-X不会使细胞脱水,也不会改变细胞的形态尺寸。
- 用透化液处理固定后的细胞 200 µL 预冷的0.5% Triton-X/PBS(磷酸盐缓冲盐水)在冰上孵育10分钟 750 µL 预冷的70%乙醇 4 °C 1小时(最小值)至7天(最大值)。
- 小心移除腔室,以防载玻片破裂。如果实验包含使用多克隆一抗对病毒或宿主蛋白进行免疫荧光(IF),则在进行RNA FISH之前,按以下所述步骤完成免疫荧光。如果免疫荧光使用单克隆一抗,则在步骤3.11之后,按照步骤3.3.1所述进行免疫荧光。
注意:使用全新的移除装置或残留粘合剂极少的装置 制造商,并小心地将腔室取下,以防止载玻片破裂。使用70%乙醇作为透化试剂处理4小时可显著降低破裂的可能性。若出现裂纹,请继续在未受裂纹影响的腔室上进行后续操作,并注意更高的氧化风险 封片不完全的载玻片发生率(即储存稳定性下降) 生命。- 用预冷的1×PBS冲洗细胞,然后加入预冷的4% BSA(牛血清白蛋白)/1×PBS,4℃避光封闭30 min 4 °C.
注意:本方案中使用 BSA 可减少非特异性标记。 - 去除封闭液,加入1:200或其他多克隆一抗(溶于0.1% BSA/1x PBS中),室温孵育1 h 4 °C然后用1×PBS洗涤三次。
注意:一种抗体10 用于检测SSB/ORF6(病毒单链DNA结合蛋白)的抗体稀释比例为1:200。 - 将细胞与带有与FISH检测抗体相容的荧光团的二抗在室温下孵育1小时 4 °C用1×PBS洗涤三次,随后用4%甲醛/1×PBS固定10–15分钟,并按照前述方法使用Triton-X或70%乙醇进行透化处理,然后进行FISH实验。用锡箔纸覆盖载玻片,以保护荧光信号并防止光漂白。
- 用预冷的1×PBS冲洗细胞,然后加入预冷的4% BSA(牛血清白蛋白)/1×PBS,4℃避光封闭30 min 4 °C.
- 用2x SSC(柠檬酸钠盐溶液)洗涤细胞一次,然后加入 45 µL 杂交溶液,包含50%甲酰胺、10%硫酸葡聚糖、2×SSC、0.1%牛血清白蛋白 500 µg/mL 鲑鱼精子DNA, 125 µg/mL E. coli tRNA 和 1 mM 钒酰核糖核苷复合物。在 37 °C 在可使用含湿润无菌擦拭巾的150 mm培养皿作为湿度 chamber 的环境中。
注意:杂交液需在使用前至少一小时新鲜配制。先将硫酸葡聚糖溶于水中,频繁涡旋振荡,并在水浴中孵育。 37 °C 水浴锅 - 计算以获得建议的浓度 25 µM 每孔35 µL杂交溶液中加入寡核苷酸。根据需要调整反义寡核苷酸的浓度。加入蒸馏水至寡核苷酸的变性体积达到 10 µL.
注意:标记反应完成后,寡核苷酸保存在淬灭溶液中,该溶液含有 0.18 M 二甲胂酸钾、23 mM Tris-HCl、0.23 mg/mL BSA 和 4.5 mM CoCl₂2,18 mM EDTA,2.7 mM K-磷酸盐和6.8 mM KCl, 45 µM 2-巯基乙醇、0.02% Triton X-100 和 2% 甘油。这些组分的浓度足够高,加入水稀释后可使变性溶液的浓度接近 1x TE(10 mM Tris-HCl 和 1 mM EDTA),这是常用的寡核苷酸变性缓冲液。 - 变性 DIG 和/或 Alexa Fluor 594 标记的寡核苷酸于 95 °C 5分钟后,加入 35 µL 向每个目标腔室加入新鲜的杂交溶液至已变性的寡核苷酸中。若进行双重FISH,两组反义寡核苷酸可同时变性并杂交。
- 除去预杂交液,然后向细胞中加入含有标记寡核苷酸的杂交液。在湿盒中于 37 °C 用锡箔包裹以保护荧光标记的寡核苷酸。
注意:孵育时间应至少为10小时,且不超过24小时。 - 第二天,用 2x SSC 在 10 分钟内洗涤细胞两次 37 °C 然后在1x SSC中清洗两次,每次10分钟,于 25 °C.
- 将细胞在冰上用预冷的4%甲醛/1x PBS固定10–15分钟,随后用PBS洗涤细胞三次,并在冰上用预冷的70%乙醇透化1小时,或用预冷的0.5% Triton-X/1x PBS透化10分钟 4 °C.
- 将细胞与1:200的抗DIG-FITC抗体在预冷的含0.1% BSA的1x PBS中4℃孵育1小时 4 °C去除抗体溶液,用1x PBS洗涤三次。
- 用预冷的4%多聚甲醛/1x PBS在10-15分钟内固定 4 °C 然后用1×PBS洗涤三次。若使用单克隆一抗对宿主或病毒蛋白进行免疫荧光染色,请先对细胞进行通透处理,随后按照步骤3.3.1中所述的IF实验方案进行操作;否则直接进行DAPI染色。
- 将细胞与孵育 0.4 µg/mL 在预冷的含0.5% Triton-X的1x PBS中冰上孵育15分钟,然后用1x PBS洗涤三次。
- 使用荧光微珠(可选)和封片剂将盖玻片封固于载玻片上,随后用透明指甲油将盖玻片边缘密封。
- 使用共聚焦显微镜,在完成实验方案后一小时至一周内,以630倍放大倍数采集样品图像。涂抹多层指甲油以封固盖玻片,并通过降低氧化速率延长荧光染料的寿命。
注意:请勿使用含 DAPI 的封片剂。采集图像时,应在每张图像上包含比例尺,以便后续定量分析。荧光微球用于不同载玻片及样品制备间荧光强度的对照。11在步骤4中,获取细胞中部的图像以进行二维(2D)定量分析。
4. 定量分析FISH和IF图像以突出亚细胞定位并确定荧光的核质比
- 对组装好的多种荧光染色及合并图像进行图像分析,以确保一致性。使用图像采集时包含的比例尺来设定图像分析软件的标尺。
- 为量化多个通道中的荧光强度,并参照细胞核DAPI染色,使用线条工具和轮廓分析功能。然后在图像副本上用不会遮挡或影响观察者判断的标记永久标示该线条。
- 建立指导线条绘制位置的标准,例如沿中心轴描绘一条能涵盖多种地形特征(如峰与谷)的轨迹,或避免穿过过度饱和区域的线条。
注意:这些线条轨迹显示的是细胞中原始荧光信号,因此仅限于比较染色位置,而非强度。若需比较不同载玻片、处理方式或制备样品间同一染色的强度,请在步骤3.13中将荧光微珠作为内参加入载玻片。荧光微珠必须在封片过程中添加,并使用相同的激发激光和光电倍增管(共聚焦)设置进行检测。
- 建立指导线条绘制位置的标准,例如沿中心轴描绘一条能涵盖多种地形特征(如峰与谷)的轨迹,或避免穿过过度饱和区域的线条。
- 为量化亚细胞定位的变化,计算经不同处理的细胞的核质比。
- 利用细胞核DAPI染色划定内边界,测量细胞核和细胞质的面积及原始荧光强度。应包括核内和胞质对照,例如核内RNA(如KSHV PAN RNA)和胞质RNA(如宿主GAPDH mRNA)。此外,在三个类似细胞的区域测量背景强度,并计算每像素或每µm2的平均值。
注意:荧光强度值通常无单位,因此使用“单位”一词表示。 - 通过首先确定相同区域的平均背景值,再从该区域的原始强度中减去该个体化背景值,对细胞核和细胞质的原始强度值进行归一化处理。
- 例如,一个裂解期B细胞的细胞核面积为133.4 µm2,原始强度为75976单位,而相同荧光信号的背景强度为0.67单位/µm2。则归一化的细胞核强度为
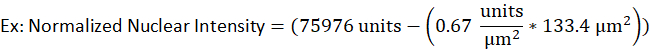
- 例如,一个裂解期B细胞的细胞核面积为133.4 µm2,原始强度为75976单位,而相同荧光信号的背景强度为0.67单位/µm2。则归一化的细胞核强度为
- 将数值代入以下公式:
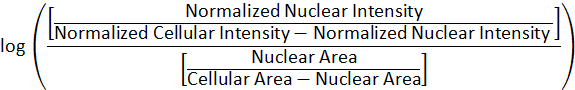
注意:该计算可校正亚细胞区域变化的影响。裂解诱导和药物处理可能分别导致细胞核增大或细胞整体尺寸改变。 - 为解释结果,绘制箱线图。若荧光信号分布均匀,比值接近零;若信号主要位于细胞核,则比值为正值;若信号主要位于细胞质,则比值趋向负值。
- 利用细胞核DAPI染色划定内边界,测量细胞核和细胞质的面积及原始荧光强度。应包括核内和胞质对照,例如核内RNA(如KSHV PAN RNA)和胞质RNA(如宿主GAPDH mRNA)。此外,在三个类似细胞的区域测量背景强度,并计算每像素或每µm2的平均值。
访问受限。请登录或开始试用以查看此内容。
结果
本文所述的FISH和IF方法如图1所示,并通过荧光强度的线迹对结果进行量化。此处呈现的结果为半定量性质,主要用于揭示定位信息,而非不同荧光染料之间强度的比较,因为实验的载玻片制备过程中未包含荧光微球。图1还显示,潜伏期和裂解期KSHV感染细胞的胞质与核区域及其比值存在差异。因此,在图2展示的核质比分析中对区域进行了控制。图2通过使用核内对照——病毒多聚腺苷酸化核(PAN)RNA,以及胞质对照——宿主GAPDH mRNA,验证了本文所述核质比计算方法的准确性。图3显示,在裂解期使用磷ono乙酸(Doxy + PAA)或西多福韦(Doxy + Cido)抑制KSHV DNA复制时,早期ORF59-58转录本的定位转变为以胞质为主。图3
访问受限。请登录或开始试用以查看此内容。
讨论
本报告中所述的实验方案可适用于不同类型的细胞,包括双重 RNA FISH 以及结合单克隆和多克隆一抗的 RNA FISH 与免疫荧光(IF)联合检测步骤。尽管制备好的载玻片通常使用共聚焦显微镜进行成像,但通过提高抗体浓度并更换封片介质后,也可采用受激辐射损耗(STED)显微镜进行成像。为了对单个细胞进行更深入的分析,采用本方案制备的样品还可通过细胞分选仪或流式细胞仪进行分选、成像和分析,仅需进行适度调整,正如 Borah 及其同事所展示的那样16。然而,该方案不能用于活细胞成像。
所详述的定量方法可消除观察偏差,并用于验证潜在的核质移位现象。核质比还可精确定位生物分子从均匀分布转变为定位于特定亚细胞区域的时间点。本文展示的结果为半定量性质,而实验方案中概述了进一步增强定量可靠性的方法。核质比与线扫描分析(步骤4)的可靠性取决于使用荧光微球作为强度对照(步骤3.13)以及清晰的亚细胞标记物(例如核内Lamin A/C标记物)的应用。目前尚无明确的边界标记物可用于KSHV病毒复制区室。尽管如此,通过使用适当的标记物,该计算方法可推广至其他...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明无利益冲突。
致谢
感谢 Jonathan Rodenfels、Kazimierz Tycowski 和 Johanna B. Withers 在数据分析方面提供的建议。同时感谢 G. Hayward 提供抗 SSB 抗体。本研究由美国国立卫生研究院(NIH)资助,资助编号为 T32GM007223 和 T32AI055403(授予 TKV),以及 NIH 资助编号 CA16038(授予 JAS)。JAS 是霍华德·休斯医学研究所的研究员。图 1-3 和表 1 已获美国微生物学会许可,根据知识共享署名许可协议,转载自以下出版物:Vallery, T. K., Withers, J. B., Andoh, J. A., Steitz, J. A. Kaposi 肉瘤相关疱疹病毒 mRNA 在细胞核焦点中的积累受病毒 DNA 复制和病毒非编码多聚腺苷酸化核 RNA 的影响。Journal of Virology. 92 (13), doi:10.1128/JVI.00220-18, (2018)。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| AlexaFluor594-5-dUTP | Life Technologies | C1100 | |
| 抗DIG-FITC | Jackson Lab Immunologicals | 200-092-156 | |
| 兔源二抗AlexaFluor594单克隆抗体 | Invitrogen | A-11037 | 山羊 |
| 抗SSB抗体 | N/A | N/A | 参见Chiou等,2002 |
| BLASTn | NIH NCBI | N/A | 免费序列比对软件 |
| 硫酸葡聚糖 | Sigma Aldrich | D8906 | 分子生物学级 |
| DIG-寡核苷酸末端标记试剂盒 | Sigma Roche | #03353583910 | 第二代 |
| 八孔板载玻片 | Nunc Lab Tek II | #154453 | 蓝色密封可增强表面张力,也可使用透明凝胶分隔。 |
| 甲酰胺 | Sigma Aldrich | F9037 | 分子生物学级 |
| GAPDH探针 | Stellaris | SMF-2019-1 | 与本实验方案兼容,Quasar 670标记 |
| ImageJ | NIH, Bethesda, MD | N/A | 免费图像分析软件,[http:rsb.info.nih.gov/ij/] |
| OligoAnalyzer | IDT | N/A | 免费寡核苷酸分析工具 |
| pcDNA3 | Invitrogen | A-150228 | |
| pmaxGFP | Amaxa | VDF-1012 | |
| 聚-L-赖氨酸 | Sigma Aldrich | P8920 | |
| 末端脱氧核苷酸转移酶 | Sigma Roche | #003333574001 | |
| 钒酰核糖核苷复合物 | NEB | S1402S | |
| Vectashield | Vector Laboratories, Inc. | H-1000 | 封片剂中的DAPI会散射光线,降低对比度。 |
参考文献
- Amen, M. A., Griffiths, A. Packaging of Non-Coding RNAs into Herpesvirus Virions: Comparisons to Coding RNAs. Frontiers in Genetics. 2, 81(2011).
- Schmid, M., Speiseder, T., Dobner, T., Gonzalez, R. A. DNA virus replication compartments. Journal of Virology. 88 (3), 1404-1420 (2014).
- Pawlicki, J. M., Steitz, J. A. Primary microRNA transcript retention at sites of transcription leads to enhanced microRNA production. Journal of Cell Biology. 182 (1), 61-76 (2008).
- Borah, S., Darricarrere, N., Darnell, A., Myoung, J., Steitz, J. A. A viral nuclear noncoding RNA binds re-localized poly(A) binding protein and is required for late KSHV gene expression. Public Library of Science Pathogens. 7 (10), e1002300(2011).
- Tycowski, K. T., Shu, M. D., Borah, S., Shi, M., Steitz, J. A. Conservation of a triple-helix-forming RNA stability element in noncoding and genomic RNAs of diverse viruses. Cell Reports. 2 (1), 26-32 (2012).
- Weinberg, R. A., Penman, S. Small molecular weight monodisperse nuclear RNA. Journal of Molecular Biology. 38 (3), 289-304 (1968).
- Myoung, J., Ganem, D. Generation of a doxycycline-inducible KSHV producer cell line of endothelial origin: maintenance of tight latency with efficient reactivation upon induction. Journal of Virology Methods. 174 (1-2), 12-21 (2011).
- Brulois, K. F., et al. Construction and manipulation of a new Kaposi's sarcoma-associated herpesvirus bacterial artificial chromosome clone. Journal of Virology. 86 (18), 9708-9720 (2012).
- Sturzl, M., Gaus, D., Dirks, W. G., Ganem, D., Jochmann, R. Kaposi's sarcoma-derived cell line SLK is not of endothelial origin, but is a contaminant from a known renal carcinoma cell line. International Journal of Cancer. 132 (8), 1954-1958 (2013).
- Chiou, C. J., et al. Patterns of gene expression and a transactivation function exhibited by the vGCR (ORF74) chemokine receptor protein of Kaposi's sarcoma-associated herpesvirus. Journal of Virology. 76 (7), 3421-3439 (2002).
- Cole, R. W., Jinadasa, T., Brown, C. M. Measuring and interpreting point spread functions to determine confocal microscope resolution and ensure quality control. Nature Protocols. 6 (12), 1929-1941 (2011).
- Nakamura, H., et al. Global changes in Kaposi's sarcoma-associated virus gene expression patterns following expression of a tetracycline-inducible Rta transactivator. Journal of Virology. 77 (7), 4205-4220 (2003).
- Majerciak, V., Yamanegi, K., Zheng, Z. M. Gene structure and expression of Kaposi's sarcoma-associated herpesvirus ORF56, ORF57, ORF58, and ORF59. Journal of Virology. 80 (24), 11968-11981 (2006).
- Sun, R., Lin, S. F., Gradoville, L., Miller, G. Polyadenylylated nuclear RNA encoded by Kaposi sarcoma-associated herpesvirus. Proceedings of the National Academy Sciences U S A. 93 (21), 11883-11888 (1996).
- Vallery, T. K., Withers, J. B., Andoh, J. A., Steitz, J. A. Kaposi's Sarcoma-Associated Herpesvirus mRNA Accumulation in Nuclear Foci Is Influenced by Viral DNA Replication and Viral Noncoding Polyadenylated Nuclear RNA. Journal of Virology. 92 (13), (2018).
- Borah, S., Nichols, L. A., Hassman, L. M., Kedes, D. H., Steitz, J. A. Tracking expression and subcellular localization of RNA and protein species using high-throughput single cell imaging flow cytometry. RNA. 18 (8), 1573-1579 (2012).
- Bruce, A. G., et al. Quantitative Analysis of the KSHV Transcriptome Following Primary Infection of Blood and Lymphatic Endothelial Cells. Pathogens. 6 (1), (2017).
- Chen, C. P., et al. Kaposi's Sarcoma-Associated Herpesvirus Hijacks RNA Polymerase II To Create a Viral Transcriptional Factory. Journal of Virology. 91 (11), (2017).
访问受限。请登录或开始试用以查看此内容。
重印与许可
