本文介绍了一种利用基于荧光素酶的生长检测方法评估化学化合物对体外弓形虫(Toxoplasma gondii)细胞内生长抑制效果的实验方案。该技术通过相应靶基因的遗传敲除来验证抑制作用的特异性。以LHVS对TgCPL蛋白酶的抑制作用为例进行了评估。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
方法文章
基于荧光素酶的生长检测法测定化学抑制剂对细胞内Toxoplasma gondii生长的抑制效率
* These authors contributed equally
本文内容
摘要
摘要
Toxoplasma gondii 是一种广泛影响人类的原虫病原体。目前用于治疗临床弓形虫病的抗生素种类有限,且在某些人群中会产生不良副作用。因此,发现治疗临床弓形虫病的新型药物势在必行。开发新型抗生素的第一步是采用高通量筛选策略,鉴定出对抑制寄生虫生长具有高效活性的化学化合物。由于Toxoplasma是一种专性胞内寄生虫,只能在宿主细胞内复制,因此无法使用光吸收度测量作为快速评估其生长的指标。本文介绍了一种基于荧光素酶的生长检测方法的详细实验方案。作为示例,该方法用于计算野生型Toxoplasma寄生虫的倍增时间,并评估吗啉脲-亮氨酰-高苯丙氨酰-乙烯基砜苯(LHVS,一种靶向半胱氨酸蛋白酶的化合物)对寄生虫胞内生长的抑制效果。此外,还描述了一种基于CRISPR-Cas9技术、利用50 bp同源序列介导同源依赖性重组(HDR)的Toxoplasma基因敲除实验方案。通过定量比较LHVS在野生型和TgCPL(Toxoplasma类组织蛋白酶L样蛋白酶)缺失型寄生虫中的抑制效果,发现LHVS对野生型寄生虫生长的抑制效率高于对Δcpl寄生虫的抑制,表明TgCPL是LHVS在Toxoplasma中作用的靶点。该基于荧光素酶的生长检测方法具有高灵敏度和操作简便的优点,适用于以高通量方式监测Toxoplasma的增殖及评估药物疗效。
引言
Toxoplasma gondii 是一种高度成功的专性胞内寄生虫,感染了约三分之一的人类人口。其高传播率主要归因于多种传播途径,包括食用未煮熟的肉类、接触哺乳动物宿主以及出生时的先天性传播。T. gondii 主要引起机会性感染,可在免疫功能低下个体中导致严重的发病率和死亡率1,2,3,4,5,6。目前用于治疗急性弓形虫病的抗生素在治疗先天性和潜伏性感染方面效率低下,并且在部分个体中会引起严重不良反应3,7,8。因此,迫切需要发现新的治疗方法。了解Toxoplasma及其宿主之间亚细胞过程的差异,将有助于识别潜在的药物靶点。因此,需要高效且便捷的基因组操作技术,以研究单个基因在Toxoplasma中的功能。此外,Toxoplasma属于顶复门(Apicomplexa),该门还包括其他一些重要的人类病原体,如Plasmodium spp.和Cryptosporidium spp.。因此,Toxoplasma可作为模式生物,用于帮助研究其他顶复门寄生虫的基本生物学特性。
为鉴定针对微生物病原体的新型抗生素,首先需对化学化合物库进行高通量筛选,以评估其抑制微生物生长的效力。迄今为止,已有多种基于微孔板的生长检测方法被开发用于测定胞内微生物的生长情况。 T. gondii (即,放射性 3基于H-尿嘧啶掺入的定量分析9基于ELISA的定量寄生虫检测 T. gondii特异性抗体10,11,基于报告蛋白的检测,使用表达β-半乳糖苷酶或YFP的报告系统 弓形虫 菌株12,13,以及最近开发的高内涵成像检测方法14).
这些单独的策略各自具有独特的优点,但也存在一定的局限性,限制了其应用。例如,由于弓形虫(Toxoplasma)只能在有核动物细胞内复制,因此宿主细胞的自发荧光以及抗弓形虫(T. gondii)抗体与宿主细胞的非特异性结合会干扰基于荧光的检测结果。此外,放射性同位素的使用需要特殊的安全规范,并可能带来潜在的安全问题。其中一些检测方法更适合在单一时间点评估生长情况,而不适用于对生长过程进行连续监测。
本文介绍了一种基于荧光素酶的细胞内Toxoplasma生长定量方法。在先前的研究中,NanoLuc荧光素酶基因被克隆至Toxoplasma微管蛋白启动子下游,并将该荧光素酶表达载体转染至野生型(RHΔku80Δhxg株)寄生虫中,构建出RHΔku80Δhxg::NLuc株(下文简称为RHΔku80::NLuc)15。本研究中,该菌株作为测定细胞内生长和基因敲除的亲本株。利用RHΔku80::NLuc株感染人包皮成纤维细胞(HFFs)后,在96小时内连续监测寄生虫的生长情况,以计算寄生虫的倍增时间。
此外,可通过绘制LHVS对寄生虫生长的抑制效果曲线来确定其抑制效力 弓形虫 针对系列LHVS浓度的生长速率以确定IC50 值。既往文献报道,TgCPL 是 LHVS 在寄生虫中的主要靶点,且 LHVS 处理可减少急性期和慢性期的疾病发展 弓形虫 感染16,17,18,19此外,RHΔku80::NLuc 是 用作基因组改造的亲本菌株,以构建 TgCPL缺陷型菌株(RHΔku80Δcpl::NLuc),并针对该突变体检测了LHVS的抑制作用。通过观察IC50 LHVS 的数值在 TgCPL与野生型菌株相比,TgCPL 在缺陷型寄生虫中被 LHVS 在体内靶向的事实得到了验证。
本方案中使用 RHΔku80::NLuc 作为亲本菌株,该菌株缺乏高效的非同源末端连接途径(NHEJ),从而促进依赖同源性的双交换重组(HDR)20,21。此外,通过 PCR 在药物抗性盒的两端分别添加 50 bp 的同源区域。PCR 产物作为修复模板,利用基于 CRISPR-Cas9 的基因组编辑工具,通过 HDR 实现整个基因位点的删除。这些短同源区域可轻松引入引物中,为修复模板的制备提供了一种便捷的策略。本方案可经修改用于实现通用基因删除和内源基因标记。
例如,在我们最近发表的研究中,利用该方法在TgCRT(Toxoplasma氯喹抗性转运蛋白)缺陷型寄生虫中对三种蛋白酶基因TgCPL、TgCPB(Toxoplasma组织蛋白酶B样蛋白酶)和TgSUB1(Toxoplasma类枯草杆菌蛋白酶1)进行了基因敲除15。此外,还对TgAMN(一种推测的氨肽酶N [TgAMN, TGGT1_221310])进行了内源性标记15。Lourido实验室也报道使用长度为40–43 bp的短同源序列,通过类似方法在Toxoplasma基因组中实现了定点基因突变和内源基因标记22。这些成功的基因组修饰表明,在TgKU80缺陷型菌株中,40–50 bp的同源序列足以实现高效的DNA重组,这极大地简化了Toxoplasma gondii的基因组操作。
访问受限。请登录或开始试用以查看此内容。
方案
弓形虫(Toxoplasma gondii)被归类为生物安全二级风险组(Risk Group 2),必须在生物安全二级(BSL-2)条件下操作。本方案已通过克莱姆森大学机构生物安全委员会的审查和批准。
1. 基于荧光素酶的Toxoplasma生长检测
- 在接种寄生虫前1周接种人包皮成纤维细胞(HFFs),以确保宿主细胞完全汇合。在透明板中进行模拟实验,以确保在整个评估期间寄生虫保持在细胞内。
注意:此处实验在96孔微孔板中进行。根据实验需求,可扩展至384或1536孔微孔板。 - 在使用前2天,将Toxoplasma寄生虫传代至汇合的HFFs中,方法是将约0.3–0.4 mL完全裂解的寄生虫转移至T25培养瓶中。将感染的宿主细胞在37 °C、5% CO2条件下孵育2天。
- 用5 mL新鲜裂解的寄生虫通过21 G安全针头反复吹打5次以释放细胞内寄生虫,然后通过3 µm滤器去除宿主细胞碎片。用7 mL无酚红D10培养基冲洗培养瓶中残留的寄生虫,再次通过滤器过滤。
- 在室温(RT)下以1000 × g离心10分钟。弃去上清液,将沉淀重悬于10 mL无酚红D10培养基中。
- 使用血细胞计数板计数寄生虫,以确定其浓度。
- 将野生型(WT)株寄生虫稀释至1 × 10⁴ 个/mL。对于生长缺陷型寄生虫株,应相应提高浓度,以便观察到显著的荧光素酶信号增加。
- 小心吸除预先接种HFFs的96孔微孔板中的培养基,每孔加入150 µL寄生虫重悬液,按三列五排的方式接种,代表三个技术重复和五个时间点。
- 将微孔板在37 °C、5% CO2条件下孵育4小时。
- 小心吸除各孔中的培养基以去除未入侵的寄生虫,然后向每行孔中加入室温无酚红培养基(第一行除外)。
- 将PBS与2倍浓度的荧光素酶检测缓冲液等体积混合,并将荧光素酶底物稀释至12.5 µM。
- 向第一行各孔中加入100 µL稀释后的荧光素酶底物。将微孔板在室温下孵育10分钟,使细胞充分裂解。
- 使用微孔板读数仪检测荧光素酶活性。仪器设置见表1。每次读数代表感染后4小时已入侵寄生虫的初始数量。
- 在4天内每隔24小时重复步骤1.9–1.12,期间不更换培养基。这些读数反映感染后24小时、48小时、72小时和96小时时复制寄生虫的总数。
- 计算每个时间点的平均读数,并将其除以4小时的平均读数,以确定寄生虫生长随时间的倍数变化。
- 使用绘图软件绘制数据。RHΔku80::NLuc寄生虫的代表性生长读数表及曲线图见图1A,B。
- 为计算倍增时间,将各时间点倍数变化的log2值对孵育时间作图。使用线性回归函数计算斜率,该斜率代表各菌株的倍增时间(图1A,C)。
2. 化合物对Toxoplasma生长抑制效果的评估
注意:此处以 LHVS 对Toxoplasma生长抑制作用的评估为例。针对 RHΔku80::NLuc 和 RHΔku80Δcpl::NLuc 两个菌株,分别测试八种不同浓度的 LHVS,并对三个生物学重复中的每一个进行三个技术重复。
- 在寄生虫感染前,将种子HFF细胞接种至96孔微孔板中,每种化合物每种虫株设置一个生物学重复,接种方式为三行九列。宿主细胞需培养至少7天后方可使用。
- 在使用前将RHΔku80::NLuc 和 RHΔku80Δcpl::NLuc 寄生虫传代培养2天。按照步骤1.2–1.6进行寄生虫的纯化与定量。用无酚红培养基将寄生虫重悬至浓度为1 × 10⁴ 个寄生虫/mL。
- 吸除含汇合HFF细胞的培养板中的培养基,每孔接种150 µL寄生虫重悬液。将微孔板置于37 °C、5% CO2条件下孵育4小时。
- 通过连续稀释法,在12孔储液槽中以八种不同浓度配制LHVS。通常采用三倍梯度稀释方式。
注:最低浓度相对于最高浓度稀释了6,561倍。可根据各化合物的不同性质相应调整稀释倍数。 - 感染后4小时,吸除培养基以去除未入侵的寄生虫,并向第2至第9列的每孔中加入150 µL含不同浓度LHVS的补充培养基。第一列保留常规培养基作为未处理对照。
- 将微孔板继续在37 °C、5% CO2条件下孵育96小时。
- 执行步骤1.9–1.11,测定各孔的荧光素酶活性。
- 对每个LHVS浓度下三个技术重复孔的荧光素酶活性取平均值。
- 将各LHVS浓度下的平均荧光素酶活性除以未处理组寄生虫的平均荧光素酶活性,计算归一化的荧光素酶活性百分比。
- 使用绘图软件将归一化的荧光素酶活性对各LHVS浓度作图(图2)。同时测定乙胺嘧啶对寄生虫生长的抑制作用作为对照。乙胺嘧啶是一种临床抗生素,通过抑制弓形虫(Toxoplasma)中的叶酸代谢来治疗急性弓形虫病。
- 使用绘图软件中“剂量-反应-抑制”回归程序下的内建方法“归一化反应 vs. [抑制剂]”,计算各化合物的IC50值。IC50值通过以下公式计算:
Y = 100/(1 + X/IC50)
其中:Y表示在不同浓度抑制剂作用下感染细胞的归一化荧光素酶活性,X表示抑制剂的各个浓度。
3. 基于CRISPR-Cas9的基因敲除 弓形虫 寄生虫
- 表达向导RNA(sgRNA)和Cas9以敲除目的基因的质粒构建
- 前往 www.ToxoDB.org 并获取包含内含子和外显子的完整基因编码序列,以及1.5 kb的5'-UTR和3'-UTR(非翻译区)。
注意:此处, TgCPL (TGGT1_321530)被选为典型代表进行研究。 - 复制检索到的内容 TgCPL 将序列导入序列分析软件(参见 材料表 注明名称和版本,并标注5'-和3'-非翻译区(UTR)区域。
- 选择 工具 顶部菜单栏中的图标,然后选择 克隆 | 查找 CRISPR 位点.
- 选择 3'(Cas9)' 用于PAM位点位置,并选择包含该文件的文件夹 弓形虫 在特异性评分部分输入基因组序列。其余设置保持默认。
- 选择满足以下两个标准的sgRNA:1)具有较高的特异性评分,通常 >98%,以及2)NGG后缺少一个G,即原间隔序列邻近基序(PAM)序列。所选的sgRNA通常位于目的基因的起始密码子和终止密码子附近的位点。
- 复制所选sgRNA的序列,并将其粘贴到以下引物模板中。

红色部分表示所选区域 TgCPL sgRNA 序列。可根据不同目的基因替换为相应的 sgRNA。
注意:如果所选的sgRNA不以G开头,则需在sgRNA序列起始处添加G,以增强其表达。 - 进行PCR反应以修饰已有的表达sgRNA的质粒图3A)靶向 弓形虫 尿嘧啶磷酸核糖基转移酶(TgUPRT) 基因23 使用提供的设置和PCR预混液进行操作 表2.
- 在琼脂糖凝胶上电泳PCR产物,以确认扩增成功。预期扩增出一条10 kb的PCR产物。图3B).
- 使用DNA凝胶回收试剂盒提取PCR产物,并利用定点突变试剂盒将其环化。参考 表3 按照配方操作。室温下孵育反应10-20分钟。
- 将环化的PCR产物转化入 E. coli 并挑选10个克隆以进一步验证设计的sgRNA的整合情况。
- 培养两个克隆并提取质粒。用BamHI和EcoRV酶切纯化的质粒。候选质粒将产生两条带,大小分别为2.4 kb和7.2 kb(图3C).
- 使用 M13 反向引物对质粒进行 Sanger 测序,以确认成功替换 TgUPRT 设计的sgRNA图3D).
- 前往 www.ToxoDB.org 并获取包含内含子和外显子的完整基因编码序列,以及1.5 kb的5'-UTR和3'-UTR(非翻译区)。
- 通过HDR机制生成基因敲除修复模板
- 根据所选sgRNA的靶向位点,定位目标基因的5'-UTR或3'-UTR区域各50 bp,用于同源依赖性重组(HDR,参见讨论部分)。具体区域的选择依据如下标准,取决于sgRNA所靶向的位置。
- 如果Cas9的切割位点位于起始密码子上游,则选择以下序列:以切割位点上游50 bp的DNA序列作为左侧HDR区域,以终止密码子下游50 bp的DNA序列作为右侧HDR区域。
- 如果Cas9的切割位点位于起始密码子和终止密码子之间,则选择以下序列:以起始密码子上游50 bp的DNA序列作为左侧HDR区域,以终止密码子下游50 bp的DNA序列作为右侧HDR区域。
- 如果Cas9的切割位点位于终止密码子下游,则选择以下序列:起始密码子上游50 bp的DNA序列作为左侧HDR区域,切割位点下游50 bp的DNA序列作为右侧HDR区域。
注意:对于 TgCPL 基因的切割位点位于起始密码子和终止密码子之间。因此,以下引物是利用编码乙胺嘧啶抗性盒的质粒 pMDC64 作为模板,用于扩增修复模板而设计的。黑色标注的序列用于与 pMDC64 质粒互补配对以进行 PCR 扩增。红色标注的区域为 TgCPL-特异序列用于同源重组。
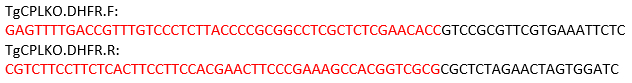
- 使用PCR预混液,在所述PCR条件下进行PCR反应 表4.
- 将PCR产物在琼脂糖凝胶上电泳图3E),随后进行凝胶回收及标准核酸定量程序。
注意:如果无法成功扩增预期条带,请优化PCR条件和/或更换引物对。
- 根据所选sgRNA的靶向位点,定位目标基因的5'-UTR或3'-UTR区域各50 bp,用于同源依赖性重组(HDR,参见讨论部分)。具体区域的选择依据如下标准,取决于sgRNA所靶向的位置。
- 弓形虫 转染
- Pass RHΔku80::NLuc 在含有汇合人胎儿成纤维细胞(HFFs)的T25培养瓶中培养寄生虫2天。一个完全裂解的T25培养瓶寄生虫足以用于两到三次转染。
- 注射器过滤纯化寄生虫,操作步骤如1.2所述。将寄生虫重悬于细胞导入缓冲液(cytomix buffer)中,以1,000 x g 室温下 10 分钟
- 用10 mL细胞融合缓冲液洗涤沉淀的寄生虫,并在1,000 x g 室温下 10 分钟
- 小心吸去上清液,并将寄生虫重悬于相同缓冲液中,浓度为 1 x 10⁸ 寄生虫/mL
- 混合 2 µg 修复模板DNA的 20 µg sgRNA/Cas9 表达质粒的质量比为 1:5(相当于摩尔比为 1:3)。如果修复模板的扩增产量较低,应相应减少两种 DNA 片段的投入量。最低需 0.5 µg 修复模板的用量可以使用。
- 混合 400 µL 寄生虫重悬、DNA及 5 µL 200 mM ATP/500 mM 还原型谷胱甘肽(GSH)混合液置于 1.5 mL 离心管中,加液至总体积达到 500 µL 如有需要,用细胞裂解缓冲液冲洗。
- 将寄生虫与DNA的混合物转移至电穿孔比色皿(4 mm间隙宽度)中,使用电穿孔仪进行电穿孔(2 kV电压,50 Ω电阻)。
- 将电穿孔后的寄生虫转移至含有汇合HFF细胞的新鲜D10培养基的T25培养瓶中。24小时后加入适当的抗生素进行药物筛选。
- 持续施加药物选择压力,直至转基因寄生虫的生长趋于稳定。
- 从敲除群体中纯化基因组DNA,并检测乙胺嘧啶抗性表达盒是否整合至目标位点 TgCPL 通过PCR检测位点。验证成功后,进入第3.4节。若未成功,需再次进行寄生虫转染及药物筛选。若无法检测到药物抗性盒的正确整合,通常表明目标基因是必需基因,或该基因位点不可及。
- 敲除寄生虫的克隆
- 在两块96孔微孔板中接种HFF细胞,并在 37 °C 和5% CO₂2 在克隆寄生虫前一周
- 将约0.3–0.4 mL转基因寄生虫群体接种至含汇合人成纤维细胞(HFF)的T25培养瓶中,培养2天。若突变株表现出生长缺陷,可考虑接种更多寄生虫。
注意:为了获得最佳的产量和活性,宿主细胞应被寄生虫高度感染,且大多数寄生虫应保持在细胞内阶段。 - 注射器感染宿主细胞,并按步骤1.3所述过滤纯化新裂解的寄生虫。将寄生虫重悬于D10培养基中,以1,000 x g离心沉淀 g 室温下孵育10分钟。
- 将沉淀的寄生虫重悬于10 mL D10培养基中。
- 使用血细胞计数板对寄生虫进行计数,以确定寄生虫浓度。
- 进行两步稀释,将寄生虫浓度调整至含适当抗生素的D10培养基中为10个寄生虫/mL。通常先将初始寄生虫重悬液稀释1,000倍,再进行第二次稀释至10个寄生虫/mL。
- 吸弃含汇合人胎儿成纤维细胞(HFFs)的96孔微孔板中的培养基,并接种 150 µL 将稀释后的寄生虫加入各孔中。
- 将培养板置于 37 °C 含5% CO₂2 培养7天,期间不干扰,以使噬斑形成。若转基因寄生虫表现出生长缺陷,可适当延长孵育时间。
- 使用相差显微镜观察平板,仅标记含有单个噬斑的孔。
- 进行菌落PCR以鉴定正确的克隆。
- 使用移液器吸头刮擦每个孔的底部,以剥离感染的HFF单层细胞。
- 移液器 75 µL 将每个标记孔中的细胞重悬液转移至1.5 mL微量离心管中。
- 在室温下以最大速度离心10分钟。小心吸除上清液,并将沉淀重悬于 10.25 µL 裂解缓冲液,包含试剂盒中提供的稀释缓冲液和DNA释放添加剂(材料清单).
- 在室温下孵育样品 4 分钟,然后在 2 分钟内 98 °C。之后,样品可用于 PCR 或保存在 -20 °C 直至使用。采用三组PCR反应来检测药物抗性盒的整合以及目的基因的缺失(图4A)。参考 表5 用于PCR反应体系的建立和 表6 用于热循环仪设置。
- 鉴定正确的克隆,并将四个克隆转移至含有汇合人成纤维细胞(HFFs)的 T25 培养瓶中。
- 单个克隆裂解宿主细胞后,纯化基因组DNA用于后续PCR验证。
- 如果存在可识别目标蛋白的抗体,则采用标准免疫印迹法检测目标蛋白在正确样本中的缺失情况 弓形虫 敲除。用于筛选的代表性图像 TgCPL-缺失突变体如图所示 图4B,C.
访问受限。请登录或开始试用以查看此内容。
结果
图1展示了RHΔku80::NLuc株生长曲线的一个示例及其倍增时间的相应计算方法。通常,该实验对三个生物学重复中的每一个均进行三个技术重复,以消除荧光素酶活性读数的变异。为了计算寄生虫生长的归一化倍数变化,将感染后24–96 h的每次读数除以感染后4 h的初始读数,后者反映了实验中活寄生虫的起始数量(图1A,B)。在确定寄生虫倍增时间时,将寄生虫生长归一化倍数变化的log₂值对各个时间点作图。随后,对该图进行线性回归分析以获得斜率,该斜率即代表倍增时间(图1C)。
LHVS 在野生型和 Δcpl 菌株中的抑制效果通过在
访问受限。请登录或开始试用以查看此内容。
讨论
++本方案描述了一种基于荧光素酶的方法,用于评估细胞内Toxoplasma的生长情况,并检测化学化合物对寄生虫生长的抑制效果。与现有的用于测量细胞内Toxoplasma生长的策略相比,该方法具有高灵敏度和高特异性。在监测寄生虫生长的同时,建议在透明的96孔微孔板中进行模拟实验,以确认所测试的菌株不会在评估期结束前过早裂解宿主细胞。否则,由于Toxoplasma仅在宿主细胞内复制,发光读数将无法准确反映寄生虫的生长情况。
已观察到酚红染料会迅速淬灭荧光素酶活性,由于酶标仪对各个孔的检测存在时间延迟,这可能导致技术重复样本之间的荧光素酶读数出现显著差异。因此,在将人包皮成纤维细胞(HFFs)接种至96孔微孔板之前,最好将其培养在不含酚红的培养基中。此外,在荧光素酶活性较高的情况下,相邻孔之间可能发生信号干扰,导致表现出强荧光素酶活性的邻近孔之间出现显著变异。因此,建议在每种菌株之间留出一个空列。
对于 RHΔku80::NLuc 菌株,生长实...
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突需要披露。
致谢
作者感谢 Sibley 博士和 Carruthers 博士分享 pSAG1-Cas9-sgRNA-TgUPRT 质粒以及抗 TgCPL 和 TgActin 抗体。本研究由克莱姆森大学启动资金(资助 Z.D.)、圣殿骑士眼科基金会儿科眼科学职业启动研究基金(资助 Z.D.)、美国国立卫生研究院 COBRE 项目 P20GM109094 的试点资助(资助 Z.D.)以及美国国立卫生研究院 R01AI143707 项目(资助 Z.D.)支持。资助方在研究设计、数据收集与分析、发表决定或稿件撰写过程中均未发挥任何作用。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 琼脂糖凝胶回收试剂盒 | New England BioLabs | T1020L | |
| BamHI | New England BioLabs | R0316S | |
| Biotek Synergy H1 多功能微孔板读板仪 | BioTek Instruments | ||
| BTX Gemini 双波形电穿孔系统 | Harvard Apparatus | ||
| 化学感受态 E. coli 细胞 | New England BioLabs | C29871 | |
| CloneAmp HiFi PCR 预混液 | Takara Bio | 639298 | |
| 腔肠素 h | Prolume | 301-10 hCTZ | |
| EcoRV | New England BioLabs | R3195S | |
| Phire 组织直接 PCR 预混液 | Thermo Scientific | F170L | |
| 质粒小提试剂盒 | Zymo Research | D4054 | |
| Q5 定点突变试剂盒 | New England BioLabs | E0554S | |
| 软件 | |||
| 用于 sgRNA 设计的 Geneious 软件(版本:R11) | |||
| GraphPad Prism 软件(第 8th 版) | |||
| 用于分子克隆的 SnapGene 软件(版本:4.2.11) |
参考文献
- Blader, I. J., Coleman, B. I., Chen, C. T., Gubbels, M. J. Lytic Cycle of Toxoplasma gondii: 15 Years Later. Annual Review of Microbiology. 69 (1), 1-23 (2014).
- Jones, J. L., Kruszon-Moran, D., Rivera, H., Price, C., Wilkins, P. P. Toxoplasma gondii Seroprevalence in the United States 2009-2010 and Comparison with the Past Two Decades. The American Journal of Tropical Medicine and Hygiene. 90 (6), (2014).
- Kieffer, F., Wallon, M. Congenital toxoplasmosis. Handbook of Clinical Neurology. 112, 1099-1101 (2013).
- Hoffmann, S., Batz, M. B., Morris, G. J. Annual cost of illness and quality-adjusted life year losses in the United States due to 14 foodborne pathogens. Journal of Food Protection. 75 (7), 1292-1302 (2012).
- Dubey, J. Toxoplasmosis. Journal of the American Veterinary Medical Association. 205 (11), 1593-1598 (1994).
- Lindsay, D., Dubey, J. Toxoplasma gondii: the changing paradigm of congenital toxoplasmosis. Parasitology. 138 (14), 1-3 (2011).
- Deng, Y., Wu, T., Zhai, S., Li, C. Recent progress on anti-Toxoplasma drugs discovery: Design, synthesis and screening. European Journal of Medicinal Chemistry. 183, 111711(2019).
- Butler, N. J., Furtado, J. M., Winthrop, K. L., Smith, J. R. Ocular toxoplasmosis II: clinical features, pathology and management. Clinical & Experimental Ophthalmology. 41 (1), 95-108 (2013).
- Pfefferko, E., Pfefferko, L. C. Specific Labeling of Intracellular Toxoplasma gondii with Uracil. Journal of Eukaryotic Microbiology. 24 (3), 449-453 (1977).
- Merli, A., Canessa, A., Melioli, G. Enzyme immunoassay for evaluation of Toxoplasma gondii growth in tissue culture. Journal of Clinical Microbiology. 21 (1), 88-91 (1985).
- Derouin, F., Chastang, C. Enzyme immunoassay to assess effect of antimicrobial agents on Toxoplasma gondii in tissue culture. Antimicrobial Agents and Chemotherapy. 32 (3), 303-307 (1988).
- McFadden, D., Seeber, F., Boothroyd, J. Use of Toxoplasma gondii expressing beta-galactosidase for colorimetric assessment of drug activity in vitro. Antimicrobial Agents and Chemotherapy. 41 (9), 1849-1853 (1997).
- Gubbels, M. J., Li, C., Striepen, B. High-Throughput Growth Assay for Toxoplasma gondii Using Yellow Fluorescent Protein. Antimicrobial Agents and Chemotherapy. 47 (1), 309-316 (2003).
- Touquet, B., et al. High-content imaging assay to evaluate Toxoplasma gondii infection and proliferation: A multiparametric assay to screen new compounds. PLoS ONE. 13 (8), e0201678(2018).
- Thornton, L. B., et al. An ortholog of Plasmodium falciparum chloroquine resistance transporter (PfCRT) plays a key role in maintaining the integrity of the endolysosomal system in Toxoplasma gondii to facilitate host invasion. PLOS Pathogens. 15 (6), e1007775(2019).
- Larson, E. T., et al. Toxoplasma gondii cathepsin L is the primary target of the invasion-inhibitory compound morpholinurea-leucyl-homophenyl-vinyl sulfone phenyl. The Journal of Biological Chemistry. 284 (39), 26839-26850 (2009).
- Dou, Z., McGovern, O. L., Cristina, M., Carruthers, V. B. Toxoplasma gondii Ingests and Digests Host Cytosolic Proteins. mBio. 5 (4), e01188-14(2014).
- Cristina, M., et al. Toxoplasma depends on lysosomal consumption of autophagosomes for persistent infection. Nature Microbiology. 2, 17096(2017).
- Parussini, F., Coppens, I., Shah, P. P., Diamond, S. L., Carruthers, V. B. Cathepsin L occupies a vacuolar compartment and is a protein maturase within the endo/exocytic system of Toxoplasma gondii. Molecular Microbiology. 76 (6), 1340-1357 (2010).
- Huynh, M. H., Carruthers, V. B. Tagging of endogenous genes in a Toxoplasma gondii strain lacking Ku80. Eukaryotic cell. 8 (4), 530-539 (2009).
- Fox, B. A., Ristuccia, J. G., Gigley, J. P., Bzik, D. J. Efficient gene replacements in Toxoplasma gondii strains deficient for nonhomologous end joining. Eukaryotic Cell. 8 (4), 520-529 (2009).
- Sidik, S. M., Hackett, C. G., Tran, F., Westwood, N. J., Lourido, S. Efficient Genome Engineering of Toxoplasma gondii Using CRISPR/Cas9. PLoS ONE. 9 (6), e100450(2014).
- Shen, B., Brown, K. M., Lee, T. D., Sibley, D. L. Efficient Gene Disruption in Diverse Strains of Toxoplasma gondii Using CRISPR/CAS9. mBio. 5 (3), e01114-14(2014).
- Radke, J. R., et al. Defining the cell cycle for the tachyzoite stage of Toxoplasma gondii. Molecular and Biochemical Parasitology. 115 (2), 165-175 (2001).
- Ran, A. F., et al. Genome engineering using the CRISPR-Cas9 system. Nature Protocols. 8 (11), 2281-2308 (2013).
- Labun, K., Montague, T. G., Gagnon, J. A., Thyme, S. B., Valen, E. CHOPCHOP v2: a web tool for the next generation of CRISPR genome engineering. Nucleic Acids Research. 44 (W1), W272-W276 (2016).
- Heigwer, F., Kerr, G., Boutros, M. E-CRISP: fast CRISPR target site identification. Nature Methods. 11 (2), 2812(2014).
- Peng, D., Tarleton, R. EuPaGDT: a web tool tailored to design CRISPR guide RNAs for eukaryotic pathogens. Microbial Genomics. 1 (4), e000033(2015).
- Doench, J. G., et al. Rational design of highly active sgRNAs for CRISPR-Cas9-mediated gene inactivation. Nature Biotechnology. 32 (12), 1262-1267 (2014).
- Sidik, S. M., et al. A Genome-wide CRISPR Screen in Toxoplasma Identifies Essential Apicomplexan Genes. Cell. 166 (6), 1423-1435 (2016).
访问受限。请登录或开始试用以查看此内容。
重印与许可
