本文介绍了一种利用基于piggyBac的供体质粒和Cas9切口酶突变体,在人类多能干细胞中实现无缝基因编辑的详细方法。在人类胚胎干细胞(hESCs)中,将两个点突变引入肝细胞核因子4α(HNF4α)基因座的第8号外显子。
本文内容
摘要
摘要
定制设计的核酸内切酶,例如由RNA引导的成簇规律间隔短回文重复序列(CRISPR)-Cas9,可实现哺乳动物细胞中高效的基因组编辑。本文以人多能干细胞中肝细胞核因子4α(HNF4α)位点的无缝基因组编辑为例,详细描述了相关实验操作流程。结合一种 piggyBac基于供体质粒和CRISPR-Cas9切口酶突变体的两步遗传筛选,我们证明了对HNF4α位点的正确且高效的靶向。
引言
人类多能干细胞(hPSCs)为科研或临床研究提供了无限的体细胞来源1。在hPSCs中进行基因靶向是研究细胞特化过程中基因功能以及揭示疾病机制的有力方法。尽管已有高效的基因组编辑技术,但在hPSCs中修饰基因仍存在技术上的挑战。通过同源重组在hPSCs中进行标准基因靶向的效率较低,某些基因甚至无法检测到重组事件2,因此在这些细胞中需要借助DNA双链断裂(DSB)促进的基因靶向(即基因编辑)2,3。此外,hPSCs的转染以及后续的单细胞克隆效率也不高,尽管使用Rho相关蛋白激酶(ROCK)抑制剂可在一定程度上减少单细胞相关的凋亡4。最后,目标基因的脱靶和非靶向突变也可能带来问题。因此,建立一种可靠的实验方案对于在hPSCs中实现定制化的遗传修饰至关重要。
RNA引导的CRISPR(成簇规律间隔短回文重复序列)及其相关蛋白9(Cas9)技术现已成为基因编辑领域中一种成熟可靠的工具。转录生成的CRISPR RNA(crRNA)与反式激活RNA(tracrRNA)共同组成单链向导RNA(sgRNA),该sgRNA与Cas9蛋白结合后可实现对特定基因的切割5。CRISPR/Cas9系统具有可编程性,只需改变sgRNA中20个碱基的引导序列,即可靶向几乎任何满足原间隔序列邻近基序(PAM)要求的基因位点。然而,野生型Cas9在引导序列与DNA靶标之间存在一定程度的错配容忍性,可能导致非预期的脱靶效应。为提高其特异性,研究人员已开发出一种切口酶突变体(Cas9n)。携带D10A或N863A突变的Cas9n仅保留一个有功能的核酸酶结构域,因而只能在DNA单链上产生切口。当一对Cas9n以适当间距和方向配对使用时,可有效诱导DNA双链断裂(DSB),同时显著降低脱靶效应6。为确保Cas9n编辑的高效性,研究表明,两个Cas9n-sgRNA复合物的理想相对位置应具有-4至20 bp的偏移量,并始终产生5'突出末端6。
Cas9(n)-sgRNA 诱导的双链断裂(DSB)可用于人多能干细胞(hPSCs)的基因组编辑7,8。它可通过非同源末端连接修复实现基因敲除,或在存在供体DNA模板的情况下通过同源定向修复(HDR)引入基因修饰。本文所述方案采用基于piggyBac转座子的供体质粒(或靶向载体)进行HDR,其中药物抗性标记被转座子的反向重复序列所包围。该方法的优势包括高效的筛选和无缝的基因编辑,最初由Yusa等人证实9,10。药物筛选盒可富集整合了载体的细胞,随后通过连接PCR筛选出经HDR产生的细胞克隆。此外,药物筛选盒可被设计为替换Cas9(n)切割的靶序列,从而在HDR完成后不再发生DNA断裂,避免因Cas9(n)再次切割而导致的“靶上”突变。进一步地,利用piggyBac转座酶催化的精确切除作用,可将筛选标记从基因组中完全移除而不留下疤痕。在药物筛选标记被去除后,仅保留原有的内源性piggyBac插入位点TTAA序列9。即使需要通过引入碱基替换来创建TTAA位点,与其他方法相比,干扰调控元件的可能性也显著降低10。
本文详细描述了在人多能干细胞(hPSCs)中实现无缝基因组编辑的具体操作步骤。通过将基于 piggyBac 的供体质粒与CRISPR-Cas9切口酶突变体相结合,并采用两步遗传筛选策略,我们在肝细胞核因子4α(HNF4α)基因中引入了两个预先设定的点突变11。该方法可靠且高效,已使我们能够深入分析HNF4α在人多能干细胞向内胚层及肝细胞分化过程中所发挥的重要作用11。
方案
1. 设计与构建CRISPR/Cas9n-sgRNA表达质粒
- 在待修饰位点附近任何5'-NGG序列的上游直接搜索20 bp的引导序列。当使用化脓性链球菌(Streptococcus pyogenes)的Cas9切口酶(Cas9n)时,需要一对单引导RNA(sgRNA)。该对sgRNA必须能够在切口后产生5'突出端,且切口位置偏移量为-4至20 bp6。
- 订购所需的寡核苷酸和pSpCas9n-2A-puro载体。
- 按照已发表的方案12,将sgRNA克隆至pSpCas9n载体中,以实现与Cas9n的共表达。
2. 设计并构建基于piggyBac的靶向载体
- 下载目标基因序列,并在待修饰位点附近寻找 TTAA 位点。
注意:TTAA 位点与待修饰位点之间的距离应尽可能小。若在编码序列内且100 bp范围内无TTAA位点,则需通过引入同义核苷酸替换来创建一个TTAA位点。 - 设计同源臂(HAs),并在同源臂中引入所需的点突变。同源臂的最佳长度应在500–1200 bp之间。
注意:建议引入同义核苷酸替换以改变PAM序列,从而避免Cas9n可能的再次切割。 - 按照既定方案构建最终的靶向载体10。
注意:此处使用的靶向载体中,由PGK启动子驱动的puro-deltaTK筛选盒被转座子反向重复序列所包围。
3. 人类多能干细胞的基因编辑
- 将人多能干细胞(hPSCs)在37 °C、5% CO2的湿化培养箱中,接种于重组层粘连蛋白521包被的表面(5 µg/mL),使用mTeSR1培养基进行培养13。按1:3比例传代后72小时,细胞融合度应达到70–85%。
注意:若存在自发分化的细胞,应在每日更换培养基前,轻柔吸除这些细胞。 - 转染当天,将足够数量的24孔板孔加入300 µL层粘连蛋白521溶液(5 µg/mL),在37 °C下包被至少2小时。
- 轻柔移除包被液,每孔加入300 µL新鲜mTeSR1培养基(添加10 µM ROCK抑制剂),然后将培养板放回培养箱中备用。
注意:移除层粘连蛋白包被液后,切勿让培养板干燥。 - 将储存的hPSCs从培养箱中取出,弃去旧培养基,用1 mL无菌1×DPBS清洗细胞一次。
- 向6孔板的每孔加入1 mL温和细胞解离试剂,在37 °C孵育6–8分钟以解离细胞。
注意:轻敲培养板并观察细胞是否易于脱落,以判断消化时间是否足够。 - 使用P1000枪头轻柔吹打,使所有hPSCs脱离培养表面。
- 向细胞悬液中加入2 mL新鲜mTeSR1培养基(添加10 µM ROCK抑制剂Y-27632),终止解离反应。
- 充分混匀后,将单细胞悬液转移至50 mL离心管中,在室温下以200 × g离心3分钟。
- 弃去上清液,将细胞团块用2 mL新鲜mTeSR1培养基(添加10 µM ROCK抑制剂)充分重悬。
- 使用血细胞计数板计数活细胞。用台盼蓝染色以标记并排除死细胞。
- 将8 × 10⁵至1 × 10⁶个活细胞转移至1.5 mL离心管中,用于每次核转染反应,在200 × g下离心3分钟,随后小心吸除上清液。
- 将3 µg成对的Cas9n-sgRNA表达质粒与5 µg靶向载体质粒混合于100 µL人干细胞核转染试剂盒提供的混合核转染溶液/补充液中。同时使用试剂盒中的GFP对照质粒,制备GFP对照质粒混合物。
注意:核转染前,应对所有质粒进行大提纯化,以减少内毒素污染。质粒浓度应约为1 µg/µL。 - 用DNA混合液(体积约111 µL)重悬已制备的细胞,并转移至核转染试剂盒提供的电穿孔比色皿中,避免产生气泡。
- 使用核转染仪,选择针对人多能干细胞优化的条件进行电穿孔。
注意:若首次使用人多能干细胞核转染试剂盒,需测试不同电穿孔程序并选择效率最高的方案。 - 立即向电穿孔后的细胞中加入500 µL预热至37 °C的新鲜mTeSR1培养基(含10 µM ROCK抑制剂),并将混合液转移至步骤3.2和3.3中准备好的24孔板的两个孔中。
- 迅速将培养板放回37 °C、5% CO2培养箱中,使细胞恢复。
- 12–16小时后更换细胞维持培养基。若细胞已建立细胞间接触,则去除ROCK抑制剂;若未建立,则继续在培养基中添加该抑制剂。
- 24–48小时内,通过检测对照细胞中GFP的表达情况评估核转染效率。GFP阳性细胞比例应至少达到30%。
- 核转染48小时后,开始通过在mTeSR1培养基中添加1 µg/mL嘌呤霉素进行细胞筛选。
- 核转染72小时后,在mTeSR1培养基中添加0.5 µg/mL嘌呤霉素。若细胞融合度低于30%,还需在培养基中补充10 µM ROCK抑制剂。
- 核转染后4–6天,将嘌呤霉素抗性细胞以0.8个细胞/孔的浓度传代至10–15块96孔板中。
注意:必须在培养基中添加10 µM ROCK抑制剂和0.5 µg/mL嘌呤霉素。 - 将这些细胞在37 °C、10% CO2条件下培养10–12天,以形成单细胞来源的克隆。接种7天后补充一次培养基。
注意:根据我们的经验,提高CO2浓度有助于单个hPSC形成克隆。 - 标记含有单个克隆的孔,并将培养基更换为含0.5 µg/mL嘌呤霉素但不含ROCK抑制剂的新鲜mTeSR1培养基。
注意:从此阶段起,细胞将在37 °C、5% CO2条件下培养。 - 两天后,更换含有未分化克隆的孔的培养基,补充10 µM ROCK抑制剂和0.5 µg/mL嘌呤霉素。
注意:部分孔中的细胞可能发生分化,需予以弃用。 - 使用P2枪头轻柔刮取克隆,将一个克隆来源的细胞悬液转移至两块独立的96孔板中的两个新孔,分别用于基因型鉴定和细胞维持。
注意:必须仔细维持克隆状态,将自发分化水平降至最低。 - 当用于基因型鉴定的培养板中多数孔的细胞融合度达到50%或以上时,取出培养板,弃去旧培养基,并用DPBS清洗细胞一次。
- 使用Bradley裂解缓冲液在孔内裂解细胞,并按照相关方案(https://mcmanuslab.ucsf.edu/protocol/dna-isolation-es-cells-96-well-plate)从每孔中提取基因组DNA。
- 采用三引物连接PCR方法,分别对左右同源臂进行基因型鉴定10。
注意:图2展示了该PCR方法的示意图。 - 将4–5个克隆的左右同源臂连接PCR产物送测Sanger测序,并获取测序结果。
注意:图3A展示了两个已建立克隆的测序结果。 - 保留基因型正确的克隆,弃用其余克隆。
- 在持续嘌呤霉素筛选条件下扩增正确克隆,并在尽可能早的代次进行冻存。
4. 从靶向的人多能干细胞中移除转座子
- 在含有 0.5 µg/mL 嘌呤霉素的培养条件下维持一株基因型正确的细胞系。
- 按照上述方法(第 3 节,步骤 3.4–3.18),使用 5 µg 高活性转座酶(pCMV-hyPBase)对 8 × 10⁵ 至 1 × 10⁶ 个细胞进行核转染。同时平行进行 GFP 对照组的核转染。
注意:核转染后应立即从 mTeSR1 培养基中去除嘌呤霉素。 - 培养并筛选已丢失 puro-deltaTK 筛选盒的细胞,具体操作参照已发表的实验流程10。
注意:必须严格遵循原始实验步骤。FIAU(即 1-(2-脱氧-2-氟-β-D-阿拉伯呋喃糖基)-5-碘尿嘧啶)作为胸苷类似物,用于基于单纯疱疹病毒胸苷激酶(HSV-tk)的阴性筛选。 - 对修饰区域进行测序,以确认转座子已被成功切除。
注意:3 株已建立的克隆的测序结果见图 3B。 - 保留基因型正确的克隆,并扩大培养以供后续使用。
- 在将所选克隆用于进一步分析之前,对其多能性标志物进行表征分析。
注意:两个已建立克隆的表征结果见图 4。
结果
基于靶向载体的基因敲入策略
选择肝细胞核因子4α(HNF4α)基因作为靶点进行基因组编辑,以在第8号外显子中引入两个点突变。设计一对具有11 bp偏移的Cas9n-sgRNA,靶向靠近待修饰位点的区域。piggyBac载体作为同源定向修复模板,用于引入目标点突变。将包含同义核苷酸替换或目标点突变的967 bp 5'-同源臂(5'-HA)和1142 bp 3'-同源臂(3'-HA)扩增后克隆至最终的靶向载体中。piggyBac插入位点距离两个目标点突变位点分别为16 bp和22 bp。第一轮筛选使用嘌呤霉素富集含有puro-deltaTK筛选盒的克隆。在第二轮中,通过转座酶切除筛选盒后,靶位点即可实现无缝修饰,仅保留目标点突变(图1)。
人类多能干细胞中的基因编辑
为了筛选正确靶向的细胞,采用基于三种引物的PCR方法进行基因分型(图2)。通过Sanger测序验证PCR结果(图3A)。在移除筛选标记盒后,再次对修饰区域进行测序,以确认目的点突变的正确引入(图3B)。
基因编辑人多能干细胞的克隆建立与鉴定
根据需要,挑选并扩增具有正确基因型的克隆。在用于进一步分析之前,需对建立的克隆进行鉴定。经编辑的细胞与亲本细胞具有相同的形态(图4A)。它们也表达典型的人多能干细胞标志物,包括转录因子NANOG和OCT4(图4B),以及细胞表面标志物SSEA4和TRA-1-60(图4C)。
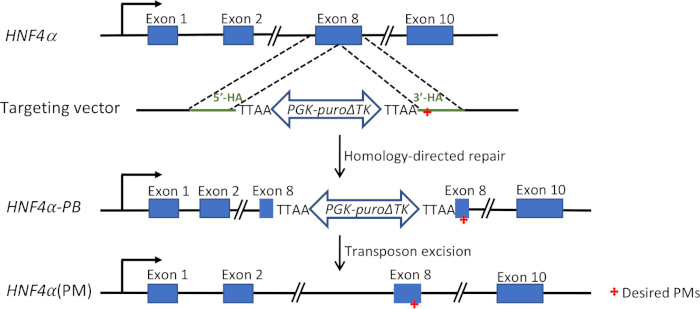
图 1:基于靶向载体的基因敲入策略11。 使用一对 Cas9n-sgRNA 表达质粒在 HNF4α 基因的第 8 外显子中诱导 DNA 双链断裂。利用携带筛选盒的靶向载体引入位于 16 bp 和 22 bp 处的预定点突变。该筛选盒包含在 piggyBac 转座子内,由组成型活性启动子(PGK)驱动的正负筛选标记(puro-deltaTK)构成。通过同源定向修复途径,靶细胞整合了该筛选盒。转座酶介导的转座子切除可实现无缝修饰,仅保留点突变。红色叉号表示所需点突变的位置。HA = 同源臂;PB = piggyBac;PM = 点突变。 请点击此处查看该图的放大版本。

图 2:基于三种引物的 PCR 方法。 为筛选基因靶向细胞,采用基于 PCR 的基因分型方法。使用三种引物 LA-F1、-R1 和 -R2 扩增左侧同源臂区域;另使用 RA-F1、-F2 和 -R1 独立扩增右侧同源臂区域。根据琼脂糖凝胶电泳结果,可区分非靶向细胞、杂合子细胞和纯合子细胞。请点击此处查看该图的放大版本。

图3:基因修饰细胞的测序结果11。对两个克隆的PCR产物进行测序,确认了筛选盒在靶向位点的正确插入(A)。5'和3'piggyBac反向末端重复序列(ITR)两侧为TTAA正向重复序列。在转座子切除后,对三个克隆进行了测序(B)。使用一对具有11 bp偏移的Cas9n-sgRNA引入DNA双链断裂。在基因中引入了两个预设的点突变(A到G和A到C)。其中一个同义突变用于改变原间隔序列邻近基序(PAM),另一个则用于创建piggyBac切除所必需的TTAA位点。请点击此处查看该图的放大版本。

图4:基因编辑的人多能干细胞的表征。 两个基因编辑细胞系及其亲本细胞的形态学图像(A),比例尺 = 100 µm。通过免疫染色检测多能干细胞标志物NANOG和OCT4的表达(B,比例尺 = 50 µm),以及通过流式细胞术检测SSEA4和TRA-1-60的表达(C),在两个基因修饰细胞系及其亲本细胞中进行。IgG用作阴性对照。DAPI用于细胞核染色。数据为三次独立实验的平均值。 请点击此处查看该图的放大版本。
讨论
本文所述方案可用于在人多能干细胞(hPSCs)的内源性位点中引入 预设的点突变。piggyBac介导的靶向载体与成对的CRISPR/Cas9n表达质粒联用被证明具有可靠且高效的编辑能力11。在对HNF4α基因进行编辑后,通过连接区PCR筛选发现,在分析的43个克隆中,有12个克隆实现了正确的靶向整合。其中,双等位基因靶向效率约为21%(9/43),单等位基因靶向效率约为7%(3/43)。
在完成靶向实验后,必须持续进行 嘌呤霉素筛选,以确保在第一轮筛选期间靶位点仍可被piggyBac转座酶所识别。这将最大限度地减少由PGK启动子驱动的puro-deltaTK筛选盒的沉默现象,并 降低 第二轮筛选中的背景信号10。最近有报道称,在人多能干细胞(hPSCs)中,CAG启动子比PGK启动子更 耐受沉默14。因此,未来通过更换筛选盒的启动子可能 改进该系统 。此外,比较转染hyPBase与GFP的细胞所产生的抗性克隆数量也十分重要。当转座子成功被切除后,hyPBase转染组应比GFP转染组产生更多的存活克隆。除对转座子切除进行PCR分析外,还需对修饰区域进行直接测序,以确认切除的保真性。
基于Yusa的基于piggyBac转座子的靶向载体策略9,10,上述详细步骤着重于提高hPSCs的核转染效率和单细胞克隆效率。通过优化细胞接种密度,以降低形成异质性克隆的可能性。我们还采用在10% CO2条件下培养10-12天,以增加用于基因型筛选的克隆数量。根据我们的经验,每块96孔板可获得约20个克隆。尽管此步骤可能比其他方法耗时更长,但其具有良好的可靠性和高效性。
根据需要,可设计靶向载体以引入或纠正点突变、创建报告细胞系,以及敲除基因表达。总之,将 CRISPR/Cas9(n) 系统与靶向载体相结合,是获得多种基因修饰人多能干细胞(hPSCs)的有效方法。
披露
D.C.H 是 Stemnovate Limited 的联合创始人、股东及董事。
致谢
我们感谢Kosuke Yusa分享pMCS-AAT_PB-PGKpuroTK和pCMV-hyPBase质粒。我们感谢Jia-Yin Yang和Karamjit Singh-Dolt在基因组编辑方面的有益讨论。D.C.H.实验室获得了首席科学官办公室(TC/16/37)和英国再生医学平台(MR/L022974/1)的资助。Y.W.获得了中国国家留学基金管理委员会和爱丁堡大学联合资助的博士奖学金支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 抗人SSEA4 PE | eBioscience | 12-8843-42 | |
| 抗人TRA-1-60 PE | eBioscience | 11-0159-42 | |
| DPBS | Thermo Fisher Scientific | 14190144 | |
| 含钙和镁的DPBS | Thermo Fisher Scientific | 14040133 | |
| FIAU | Moravek | M251 | |
| 温和细胞解离试剂 | Stem Cell Technologies | 07174 | |
| H9人胚胎干细胞 | WiCell | WA09 | |
| 人NANOG抗体 | R&D systems | AF1997 | |
| 人OCT4抗体 | Abcam | AB19857 | |
| 人干细胞Nucleofector试剂盒1 | Lonza | VPH-5012 | |
| 小鼠IgG3同型对照PE | eBioscience | 12-4742-41 | |
| mTeSR1培养基 | Stem Cell Technologies | 85850 | |
| Nucleofector 2b装置 | Lonza | AAB-1001 | |
| pCMV-hyPBase | Wellcome Trust Sanger Institute | N/A | |
| pMCS-AAT_PBPGKpuroTK | Wellcome Trust Sanger Institute | N/A | |
| pSpCas9n(BB)-2A-Puro (PX462) | Addgene | PX462 | |
| 嘌呤霉素二盐酸盐 | Thermo Fisher Scientific | A11138-03 | |
| QIAprep旋转大提试剂盒 | Qiagen | 12162 | |
| QIAprep旋转小提试剂盒 | Qiagen | 27106 | |
| 重组层粘连蛋白521 | BioLamina | LN521 | |
| 台盼蓝溶液,0.4% | Thermo Fisher Scientific | 15250061 | |
| Y-27632(盐酸二氢盐) | Millipore | SCM075 |
参考文献
- Rashidi, H., et al. 3D human liver tissue from pluripotent stem cells displays stable phenotype in vitro and supports compromised liver function in vivo. Archives of Toxicology. 92 (10), 3117-3129 (2018).
- Hockemeyer, D., et al. Efficient targeting of expressed and silent genes in human ESCs and iPSCs using zinc-finger nucleases. Nature Biotechnology. 27 (9), 851-857 (2009).
- Porteus, M. H., Baltimore, D. Chimeric nucleases stimulate gene targeting in human cells. Science. 300 (5620), 763(2003).
- Watanabe, K., et al. A ROCK inhibitor permits survival of dissociated human embryonic stem cells. Nature Biotechnology. 25 (6), 681-686 (2007).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337, 816-822 (2012).
- Ran, F. A., et al. Double nicking by RNA-guided CRISPR cas9 for enhanced genome editing specificity. Cell. 154 (6), 1380-1389 (2013).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339 (6121), 819-824 (2013).
- Mali, P., et al. RNA-guided human genome engineering via Cas9. Science. 339 (6121), 823-826 (2013).
- Yusa, K., et al. Targeted gene correction of α1-antitrypsin deficiency in induced pluripotent stem cells. Nature. 478 (7369), 391-394 (2011).
- Yusa, K. Seamless genome editing in human pluripotent stem cells using custom endonuclease-based gene targeting and the piggyBac transposon. Nature Protocols. 8 (10), 2061-2078 (2013).
- Wang, Y., et al. Multiomics Analyses of HNF4α Protein Domain Function during Human Pluripotent Stem Cell Differentiation. iScience. 16, 206-217 (2019).
- Ran, F. A., Hsu, P. D., Wright, J., Agarwala, V., Scott, D. A., Zhang, F. Genome engineering using the CRISPR-Cas9 system. Nature Protocols. 8 (11), 2281-2308 (2013).
- Wang, Y., et al. Defined and Scalable Generation of Hepatocyte-like Cells from Human Pluripotent Stem Cells. Journal of Visualized Experiments. (121), 1-8 (2017).
- Eggenschwiler, R., et al. Improved bi-allelic modification of a transcriptionally silent locus in patient-derived iPSC by Cas9 nickase. Scientific Reports. 6, 1-14 (2016).
重印与许可
