时间分辨单分子蛋白质诱导荧光增强是一种有用的荧光光谱邻近传感器,可灵敏检测蛋白质局部结构变化。本文展示了该方法可用于揭示α-突触核蛋白中稳定的局部构象,而使用长程FRET标尺测量时,该蛋白通常被认为呈球状无序且不稳定。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
利用光谱尺追踪单个生物大分子的多种构象及其动态过程,已彻底改变了人们对结构动力学及其在生物学中作用的理解。虽然基于FRET的测量方法可报告3-10 nm范围内的染料间距离,但其他光谱技术(如蛋白诱导荧光增强效应,PIFE)则可报告染料与蛋白质表面在更短的0-3 nm范围内的接近程度。无论选择何种方法,当用于逐个测量自由扩散的生物大分子时,均可获得实验参数的直方图,呈现出多个独立的、中心分布的亚群,每个亚群代表一种在毫秒时间内保持不变的单一构象,或代表多种在远快于毫秒的时间尺度上相互转换的构象,因而表现为一个平均化的亚群。在单分子FRET实验中,直方图所报告的参数为染料间的FRET效率;先前研究发现,在缓冲液中的α-突触核蛋白单体这类本质上无序的蛋白质,表现出单一的平均化亚群,对应于快速相互转换的多种构象。尽管这些以往的发现依赖于FRET光谱尺3-10 nm的测量范围,我们在此尝试采用单分子PIFE技术对这种蛋白质进行检验,通过逐个追踪位点特异性sCy3标记的α-突触核蛋白的荧光寿命来实现。有趣的是,使用这种测量范围更短的光谱接近性传感器,sCy3标记的α-突触核蛋白表现出多个具有显著不同平均寿命的寿命亚群,且这些亚群在10-100 ms时间尺度上相互转换。这些结果表明,尽管α-突触核蛋白在整体上可能处于无序状态,但它仍能形成稳定的局部结构。总之,本研究强调了使用不同光谱接近性传感器的优势,这些传感器能够逐个生物分子地追踪局部或全局的结构变化。
引言
在过去的二十年中,基于单分子荧光的方法已成为测量生物大分子的有力工具1,2,可用于研究不同生物分子参数的分布情况,以及这些参数在亚毫秒分辨率下不同亚群之间动态相互转换的过程3,4,5。这些技术中涉及的参数包括FRET 测量中的能量转移效率6,7、荧光各向异性8,9、荧光量子产率和荧光寿命10,11,这些参数会因不同的荧光猝灭12或增强13机制而发生变化。其中一种机制被称为蛋白质诱导荧光增强(PIFE)14,其原理是当荧光团处于激发态时,其自由异构化过程受到邻近蛋白质表面造成空间位阻的影响,从而导致荧光量子产率和荧光寿命增强14,15,16,17,18,19。FRET和PIFE均被视为光谱尺或接近度传感器,因为它们所测得的参数直接关联于被标记生物分子内部的空间距离。FRET效率与一对染料之间3–10 nm范围内的距离相关20,而PIFE则监测染料与邻近蛋白质表面之间0–3 nm范围内距离变化所引起的荧光量子产率或荧光寿命的增加19。
单分子FRET已被广泛用于研究多种不同蛋白质体系的结构,包括内在无序蛋白(IDPs)21,例如α-突触核蛋白(α-Syn)22。α-Syn在结合不同生物分子或处于不同条件时可形成有序结构23,24,25,26,27,28,29,30。然而,在未结合状态下,α-Syn单体表现出高度的构象异质性,并具有快速相互转换的构象31,32。
α-Syn 的构象此前已通过多种不同技术进行了研究,这些技术有助于识别此类高度异质且动态的蛋白质系统的构象动力学33,34,35,36,37,38,39。有趣的是,在缓冲液中对 α-Syn 进行的单分子 FRET(smFRET)测量结果显示仅存在一个 FRET 群体39,40 ,这是由于构象在远快于 α-Syn 通过共聚焦检测区域的典型扩散时间(快至数微秒,甚至更快,相对于典型的毫秒级扩散时间)下动态相互转换并发生时间平均化的结果40,41。然而,使用具有 3–10 nm 距离灵敏度的 FRET 光谱标尺有时仅能报告像 α-Syn 这类小蛋白的整体结构变化。利用具有更短距离灵敏度的光谱邻近传感器进行单分子测量,则有可能揭示局部结构的动力学信息。本文中,我们对 α-Syn 进行了单分子 PIFE 测量,识别出具有不同荧光寿命的亚群,这些亚群对应于不同的局部结构,且它们之间的转换速度可慢至 100 ms。本研究总结了在缓冲液中以及当 α-Syn 结合于基于 SDS 的膜时,作为短程单分子光谱邻近传感器,对自由扩散的 α-Syn 分子逐个进行的时间分辨单分子 PIFE 测量结果。
访问受限。请登录或开始试用以查看此内容。
方案
1. 质粒转化
- 制备 0.5 L SOC 培养基
- 称取 10 g 胰蛋白胨、2.5 g 酵母提取物、0.25 g 氯化钠(NaCl)、0.1 g 氯化钾(KCl)。
- 加入重蒸水(DDW)至总体积为 0.5 L。
- 加入氢氧化钠(NaOH)调节 pH 至 7。
- 分装成每份 100 mL 的储存液,并进行高压灭菌。
- 使用前,在 100 mL SOC 培养基中加入 0.5 mL 无菌氯化镁(MgCl2)和 1.8 mL 无菌葡萄糖。
- 将 BL21 (DE3) 感受态 Escherichia coli 细胞置于冰上解冻。
- 轻柔混匀感受态 细胞。
- 准备两个 15 mL 离心管。分别标记为转化反应管和对照管。
- 将 100 µL 感受态 细胞分装至各管中。
- 向转化反应管中加入 1 µL 浓度为 0.1 ng/µL 的质粒。
- 将 SOC 培养基置于 42 °C 水浴中预热,用于步骤 1.8。
- 将两管样品在 42 °C 水浴中热激 45 秒。(关键步骤!)
- 向每管中加入 900 µL 预热的 SOC 培养基。
- 在 37 °C、225 rpm 振荡条件下孵育 45 分钟。
- 用无菌涂布棒将 200 µL 含转化质粒的细胞涂布于一个含有 100 µg/mL 氨苄青霉素的 LB(Luria-Bertani)琼脂平板上。
- 用无菌涂布棒将 200 µL 含转化质粒的细胞涂布于一个不含氨苄青霉素的 LB 琼脂平板上 (阳性对照)。
- 用无菌涂布棒将 200 µL 对照细胞(不含质粒)涂布于一个含有 100 µg/mL 氨苄青霉素的 LB 琼脂平板上 (阴性对照)。
- 将平板在 37 °C 下过夜培养。
2. 蛋白质制备
- 重组 α-突触核蛋白的表达与纯化
- 挑取单菌落,接种于100 mL含相应抗生素的灭菌LB(Luria-Bertani)液体培养基中培养 100 µg/mL 氨苄青霉素在 37 °C (起始).
- 准备四个2 L的锥形瓶,每个锥形瓶中装有1 L的高压灭菌LB培养基 100 µg/mL 氨苄青霉素 (大量接种).
- 测量光密度(OD值 λ = 600 nm)下的细胞溶液吸光度。当起始培养物的细胞密度达到 ODλ=600 nm 0.6–0.7 时,每 1 L 培养液中加入 10 mL 起始培养液 上一步制备的 LB 培养基。
- 在摇床培养箱中培养细菌培养基 37 °C 转速为 200 rpm。
- 当细胞密度达到 ODλ=600 nm 0.6–0.8 时,通过添加异丙基-β- β每升培养基中加入 -d-1-硫代半乳糖吡喃糖苷(IPTG),使其终浓度为 1 mM。
注意:将0.96 g IPTG溶解于4 mL去离子水中,每升细菌培养液加入1 mL配制的IPTG溶液。 - 培养细胞4小时后,于50 mL离心管中以5,170 × g离心8分钟收集细胞。
注意:每轮操作中,弃去上清液,保留沉淀,并再次用细菌培养物填充同一试管。 - 将细菌沉淀物储存在深冻储存设备中(例如,-80 °C)过夜。
- 次日,配制 200 mL 裂解缓冲液:含 40% (w/v) 蔗糖和缓冲液 A,缓冲液 A 包含 30 mM Tris-HCl、2 mM 乙二胺四乙酸 (EDTA)、2 mM 二硫苏糖醇 (DTT),pH 8.0。
- 向每管细菌沉淀中加入 25 mL 裂解缓冲液。
- 用无菌塑料巴斯德吸管将沉淀重悬于裂解缓冲液中(见2.1.8)。
- 在冰上准备一个带有搅拌磁子的无菌250 mL锥形瓶。
- 加入 5 mL 裂解缓冲液,然后将重悬均匀的细胞转移至其中。
- 在室温下以200 rpm的速度搅拌细胞20分钟。
- 将溶液分装至50 mL离心管中,离心 4 °C 30分钟,17,400 × g 转速下离心。
- 弃去上清液。
- 将无菌的250 mL锥形瓶与搅拌子置于冰上。
- 加入15 mL溶解缓冲液(90 mL冷却的缓冲液A和 37 µL MgCl₂2 溶解至超过溶解度极限后过滤,将溶液加入各试管中。使用无菌塑料巴斯德吸管将沉淀溶解。
- 当溶液部分变为均一时,将其转移至冰上搅拌的锥形瓶中。
- 确定锥形瓶中的溶液体积。
- 每1 mL溶液中加入10 mg硫酸链霉素(加入前,将硫酸链霉素溶于2 mL缓冲液A中)。
注意:此步骤的目的是去除 DNA 和核糖体。 - 在室温下搅拌溶液10-20分钟。
- 将溶液分装至50 mL离心管中,离心 4 °C 20,700 × g 条件下离心 30 分钟。
- 收集上清液,弃去沉淀。
- 在冰上准备一个带有搅拌器的无菌250 mL锥形瓶。
- 使用滤器过滤上清液 0.22 µm 将注射器滤器中的溶液转移至洁净的锥形瓶中。
- 确定溶液体积,每1 mL溶液称取0.3 g硫酸铵。
- 逐渐将硫酸铵加入搅拌的溶液中。
注意:此步骤用于沉淀蛋白质。当硫酸铵与蛋白质结合后,溶液会变得浑浊模糊,呈现白色。 - 室温下搅拌30分钟。
- 将溶液分装至50 mL离心管中,离心 4 °C 20,700 g 条件下离心 30 分钟。
- 小心弃去上清液,保留沉淀。
- 用20 mL缓冲液A重悬沉淀。
- 将所有溶液合并至一个试管中,然后测定该溶液的紫外吸收光谱。
注意:如果光谱显示出聚集的特征(在300 nm波长以上有吸收),则继续下一步。如果没有,则跳过下一步,直接进入步骤2.1.34。
注意:由紫外光谱计算得到的聚集指数(A.I.)为 ODλ=350 nm/(ODλ=280 nm - ODλ=350 nm) ×100.41 - 使用截留分子量为100 kDa的超滤离心管,在3,590 × g离心力下离心 4 °C 持续15分钟。收集滤过液。
- 透析该溶液于 4 °C 过夜透析,使用截留分子量为3.5 kDa的透析袋,置于缓冲液A中。
- 再进行一轮透析,持续时间至少为4小时。
- 将透析后的样品上样至1 mL MonoQ阴离子交换柱。使用30 mM Tris盐酸盐(Tris-HCl)缓冲液(pH 7.5)作为洗涤缓冲液,使用含500 mM NaCl的30 mM Tris-HCl缓冲液(pH 7.5)作为洗脱缓冲液。
- 将样品注入色谱柱,然后用20个柱体积(CVs)的0%洗脱缓冲液和100%洗涤缓冲液洗涤,以去除未结合的蛋白质。
- 用30%洗脱缓冲液洗涤7个柱体积。
- 洗脱 α使用洗脱缓冲液,流速为1.5 mL/min,进行30个柱体积(CVs)的线性梯度洗脱,梯度范围从30%升至100%。
注意: α-Syn 在电导率为 20–24 mS/cm 时于 46–66 个柱体积(CV)处洗脱,相当于洗脱缓冲液的 38–50%。 - 收集主洗脱峰的组分。验证其存在 α-通过15%十二烷基硫酸钠聚丙烯酰胺凝胶电泳(SDS-PAGE)上样并运行样品,随后用考马斯亮蓝或Fast SeeBand染色液染色。预期出现一条15 kDa的条带。
- 合并相关组分,并使用截留分子量为3.5 kDa的透析袋在缓冲液A中透析过夜 4 °C.
- 制备蛋白样品的分装 aliquot,并将其储存于 -20 °C.
- Cy3标记的 α-突触核蛋白
- 还原半胱氨酸残基中的巯基 α-通过加入DTT至终浓度2 mM,在室温下孵育1小时,制备Syn A56C突变体。
- 使用截留分子量为3.5 kDa的透析袋进行两轮透析以去除DTT。第一轮用30 mM Tris-HCl pH 8.0和2 mM EDTA缓冲液透析;第二轮用50 mM HEPES pH 7.2和2 mM EDTA缓冲液透析。
- 通过向蛋白质样品中加入盐酸三(2-羧乙基)膦(TCEP),使其终浓度达到,以还原半胱氨酸残基 50 µM 室温下持续30分钟。
注意:TCEP 是一种非巯基还原剂,因此可在不与染料发生反应的情况下保持巯基处于还原状态。我们添加了 0.5 µL 从1 M TCEP储备液中 - 计算最终反应体积为 1 mL 所需的蛋白量。
注:以下是我们所用计算方法的一个示例:
20 µM 最终蛋白浓度 × 1 mL 最终体积 = 56 µM 初始蛋白浓度 × V 待添加的蛋白 - 计算1 mL最终反应体积所需的染料量。单个半胱氨酸的染料标记应使用过量染料进行,染料与蛋白质的摩尔比至少为3:1。
注:以下是我们所用计算方法的一个示例:
60 µM 最终染料浓度 × 1 mL 最终体积 = 370 µM 初始染料浓度 × V 染料添加 - 根据透析液计算所需缓冲液的量,以将总体反应体积调整至 1 mL。
注:计算示例:1 mL - (V 计算得出 从步骤 2.2.4 开始 + V 计算得出的 来自步骤 2.2.5) - 在搅拌器上方放置带有磁铁的反应小瓶。
- 首先,加入计算量的蛋白质和缓冲液。随后,加入计算量的染料(sulfo-Cy3 maleimide)。
- 将反应置于室温避光条件下持续3-5小时。
- 加入2 mM DTT终止反应,并继续孵育1小时。
- 使用截留分子量为3.5 kDa的透析袋,用缓冲液A进行三轮透析,以去除溶液中过量的游离染料。
- 将样品上样至凝胶过滤柱,以进一步分离标记产物 α-游离染料中的Syn。
- 测定纯化标记物的浓度 α通过测量染料的吸光度来测定合成量(磺化Cy3的吸收系数为162,000 M⁻¹cm⁻¹)-1厘米-1在 λ=548 nm
- 如有需要,浓缩纯化的标记产物 α使用真空浓缩仪(例如 SpeedVac)浓缩 Syn 溶液。然后使用截留分子量为 3.5 kDa 的透析袋,在缓冲液 A 中进行一轮透析,并再次测定标记蛋白的浓度。
- 制备标记蛋白样品的等份试样,并于 -20 °C.
3. 测量
- smPIFE 实验装置
注意:使用以下基于共聚焦显微镜的装置或类似装置。- 使用脉冲激光光源(本实验中为波长 λ = 532 nm 的皮秒脉冲激光器,脉宽约为 100 ps FWHM),在合适的重复频率下工作(本实验中为 20 MHz),并将激光信号连接至时间相关单光子计数(TCSPC)卡的 SYNC 端口,作为 sulfo-Cy3(sCy3)的激发光源。
- 使用在 532 nm 处具有高反射率的二向色镜,以分离激发光和散射光与荧光信号。
- 在准直后的发射光束经透镜聚焦后、再由另一透镜重新准直前,在发射光焦点处放置一个直径为 100 µm 的针孔。
- 使用带通滤光片(本实验中为 585/40 nm)进一步滤除其他光源对 sCy3 荧光的干扰。
- 使用探测器(本实验中为单光子雪崩二极管或混合型光电倍增管)检测荧光信号,并通过一个 4 路复用器(本实验中)将信号路由至 TCSPC 模块(本实验中为 Becker & Hickl SPC-150)。
注意:本实验中,数据采集通过 VistaVision 软件(ISSTM)以时间标记-时间分辨(TTTR)文件格式进行。
- smPIFE 样品制备
- 在低蛋白结合管中,用测量缓冲液配制 25 pM 的 sCy3 标记 α-突触核蛋白(α-Syn)溶液:缓冲液成分为 10 mM 醋酸钠、10 mM 磷酸二氢钠、10 mM 甘氨酸(pH 8.0)、20 mM NaCl、10 mM 半胱胺和 1 mM 6-羟基-2,5,7,8-四甲基色烷-2-羧酸(TROLOX)。
注意:若在 SDS 囊泡存在条件下测量 α-Syn,需同时加入适量 SDS。 - 用 100 µL 浓度为 1 mg/mL 的牛血清白蛋白(BSA)溶液冲洗 18 孔显微镜盖玻片载玻片,持续 1 分钟,随后移除 BSA 溶液。
- 向盖玻片载玻片的一个孔中加入 100 µL 上述 25 pM sCy3 标记的 α-Syn 样品溶液。
- 使用上述装置对样品进行 smPIFE 测量,具体步骤如下。
- 在低蛋白结合管中,用测量缓冲液配制 25 pM 的 sCy3 标记 α-突触核蛋白(α-Syn)溶液:缓冲液成分为 10 mM 醋酸钠、10 mM 磷酸二氢钠、10 mM 甘氨酸(pH 8.0)、20 mM NaCl、10 mM 半胱胺和 1 mM 6-羟基-2,5,7,8-四甲基色烷-2-羧酸(TROLOX)。
- smPIFE 数据采集
- 使用高数值孔径的水浸物镜(本实验中为 Olympus UPLSAPO 60x N.A. 1.2),并在物镜顶部滴加一滴超纯水。
- 将盖玻片载玻片固定于载物台腔室中,并安装至显微镜载物台上。
- 向上移动物镜,直至物镜顶部的水滴在盖玻片底部铺展开。
- 打开激光快门,同时向上移动物镜,并通过 CMOS 相机观察样品散射光形成的图案。观察艾里环图案:第一个环对应水-玻璃界面的焦点,第二个环对应玻璃-样品溶液界面的焦点。
- 再将物镜高度上调 75 µm,使激光焦点深入溶液内部,以最大限度减少盖玻片玻璃表面的自发荧光。
- 调节物镜处的激光功率至约 100 µW。
- 开始对探测到的光子进行预设时间长度的数据采集(本实验中为 2 小时)。
注意:大部分采集信号的计数率(单位为每秒计数,cps)应与仅测量缓冲液时获得的信号率相近;以毫秒为时间窗口的数据应显示极少的光子爆发事件,大多数时间窗口的平均计数率应接近典型探测器背景水平(本实验中 <1,000 cps)。
4. smPIFE 爆发分析
- 原始数据转换
注意:数据通常存储在二进制文件中,其格式由制造TCSPC卡的公司预先定义(在本例中为.spc文件)。- 将原始数据文件转换为光子-HDF5通用文件格式42使用软件套件 phconvert (https://github.com/Photon-HDF5/phconvert)。 调用原始数据文件作为输入,并使用相应代码将其转换为原始数据 .hdf5 文件。 phconvert 套件(该 将 ns-ALEX Becker-Hickl 文件转换为 Photon-HDF5.ipynb Jupyter notebook(在我们的案例中)。
注意:转换为 .hdf5 文件包括以下步骤:(1) 确定原始数据中的相关光子流(即相关探测器 ID 的已记录光子的光子流);(2) 确定相关光子的纳秒时间(光子检测时间相对于激发同步时间);以及 (3) 添加元数据。
- 将原始数据文件转换为光子-HDF5通用文件格式42使用软件套件 phconvert (https://github.com/Photon-HDF5/phconvert)。 调用原始数据文件作为输入,并使用相应代码将其转换为原始数据 .hdf5 文件。 phconvert 套件(该 将 ns-ALEX Becker-Hickl 文件转换为 Photon-HDF5.ipynb Jupyter notebook(在我们的案例中)。
- 使用爆发搜索与选择 荧光共振能量转移猝发43
注意:所有单分子蛋白质诱导荧光增强测量的光子-HDF5原始数据文件,以及总结原始数据分析的代码,均存储于Zenodo平台(https://doi.org/10.5281/zenodo.4587698)。以下所有步骤均在Jupyter笔记本中详细说明并展示,该笔记本亦可通过Zenodo存储库链接获取。- 打开 Jupyter Notebooks(在本例中,位于 Anaconda 框架内)。
- 打开笔记本 smPIFE-aSyn 56C(Cy3) 25 pM 新缓冲液(最终记录).ipynb (可在 Zenodo 链接中找到)。
- 装载 FRETbursts.
- 加载光子HDF5数据文件。
- 背景速率评估:利用光子间隔时间的直方图,计算每30秒数据采集期间的背景速率。 在光子HDF5数据文件中。
注意:以下步骤描述了使用滑动窗口算法进行爆发搜索的过程。44,45,46. - 移动一个包含 m=20 个连续光子的时间窗口,每次移动一个光子。
- 仅当瞬时光子速率满足条件时,才采集光子数据。
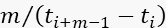 该期间的背景速率至少比数据采集期间的背景速率高出 F=11 倍。
注意:通过每次滑动窗口一个光子(步骤 4.2.6)并符合光子速率标准(步骤 4.2.7)所收集到的所有连续光子,构成一个爆发。 - 计算以下爆发特征:
爆发大小:一次爆发中的光子数量。
爆发持续时间:指一次爆发中最后一个光子与第一个光子探测时刻之间的时间差。
爆发亮度:一次爆发中瞬时光子速率的最大值。
爆发间隔:连续爆发之间的时间间隔。
注意:以下几点描述了进一步的爆发选择程序。 - 绘制爆发亮度值(即爆发中最高瞬时光子速率)的直方图,事件轴采用对数刻度。
- 将爆发亮度阈值定义为直方图开始呈现衰减模式的最小爆发亮度值。
- 选择亮度值高于爆发亮度阈值的爆发。
注意:后续步骤描述的是猝发平均荧光寿命。 - 以对数尺度绘制光子计数轴,绘制所有选定爆发中所有光子的光子纳米时间直方图。
- 将纳米时间阈值定义为光子纳米时间直方图开始呈现衰减模式的最小纳米时间值。
- 仅选择纳米时间大于纳米时间阈值的光子。
- 计算所有选定光子纳秒时间的代数平均值。
- 从光子纳秒时间代数平均值中减去纳秒时间阈值。所得结果即为爆发事件的平均光子纳秒时间,该值与平均荧光寿命成正比。
- 绘制所有爆发平均荧光寿命的直方图。可能会出现中心分布的荧光寿命亚群。平均值较低的亚群代表空间位阻较小的sCy3分子种类,而平均值较高的亚群则代表空间位阻较大的sCy3分子种类。
注意:后续步骤将基于爆发重现分析,描述爆发间的缓慢动力学。47 - 绘制爆发间隔时间的直方图,间隔时间轴采用对数刻度。
注意:将会出现爆发间隔时间的两个亚群:
一个主要亚群,其分离时间为秒级,代表源自不同连续测量分子的连续爆发。
一个分离时间约为...的次要亚群<100 毫秒,代表源自同一分子的连续爆发,反复穿过共聚焦体积。 - 选择保存所有间隔时间小于最大分离时间的连续爆发对,该最大分离时间定义了同一分子亚群。<100 毫秒(在本例中)。
- 绘制所有在特定分离时间阈值以下重现的爆发对中,第一次与第二次爆发的平均荧光寿命的直方图或散点图。
访问受限。请登录或开始试用以查看此内容。
结果
作为一种内在无序蛋白(IDP),当其未与其他生物分子结合时 α-Syn 在多种构象之间表现出结构动力学,其转换发生在数微秒量级40 甚至在数百纳秒的时间尺度上41。当 α-当Syn穿过共聚焦光斑时,可能在构象间发生数千次转变。事实上,单分子FRET(smFRET)实验中正是观察到了这种情况39,40. 此处我们进行单分子光诱导电子转移(smPIFE)测量,以探究局部构象动力学 α-同义词
测量记录来自连接在半胱氨酸巯基上的磺化Cy3(sCy3)染料所发射的荧光光子 α-Syn A56C 突变体。sCy3 荧光团在激发态时可能发生异构化。然而,当 sCy3 从其激发态退激并发射光子时 转 异构化过程。因此,如果空间位阻未阻碍sCy3激发态的异构化,其平均发射光子数将较少,表现为较低的荧光量子产率和...
访问受限。请登录或开始试用以查看此内容。
讨论
已开展大量生物化学与生物物理研究,以探讨α-Syn的结构特征及其无序性质33,34,35,36,37,38。已有多个研究利用自由扩散的单分子FRET(smFRET)技术,探究无结合状态下α-Syn单体的分子内动力学。这些研究报道了α-Syn具有高度动态异质性,导致在典型扩散时间内通过共聚焦焦点区域时,多种不同结构态被平均化,从而呈现出单一的FRET群体39,40。然而,必须注意的是,smFRET测量反映的是3–10 nm范围内染料间距离的变化,这一尺度表征的是α-Syn这类小蛋白的整体结构变化。
访问受限。请登录或开始试用以查看此内容。
披露
所有作者均无利益冲突。
致谢
编码A56C α-突触核蛋白突变体的pT-t7质粒由Asaf Grupi博士、Dan Amir博士和Elisha Haas博士赠予我们。本研究得到了美国国立卫生研究院(NIH,项目号R01 GM130942,E.L.为子项目负责人)、以色列科学基金会(项目号3565/20,属于KillCorona冠状病毒防控研究计划)、Milner基金以及耶路撒冷希伯来大学(启动资金)的资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Amicon Ultra-15 离心过滤装置 | Merc | C7715 | 截留分子量:100 kDa |
| 硫酸铵 | Sigma-Aldrich | A4418 | |
| 牛血清白蛋白(BSA) | Sigma-Aldrich | A9647 | |
| 半胱胺 | Sigma-Aldrich | 30070 | |
| 透析袋 - MEGA GeBaFlex-tube | Gene Bio-Application | MEGA320 | |
| 二硫苏糖醇(DTT) | Sigma-Aldrich | 43815 | |
| 乙二胺四乙酸(EDTA) | Sigma-Aldrich | E5134 | |
| Fast SeeBand 染色液 | Gene Bio-Application | SB050 | |
| 甘氨酸 | Sigma-Aldrich | 50046 | |
| D-葡萄糖 | Sigma-Aldrich | G7021 | |
| HEPES | Sigma-Aldrich | 54457 | |
| HiTrap 脱盐柱 5 mL | Sigma-Aldrich | GE17-1408 | |
| 6-羟基-2,5,7,8-四甲基色满-2-羧酸(TROLOX) | Sigma-Aldrich | 238813 | |
| 异丙基-β-D-硫代半乳糖吡喃糖苷(IPTG) | Sigma-Aldrich | I5502 | |
| LB 培养基 | Sigma-Aldrich | L3152 | |
| 氯化镁 | Sigma-Aldrich | 63068 | |
| MonoQ 柱 | Sigma-Aldrich | 54807 | |
| 蛋白质 LoBind 管 | Sigma-Aldrich | EP0030108094 | 0.5 mL |
| 冲洗 µ-slide 18 | Ibidi | 81816 | |
| 十二烷基硫酸钠(SDS) | Sigma-Aldrich | 75746 | |
| 乙酸钠 | Sigma-Aldrich | S2889 | |
| 氢氧化钠 | Sigma-Aldrich | S8045 | |
| 一水合磷酸二氢钠 | Sigma-Aldrich | 71507 | |
| 无菌涂布棒,Drigalski 刮铲 | mini-plast | 815-004-05-001 | |
| 硫酸链霉素 | Sigma-Aldrich | S9137 | |
| 磺基-Cy3 马来酰亚胺 | abcam | ab146493 | |
| 三(2-羧乙基)膦盐酸盐(TCEP) | Sigma-Aldrich | 75259 | |
| Tris-HCl | Sigma-Aldrich | 93363 | |
| 胰蛋白胨 | Sigma-Aldrich | T7293 | |
| 酵母提取物 | Sigma-Aldrich | Y1625 |
参考文献
- Gust, A., et al. A starting point for fluorescence-based single-molecule measurements in biomolecular research. Molecules. 19 (10), 15824-15865 (2014).
- Weiss, S. Fluorescence spectroscopy of single biomolecules. Science. 283 (5408), 1676-1683 (1999).
- Haran, G. Single-molecule fluorescence spectroscopy of biomolecular folding. Journal of Physics Condensed Matter. 15 (32), R1291(2003).
- Schuler, B., Lipman, E. A., Eaton, W. A. Probing the free-energy surface for protein folding with single-molecule fluorescence spectroscopy. Nature. 419 (6908), 743-747 (2002).
- Michalet, X., Weiss, S., Jäger, M. Single-molecule fluorescence studies of protein folding and conformational dynamics. Chemical Reviews. 106 (5), 1785-1813 (2006).
- Ha, T., Enderle, T., Ogletree, D. F., Chemla, D. S., Selvin, P. R., Weiss, S. Probing the interaction between two single molecules: Fluorescence resonance energy transfer between a single donor and a single acceptor. Proceedings of the National Academy of Sciences of the United States of America. 93 (13), 6264-6268 (1996).
- Deniz, A. A., et al. Single-molecule protein folding: Diffusion fluorescence resonance energy transfer studies of the denaturation of chymotrypsin inhibitor 2. Proceedings of the National Academy of Sciences of the United States of America. 97 (10), 5179-5184 (2000).
- Bialik, C. N., Wolf, B., Rachofsky, E. L., Ross, J. B. A., Laws, W. R. Dynamics of biomolecules: Assignment of local motions by fluorescence anisotropy decay. Biophysical Journal. 75 (5), 2564-2573 (1998).
- Jameson, D. M., Sawyer, W. H. Fluorescence anisotropy applied to biomolecular interactions. Methods in Enzymology. 246, 283-300 (1995).
- Kempe, D., Schöne, A., Fitter, J., Gabba, M. Accurate Fluorescence Quantum Yield Determination by Fluorescence Correlation Spectroscopy. Journal of Physical Chemistry B. 119 (13), 4668-4672 (2015).
- Callis, P. R., Liu, T. Quantitative Prediction of Fluorescence Quantum Yields for Tryptophan in Proteins. Journal of Physical Chemistry B. 108, 4248-4259 (2004).
- Lehrer, S. S. Solute Perturbation of Protein Fluorescence. The Quenching of the Tryptophyl Fluorescence of Model Compounds and of Lysozyme by Iodide Ion. Biochemistry. 10 (17), 3254-3263 (1971).
- Xie, K. X., Liu, Q., Jia, S. S., Xiao, X. X. Fluorescence enhancement by hollow plasmonic assembly and its biosensing application. Analytica Chimica Acta. 1144, 96-101 (2021).
- Stennett, E. M. S., Ciuba, M. A., Lin, S., Levitus, M. Demystifying PIFE: The Photophysics behind the Protein-Induced Fluorescence Enhancement Phenomenon in Cy3. Journal of Physical Chemistry Letters. 6 (10), 1819-1823 (2015).
- Nguyen, B., Ciuba, M. A., Kozlov, A. G., Levitus, M., Lohman, T. M. Protein Environment and DNA Orientation Affect Protein-Induced Cy3 Fluorescence Enhancement. Biophysical Journal. 117 (1), 66-73 (2019).
- Song, D., Graham, T. G. W., Loparo, J. J. A general approach to visualize protein binding and DNA conformation without protein labelling. Nature Communications. 7, 10976(2016).
- Ploetz, E., et al. Förster resonance energy transfer and protein-induced fluorescence enhancement as synergetic multi-scale molecular rulers. Scientific Reports. 6, 33257(2016).
- Hwang, H., Myong, S. Protein induced fluorescence enhancement (PIFE) for probing protein-nucleic acid interactions. Chemical Society Reviews. 43 (4), 1221-1229 (2014).
- Hwang, H., Kim, H., Myong, S. Protein induced fluorescence enhancement as a single molecule assay with short distance sensitivity. Proceedings of the National Academy of Sciences of the United States of America. 108 (18), 7414-7418 (2011).
- Ray, P. C., Fan, Z., Crouch, R. A., Sinha, S. S., Pramanik, A. Nanoscopic optical rulers beyond the FRET distance limit: Fundamentals and applications. Chemical Society Reviews. 43, 6370-6404 (2014).
- Chen, H., Rhoades, E. Fluorescence characterization of denatured proteins. Current Opinion in Structural Biology. 18 (4), 516-524 (2008).
- Alderson, T. R., Markley, J. L. Biophysical characterization of α-synuclein and its controversial structure. Intrinsically Disordered Proteins. 1 (1), 18-39 (2013).
- Mane, J. Y., Stepanova, M. Understanding the dynamics of monomeric, dimeric, and tetrameric α-synuclein structures in water. FEBS Open Bio. 6 (7), 666-686 (2016).
- Wang, W., et al. A soluble α-synuclein construct forms a dynamic tetramer. Proceedings of the National Academy of Sciences of the United States of America. 108 (43), 17797-17802 (2011).
- Bartels, T., Choi, J. G., Selkoe, D. J. α-Synuclein occurs physiologically as a helically folded tetramer that resists aggregation. Nature. 477 (7362), 107-110 (2011).
- Ulmer, T. S., Bax, A., Cole, N. B., Nussbaum, R. L. Structure and dynamics of micelle-bound human α-synuclein. Journal of Biological Chemistry. 280 (10), 9595-9603 (2005).
- Georgieva, E. R., Ramlall, T. F., Borbat, P. P., Freed, J. H., Eliezer, D. Membrane-bound α-synuclein forms an extended helix: Long-distance pulsed ESR measurements using vesicles, bicelles, and rodlike micelles. Journal of the American Chemical Society. 130 (39), 12856-12857 (2008).
- Trexler, A. J., Rhoades, E. α-Synuclein binds large unilamellar vesicles as an extended helix. Biochemistry. 48 (11), 2304-2306 (2009).
- Stephens, A. D., Zacharopoulou, M., Kaminski Schierle, G. S. The Cellular Environment Affects Monomeric α-Synuclein Structure. Trends in Biochemical Sciences. 44 (5), 453-466 (2019).
- Illes-Toth, E., Dalton, C. F., Smith, D. P. Binding of dopamine to alpha-synuclein is mediated by specific conformational states. Journal of the American Society for Mass Spectrometry. 24 (9), 1346-1354 (2013).
- Frimpong, A. K., Abzalimov, R. R., Uversky, V. N., Kaltashov, I. A. Characterization of intrinsically disordered proteins with electrospray inization mass spectrometry: Conformationl heterogeneity of α-synuciein. Proteins: Structure, Function and Bioinformatics. 78 (3), 714-722 (2010).
- Sandal, M., et al. Conformational equilibria in monomeric α-synuclein at the single-molecule level. PLoS Biology. 6 (1), e6(2008).
- Brodie, N. I., Popov, K. I., Petrotchenko, E. V., Dokholyan, N. V., Borchers, C. H. Conformational ensemble of native α-synuclein in solution as determined by short-distance crosslinking constraint-guided discrete molecular dynamics simulations. PLoS Computational Biology. 15 (3), e1006859(2019).
- Ullman, O., Fisher, C. K., Stultz, C. M. Explaining the structural plasticity of α-synuclein. Journal of the American Chemical Society. 133 (48), 19536-19546 (2011).
- Binolfi, A., Theillet, F. X., Selenko, P. Bacterial in-cell NMR of human α-synuclein: A disordered monomer by nature? Biochemical Society Transactions. 40 (5), 950-954 (2012).
- Waudby, C. A., et al. In-Cell NMR Characterization of the Secondary Structure Populations of a Disordered Conformation of α-Synuclein within E. coli Cells. PLoS ONE. 8 (8), e72286(2013).
- Yu, J., Malkova, S., Lyubchenko, Y. L. α-Synuclein Misfolding: Single Molecule AFM Force Spectroscopy Study. Journal of Molecular Biology. 384 (4), 992-1001 (2008).
- Guerrero-Ferreira, R., Kovacik, L., Ni, D., Stahlberg, H. New insights on the structure of alpha-synuclein fibrils using cryo-electron microscopy. Current Opinion in Neurobiology. 61, 89-95 (2020).
- Trexler, A. J., Rhoades, E. Single molecule characterization of α-synuclein in aggregation-prone states. Biophysical Journal. 99 (9), 3048-3055 (2010).
- Ferreon, A. C. M., Gambin, Y., Lemke, E. A., Deniz, A. A. Interplay of α-synuclein binding and conformational switching probed by single-molecule fluorescence. Proceedings of the National Academy of Sciences of the United States of America. 106 (14), 5645-5650 (2009).
- Rezaei-Ghaleh, N., et al. Local and Global Dynamics in Intrinsically Disordered Synuclein. Angewandte Chemie - International Edition. 57 (46), 15262-15266 (2018).
- Ingargiola, A., Laurence, T., Boutelle, R., Weiss, S., Michalet, X. Photon-HDF5: An Open File Format for Timestamp-Based Single-Molecule Fluorescence Experiments. Biophysical Journal. 110 (1), 26-33 (2016).
- Ingargiola, A., Lerner, E., Chung, S. Y., Weiss, S., Michalet, X. FRETBursts: An open source toolkit for analysis of freely-diffusing Single-molecule FRET. PLoS ONE. 11 (8), e0160716(2016).
- Ingargiola, A., et al. Multispot single-molecule FRET: Highthroughput analysis of freely diffusing molecules. PLoS ONE. 12 (4), e0175766(2017).
- Eggeling, C., Fries, J. R., Brand, L., Günther, R., Seidel, C. A. M. Monitoring conformational dynamics of a single molecule by selective fluorescence spectroscopy. Proceedings of the National Academy of Sciences of the United States of America. 95 (4), 1556-1561 (1998).
- Fries, J. R., Brand, L., Eggeling, C., Köllner, M., Seidel, C. A. M. Quantitative identification of different single molecules by selective time-resolved confocal fluorescence spectroscopy. Journal of Physical Chemistry A. 102, 6601-6613 (1998).
- Hoffmann, A., et al. Quantifying heterogeneity and conformational dynamics from single molecule FRET of diffusing molecules: Recurrence analysis of single particles (RASP). Physical Chemistry Chemical Physics. 13 (5), 1857-1871 (2011).
- Eakin, C. M., Berman, A. J., Miranker, A. D. A native to amyloidogenic transition regulated by a backbone trigger. Nature Structural and Molecular Biology. 13 (3), 202-208 (2006).
- Jahn, T. R., Parker, M. J., Homans, S. W., Radford, S. E. Amyloid formation under physiological conditions proceeds via a native-like folding intermediate. Nature Structural and Molecular Biology. 13 (3), 195-201 (2006).
- Chen, D., et al. Tau local structure shields an amyloid-forming motif and controls aggregation propensity. Nature Communications. 10 (1), 2493(2019).
- Lerner, E., Ploetz, E., Hohlbein, J., Cordes, T., Weiss, S. A Quantitative Theoretical Framework for Protein-Induced Fluorescence Enhancement-Förster-Type Resonance Energy Transfer (PIFE-FRET). Journal of Physical Chemistry. B. 120 (26), 6401-6410 (2016).
- Valuchova, S., Fulnecek, J., Petrov, A. P., Tripsianes, K., Riha, K. A rapid method for detecting protein-nucleic acid interactions by protein induced fluorescence enhancement. Scientific Reports. 6, 39653(2016).
- Qiu, Y., Myong, S. Single-Molecule Imaging With One Color Fluorescence. Methods in Enzymology. 581, 33-51 (2016).
- Lerner, E., et al. Toward dynamic structural biology: Two decades of single-molecule Förster resonance energy transfer. Science. 359 (6373), eaan1133(2018).
- Lerner, E., et al. FRET-based dynamic structural biology: Challenges, perspectives and an appeal for open-science practices. Elife. 10, e60416(2021).
- Wang, W., et al. A soluble α-synuclein construct forms a dynamic tetramer. Proceedings of the National Academy of Sciences of the United States of America. 108 (43), 17797-17802 (2011).
- Bartels, T., Choi, J. G., Selkoe, D. J. α-Synuclein occurs physiologically as a helically folded tetramer that resists aggregation. Nature. 477 (7362), 107-110 (2011).
- Ulmer, T. S., Bax, A., Cole, N. B., Nussbaum, R. L. Structure and dynamics of micelle-bound human α-synuclein. Journal of Biological Chemistry. 280 (10), 9595-9603 (2005).
- Georgieva, E. R., Ramlall, T. F., Borbat, P. P., Freed, J. H., Eliezer, D. Membrane-bound α-synuclein forms an extended helix: Long-distance pulsed ESR measurements using vesicles, bicelles, and rodlike micelles. Journal of the American Chemical Society. 130 (39), 12856-12857 (2008).
- Chen, J., et al. The structural heterogeneity of α-synuclein is governed by several distinct subpopulations with interconversion times slower than milliseconds. Structure. 29 (9), (2021).
访问受限。请登录或开始试用以查看此内容。
重印与许可
